Dimetilarginina asimétrica: ADMA y riesgo vascular
ADMA procedente de proteínas metiladas, evidencia catalítica de DDAH1 y DDAH2, AGXT2, transporte de arginina e inhibición de NOS. Asociaciones clínicas, métodos analíticos y diferencia entre referencia y umbral terapéutico.
La dimetilarginina asimétrica, ADMA, es un derivado metilado endógeno de la L-arginina. Puede inhibir competitivamente las sintasas de óxido nítrico, NOS, conectando el recambio de proteínas, el transporte de aminoácidos y la función endotelial. Sus concentraciones aumentan en diversos trastornos cardiovasculares, renales y metabólicos. Sin embargo, un mecanismo bioquímico, una asociación estadística con desenlaces y una prueba diagnóstica clínicamente útil corresponden a niveles distintos de evidencia.
Hay fundamentos para investigar ADMA como marcador y como posible participante en la enfermedad. Los experimentos de infusión muestran que modificar su concentración puede afectar la hemodinámica, y estudios observacionales la relacionan con determinados desenlaces. Esto no significa que un resultado sanguíneo explique una enfermedad, calcule el riesgo individual o establezca un tratamiento. Es especialmente importante distinguir la concentración plasmática del ADMA libre de una célula concreta, en las proximidades de NOS.
Diferencias químicas entre ADMA, SDMA y monometilarginina
La arginina contiene un grupo guanidino al final de su cadena lateral; no es una estructura cíclica. La metilación de sus nitrógenos terminales origina varios derivados. ADMA tiene dos grupos metilo en el mismo nitrógeno terminal; la dimetilarginina simétrica, SDMA, tiene uno en cada nitrógeno. Son isómeros posicionales con idéntica fórmula molecular y distinta distribución de los metilos. L-NMMA, monometil-L-arginina, contiene solo uno.
| Compuesto | Fórmula de la base libre | Masa molar, g/mol | Diferencia funcional importante |
|---|---|---|---|
| L-arginina | C₆H₁₄N₄O₂ | 174,20 | Sustrato de NOS y de otras vías metabólicas |
| L-NMMA | C₇H₁₆N₄O₂ | 188,23 | Inhibidor endógeno de NOS y sustrato de DDAH1 |
| ADMA | C₈H₁₈N₄O₂ | 202,25 | Inhibidor endógeno de NOS; metabolizado por DDAH1 y AGXT2 |
| SDMA | C₈H₁₈N₄O₂ | 202,25 | No es un inhibidor directo convencional de NOS; relacionado con transporte y función renal |
A pH fisiológico, el grupo guanidino conserva predominantemente su carga positiva. La metilación modifica la disponibilidad de donantes de enlaces de hidrógeno, la hidrofobicidad y el reconocimiento por proteínas, en lugar de eliminar simplemente la carga. La misma masa no implica los mismos efectos. El método analítico también debe distinguir ADMA de SDMA.
ADMA y L-NMMA pueden inhibir NOS endotelial, eNOS, neuronal, nNOS, e inducible, iNOS. Las constantes de inhibición dependen de la isoforma, el sustrato y las condiciones experimentales; un valor Ki no constituye una constante universal para todos los tejidos. En SDMA, los efectos sobre disponibilidad de arginina o inflamación observados en modelos concretos deben separarse de la inhibición competitiva directa de NOS.
Se metilan residuos de proteínas antes de liberar ADMA
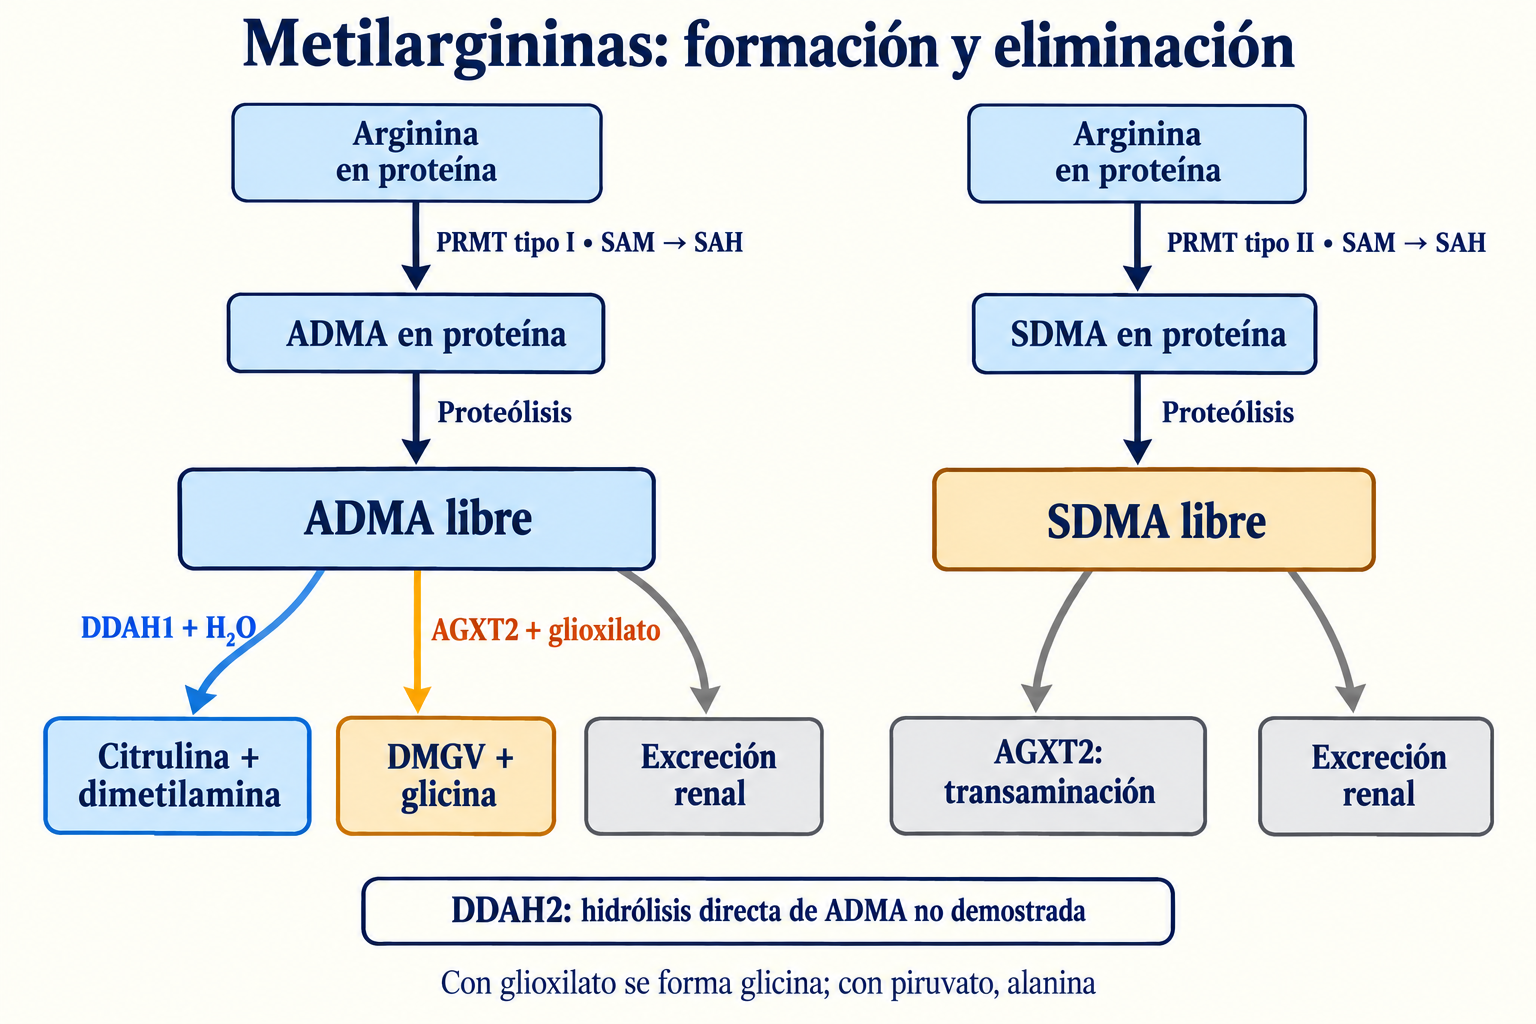
La fuente principal de ADMA es la degradación de proteínas con residuos de arginina metilados. Las proteína arginina metiltransferasas, PRMT, transfieren un grupo metilo desde S-adenosilmetionina, SAM, a la arginina incorporada en una proteína. El donante se convierte en S-adenosilhomocisteína, SAH. Esta vía no transforma directamente la arginina libre alimentaria o circulante en ADMA libre.
Las PRMT de tipo I producen un residuo monometilado y después dimetilación asimétrica. PRMT1 pertenece a este grupo, pero tipo I no equivale exclusivamente a PRMT1: otros miembros poseen sus propios sustratos y funciones. Las de tipo II, entre ellas PRMT5 y PRMT9, generan dimetilación simétrica a través de un intermediario monometilado. PRMT7 se clasifica como tipo III, caracterizado por monometilación (Zurita-Lopez y cols., 2012); Yang y colaboradores (2015) establecieron PRMT9 como tipo II. Las diferencias en el reconocimiento de secuencias impiden atribuir el mismo motivo de unión a todas las PRMT.
La metilación regula interacciones proteicas, procesamiento de ARN, transcripción, cromatina y complejos de señalización. Forma parte de la fisiología normal. La cantidad final de ADMA libre depende tanto de las PRMT como de las proteínas metiladas disponibles, su síntesis y degradación, el transporte y la eliminación posterior de metilargininas.
El contexto de SAM y metabolismo de grupos metilo ayuda a comprender su origen. Una mayor disponibilidad de SAM no determina linealmente el ADMA plasmático: intervienen SAM/SAH, regulación enzimática, tejido y recambio proteico. El metabolismo de un carbono y de la homocisteína se cruza con esta vía, pero no la sustituye.
Proteólisis y aparición de ADMA libre
El sistema ubiquitina–proteasoma degrada numerosas proteínas intracelulares. El proteasoma genera fragmentos peptídicos y otras peptidasas liberan aminoácidos y metilargininas. La degradación lisosomal y la autofagia también contribuyen al recambio: proteínas y orgánulos transportados a lisosomas son degradados por hidrolasas, incluidas catepsinas.
Una proteólisis más rápida puede aumentar el flujo de precursores, pero la concentración libre refleja el equilibrio entre formación y eliminación. Inflamación, catabolismo, sepsis y otras enfermedades graves pueden modificar simultáneamente expresión enzimática, función de órganos, transporte y volumen de distribución. No puede predecirse el mismo aumento de ADMA ante cualquier aceleración de la degradación proteica.
Achan y colaboradores (2003), en un estudio humano de metabolismo e infusión, estimaron una producción aproximada de 300 µmol diarios de ADMA, de los cuales unos 250 µmol sufrían metabolismo dependiente de DDAH. Es una estimación histórica en determinadas condiciones, no una cantidad diaria fija para cada persona. Convertir 300 µmol utilizando la masa molar de ADMA da aproximadamente 60,7 mg; este flujo diario no es la cantidad presente simultáneamente en plasma.
Un compartimento celular puede describirse mediante:
A representa la cantidad de ADMA libre en el compartimento elegido, P su formación por proteólisis, v las velocidades metabólicas y J los flujos de membrana. Todos los términos requieren unidades coherentes de cantidad por tiempo. Un balance de concentración debe considerar además el volumen. En plasma se incorporan liberación tisular, distribución y excreción; exportar ADMA desde una célula no lo destruye en el organismo.
En un modelo muy simplificado, con producción constante P y eliminación lineal kA, la cantidad estacionaria es P/k. Reducir k un 30% la elevaría por un factor 1/0,7, aproximadamente 1,43, no automáticamente entre dos y cuatro veces. La no linealidad, otras vías de eliminación y la retroalimentación pueden cambiar la respuesta real. No se asigna una semivida ni una multiplicación universal sin especificar modelo y condiciones.
Transporte: el plasma no describe el entorno inmediato de NOS
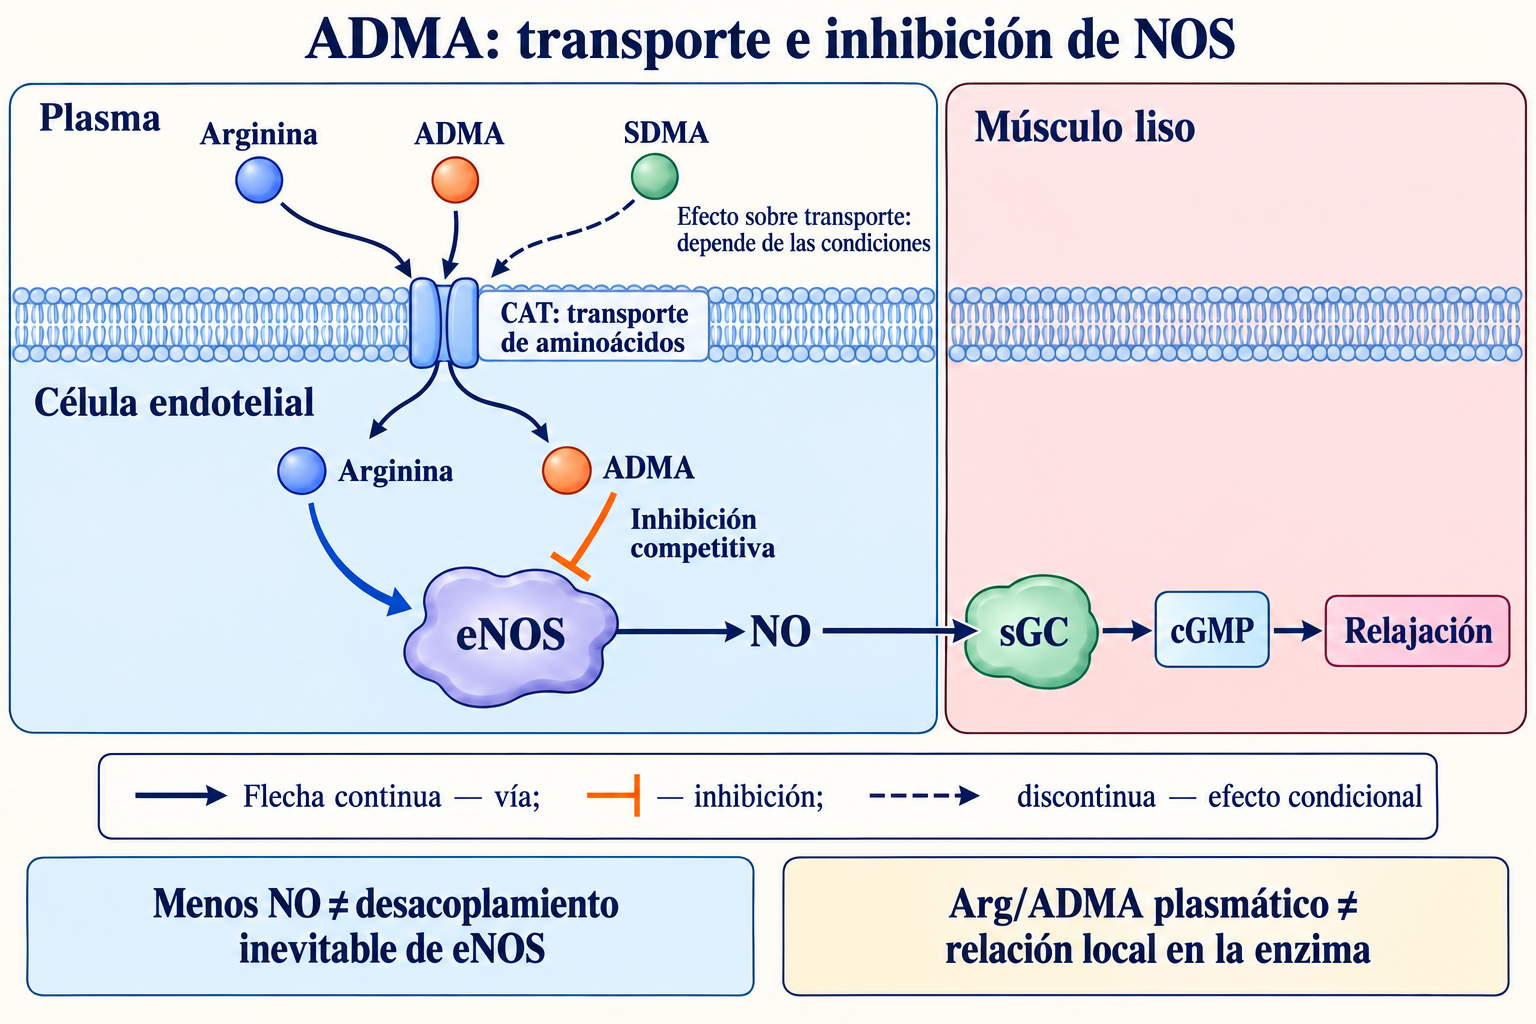
Los aminoácidos catiónicos se transportan mediante proteínas del sistema y⁺, entre ellas CAT1, codificada por SLC7A1. CAT2A y CAT2B son variantes de SLC7A2, no productos de genes diferentes; CAT3 está codificada por SLC7A3. Sus expresiones tisulares y cinéticas difieren. CAT1 importa en numerosos tipos celulares, incluido el endotelio, mientras que variantes CAT2 intervienen en metabolismo hepático y respuestas de células activadas.
El transporte es predominantemente independiente de Na⁺ y depende de condiciones electroquímicas y concentraciones a ambos lados de la membrana. Puede existir transestimulación: un sustrato intracelular acelera la entrada del externo. Pero describir siempre un intercambio obligatorio de una molécula de arginina por una de ADMA simplifica en exceso el sistema.
Arginina y metilargininas interactúan con los transportadores, pero la competencia por transporte no equivale a la unión a NOS. SDMA puede limitar la disponibilidad de arginina en ciertos contextos sin comportarse como un inhibidor directo equivalente a ADMA. Las concentraciones plasmáticas submicromolares no pueden trasladarse sin evaluación a experimentos con competidores presentes a concentraciones mucho mayores.
La paradoja de la arginina describe que añadir sustrato a veces modifica la producción de NO aunque la arginina intracelular total supere Km. Entre las explicaciones figuran compartimentación, complejos de transporte próximos a eNOS, competencia de metilargininas y reciclaje de citrulina. La arginina total de un extracto celular no revela necesariamente el sustrato accesible al centro activo.
DDAH1 y DDAH2: evidencia catalítica diferente
La dimetilarginina dimetilaminohidrolasa 1, DDAH1, hidroliza ADMA y L-NMMA. ADMA produce L-citrulina y dimetilamina; L-NMMA produce L-citrulina y metilamina. SDMA no es un sustrato convencional de esta hidrolasa. DDAH es una enzima, no un factor de transcripción.
Las representaciones antiguas solían vincular DDAH1 principalmente con NOS neuronal y DDAH2 con NOS endotelial, considerando ambas hidrolasas equivalentes de ADMA. Esa división rígida no refleja adecuadamente la distribución tisular ni la evidencia catalítica actual.
Ragavan y colaboradores (2023) compararon proteínas recombinantes, intervenciones celulares y modelos murinos en un estudio multicéntrico. Los resultados convergentes no respaldaron la capacidad de DDAH2 para metabolizar ADMA, mientras que DDAH1 sí mostró actividad. Por tanto, un descenso de ADMA tras modificar DDAH2 en trabajos celulares anteriores no demuestra hidrólisis directa por esa proteína.
DDAH2 sigue siendo biológicamente relevante: se relaciona con remodelado vascular, angiogénesis y procesos de señalización y metabolismo. Sus efectos pueden ser independientes del metabolismo directo de ADMA o estar mediados por otros sistemas. El nombre de una proteína no demuestra su reacción, y un cambio de metabolito tras una intervención genética no identifica por sí mismo la química. Se requieren mediciones catalíticas, control de otras enzimas y una preparación adecuada.
Estructura y mecanismo químico de DDAH1
DDAH presenta una arquitectura α/β repetida alrededor de una región catalítica central. Participan una cisteína catalítica y otros residuos que permiten ataque nucleófilo, transferencias ácido–base y organización del centro activo. La cisteína ataca el carbono guanidino y forma un intermediario covalente; la liberación de la amina metilada y la hidrólisis posterior producen citrulina y regeneran la enzima. No debe describirse ese intermediario sin precisión como un tioéster carbonílico ordinario.
En DDAH1 humana, los residuos suelen designarse Cys274, His173 y Asp127 al contar desde la metionina inicial; algunas publicaciones estructurales utilizan numeración desplazada un residuo. No debe mezclarse con la numeración bacteriana ni sustituir el aspartato humano por el glutamato de una enzima bacteriana.
El registro estructural 1H70 corresponde al mutante C249S de DDAH de Pseudomonas aeruginosa con citrulina, asociado con Murray-Rust y colaboradores (2001). No es una estructura humana. Un complejo humano con citrulina aparece en 2JAI, asociado con Leiper y colaboradores (2007). Especie, mutación y numeración importan al trasladar conclusiones estructurales sobre los residuos catalíticos.
Una representación cinética simplificada es:
[A] es la concentración de ADMA en el sistema de reacción, Km un parámetro de la preparación y sus condiciones, y Vmax la velocidad límite con la cantidad especificada de enzima activa. Muy por debajo de Km, la relación se aproxima a una dependencia lineal. Km, kcat y respuesta al pH de una preparación recombinante no establecen la eliminación en cualquier tejido: importan abundancia activa, modificaciones oxidativas, acceso al sustrato y metabolismo alternativo.
Regulación redox y límites de la retroalimentación
La cisteína catalítica hace DDAH1 sensible a determinadas modificaciones de tioles. Leiper y colaboradores (2002) demostraron experimentalmente S-nitrosilación y cambios de actividad. Formar un S-nitrosotiol requiere química nitrosante apropiada; no es una reacción directa obligatoria de cada molécula de NO con cualquier tiol.
La oxidación puede pasar por una forma sulfénica, disulfuros mixtos con glutatión y otros estados. Algunas modificaciones son reversibles mediante sistemas reductores celulares, mientras que una oxidación más profunda puede resultar difícil de revertir. La vía concreta, velocidad y consecuencias sobre degradación proteica requieren medición. Una ilustración estequiométrica del primer paso es:
Esto no significa que toda DDAH1 celular reaccione así ni que todo RSOH sea irreversible. No es adecuada una ecuación desequilibrada donde una sola molécula de peroxinitrito convierte de inmediato un tiol en sulfonato y además forma nitrito.
El estrés oxidativo puede reducir actividad de DDAH1; el aumento de ADMA puede limitar producción de NO. En determinadas condiciones esto sostiene una retroalimentación desfavorable. No tiene que crecer geométricamente: siguen funcionando AGXT2, transporte, metabolismo orgánico y reparación de proteínas. Los efectos de LDL oxidada, homocisteína, citocinas o glucosa alta dependen del modelo y no demuestran la misma inhibición de todos los DDAH en todos los tejidos.
GPX4 y peroxidación de lípidos de membrana describen un mecanismo redox próximo. GPX4 reduce hidroperóxidos lipídicos; esta vía trata de disponibilidad de arginina y metabolismo enzimático de ADMA. Compartir el contexto oxidativo no vuelve intercambiables los mecanismos ni demuestra que aumentar GPX4 normalice necesariamente ADMA.
AGXT2: vía mitocondrial y aceptores alternativos
La alanina-glioxilato aminotransferasa 2, AGXT2, es una enzima mitocondrial dependiente de fosfato de piridoxal, PLP, la forma coenzimática activa de vitamina B6. Se expresa en riñón e hígado y tiene amplia especificidad; junto con metilargininas son relevantes β-aminoisobutirato y otros sustratos.
AGXT2 realiza transaminación, no hidrólisis del grupo guanidino. Al transferir el grupo α-amino de ADMA a glioxilato, se generan el α-cetoácido correspondiente, habitualmente DMGV, y glicina. Si el aceptor es piruvato, este se transforma en alanina:
Son reacciones alternativas con diferentes aceptores, no una secuencia que produce simultáneamente ambos aminoácidos. SDMA también puede sufrir metabolismo por AGXT2 y generar su α-cetoderivado simétrico. La glicina no es producto de DDAH1; aparecer en la reacción con glioxilato no demuestra que ingerir glicina acelere la eliminación de ADMA.
Rodionov y colaboradores (2010) estudiaron AGXT2 humana en sistemas experimentales y mostraron reducción de ADMA y protección de la producción de NO frente a su efecto inhibidor. Esto respalda la existencia de la vía sin establecer una proporción universal de eliminación por AGXT2 en todas las personas. Variantes del gen pueden modificar varios sustratos; una asociación con SDMA o β-aminoisobutirato no constituye automáticamente un efecto demostrado sobre ADMA y desenlaces cardiovasculares.
DMGV es medible en líquidos biológicos y se investiga como marcador metabólico. No es simplemente un residuo final inocuo con velocidad de desaparición conocida para todos. Una provisión suficiente de B6 favorece las reacciones dependientes de PLP, pero aumentar su dosis no garantiza mayor actividad de AGXT2 ni reducción clínica del riesgo.
Kittel y colaboradores (2014) estudiaron 400 voluntarios sanos: variantes AGXT2 rs37369 (Val140Ile) y rs16899974 (Val498Leu) afectaron SDMA y/o β-aminoisobutirato, pero ninguna modificó ADMA plasmático. Un cambio genético de enzima no equivale automáticamente a más ADMA o riesgo clínico.
Riñón e hígado: metabolismo y excreción
Parte de ADMA se excreta por el riñón y una cantidad importante se metaboliza enzimáticamente. El riñón participa tanto en filtración como en metabolismo de metilargininas; el hígado también puede extraer y metabolizar ADMA. Por ello, un aumento en enfermedad renal crónica no se explica exclusivamente por menor filtración glomerular.
SDMA se relaciona más estrechamente con la función renal y suele aumentar al disminuir la filtración. No obstante, su metabolismo por AGXT2 impide considerarlo absolutamente no metabolizable y eliminado siempre en un 95% por una sola vía. Influyen producción, distribución y circunstancias individuales. En medicina humana no sustituye automáticamente la evaluación renal estándar; tampoco deben trasladarse criterios veterinarios a humanos.
La insuficiencia renal modifica simultáneamente ambiente urémico, recambio proteico, inflamación y actividad enzimática. Esto puede favorecer ADMA y conectar alteraciones renales con disfunción endotelial. La influencia vascular sobre perfusión renal hace la relación bidireccional. Ningún incremento fijo de ADMA define universalmente un estadio renal, y ADMA/SDMA no localiza por sí mismo un bloqueo en hígado o riñón.
Inhibición competitiva de NOS y paradoja de la arginina
En el modelo competitivo simplificado, arginina y ADMA compiten por unión a la enzima. La velocidad inicial es:
[S] representa L-arginina disponible, [I] ADMA y Ki la constante de inhibición del sistema. Aumenta Km aparente, mientras que Vmax permanece igual con saturación suficiente en este modelo. Es una descripción de cinética aislada, no una garantía de producción máxima de NO intacta en la célula. Intervienen transporte, cantidad y estado de NOS, cofactores, oxígeno, equivalentes reductores y consumo de NO.
NOS convierte L-arginina en NO y citrulina a través de N-hidroxi-L-arginina. Los electrones pasan desde NADPH por centros flavínicos hacia el hemo y requieren cofactores en estado adecuado, incluida tetrahidrobiopterina, BH4. En eNOS importan calcio, calmodulina, fosforilación y localización. No es válido reducir todo el ciclo a que ADMA tapa el acceso de oxígeno al hierro o desplaza obligatoriamente BH4.
Más arginina puede atenuar la inhibición competitiva en ciertas condiciones, pero no demuestra beneficio de suplementación: el transporte está limitado, arginasas y otras vías utilizan arginina y la relación local sustrato/inhibidor puede diferir de la plasmática. Un cambio de metabolitos de NO tampoco equivale a menos infartos o muertes.
Menor NO no equivale a desacoplamiento de NOS
En eNOS productiva, el flujo electrónico favorece síntesis de NO. La falta u oxidación de BH4, modificaciones de tioles y otras condiciones pueden desviar parte hacia superóxido: es el desacoplamiento. ADMA puede contribuir a un ambiente de disfunción endotelial, pero inhibir NOS no transforma automáticamente cada molécula de enzima en fuente de superóxido.
Dependiendo de las condiciones, un inhibidor puede disminuir ciertos flujos radicalarios dependientes de NOS además de NO. Por tanto, «ADMA ocupa el sitio y toda eNOS inmediatamente produce superóxido» no es universal. Demostrar desacoplamiento exige mediciones y control de fuentes alternativas, incluidas NADPH oxidasas y mitocondrias.
NO reacciona con superóxido para formar peroxinitrito:
La reacción consume NO biodisponible y genera una especie reactiva. Oxidar BH4 y proteínas puede intensificar la alteración vascular, pero depende del lugar de formación, sistemas antioxidantes y reacciones competidoras. ADMA plasmático no mide directamente superóxido endotelial, contenido de BH4 ni velocidad de producción de peroxinitrito.
Señalización vascular y hemodinámica
NO activa guanilato ciclasa soluble en músculo liso, elevando cGMP e influyendo sobre relajación vascular. También participa en regulación plaquetaria, interacciones leucocito–endotelio y remodelado. Su menor disponibilidad puede aumentar resistencia y modificar funciones protectoras del endotelio. Sin embargo, tono simpático, endotelina, prostanoides, metabolitos locales y otras vías actúan simultáneamente.
Achan y colaboradores (2003) realizaron una infusión aleatorizada y doble ciego en 12 hombres sanos. Frente a placebo, ADMA modificó frecuencia cardíaca, gasto cardíaco, presión media y resistencia vascular sistémica. Es evidencia humana directa de efecto hemodinámico en condiciones definidas, no una descripción del efecto vitalicio del ADMA naturalmente elevado ni una frontera individual basada en un análisis.
Las microcirculaciones renal y cerebral son sensibles a la señalización de NO sin depender exclusivamente de ella. No puede deducirse la misma reducción de diámetro arteriolar o flujo cerebral en cada paciente a partir de una concentración. La disponibilidad de NO, presión y autorregulación local pueden afectar de manera diferente a los órganos.
Senescencia endotelial e inflamación
Scalera y colaboradores (2004) estudiaron células endoteliales cultivadas con exposición repetida a ADMA. Aumentaron signos de senescencia, como β-galactosidasa asociada a ella y acortamiento telomérico; disminuyó actividad telomerasa y cambiaron indicadores redox y secreción de MCP-1 e interleucina-8. Esto relaciona ADMA con un fenotipo experimental, no demuestra que el plasma mida con precisión la edad biológica vascular.
La respuesta al daño de ADN, detención del ciclo y fenotipo secretor asociado a senescencia permiten discutir estrés crónico. No cabe atribuir a un experimento todos los pasos p53/p21, todos los componentes SASP ni una pérdida telomerásica humana precisa sin medición directa. El cultivo difiere del vaso intacto por células vecinas, flujo, reparación y duración de exposición.
La relación inflamatoria tampoco convierte ADMA en única causa de activación NF-κB o reclutamiento monocítico. La inflamación puede preceder al cambio de ADMA o acompañar una enfermedad común. Importan dirección de la intervención y control de mecanismos alternativos.
Resultados de estudios cardiovasculares
Los resultados dependen de población, desenlace y técnica. ADMA elevado en pacientes con enfermedad establecida puede tener distinta utilidad pronóstica que en la comunidad. Un cociente de riesgos entre tercios extremos no equivale directamente a la probabilidad absoluta de una persona.
| Estudio primario | Diseño y población | Significado del resultado | Límite interpretativo |
|---|---|---|---|
| Schulze y cols., 2006, CARDIAC | Multicéntrico de casos y controles: 131 casos coronarios y 131 controles emparejados | Asociación con enfermedad coronaria existente | No es una cohorte prospectiva de diálisis ni un ensayo de intervención |
| Schnabel y cols., 2005, AtheroGene | Cohorte coronaria prospectiva; ADMA medido en 1874 participantes | Valores iniciales mayores asociados con muerte cardiovascular o infarto no fatal | No establece un umbral universal |
| Böger y cols., 2009, Framingham | 3320 participantes comunitarios seguidos unos 10,9 años | ADMA y Arg/ADMA asociados con mortalidad total | Ni ADMA, arginina ni su relación se asociaron con enfermedad cardiovascular incidente |
| Tang y cols., 2008 | 132 pacientes con insuficiencia cardíaca sistólica crónica | Metilargininas relacionadas con medidas diastólicas; ADMA con desenlaces adversos | Muestra especializada pequeña; no prueba beneficio de tratamiento guiado por ADMA |
| Dückelmann y cols., 2008 | 118 pacientes con descompensación cardíaca aguda | ADMA no identificó eventos posteriores; NT-proBNP sí fue informativo | La utilidad depende del contexto clínico |
En AtheroGene, comparar el tercio superior con el inferior dio HR 2,48, IC del 95% 1,52–4,06, y la asociación persistió en modelos con más biomarcadores. Es una comparación dentro de un estudio, no la regla «ADMA superior a 0,7 duplica el riesgo de cualquiera». En Framingham, la asociación ajustada con mortalidad total fue HR 1,21 por desviación estándar, IC del 95% 1,07–1,37, pero no hubo asociación con enfermedad cardiovascular incidente. Conviene mantener separados los desenlaces en vez de fusionarlos en una predicción universal.
Los resultados positivos en enfermedad coronaria, intervenciones vasculares o insuficiencia cardíaca justifican investigación. No indican que ADMA sustituya troponina en daño miocárdico agudo, NT-proBNP en insuficiencia cardíaca o los procedimientos aceptados ante dolor torácico. La implantación requiere reproducibilidad, validación externa, valor añadido al modelo establecido y evidencia de decisiones beneficiosas para pacientes.
Corazón, riñón y cerebro: consecuencias relacionadas pero distintas
En insuficiencia cardíaca, una menor señal de NO puede afectar carga vascular, relajación miocárdica y resistencia pulmonar. Las vías cGMP, manejo del calcio y regulación de proteínas contráctiles hacen plausible la conexión. No demuestran que toda disfunción diastólica proceda de acción directa de ADMA sobre SERCA2a ni que ADMA se multiplique siempre dos o tres veces. Función renal, tratamiento, gravedad y comorbilidad influyen.
En enfermedad renal, ADMA elevado puede reflejar metabolismo alterado y contribuir a disfunción endotelial. Las asociaciones con desenlaces no eliminan el riesgo derivado de presión, volumen, lípidos, anemia, metabolismo mineral y causa original. Reducir el valor de laboratorio no demuestra mejoría de esos resultados.
NOS neuronal y endotelial intervienen en señalización nerviosa y acoplamiento neurovascular. ADMA puede interactuar con ellas, pero su concentración plasmática no equivale a la neuronal o endotelial cerebral. Pikula y colaboradores (2009) relacionaron ADMA con determinados signos de lesión vascular cerebral en resonancia en Framingham. La observación no demuestra que cause directamente lesiones de sustancia blanca, alteración del transporte glinfático o demencia en una persona.
Resistencia a insulina, hiperglucemia y homocisteína
Stühlinger y colaboradores (2002) encontraron relación entre ADMA y menor eliminación de glucosa mediada por insulina. En parte del estudio, mejoría farmacológica de sensibilidad acompañó una reducción de ADMA. Es coherente con vías metabólicas y vasculares compartidas, pero no establece causalidad individual ni convierte ADMA en criterio independiente de diabetes.
Glucosa elevada puede modificar especies reactivas, señalización PKC, expresión o actividad DDAH1 y otros procesos en modelos. DDAH1 sigue siendo una enzima, no un factor de transcripción que inicia síntesis de ADMA libre. Pueden intervenir metilación proteica, degradación y eliminación reducida. Función renal y tratamiento añaden variación; la diabetes no causa el mismo aumento en todas las personas.
Homocisteína se vincula al ciclo de metionina, ambiente redox y medidas vasculares. Experimentos de carga de metionina mostraron cambios de ADMA y función endotelial, pero son condiciones especiales, no alimentación habitual. Folato y B12 participan en remetilación; B6 en transulfuración y otras reacciones PLP. Corregir una deficiencia confirmada tiene valor propio. Reducir homocisteína no demuestra automáticamente ADMA normalizado ni prevención de eventos por esa vía.
Medición: cromatografía, espectrometría y ELISA
ADMA se mide mediante cromatografía líquida con detección fluorescente o espectrométrica y mediante inmunoensayos. LC-MS/MS validada puede cuantificar juntos arginina y metilargininas si se demuestran selectividad, calibración, efectos de matriz y exactitud. La misma masa de ADMA y SDMA significa que una señal precursora común no basta para distinguirlos.
Separación cromatográfica e iones producto deben corresponder al procedimiento. Una transición ADMA cercana a m/z 203→46 puede detectar dimetilamonio; SDMA alrededor de 203→172 refleja pérdida de un fragmento neutro, no «metilamonio de masa 172». No son ajustes instrumentales universales. Estándares internos isotópicos ayudan a controlar pérdidas y matriz sin eliminar la necesidad de validación.
La derivatización es opcional según el método. HILIC descrita por Martens-Lobenhoffer y Bode-Böger ofrece una alternativa a afirmar que toda medición requiere un éster butílico. Límite de cuantificación, coeficiente de variación y tiempo analítico caracterizan un procedimiento, no son propiedades fijas del análisis de ADMA.
ELISA competitiva facilita estudios amplios, pero depende de anticuerpos, preparación, reactividad cruzada y matriz. Su posible sesgo frente a cromatografía no admite una corrección porcentual obligatoria para todos los kits. Incluso poca reactividad cruzada con un compuesto mucho más abundante puede importar; el efecto debe evaluarse para el kit concreto. No deben compararse plataformas mediante una sola tabla sin verificar equivalencia.
Se necesitan unidades, muestra, almacenamiento, método y referencia de laboratorio. Para seguimiento conviene comparar una misma técnica validada. Hora, alimentación, enfermedad aguda y medicación modifican el contexto, pero no establecen un protocolo circadiano validado ni una hora de extracción universal.
Intervalo de referencia y frontera de enfermedad
Schwedhelm y colaboradores (2009) establecieron valores LC-MS/MS en 1126 participantes no fumadores de Framingham sin enfermedad cardiovascular clínica, hipertensión, diabetes u obesidad. La media fue 0,52 µmol/L, desviación estándar 0,11, y límites percentiles 2,5 y 97,5 de 0,311 y 0,732 µmol/L.
Describen la distribución de una muestra seleccionada medida con una técnica. No definen categorías de óptimo, preenfermedad, riesgo grave o suplementación obligatoria. Salir del intervalo no implica necesariamente enfermedad; estar dentro no garantiza protección. Edad, enfermedad, método y pregunta clínica importan más que una escala universal.
Arg/ADMA plasmático utiliza unidades iguales:
La relación es adimensional y describe los componentes medidos, no su proporción en el centro activo de eNOS. Un resultado inferior a 100 no implica desacoplamiento inevitable. Otro índice investigado es la relación global de biodisponibilidad de arginina, Arg/(ornitina+citrulina), que incorpora productos metabólicos. No deben confundirse nombres, fórmulas y significado.
| Medida | Pregunta investigable | Qué no establece por sí sola |
|---|---|---|
| ADMA | Equilibrio entre formación y eliminación del inhibidor | Causa, grado de desacoplamiento o tratamiento individual |
| SDMA | Metilargininas y función renal | Inhibición directa NOS, filtración exacta o diagnóstico universal |
| L-NMMA | Otro inhibidor y recambio proteico | Equivalencia con ADMA en masa y límites |
| L-arginina | Sustrato en la muestra | Acceso local a NOS o beneficio esperado de suplemento |
| Arg/ADMA | Balance de dos componentes plasmáticos | Lesión obligatoria bajo una frontera |
| ADMA/SDMA | Perfiles diferentes de los isómeros | Localización de defecto DDAH1, AGXT2, hepático o renal |
| Citrulina | Eje intestinal–renal y varias fuentes | Velocidad específica exclusiva de DDAH1 o NOS |
| Homocisteína | Metabolismo de un carbono en contexto | Producción de ADMA o necesidad de una combinación vitamínica fija |
Arginina y citrulina: hipótesis de sustrato y límites clínicos
La arginina proviene de dieta y síntesis endógena. La disponibilidad oral depende de metabolismo intestinal y hepático; arginasa compite por su utilización. Citrulina participa en el eje intestinal–renal y puede generar arginina: es una vía diferente de destruir ADMA.
Argininosuccinato sintetasa, ASS1, combina citrulina y aspartato consumiendo ATP hasta AMP y pirofosfato. Argininosuccinato liasa, ASL, produce después arginina y fumarato:
La conversión depende del tejido y de enzimas disponibles. Afirmar que citrulina evita cualquier pérdida y garantiza más sustrato local de eNOS es excesivo. Schwedhelm y colaboradores (2008) compararon regímenes de una semana en 20 voluntarios sanos, con diseño doble ciego cruzado. Citrulina elevó arginina plasmática y algunas medidas relacionadas con NO, pero ningún régimen mejoró FMD respecto al inicio. Los cambios farmacocinéticos no prueban mejores desenlaces cardiovasculares en pacientes.
VINTAGE MI, Schulman y colaboradores (2006), aleatorizó 153 pacientes tras un primer infarto con elevación de ST a L-arginina o placebo durante seis meses. No demostró las mejoras esperadas de rigidez vascular o fracción de eyección; hubo seis muertes con arginina y ninguna con placebo, por lo que se cerró el reclutamiento. Esto limita trasladar la lógica de sustrato al tratamiento posinfarto. No demuestra daño idéntico de arginina alimentaria o citrulina en toda población, pero excluye recomendar automáticamente suplementos solo para mejorar Arg/ADMA.
Tioles, antioxidantes y cofactores vitamínicos
N-acetilcisteína puede aportar cisteína para síntesis de glutatión. No es una enzima que cataliza por sí misma esa síntesis y no se ha establecido como restauración universal de DDAH1. Cambiar el ambiente redox celular y reducir riesgo clínico son desenlaces separados.
Ácido alfa-lipoico y su forma reducida se estudian en química de tioles y regulación redox. Un suplemento libre difiere del residuo lipoilo unido covalentemente a enzimas energéticas. La posibilidad termodinámica no garantiza entregar suficiente cantidad a la cisteína catalítica tisular de DDAH1. Un esquema de oxidación no establece una dosis clínica.
Ascorbato puede influir en procesos redox y preservar condiciones cofactoriales de NOS en algunos modelos; tocoferoles ayudan a interrumpir cadenas de oxidación lipídica. Selenio se incorpora como selenocisteína a selenoproteínas, incluidas algunas glutatión peroxidasas; no es un metal libre cofactor de todos los antioxidantes. Las GPX difieren en sustratos y localización. Esto no demuestra que una mezcla de vitaminas y selenio elimine ADMA selectivamente ni sea segura a cualquier dosis.
Folato, B12 y B6 se valoran según dieta, enfermedad e indicación. Deficiencia y exceso son situaciones distintas; dosis elevadas y prolongadas de B6 pueden causar neuropatía. Ni AGXT2 dependiente de PLP ni la relación homocisteína–ADMA justifican el mismo complejo de dosis altas para todos.
Fármacos y compuestos vegetales: el mecanismo no elige tratamiento
La señalización PPARγ puede cambiar ambiente metabólico y expresión proteica, y algunas investigaciones la relacionan con ADMA. Telmisartán bloquea AT1 y posee propiedades experimentales adicionales; tiazolidinedionas alteran sensibilidad a insulina. La regulación hipotética de DDAH no los convierte en primera elección universal por ADMA elevado. Indicaciones, contraindicaciones y resultados clínicos corresponden a enfermedad y fármaco concreto.
Estatinas reducen LDL y riesgo cardiovascular en poblaciones adecuadas. Sus efectos sobre ADMA varían entre estudios; una caída fija del 20% no es obligatoria. Cambiar DDAH1 o PRMT en células no sustituye mecanismo lipídico establecido ni ensayos clínicos.
Regulación hepática por FXR y otras vías de transcripción son temas de investigación. Modificar DDAH1 en un modelo no crea una indicación clínica establecida de agonistas FXR para ADMA. Se necesitan datos de tejido, exposición, seguridad y desenlaces importantes.
Resveratrol, curcumina y otros polifenoles tienen mecanismos antioxidantes, inflamatorios y de señalización propuestos. Los resultados celulares o animales dependen de concentración y biodisponibilidad. No demuestran un porcentaje universal de descenso de ADMA ni prevención de eventos humanos. Las combinaciones dificultan identificar el responsable; composición, interacciones y tolerancia importan por separado.
Actividad, alimentación y producción de NO independiente de NOS
Flujo y esfuerzo cortante regulan señalización endotelial, incluidas eNOS, Akt y transcripción. La actividad física mejora varios aspectos cardiovasculares, pero el cambio de ADMA depende de población e intervención. No tiene que disminuir un 15–20% tras un número fijo de semanas. Aumentar DDAH2 tras ejercicio tampoco demuestra más hidrólisis directa de ADMA por esa proteína.
Calidad alimentaria, suficiencia proteica y de micronutrientes, evitar tabaco y controlar factores metabólicos importan en prevención global. Su beneficio no necesita pasar enteramente por ADMA. El patrón mediterráneo o reducir determinados procesados no constituye desintoxicación estandarizada de metilargininas con resultado garantizado.
Nitrato alimentario puede alimentar la vía nitrato–nitrito de NO, parcialmente independiente de NOS. Depende de procesamiento, microbiota y condiciones tisulares. Es una fuente alternativa de señal, no eliminación directa de ADMA. No puede suponerse que compense todo defecto de eNOS ni que sustituya tratamiento de hipertensión u otras enfermedades.
La regulación diaria del metabolismo, vasos y actividad hace interesante la cronobiología. Sin embargo, «sustrato por la mañana y antioxidante por la noche» no proporciona protección ADMA permanente demostrada como protocolo universal. El horario farmacológico debe seguir datos del agente y finalidad clínica, no una secuencia molecular imaginada.
Aplicación a la evaluación clínica
El resultado elevado se considera junto con función renal y hepática, presión, lípidos, glucemia, inflamación y clínica. Primero se aclaran método, referencia, circunstancias y objetivo de medición. Un valor inesperado no justifica por sí mismo un paquete de suplementos ni sustituir tratamiento necesario.
| Pregunta clínica | Información útil para decidir | Papel posible y límite de ADMA |
|---|---|---|
| Riesgo cardiovascular global | Edad, presión, tabaco, lípidos, diabetes, historia familiar y clínica; modelo validado adecuado | Marcador adicional investigado sin umbral terapéutico universal |
| Disfunción renal | Creatinina, filtración estimada, albuminuria y causa | Puede reflejar metabolismo; no establece estadio solo |
| Dolor torácico o descompensación | Clínica, ECG, biomarcadores aceptados e imagen indicada | No sustituye troponina, NT-proBNP ni evaluación urgente |
| Posible carencia nutricional | Dieta, síntomas, factores y análisis pertinentes | No demuestra automáticamente falta de B6, folato, B12 o antioxidantes |
| Respuesta a intervención | Desenlace predefinido, tolerabilidad y medida validada | Menor ADMA no prueba mejor pronóstico |
Dilatación mediada por flujo y velocidad de onda de pulso investigan función vascular, pero dependen de protocolo, equipo, presión, edad y otros factores. Un porcentaje FMD único no es frontera universal de acción ADMA. Mayor rigidez tampoco identifica el metabolito causal. La conexión entre análisis, prueba funcional y decisión terapéutica necesita validación independiente.
Método de preparación y límites de evidencia
Este material es una revisión narrativa científica de ADMA, con comprobaciones dirigidas de mecanismos discutidos, estructuras y resultados clínicos el 8 de octubre de 2026. Se utilizaron registros bibliográficos primarios, resúmenes accesibles y fragmentos indexados de publicaciones primarias, además de páginas abiertas RCSB. Algunos textos completos no estaban disponibles; las conclusiones correspondientes se basan en registros primarios y resúmenes accesibles.
No se realizó búsqueda sistemática exhaustiva, evaluación GRADE propia, revisión externa formal ni validación de protocolo clínico. Números, diseños y nombres aparecen cuando los registros permitieron verificarlos; se eliminaron umbrales universales y promesas terapéuticas no fundamentadas. Las conclusiones más sólidas se refieren a liberación desde proteínas metiladas, hidrólisis directa por DDAH1, vía alternativa AGXT2 y capacidad de inhibir NOS. Utilidad pronóstica, efectos de compartimentos locales y beneficio de cambiar ADMA en humanos requieren poblaciones definidas y estudios clínicos.
Preguntas frecuentes
¿ADMA y SDMA son el mismo compuesto?
Son isómeros posicionales de igual masa con metilos distribuidos de forma diferente. ADMA inhibe NOS directamente; SDMA no es un inhibidor directo convencional y se relaciona más con función renal.
¿DDAH2 degrada ADMA?
Un estudio multicéntrico moderno no demostró hidrólisis directa de ADMA por DDAH2. Deben distinguirse sus efectos biológicos de la catálisis de DDAH1.
¿Existe una concentración peligrosa universal?
La evidencia aquí examinada no establece una frontera diagnóstica o terapéutica universal. Referencia, umbral de investigación y riesgo individual tienen significados distintos.
¿ADMA elevado requiere arginina?
El resultado aislado no justifica suplementos. La competencia bioquímica no garantiza beneficio clínico; importan los resultados negativos y la señal de seguridad posinfarto de VINTAGE MI.
¿LC-MS/MS y ELISA utilizan los mismos límites?
No sin comprobar comparabilidad. Selectividad, matriz, calibración, preparación y kit o método específico afectan el resultado.
¿Bajar ADMA demuestra menor riesgo?
No. Un cambio de biomarcador difiere de mejorar desenlaces clínicos; se necesita estudiar la intervención y población concretas.
Fuentes
- Ragavan VN et al. A multicentric consortium study demonstrates that dimethylarginine dimethylaminohydrolase 2 is not a dimethylarginine dimethylaminohydrolase. Nat Commun. 2023;14:3392.
- Murray-Rust J et al. Structural insights into the hydrolysis of cellular nitric oxide synthase inhibitors by dimethylarginine dimethylaminohydrolase. Nat Struct Biol. 2001;8:679–683. Structure 1H70.
- Leiper J et al. Disruption of methylarginine metabolism impairs vascular homeostasis. Nat Med. 2007;13:198–203. Human DDAH1 structure 2JAI.
- Leiper J et al. S-nitrosylation of dimethylarginine dimethylaminohydrolase regulates enzyme activity: further interactions between nitric oxide synthase and dimethylarginine dimethylaminohydrolase. PNAS. 2002;99:13527–13532.
- Rodionov RN et al. Human alanine-glyoxylate aminotransferase 2 lowers asymmetric dimethylarginine and protects from inhibition of nitric oxide production. J Biol Chem. 2010;285:5385–5391.
- Schwedhelm E et al. Asymmetric dimethylarginine reference intervals determined with liquid chromatography-tandem mass spectrometry: results from the Framingham offspring cohort. Clin Chem. 2009;55:1539–1545.
- Schulman SP et al. L-arginine therapy in acute myocardial infarction: the Vascular Interaction With Age in Myocardial Infarction (VINTAGE MI) randomized clinical trial. JAMA. 2006;295:58–64.
- Schulze F et al. Asymmetric dimethylarginine is an independent risk factor for coronary heart disease: results from the multicenter CARDIAC study. Am Heart J. 2006;152:493.e1–8.
- Pikula A et al. Association of plasma ADMA levels with MRI markers of vascular brain injury: Framingham offspring study. Stroke. 2009;40:2959–2964.
- Martens-Lobenhoffer J, Bode-Böger SM. Fast and efficient determination of arginine, symmetric dimethylarginine, and asymmetric dimethylarginine in biological fluids by hydrophilic-interaction liquid chromatography-electrospray tandem mass spectrometry. Clin Chem. 2006;52:488–493.
- Achan V et al. Asymmetric dimethylarginine causes hypertension and cardiac dysfunction in humans and is actively metabolized by dimethylarginine dimethylaminohydrolase. Arterioscler Thromb Vasc Biol. 2003;23:1455–1459.
- Scalera F et al. Endogenous nitric oxide synthesis inhibitor asymmetric dimethyl L-arginine accelerates endothelial cell senescence. Arterioscler Thromb Vasc Biol. 2004;24:1816–1822.
- Schnabel R et al. Asymmetric dimethylarginine and the risk of cardiovascular events and death in patients with coronary artery disease: results from the AtheroGene Study. Circ Res. 2005;97:e53–9.
- Böger RH et al. Plasma asymmetric dimethylarginine and incidence of cardiovascular disease and death in the community. Circulation. 2009;119:1592–1600.
- Tang WHW et al. Differential effects of arginine methylation on diastolic dysfunction and disease progression in patients with chronic systolic heart failure. Eur Heart J. 2008;29:2506–2513.
- Dückelmann C et al. Plasma asymmetric dimethylarginine and cardiovascular events in patients with acute decompensated heart failure. Transl Res. 2008;152:24–30.
- Stühlinger MC et al. Relationship between insulin resistance and an endogenous nitric oxide synthase inhibitor. JAMA. 2002;287:1420–1426.
- Schwedhelm E et al. Pharmacokinetic and pharmacodynamic properties of oral L-citrulline and L-arginine: impact on nitric oxide metabolism. Br J Clin Pharmacol. 2008;65:51–59.
- Wang Y et al. Developing dual and specific inhibitors of dimethylarginine dimethylaminohydrolase-1 and nitric oxide synthase: toward a targeted polypharmacology to control nitric oxide. Biochemistry. 2009;48:8624–8635.
- Zurita-Lopez CI et al. Human protein arginine methyltransferase 7 (PRMT7) is a type III enzyme forming ω-NG-monomethylated arginine residues. J Biol Chem. 2012;287:7859–7870.
- Yang Y et al. PRMT9 is a type II methyltransferase that methylates the splicing factor SAP145. Nat Commun. 2015;6:6428.
- Kittel A et al. Alanine-glyoxylate aminotransferase 2 (AGXT2) polymorphisms have considerable impact on methylarginine and β-aminoisobutyrate metabolism in healthy volunteers. PLoS One. 2014;9:e88544.