Асиметричний диметиларгінін: ADMA та судинний ризик
ADMA з метильованих білків, каталіз DDAH1 і межі ролі DDAH2, AGXT2, транспорт аргініну та інгібування NOS. Клінічні асоціації, аналітичні методи й відмінність референсу від лікувального порогу.
ADMA з метильованих білків, каталіз DDAH1 і межі ролі DDAH2, AGXT2, транспорт аргініну та інгібування NOS. Клінічні асоціації, аналітичні методи й відмінність референсу від лікувального порогу.
ADMA — асиметричний диметиларгінін, ендогенне метильоване похідне L-аргініну. Він здатний конкурентно пригнічувати синтази оксиду азоту, NOS, поєднуючи обмін білків, транспорт амінокислот і функцію ендотелію. Підвищені концентрації трапляються за низки серцево-судинних, ниркових та метаболічних порушень. Проте біохімічний механізм, статистичний зв'язок із наслідками й клінічно корисний діагностичний тест — різні рівні доказів.
ADMA має підстави для дослідження як маркер і можливий учасник патологічного процесу. Інфузійні експерименти показують вплив зміни концентрації на гемодинаміку, а спостережні дослідження пов'язують його з певними наслідками. Це не означає, що один аналіз пояснює захворювання, визначає індивідуальний ризик або задає лікування. Особливо важливо відрізняти плазмовий показник від вільного ADMA у конкретній клітині поряд із NOS.
Аргінін містить гуанідинову групу на кінці бічного ланцюга; це не кільце. Метилювання її термінальних атомів азоту утворює кілька похідних. В ADMA дві метильні групи розміщені на одному термінальному азоті, а в симетричному диметиларгініні, SDMA, — по одній на кожному. Це позиційні ізомери з однаковою формулою, але різним розподілом метильних груп. L-NMMA, монометил-L-аргінін, містить тільки одну.
| Сполука | Формула вільної основи | Молярна маса, г/моль | Функціональна відмінність |
|---|---|---|---|
| L-аргінін | C₆H₁₄N₄O₂ | 174,20 | Субстрат NOS та інших шляхів обміну |
| L-NMMA | C₇H₁₆N₄O₂ | 188,23 | Ендогенний інгібітор NOS і субстрат DDAH1 |
| ADMA | C₈H₁₈N₄O₂ | 202,25 | Інгібітор NOS; метаболізується DDAH1 та AGXT2 |
| SDMA | C₈H₁₈N₄O₂ | 202,25 | Не є звичайним прямим інгібітором NOS; пов'язаний із транспортом і функцією нирок |
За фізіологічного pH гуанідиновий фрагмент переважно позитивно заряджений. Метилювання змінює доступність донорів водневих зв'язків, гідрофобність та розпізнавання білками, а не просто усуває заряд. Однакова маса не означає однакового ефекту; аналітичний метод також має розрізняти ізомери.
ADMA та L-NMMA можуть пригнічувати ендотеліальну eNOS, нейрональну nNOS та індуцибельну iNOS. Константи інгібування залежать від ізоформи, субстрату й умов. Одне Ki не є універсальним для всіх тканин. Для SDMA вплив на доступність аргініну або запалення в окремих моделях слід відрізняти від прямого конкурентного інгібування NOS.
Основне джерело ADMA — розпад білків із метильованими залишками аргініну. Протеїн-аргінінметилтрансферази, PRMT, переносять метильну групу із S-аденозилметіоніну, SAM, на аргінін у складі білка. Донор стає S-аденозилгомоцистеїном, SAH. Вільний харчовий або циркулюючий аргінін не перетворюється цим шляхом безпосередньо на вільний ADMA.
PRMT типу I спочатку утворюють монометильований залишок, а потім асиметрично диметильований. До типу належить PRMT1, але він не тотожний лише цьому ферменту: інші представники мають власні субстрати та функції. Тип II, зокрема PRMT5 і PRMT9, утворює симетрично диметильований залишок через монометильований проміжний продукт. PRMT7 відносять до типу III, характерного монометилюванням (Zurita-Lopez та ін., 2012); Yang та співавтори (2015) підтвердили PRMT9 як тип II. Відмінності розпізнавання білкових послідовностей не дозволяють приписувати всім PRMT один мотив.
Метилювання регулює білкові взаємодії, обробку РНК, транскрипцію, хроматин і сигнальні комплекси. Це нормальна фізіологія. Кількість вільного ADMA залежить також від набору метильованих білків, їхнього синтезу та розпаду, транспорту й подальшого видалення метиларгінінів.
Контекст SAM та обміну метильних груп пояснює походження метилів. Доступність SAM не визначає плазмовий ADMA лінійно: важливі SAM/SAH, регуляція ферментів, тканина й білковий оборот. Одновуглецевий обмін і гомоцистеїн перетинаються з цим процесом, але не замінюють його.
Убіквітин-протеасомна система руйнує багато внутрішньоклітинних білків. Протеасома утворює пептиди, а подальші пептидази вивільняють амінокислоти й метиларгініни. Лізосомна деградація та аутофагія також беруть участь: доставлені білки й органели руйнуються гідролазами, зокрема катепсинами.
Прискорення протеолізу може збільшити потік попередників, але вільна концентрація залежить від балансу утворення та видалення. Запалення, катаболізм, сепсис і тяжкі хвороби змінюють одразу експресію ферментів, роботу органів, транспорт та об'єм розподілу. Тому будь-яке посилення розпаду білків не прогнозує однакового підвищення ADMA.
Achan та співавтори (2003) в дослідженні метаболізму й інфузії оцінили утворення приблизно в 300 мкмоль на добу, з яких близько 250 мкмоль метаболізувалися DDAH-залежно. Це історична оцінка за конкретних умов, а не фіксована норма кожної людини. Перерахунок 300 мкмоль за молярною масою дає близько 60,7 мг; добовий потік не дорівнює кількості в плазмі в одну мить.
Клітинний пул можна описати балансом:
A — кількість вільного ADMA у вибраному компартменті, P — утворення під час протеолізу, v — метаболічні швидкості, J — мембранні потоки. Усі члени мають однакові одиниці кількості за час. Для концентрації потрібен об'єм. Плазмовий баланс додатково враховує вихід із тканин, розподіл та екскрецію: клітинний експорт сам по собі не знищує ADMA в організмі.
У спрощеній моделі сталого утворення P та лінійного видалення kA стаціонарна кількість дорівнює P/k. Зменшення k на 30% підвищило б її в 1/0,7, приблизно 1,43 раза, а не автоматично у два–чотири. Нелінійність, інші шляхи й зворотні зв'язки можуть змінити відповідь. Без моделі та умов не встановлюються універсальні період напіввиведення і кратність накопичення.
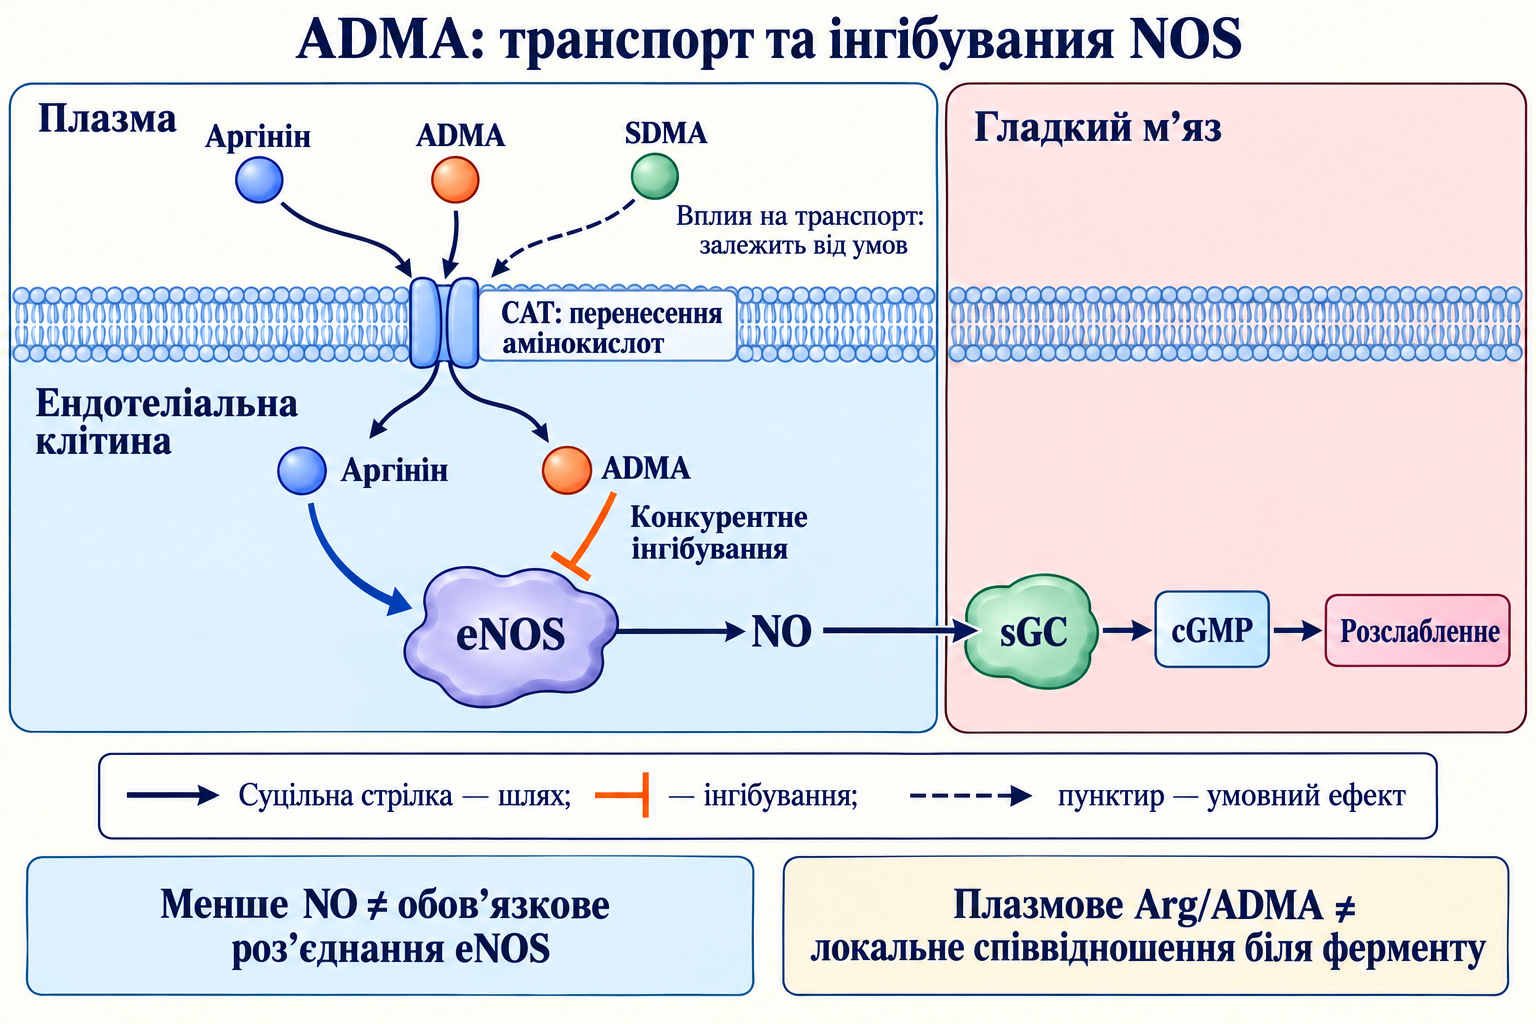
Катіонні амінокислоти переносять білки системи y⁺, зокрема CAT1, кодований SLC7A1. CAT2A та CAT2B — варіанти SLC7A2, а не різні гени; CAT3 кодується SLC7A3. Вони відрізняються експресією та кінетикою. CAT1 важливий для багатьох клітин, включно з ендотелієм; варіанти CAT2 беруть участь у печінковому обміні й реакціях активованих клітин.
Перенесення переважно Na⁺-незалежне та визначається електрохімічними умовами й концентраціями з обох боків мембрани. Можлива трансстимуляція, коли внутрішній субстрат прискорює надходження зовнішнього. Однак постійний обов'язковий обмін однієї молекули аргініну на одну ADMA був би надмірним спрощенням.
Аргінін і метиларгініни взаємодіють із транспортерами, але транспортна конкуренція не є зв'язуванням NOS. SDMA може обмежувати доступність аргініну в певних умовах, не будучи прямим інгібітором, еквівалентним ADMA. Субмікромолярні плазмові значення не можна без оцінки переносити на експерименти зі значно вищими концентраціями конкурентів.
Аргініновий парадокс означає, що додатковий аргінін іноді змінює утворення NO навіть за загальної клітинної концентрації понад Km. Пояснення включають компартменталізацію, локальні комплекси транспорту біля eNOS, конкуренцію метиларгінінів та переробку цитруліну. Загальний аргінін в екстракті не показує автоматично доступний субстрат активного центру.
Диметиларгінін-диметиламіногідролаза DDAH1 гідролізує ADMA та L-NMMA. ADMA дає L-цитрулін і диметиламін; L-NMMA — L-цитрулін і метиламін. SDMA не є звичайним субстратом цієї гідролази. DDAH — фермент, а не транскрипційний фактор.
Старі схеми часто пов'язували DDAH1 переважно з нейрональною NOS, а DDAH2 з ендотеліальною, вважаючи обидва білки рівноцінними гідролазами. Таке жорстке розділення не відображає розподілу тканинами й сучасних каталітичних даних.
Ragavan та співавтори (2023) порівняли рекомбінантні білки, клітинні втручання та мишачі моделі в багатоцентровій роботі. Узгоджені результати не підтвердили здатність DDAH2 метаболізувати ADMA, тоді як DDAH1 був активним. Отже, зменшення ADMA після зміни DDAH2 у давніших клітинних дослідженнях не доводить прямого гідролізу цим білком.
DDAH2 залишається біологічно значущим: його пов'язують із судинним ремоделюванням, ангіогенезом, сигналізацією та метаболізмом. Ефекти можуть не залежати від прямого обміну ADMA або опосередковуватися іншими системами. Назва білка не гарантує реакцію, а зміна метаболіту після генетичного втручання сама не визначає хімію. Потрібні каталітичні вимірювання, контроль інших ферментів і відповідна модель.
DDAH має повторювану α/β-архітектуру довкола центральної каталітичної ділянки. Цистеїн та інші залишки забезпечують нуклеофільну реакцію, кислотно-основний перенос і геометрію центру. Атака цистеїну на гуанідиновий вуглець утворює ковалентний проміжний комплекс; відщеплення метильованого аміну й подальший гідроліз дають цитрулін та відновлюють фермент. Такий проміжний продукт не слід без уточнення називати звичайним карбонільним тіоефіром.
Для людського DDAH1 залишки часто позначають Cys274, His173 та Asp127 за відліку від початкового метіоніну; структурні публікації також використовують зсув на один залишок. Це не можна змішувати з бактеріальною нумерацією або замінювати людський аспартат бактеріальним глутаматом.
Запис 1H70 представляє мутант C249S DDAH Pseudomonas aeruginosa із цитруліном, пов'язаний із Murray-Rust та співавторами (2001). Це не людська структура. Людський комплекс із цитруліном представлений 2JAI, пов'язаним із Leiper та співавторами (2007). Вид, мутація та нумерація суттєві для перенесення структурних висновків.
Спрощена кінетика описується так:
[A] — ADMA у реакційній системі, Km — параметр конкретної підготовки та умов, Vmax — гранична швидкість для заданої кількості активного ферменту. Значно нижче Km залежність приблизно лінійна. Km, kcat і pH-відповідь рекомбінантного препарату не визначають видалення в будь-якій тканині: важливі активна кількість, окисні зміни, доступ до субстрату й альтернативний обмін.
Каталiтичний цистеїн робить DDAH1 чутливим до певних тіолових модифікацій. Leiper та співавтори (2002) експериментально продемонстрували S-нітрозилювання й зміну активності. Утворення S-нітрозотіолу потребує належної нітрозувальної хімії; воно не є обов'язковою прямою реакцією кожного NO з будь-яким тіолом.
Окиснення може проходити через сульфенову форму, змішані дисульфіди з глутатіоном та інші стани. Частина модифікацій оборотна за участі відновлювальних систем; глибше окиснення може бути важкооборотним. Конкретний шлях, швидкість і наслідки для деградації потребують вимірювань. Стехіометричний приклад першого кроку:
Це не означає, що вся клітинна DDAH1 реагує так або кожна RSOH необоротна. Не підходить незбалансована схема, де одна молекула пероксинітриту відразу утворює з тіолу сульфонат і водночас нітрит.
Окисний стрес може зменшувати активність DDAH1, а підвищений ADMA обмежувати NO. За певних умов це підтримує несприятливий зв'язок. Система не мусить зростати геометрично: працюють AGXT2, транспорт, органний метаболізм і відновлення білків. Вплив окиснених LDL, гомоцистеїну, цитокінів або високої глюкози залежить від моделі та не доводить однакового пригнічення всіх DDAH у кожній тканині.
GPX4 і пероксидне окиснення мембранних ліпідів описують сусідній редокс-механізм. GPX4 відновлює ліпідні гідропероксиди, а тут ідеться про доступність аргініну й обмін ADMA. Перетин через стрес не робить шляхи взаємозамінними й не доводить обов'язкової нормалізації ADMA від підвищення GPX4.
Аланін-гліоксилатамінотрансфераза 2, AGXT2, є мітохондріальним ферментом, залежним від піридоксальфосфату, PLP, активної коферментної форми B6. Експресується в нирках і печінці та має широку специфічність; поряд із метиларгінінами важливі β-аміноізобутират та інші субстрати.
AGXT2 здійснює трансамінування, а не гідроліз гуанідинового фрагмента. Перенесення α-аміногрупи ADMA на гліоксилат утворює відповідну α-кетокислоту, зазвичай DMGV, і гліцин. Якщо акцептором є піруват, він перетворюється на аланін:
Це альтернативні реакції, не послідовність з одночасним утворенням обох амінокислот. SDMA також може метаболізуватися AGXT2 із відповідним симетричним α-кетопохідним. Гліцин не є продуктом DDAH1, а його поява в реакції гліоксилату не доводить прискорення видалення ADMA від перорального гліцину.
Rodionov та співавтори (2010) експериментально дослідили людську AGXT2 й показали зменшення ADMA та захист утворення NO від його інгібування. Це обґрунтовує шлях, але не встановлює універсальної частки видалення у всіх людей. Варіанти AGXT2 можуть змінювати декілька субстратів; зв'язок із SDMA чи β-аміноізобутиратом не є автоматично доведеним ефектом на ADMA і серцево-судинні наслідки.
DMGV вимірюється в біологічних рідинах і досліджується як метаболічний маркер. Це не просто кінцеві безпечні відходи з однаковою відомою швидкістю зникнення. Достатня забезпеченість B6 потрібна PLP-реакціям, але збільшення дози не гарантує прискорення AGXT2 чи зниження ризику.
Kittel та співавтори (2014) дослідили 400 здорових добровольців: варіанти AGXT2 rs37369 (Val140Ile) та rs16899974 (Val498Leu) впливали на SDMA та/або β-аміноізобутират, але жоден не змінював плазмовий ADMA. Генетична зміна ферменту не означає автоматично вищого ADMA чи клінічного ризику.
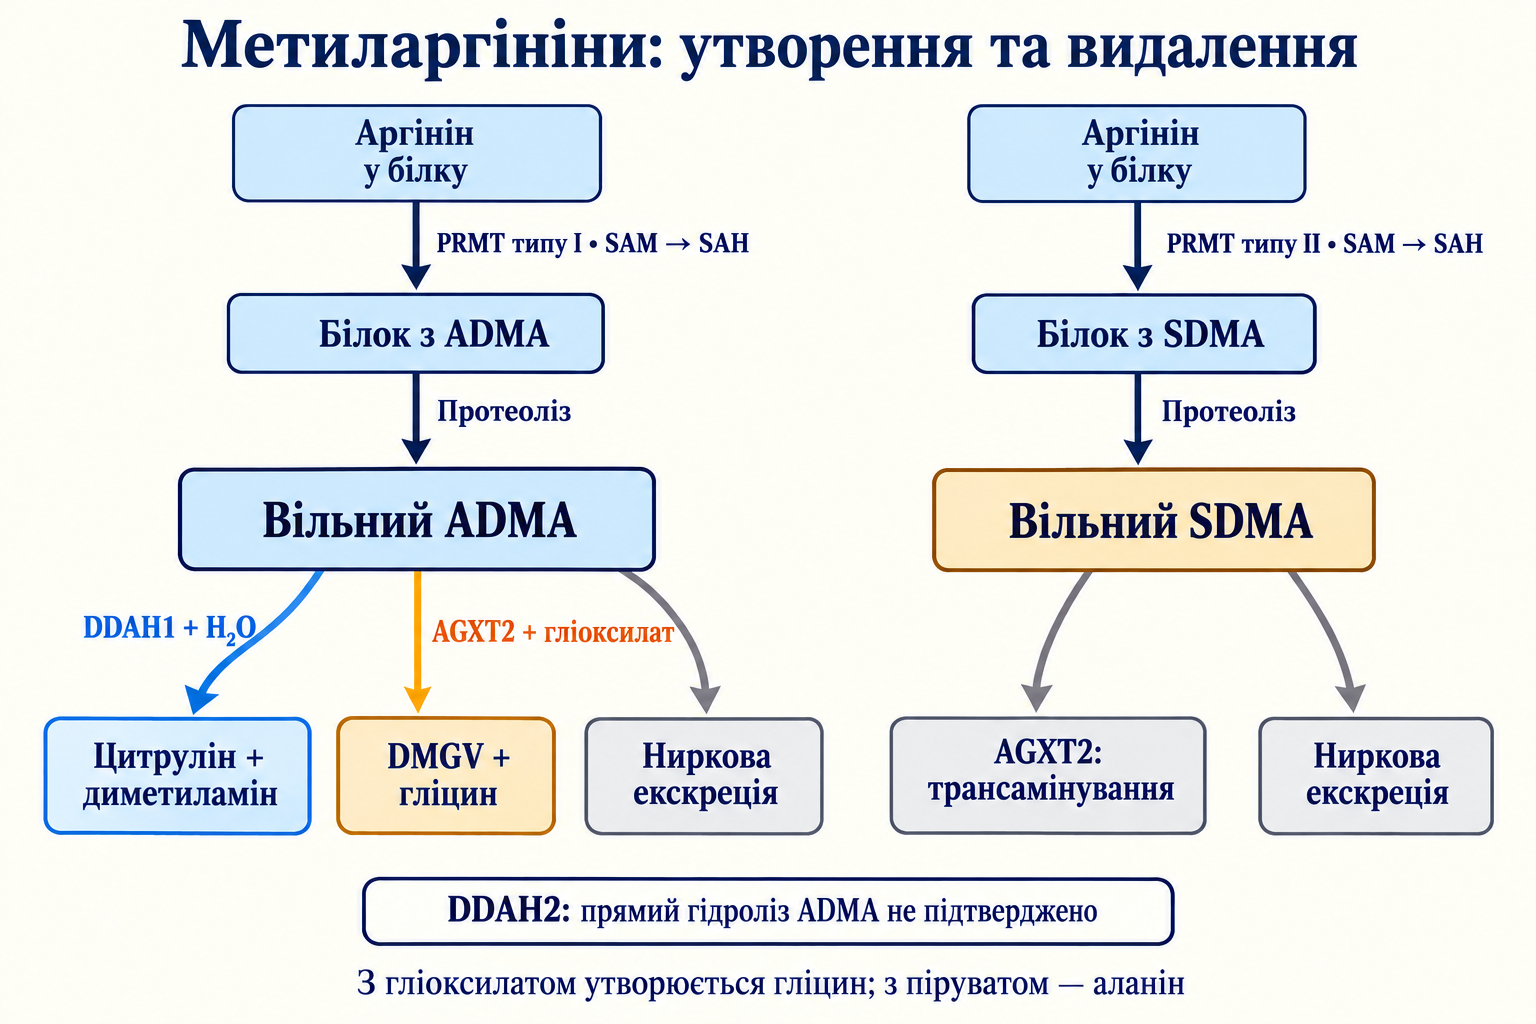
Частина ADMA виводиться нирками, значна частина метаболізується ферментами. Нирки беруть участь не лише у фільтрації, а й в обміні метиларгінінів; печінка також здатна вилучати та метаболізувати ADMA. Його підвищення за хронічної ниркової хвороби не пояснюється виключно зниженням фільтрації.
SDMA тісніше пов'язаний із нирковою функцією й часто підвищується за меншої фільтрації. Однак обмін через AGXT2 не дозволяє вважати його абсолютно неметаболізованим і завжди на 95% видаленим одним шляхом. Впливають утворення, розподіл та індивідуальні обставини. У медицині людини він не замінює автоматично стандартну ниркову оцінку; ветеринарні критерії не переносяться на людей.
Ниркова недостатність змінює уремічне середовище, білковий оборот, запалення й ферментну активність. Це може сприяти накопиченню ADMA та поєднувати ниркові порушення з ендотеліальними. Судинний вплив на ниркову перфузію робить зв'язок двобічним. Жодна фіксована кратність не визначає стадію хвороби, а ADMA/SDMA не локалізує самостійно блок у печінці або нирці.
У спрощеній конкурентній моделі аргінін і ADMA конкурують за фермент. Початкова швидкість:
[S] — доступний L-аргінін, [I] — ADMA, Ki — константа в цій системі. Уявний Km збільшується, Vmax за достатнього насичення в простій моделі не змінюється. Це ізольована кінетика, а не гарантія незмінної максимальної продукції NO в живій клітині. Втручаються транспорт, кількість і стан NOS, кофактори, кисень, відновлювальні еквіваленти та споживання NO.
NOS перетворює L-аргінін на NO й цитрулін через N-гідрокси-L-аргінін. Електрони переходять від NADPH через флавінові центри до гему; потрібні відповідні кофакторні умови, включно з тетрагідробіоптерином, BH4. Для eNOS важливі кальцій, кальмодулін, фосфорилювання та локалізація. Не можна звести цикл до закриття ADMA доступу кисню до заліза чи обов'язкового витіснення BH4.
Додатковий аргінін іноді послаблює конкуренцію, але не доводить користі добавки. Транспорт обмежений, аргінази та інші шляхи використовують субстрат, локальне співвідношення може відрізнятися від плазмового. Метаболіти NO не є еквівалентом меншої кількості інфарктів або смертей.
За продуктивної роботи eNOS електрони підтримують NO. Недостатність чи окиснення BH4, зміни тіолів та інші умови можуть спрямувати частину потоку на супероксид — це роз'єднання NOS. ADMA може діяти в середовищі ендотеліальної дисфункції, але інгібування не перетворює автоматично кожну молекулу ферменту на джерело супероксиду.
Залежно від умов інгібітор може зменшувати й окремі NOS-залежні радикальні потоки. Схема «ADMA зайняв центр — уся eNOS негайно виробляє супероксид» не універсальна. Доказ потребує вимірювань і контролю альтернативних джерел, зокрема NADPH-оксидаз та мітохондрій.
NO реагує із супероксидом:
Утворення пероксинітриту водночас споживає біодоступний NO. Окиснення BH4 та білків може посилювати порушення, але залежить від місця, захисних систем і конкурентних реакцій. Плазмовий ADMA не вимірює прямо супероксид ендотелію, BH4 чи швидкість утворення пероксинітриту.
NO активує розчинну гуанілатциклазу гладком'язових клітин, підвищує cGMP та впливає на розслаблення судин. Він також регулює тромбоцити, взаємодії лейкоцитів з ендотелієм і ремоделювання. Менша доступність може збільшувати опір і змінювати захисні функції. Водночас діють симпатична система, ендотелін, простаноїди, локальні метаболіти та інші механізми.
Achan та співавтори (2003) провели рандомізований подвійно сліпий інфузійний експеримент у 12 здорових чоловіків. ADMA порівняно з плацебо змінював пульс, серцевий викид, середній тиск і системний опір. Це прямий людський доказ гемодинамічного ефекту за визначених умов, а не опис довічної дії природно підвищеного ADMA або індивідуальна межа за одним аналізом.
Ниркова та мозкова мікроциркуляція чутливі до NO, але не залежать лише від нього. Не можна вивести однакове зменшення артеріол чи мозкового кровотоку в кожного пацієнта з однієї концентрації. Тиск, NO і місцева авторегуляція впливають на органи по-різному.
Scalera та співавтори (2004) досліджували культуру ендотеліальних клітин із повторним ADMA. Посилювалися ознаки старіння, включно з відповідною β-галактозидазою й укороченням теломер; зменшувалась теломеразна активність, змінювались редокс-показники та секреція MCP-1 й інтерлейкіну-8. Це експериментальний фенотип, а не точне вимірювання віку людських судин через плазму.
Відповідь на пошкодження ДНК, зупинка циклу й секреторний фенотип старіючих клітин пояснюють хронічний стрес. Усі кроки p53/p21, компоненти SASP та конкретну втрату теломерази в людини не можна приписувати одному досліду без вимірювання. Культура відрізняється від судини сусідніми клітинами, потоком, відновленням і тривалістю впливу.
Запальна асоціація не робить ADMA єдиною причиною NF-κB або залучення моноцитів. Запалення може передувати зміні ADMA чи супроводжувати спільне захворювання. Потрібні напрямок втручання й контроль інших шляхів.
Результат залежить від вибірки, наслідку й методу. Показник за встановленої хвороби може мати іншу прогностичну цінність, ніж у громаді. Відношення ризиків крайніх третин не є безпосередньою абсолютною ймовірністю для окремої людини.
| Первинна робота | Дизайн і популяція | Значення результату | Обмеження |
|---|---|---|---|
| Schulze та ін., 2006, CARDIAC | Багатоцентрове випадок–контроль: 131 коронарний випадок і 131 зіставлений контроль | Зв'язок із наявною коронарною хворобою | Не проспективна діалізна когорта й не лікувальний експеримент |
| Schnabel та ін., 2005, AtheroGene | Проспективна коронарна когорта; ADMA виміряно у 1874 осіб | Вищі початкові значення пов'язані з серцево-судинною смертю або нефатальним інфарктом | Не задає універсального порогу |
| Böger та ін., 2009, Framingham | 3320 осіб громади, близько 10,9 року спостереження | ADMA й Arg/ADMA пов'язані із загальною смертністю | ADMA, аргінін та їхнє співвідношення не пов'язані з новими серцево-судинними хворобами |
| Tang та ін., 2008 | 132 пацієнти з хронічною систолічною недостатністю | Метиларгініни пов'язані з діастолічними показниками, ADMA — з несприятливими наслідками | Мала спеціалізована вибірка; не доводить користі лікування за ADMA |
| Dückelmann та ін., 2008 | 118 пацієнтів із гострою декомпенсацією | ADMA не виділив наступні події; NT-proBNP був інформативним | Корисність залежить від клінічного контексту |
В AtheroGene верхня проти нижньої третини давала HR 2,48, 95% ДІ 1,52–4,06; зв'язок зберігався в додаткових моделях. Це порівняння в межах дослідження, не правило «ADMA понад 0,7 подвоює будь-чий ризик». У Framingham скоригований зв'язок із загальною смертністю становив HR 1,21 на стандартне відхилення, 95% ДІ 1,07–1,37, проте зв'язку з новими серцево-судинними захворюваннями не було. Різні наслідки не слід об'єднувати в універсальний прогноз.
Позитивні результати за коронарної хвороби, після втручань або за недостатності підтримують дослідження маркера. Вони не роблять ADMA заміною тропоніну, NT-proBNP або прийнятого обстеження болю в грудях. Впровадження потребує відтворюваності, зовнішньої валідації, доданої цінності до моделі та доказу корисної зміни рішень.
За серцевої недостатності менша сигналізація NO може впливати на судинне навантаження, розслаблення міокарда та легеневий опір. Шляхи cGMP, кальцію й скоротливих білків роблять зв'язок правдоподібним. Але це не пояснює будь-яку діастолічну дисфункцію прямою дією ADMA на SERCA2a і не прогнозує однакового дво–триразового зростання в усіх формах. Впливають нирки, лікування, тяжкість і супутні хвороби.
За ниркової хвороби ADMA може відображати порушений обмін і брати участь у дисфункції ендотелію. Асоціації не усувають ризику, пов'язаного з тиском, рідиною, ліпідами, анемією, мінеральним обміном і основною причиною. Зменшення лабораторного показника не доводить покращення цих наслідків.
nNOS та eNOS беруть участь у нервовій сигналізації й нейроваскулярному поєднанні. Плазма не дорівнює концентрації в нейроні чи мозковому ендотелії. Pikula та співавтори (2009) пов'язали ADMA з окремими МРТ-ознаками судинного пошкодження мозку у Framingham. Спостереження не доводить прямого спричинення уражень білої речовини, порушення глімфатичного транспорту або деменції конкретної людини.
Stühlinger та співавтори (2002) знайшли зв'язок ADMA із порушеним інсулін-опосередкованим видаленням глюкози. У частині роботи фармакологічне покращення чутливості супроводжувалося зменшенням ADMA. Це узгоджується з перетином метаболічних і судинних шляхів, але не визначає причинність у кожного та не створює окремого критерію діабету.
Висока глюкоза в моделях може змінювати активні форми кисню, PKC, експресію чи активність DDAH1 та інші процеси. DDAH1 залишається ферментом, а не транскрипційним фактором синтезу вільного ADMA. Можуть діяти білкове метилювання, розпад і зменшення видалення. Нирки й лікування додають варіації; діабет не підвищує ADMA однаково в усіх.
Гомоцистеїн пов'язаний із метіоніновим циклом, редокс-середовищем і судинними показниками. Навантаження метіоніном демонстрували зміни ADMA та ендотелію, але це спеціальні умови, не звичайне харчування. Фолат і B12 підтримують реметилювання, B6 — транссульфурацію та інші PLP-реакції. Корекція підтвердженого дефіциту має власну цінність, проте зниження гомоцистеїну не доводить автоматично нормалізації ADMA або запобігання подіям через цей шлях.
Використовують рідинну хроматографію з флуоресцентною чи мас-спектрометричною детекцією та імуноаналізи. Валідована LC-MS/MS дозволяє вимірювати аргінін і метиларгініни разом за доведених селективності, калібрування, матричних ефектів та точності. Однакова маса ізомерів означає, що одного сигналу попередника недостатньо.
Розділення й іони продуктів мають відповідати процедурі. Перехід ADMA близько m/z 203→46 може вимірювати диметиламоній; SDMA 203→172 відображає втрату нейтрального фрагмента, а не «метиламоній масою 172». Це не універсальні налаштування. Ізотопні внутрішні стандарти допомагають контролювати втрати й матрицю без скасування валідації.
Дериватизація залежить від методу, а не є обов'язковою. HILIC, описана Martens-Lobenhoffer та Bode-Böger, ілюструє альтернативу твердженню про необхідність бутилового естеру в кожному аналізі. Межа кількісного визначення, варіація й час належать конкретній процедурі, не є фіксованими властивостями тесту ADMA.
Конкурентна ELISA зручна для великих досліджень, але залежить від антитіл, підготовки, перехресної реактивності та матриці. Зміщення проти хроматографії не виправляється одним обов'язковим відсотком для всіх наборів. Навіть слабка реакція з набагато більшою концентрацією іншої речовини може бути важливою; її оцінюють для конкретного набору. Платформи не зіставляють за однією таблицею без перевірки.
Потрібні одиниці, тип зразка, зберігання, метод і лабораторна норма. Для повторних аналізів бажана одна валідована процедура. Час, їжа, гостра хвороба та ліки змінюють контекст, але не створюють доведеного циркадного протоколу чи універсальної години забору.
Schwedhelm та співавтори (2009) визначили LC-MS/MS-референс у 1126 некурців Framingham без клінічних судинних хвороб, гіпертензії, діабету й ожиріння. Середнє було 0,52 мкмоль/л, стандартне відхилення 0,11, межі 2,5-го та 97,5-го процентилів — 0,311 і 0,732 мкмоль/л.
Це розподіл відібраної групи за конкретного методу, не категорії оптимальності, передхвороби, тяжкого ризику чи обов'язкових добавок. Поза інтервалом не обов'язково є хвороба, а всередині не гарантований захист. Вік, захворювання, метод і мета важливіші за універсальну шкалу.
Плазмове Arg/ADMA потребує однакових одиниць:
Співвідношення безрозмірне; воно не вимірює баланс у центрі eNOS. Менше 100 не означає неминучого роз'єднання. Інший дослідницький індекс — глобальне співвідношення біодоступності аргініну, Arg/(орнітин+цитрулін), із продуктами обміну. Назви, формули й значення слід розрізняти.
| Показник | Дослідницьке питання | Чого не встановлює окремо |
|---|---|---|
| ADMA | Баланс утворення та видалення інгібітора | Причину, ступінь роз'єднання або персональне лікування |
| SDMA | Метиларгініни та ниркова функція | Пряме інгібування, точну ШКФ чи універсальний діагноз |
| L-NMMA | Інший інгібітор і білковий оборот | Еквівалент ADMA за масою та порогами |
| L-аргінін | Субстрат у зразку | Доступність біля NOS чи користь добавки |
| Arg/ADMA | Баланс двох плазмових компонентів | Обов'язкове пошкодження за однією межею |
| ADMA/SDMA | Профілі ізомерів | Локалізацію дефекту DDAH1, AGXT2, печінки чи нирок |
| Цитрулін | Кишково-нирковий обмін і різні джерела | Швидкість виключно DDAH1 або NOS |
| Гомоцистеїн | Одновуглецевий обмін | Кількість ADMA або однакову вітамінну схему |
Аргінін надходить із їжею й утворюється ендогенно. Пероральна доступність залежить від кишкового й печінкового обміну, аргіназа конкурує за використання. Цитрулін бере участь у кишково-нирковій осі й може давати аргінін; це інший шлях, не пряме руйнування ADMA.
Аргініносукцинатсинтетаза ASS1 поєднує цитрулін і аспартат, витрачаючи ATP до AMP та пірофосфату. Аргініносукцинатліаза ASL утворює аргінін і фумарат:
Залежить від тканини й ферментів. Не можна гарантувати, що цитрулін уникає будь-яких втрат і завжди підвищує місцевий субстрат. Schwedhelm та співавтори (2008) у подвійно сліпій перехресній роботі порівняли тижневі режими в 20 здорових добровольців. Підвищилися аргінін і деякі NO-показники, але жоден режим не покращив FMD проти початку. Фармакокінетика не доводить кращих серцево-судинних наслідків.
VINTAGE MI, Schulman та співавтори (2006), рандомізував 153 пацієнти після першого інфаркту з підйомом ST до L-аргініну чи плацебо на шість місяців. Очікувані покращення жорсткості та фракції викиду не підтвердилися; сталося шість смертей з аргініном проти жодної з плацебо, набір припинили. Це обмежує перенесення субстратної логіки на післяінфарктне лікування. Не доводить однакової шкоди харчового аргініну чи цитруліну всім, але виключає автоматичні добавки лише для Arg/ADMA.
N-ацетилцистеїн може постачати цистеїн для глутатіону. Він не є ферментом синтезу й не доведений як універсальне відновлення DDAH1. Зміна клітинного редокс-стану й клінічного ризику — різні результати.
Альфа-ліпоєва кислота й відновлена форма пов'язані з тіоловою хімією. Вільна добавка відрізняється від ковалентного ліпоїльного залишку енергетичних ферментів. Термодинамічна можливість не гарантує достатньої доставки до цистеїну DDAH1 в тканині. Схема окиснення не визначає клінічної дози.
Аскорбат може зберігати кофакторне середовище NOS у моделях, токофероли переривають ліпідні окисні ланцюги. Селен входить через селеноцистеїн до селенопротеїнів, зокрема деяких глутатіонпероксидаз, а не є вільним металевим кофактором усіх антиоксидантів. GPX відрізняються субстратами й місцем. Механізми не доводять, що суміш вітамінів і селену вибірково видаляє ADMA чи безпечна за будь-якої дози.
Фолат, B12 та B6 оцінюють за харчуванням, хворобами й показаннями. Дефіцит і надлишок різні; тривалі високі дози B6 можуть спричинити нейропатію. PLP-залежна AGXT2 або зв'язок гомоцистеїну не обґрунтовують однаковий високодозний комплекс усім.
PPARγ може змінювати метаболізм і експресію, а дослідження обговорювали зв'язок із ADMA. Телмісартан блокує AT1 і має додаткові експериментальні властивості; тіазолідиндіони впливають на інсуліночутливість. Гіпотетична DDAH-регуляція не робить їх універсальним вибором через ADMA. Показання, протипоказання та клінічні результати належать хворобі й конкретному препарату.
Статини зменшують LDL і ризик у відповідних популяціях. ADMA-ефект різниться; фіксовані 20% не є обов'язковими. Клітинна DDAH1 чи PRMT не замінює підтвердженого ліпідного механізму та випробувань.
FXR-залежний печінковий обмін та інші транскрипційні шляхи досліджуються. Змінити DDAH1 в моделі не означає отримати показання агоніста FXR для ADMA. Потрібні тканина, експозиція, безпека та значущі наслідки.
Ресвератрол, куркумін та інші поліфеноли мають запропоновані антиоксидантні й сигнальні механізми. Клітинні та тваринні ефекти залежать від концентрації й біодоступності. Вони не доводять універсального відсотка зниження чи запобігання подіям у людини. Комбінації ускладнюють визначення активного компонента; склад, взаємодії та переносимість важливі окремо.
Кровотік і напруження зсуву регулюють ендотелій, включно з eNOS, Akt та транскрипцією. Активність покращує різні серцево-судинні показники, але ADMA залежить від популяції й втручання. Не обов'язково зменшується на 15–20% після однакових тижнів. Більша експресія DDAH2 не доводить прямого гідролізу ним ADMA.
Якість харчування, достатній білок і мікронутрієнти, відмова від куріння та контроль метаболічних чинників важливі для профілактики. Користь не мусить повністю проходити через ADMA. Середземноморський патерн чи менша частка певних перероблених продуктів не є стандартною «детоксикацією метиларгінінів» із гарантованим аналізом.
Харчові нітрати можуть підтримувати нітратно-нітритний шлях NO, частково в обхід NOS. Це залежить від обробки, мікробів і тканин. Альтернативний сигнал не є прямим видаленням ADMA і не гарантовано компенсує кожен дефект eNOS чи замінює лікування гіпертензії.
Добова регуляція робить хронобіологію цікавою. Проте «субстрат вранці, антиоксидант увечері» не є доведеним цілодобовим захистом як універсальний протокол. Час ліків визначають їхні дані та клінічна мета, не уявна молекулярна послідовність.
Підвищений ADMA розглядають разом із нирками, печінкою, тиском, ліпідами, глікемією, запаленням і клінікою. Спершу уточнюють метод, референс, обставини й мету аналізу. Несподіваний результат сам не виправдовує пакет добавок або заміну необхідної терапії.
| Питання | Інформація для рішення | Можлива роль і межа ADMA |
|---|---|---|
| Загальний серцево-судинний ризик | Вік, тиск, куріння, ліпіди, діабет, сімейна та клінічна історія; валідована модель | Додатковий дослідницький маркер без універсального лікувального порогу |
| Ниркова дисфункція | Креатинін, розрахункова ШКФ, альбумінурія, причина | Відображає обмін, не встановлює стадію окремо |
| Біль у грудях чи декомпенсація | Огляд, ЕКГ, прийняті маркери та показана візуалізація | Не замінює тропонін, NT-proBNP і термінову оцінку |
| Можливий дефіцит | Харчування, симптоми, чинники й відповідні аналізи | Не доводить автоматично дефіциту B6, фолату, B12 чи антиоксидантів |
| Відповідь на втручання | Заздалегідь визначений наслідок, переносимість, валідована міра | Нижчий ADMA не доводить кращого прогнозу |
Потік-опосередкована дилатація й швидкість пульсової хвилі залежать від протоколу, обладнання, тиску, віку тощо. Один відсоток FMD не є універсальною межею дії ADMA; жорсткість також не визначає причинний метаболіт. Зв'язок аналізу, функціонального тесту та лікувального рішення потребує окремої валідації.
Це наративне наукове опрацювання ADMA з адресною перевіркою суперечливих механізмів, структур і клінічних результатів 8 жовтня 2026 року. Використано первинні бібліографічні записи, доступні анотації та індексовані фрагменти первинних публікацій, відкриті сторінки RCSB. Частина повних текстів була недоступна; відповідні висновки спираються на доступні первинні записи й анотації.
Не проводились систематичний вичерпний пошук, власна GRADE-оцінка, формальне зовнішнє рецензування чи валідація протоколу. Числа, дизайн і назви наведено, коли записи дозволяли перевірку; необґрунтовані пороги й лікувальні обіцянки вилучено. Найстійкіші висновки стосуються білкового походження ADMA, прямого гідролізу DDAH1, альтернативного AGXT2 та пригнічення NOS. Прогностична користь, компартменти й переваги цільової зміни ADMA потребують визначених популяцій і клінічних досліджень.
Це позиційні ізомери однакової маси з різними метильними групами. ADMA прямо пригнічує NOS; SDMA не є звичайним прямим інгібітором і тісніше пов’язаний із нирками.
Сучасна багатоцентрова робота не підтвердила прямого гідролізу DDAH2. Його біологічні ефекти слід відрізняти від каталізу DDAH1.
Наведені дані не встановлюють єдиної діагностичної чи лікувальної межі. Референс, дослідницький поріг та індивідуальний ризик мають різний зміст.
Один результат не обґрунтовує добавку. Конкурентна кінетика не гарантує клінічної користі; важливі негативні результати й сигнал безпеки VINTAGE MI після інфаркту.
Не без перевірки зіставності. Впливають селективність, матриця, калібрування, підготовка та конкретний набір чи процедура.
Ні. Зміна маркера відрізняється від покращення клінічних наслідків; потрібні дані конкретного втручання та популяції.