
GPX4 і фероптоз: глутатіон, селен та захист мембранних ліпідів
Як GPX4 відновлює ліпідні гідропероксиди, чому потрібні GSH і селен, як працює паралельний захист та де лежать клінічні межі.
Як GPX4 відновлює ліпідні гідропероксиди, чому потрібні GSH і селен, як працює паралельний захист та де лежать клінічні межі.
Глутатіонпероксидаза-4 (GPX4) відновлює гідропероксиди фосфоліпідів і стримує перекисне окиснення мембран нижче рівня, за якого клітина втрачає життєздатність. Фермент пов’язує обмін селену, цистеїну й глутатіону зі складом ліпідів, доступністю заліза та роботою мітохондрій. Фероптоз виникає за певного поєднання окиснюваних субстратів, каталітично доступного заліза й недостатнього захисту; він не тотожний будь-якому окисному стресу.
Механізми GPX4 обґрунтовують дослідження захисту тканин і вразливості пухлин. Проте клітинний ефект інгібітора, зміна маркера окиснення та поліпшення стану пацієнта — різні рівні доказів. Один не можна підміняти іншим.
Термін «фероптоз» запровадили Dixon і колеги 2012 року для залізозалежної регульованої загибелі, яку ерастин спричиняв у досліджених клітинах. Yang і колеги 2014 року пов’язали чутливість до цього процесу з GPX4. Це не новий різновид апоптозу: центральне ушкодження — накопичення окиснених мембранних ліпідів. Водночас шляхи загибелі можуть співіснувати в одній тканині, а результат залежить від моделі, поживного середовища та часу вимірювання.
| Процес | Основна досліджувана система | Що допомагає розрізняти механізми |
|---|---|---|
| Апоптоз | Каспази, BCL-2, мітохондріальний вихід цитохрому c | Активація каспаз, морфологія ядра та відповідне пригнічення шляху |
| Некроптоз | RIPK3 і MLKL у відповідному контексті | Фосфорилювання/активація MLKL і генетичне підтвердження |
| Піроптоз | Газдерміни та запальні протеази | Розщеплення газдермінів, утворення пор, запальні сигнали |
| Фероптоз | Залізо, окиснення фосфоліпідів, GPX4 і паралельний захист | Сукупність ліпідних, функціональних і генетичних результатів, зокрема запобігання загибелі відповідними інгібіторами |
| Купроптоз | Мідь і ліпоїльовані мітохондріальні білки | Перевірка мідьзалежності й ушкодження білків; відрізняється від залізозалежного окиснення ліпідів |
Купроптоз — окремий мідьзалежний механізм. У роботі Tsvetkov і колег 2022 року мідь зв’язувалася з ліпоїльованими компонентами циклу трикарбонових кислот, включно з DLAT; агрегація цих білків і втрата залізо-сірчаних білків супроводжувалися протеотоксичним стресом. У досліджених клітинах важливі мітохондріальне дихання, FDX1 та ліпоїлювання. Це не дозволяє зводити будь-яку токсичність міді до купроптозу чи переносити селективність експериментальних інгібіторів на всі тканини.
Відсутність захисту від одного інгібітора каспаз не доводить фероптоз. Так само недостатньо окремого підвищення MDA, зниження GSH чи одного зонда. Переконливіші узгоджені дані про окиснення ліпідів, залізозалежність, порятунок клітин пастками ліпідних радикалів і зміну чутливості після втручання в GPX4 або ліпідний обмін. Інгібітори теж мають обмеження селективності, тому важливі незалежні підходи.
Гідропероксидна група робить ділянку жирнокислотного ланцюга полярнішою. Окиснений ланцюг може переміщуватися до поверхні бішару, змінювати пакування сусідніх ліпідів і створювати дефекти проникності. Подальші реакції утворюють усічені ліпіди та реакційноздатні альдегіди. Накопичення змін порушує бар’єрну функцію мембран і може призводити до розриву.
У деяких моделях мітохондрії зменшуються, втрачають кристи й набувають щільних мембран. Ці ознаки не універсальні та не становлять самостійної діагностики. Розмір пор, частка окиснених ліпідів і потоншення бішару залежать від моделі й не задають єдиного порогу загибелі всіх клітин. Мітохондріальний метаболізм також потрібен не кожному експериментальному варіанту фероптозу однаковою мірою.
У людини описані GPX1–GPX8. Вони відрізняються локалізацією, каталітичним залишком, субстратами й відновними партнерами. Для GPX4 особливо важлива здатність відновлювати гідропероксиди складних ліпідів, зокрема фосфоліпідів, без попереднього відділення жирної кислоти від мембрани. Саме ця реакція робить її центральним обмежувачем фероптозу.
| Представник | Особливість | Обмеження порівняння |
|---|---|---|
| GPX1 | Селенопротеїн, що працює з розчинними пероксидами клітини | Активність проти H₂O₂ не тотожна захисту мембранних фосфоліпідів |
| GPX2 | Селенопротеїн, помітний в епітеліальних тканинах | Експресія та захист залежать від тканини |
| GPX3 | Секретована позаклітинна глутатіонпероксидаза | Не замінює внутрішньоклітинну GPX4 |
| GPX4 | Мономерний селенопротеїн із доступом до ліпідних гідропероксидів | Значення залежить також від субстратів і паралельних систем |
| GPX5 і GPX6 | Пов’язані, зокрема, з репродуктивними/сенсорними тканинами; GPX5 має Cys, людська GPX6 — Sec | Властивості GPX6 різняться між видами |
| GPX7 і GPX8 | Cys-вмісні білки ендоплазматичного ретикулума, пов’язані з окисним згортанням | Належність до родини не означає однакового використання GSH |
Варіанти транскрипції й початку трансляції забезпечують цитозольну, мітохондріальну та ядерну форми GPX4. Напрямні послідовності змінюють розподіл білка; точна довжина й нумерація залишків залежать від форми. Цитозольна GPX4 забезпечує поширений захист ліпідів, мітохондріальна бере участь у захисті відповідного компартмента та дозріванні сперматозоїдів.
Під час сперматогенезу GPX4 виконує не лише звичайну пероксидазну функцію. Мітохондріальна форма бере участь у формуванні структур середньої частини сперматозоїда, а ядерна пов’язана з пакуванням хроматину й окисненням білкових тіолів. Ці ролі слід розрізняти: ядерну форму не можна автоматично вважати єдиним будівничим мітохондріальної капсули.
Селеноцистеїн (Sec) включається в білок під час трансляції. Кодон UGA, який зазвичай означає зупинку, прочитується як Sec за наявності відповідної системи й елемента SECIS у 3′-нетрансльованій ділянці мРНК. Беруть участь спеціалізована тРНК^[Ser]Sec, SBP2 і фактор eEFSec.
Спочатку SerRS приєднує серин до цієї тРНК. PSTK фосфорилює зв’язаний серин із витратою ATP, а SEPSECS перетворює його на Sec, використовуючи селенофосфат, утворений за участю SEPHS2. Лише після підготовки Sec-тРНК доставляє амінокислоту до рибосоми. Надходження селену тому не є миттєвим приєднанням вільного «кофактора» до готової GPX4.
За нестачі селену синтез різних селенопротеїнів змінюється неоднаково. Ієрархія залежить від регуляції мРНК, трансляції та потреб тканини; її не описує одна постійна частка збереженої GPX4. Харчовий контекст і ризик надлишку розглянуті в статті про функції селену та його безпеку.
Селенол і тіол відрізняються кислотністю та реакційною здатністю; pKa вільних амінокислот не задає автоматично властивості активного центру білка. У GPX4 оточення Sec, зокрема Gln, Trp та Asn, допомагає організувати каталіз. Важливий також доступ ліпідного субстрату, а не лише хімія одного атома.
У дослідах Ingold і колег заміна Sec на Cys зберігала достатню активність для нормального ембріогенезу мишей, але підвищувала вразливість ферменту й клітин до пероксидного стресу. Виживання певних інтернейронів залежало від Sec-вмісної GPX4; розвивалися тяжкі судоми. Заміна не тотожна повному нокауту Gpx4 і не означає неминучої загибелі всіх ембріонів. Стійкість Sec також не означає неможливості інактивації GPX4.
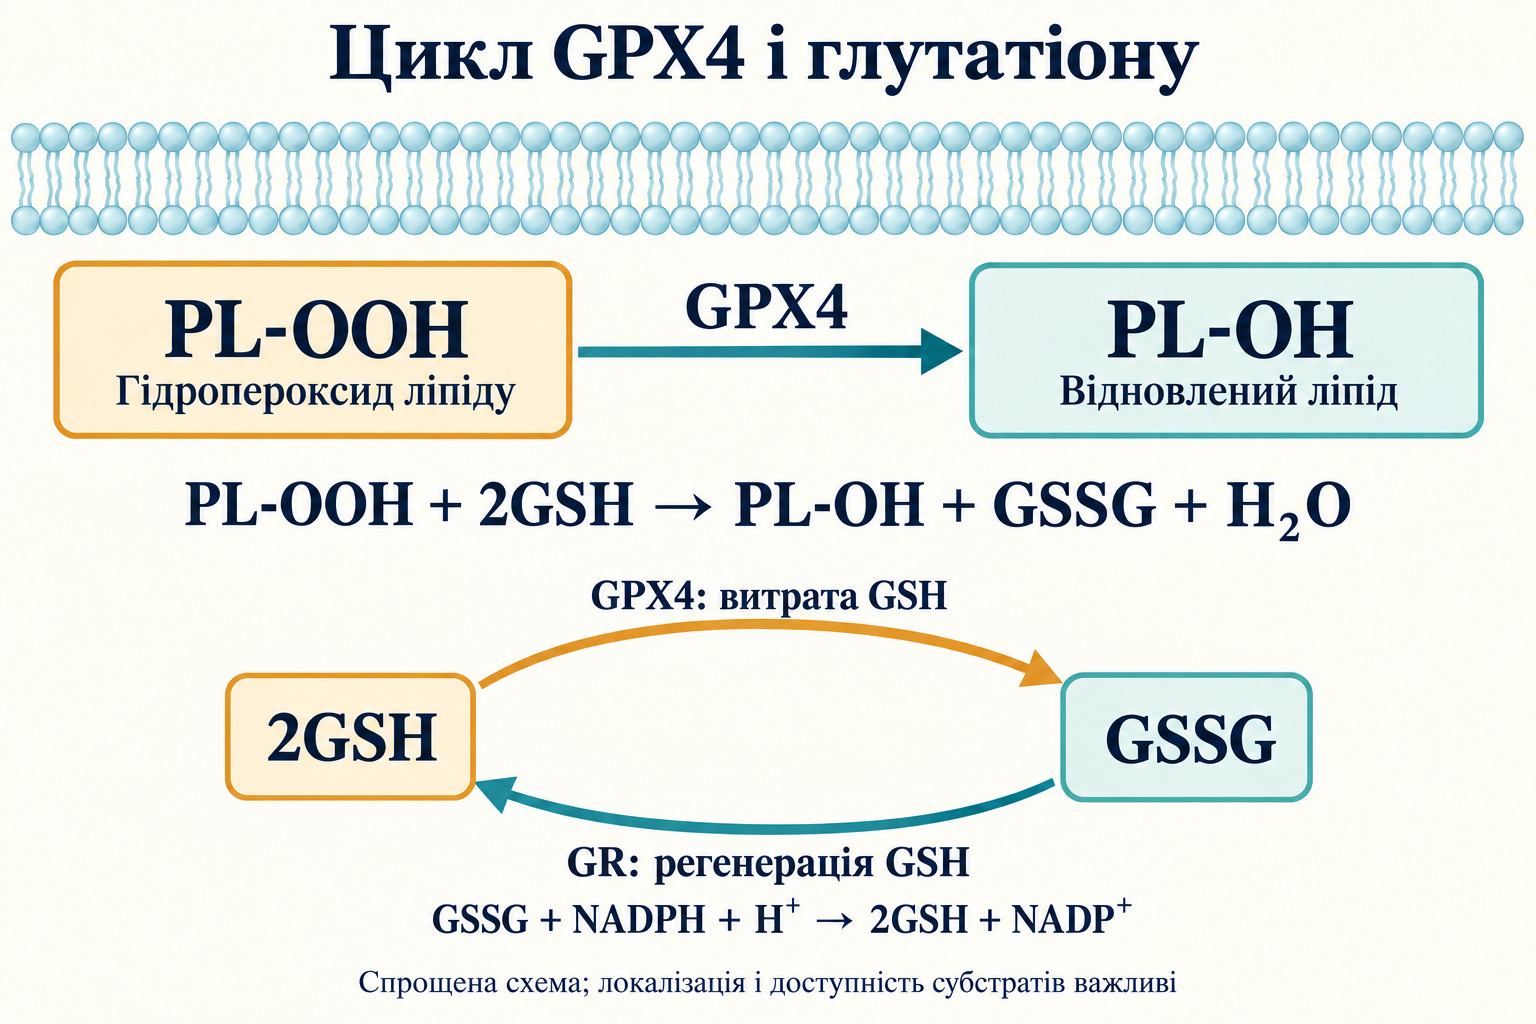
PL-OOH позначає гідропероксид фосфоліпіду, PL-OH — відновлений продукт, Enz-Se⁻ — активний фермент. Спрощені стадії:
Сумарно:
Глутатіонредуктаза (GR) повертає GSSG до відновленої форми:
GPX4 витрачає GSH, а підтримання циклу потребує NADPH. Потоки залежать від концентрацій кількох субстратів, локалізації й доступності ферменту; їх не можна звести до універсального «нульового Km» чи однієї концентрації GSH. GPX4 прибирає гідропероксидний субстрат, тоді як ліпофільні пастки радикалів переважно переривають поширення ланцюга: ці дії доповнюються.
System x_c⁻ утворений легкою транспортною субодиницею SLC7A11 і важкою SLC3A2, з’єднаними дисульфідним зв’язком. Він обмінює позаклітинний цистин на внутрішньоклітинний глутамат у співвідношенні 1:1. Після імпорту цистин відновлюється до двох молекул цистеїну; ця стадія теж потребує відновних ресурсів. Далі цистеїн використовується для синтезу GSH.
Підвищений позаклітинний глутамат може утруднювати імпорт цистину, а його нестача в середовищі змінює експериментальний результат. За дефіциту амінокислот GCN2 фосфорилює eIF2α та сприяє відповіді ATF4. Nrf2 через регуляцію системою KEAP1 підтримує експресію захисних генів, зокрема ланок обміну цистину й GSH. p53 може пригнічувати SLC7A11, але вплив на фероптоз залежить від клітинного контексту та інших мішеней; це не універсальний перемикач «p53 увімкнено — фероптоз увімкнено».
GSH — трипептид γ-глутаміл-цистеїніл-гліцин. Глутаматцистеїнлігаза (GCL) складається з каталітичної GCLC і модифікувальної GCLM субодиниць та утворює γ-глутамілцистеїн. Глутатіонсинтетаза (GSS) приєднує гліцин:
Незвичний γ-зв’язок зменшує доступність GSH для багатьох звичайних пептидаз, але не робить молекулу неруйнівною: обмін включає γ-глутамілтрансферазу та інші шляхи. GSH регулює GCL за зворотним зв’язком; GCLM змінює кінетику комплексу. Швидкість синтезу залежить від амінокислот, ATP і регуляції ферментів, тому збільшення одного попередника не гарантує збільшення захисного потоку.
Основний синтез відбувається в цитозолі, звідки GSH надходить в інші компартменти. Для мітохондрій це принципово: мембрана обмежує обмін, а відновні ресурси й ушкодження ліпідів локальні. Wang і колеги 2021 року показали необхідність SLC25A39 для мітохондріального імпорту GSH у клітинах ссавців. Стару атрибуцію прямого транспорту виключно дикарбоксилатному та 2-оксоглутаратному переносникам SLC25A10 і SLC25A11 не можна вважати встановленою альтернативою цим даним.
В ендоплазматичному ретикулумі окисне середовище потрібне для згортання білків і дисульфідних зв’язків. Проте один GSH/GSSG не описує весь редокс-стан. Потенціал пари залежить від абсолютних концентрацій, [GSH]²/[GSSG] і pH; цільна кров не замінює вимірювання в окремій мембрані чи мітохондрії. Універсального порогу потенціалу для діагностики фероптозу в пацієнта немає.
Ерастин і похідне IKE використовують для порушення забезпечення цистином; сульфасалазин теж може впливати на system x_c⁻. Для сорафенібу ефект залежить від моделі: це багатомішеневий протипухлинний препарат, а не універсально селективний інгібітор фероптозної осі. За достатніх альтернативних джерел цистеїну клітина може частково обходити блок, наприклад через транссульфурацію.
RSL3 і ML162 застосовують як прямі інгібітори GPX4; ML210 внутрішньоклітинно перетворюється на реакційноздатний інгібітор. Ефективність і селективність залежать від структури, концентрації та часу впливу; назва не означає готового безпечного лікування людини. FIN56 поєднує зміни GPX4 та обміну CoQ, FINO2 впливає на залізо й окиснення ліпідів із непрямим порушенням захисту GPX4. Різні точки впливу допомагають будувати експеримент, але потребують підтвердження мішені й механізму загибелі.
Поліненасичені жирні кислоти (PUFA) мають біс-алільні позиції, з яких порівняно легко відщеплюється водень. Арахідонова кислота (AA, 20:4) та адренова (AdA, 22:4) містять кілька вразливих ділянок. Фосфатидилетаноламіни з AA й AdA докладно вивчені як субстрати фероптозного окиснення. Проте перелік не обмежений цими кислотами чи одним класом фосфоліпідів: ліпідом і шляхи різняться між клітинами.
Мононенасичені жирні кислоти (MUFA), зокрема олеїнова, змінюють мембрани та можуть зменшувати частку легко окиснюваних PUFA. Тут важливі синтез через SCD1 і включення ліпідів за участю ACSL3. Це зміна субстратного пулу, а не доказ безпосереднього перехоплення всіх радикалів молекулою MUFA. Насичені ланцюги менш чутливі до цього шляху, але клітина не стає невразливою до будь-якого ушкодження.
Заміна водню дейтерієм у біс-алільних положеннях може сповільнювати розрив зв’язку завдяки кінетичному ізотопному ефекту. Дейтеровані PUFA досліджують як спосіб зменшити поширення окиснення. Це сповільнення, а не хімічна неможливість реакції; величина ефекту, включення в тканини та клінічна користь потребують окремих вимірювань.
ACSL4 активує довголанцюгові жирні кислоти з перевагою до певних PUFA. Після утворення ацил-CoA LPCAT3 бере участь у повторному ацилюванні лізофосфоліпідів у циклі Ландса:
У досліджених моделях втрата ACSL4 змінює ліпідом і зменшує чутливість до певних індукторів. Це причинне спостереження, але не правило повного захисту кожної клітини без ACSL4. Інші ферменти, доступні жирні кислоти та незалежні шляхи утворення субстратів можуть змінювати залежність.
Ліпоксигенази вводять кисень у відповідні ліпідні субстрати. У роботі Wenzel і колег комплекс ALOX15/PEBP1 змінював субстратну спрямованість окиснення й забезпечував окиснені PE. PEBP1 також регулює сигнальні білки; його стан і взаємодії можуть поєднувати сигналізацію з ліпідною хімією.
Цей механізм не є обов’язковим єдиним початком фероптозу. В одних моделях важливі ліпоксигенази, в інших — неферментативні реакції та інші джерела. Пригнічення сполукою, названою «інгібітором LOX», не доводить причинної ролі LOX саме собою: деякі такі речовини теж перехоплюють радикали.
LH — початковий ліпід, L• — його радикал, LOO• — пероксильний радикал, LOOH — гідропероксид. Спрощений ланцюг:
Перше рівняння показує один спосіб утворення реакційного радикала із залізом; реальні реакції залежать від лігандів, середовища й доступності металу. Остання стадія передає ушкодження сусідньому ліпіду. GPX4 зменшує запас гідропероксидів, що підживлюють ланцюг, а пастки радикалів заважають продовженню.
Розпад окиснених ліпідів утворює малоновий діальдегід (MDA), 4-гідроксиноненаль (4-HNE) та інші електрофіли. Вони модифікують білки, змінюючи роботу ферментів і сигналізацію. Це ознаки ліпідного ушкодження, але не специфічні лише для фероптозу. Треба пояснити походження, локалізацію та зв’язок із фактичною загибеллю клітин.
Трансферин переважно переносить Fe³⁺ і зв’язується з рецептором TfR1. Після ендоцитозу закислення ендосоми полегшує вивільнення заліза; STEAP3 бере участь у відновленні до Fe²⁺, а DMT1 — у перенесенні через ендосомну мембрану. Далі залізо надходить до ферментів, мітохондрій і депо або поповнює лабільний пул.
Лабільний пул заліза (LIP) — це обмінне залізо, зв’язане з порівняно доступними лігандами, а не розчин цілком некоординованих вільних іонів. Участь в окисних реакціях залежить від координації та компартмента. Загальне залізо, сироватковий феритин і локальна каталітична доступність не тотожні. Тому високий феритин сам собою не доводить фероптозу й не створює показання до хелатора.
За низької доступності заліза білки IRP зв’язуються з елементами IRE в мРНК і змінюють синтез білків зберігання й транспорту. IRP1 може переходити між станом зв’язування IRE та функцією аконітази із залізо-сірчаним кластером. Стабільність IRP2 пов’язана із системою FBXL5 і станом клітини. Різне розташування IRE в мРНК дозволяє узгоджувати захоплення й депонування заліза.
Феритин — оболонка з 24 субодиниць FTH1 і FTL. FTH1 забезпечує фероксидазну активність, а комплекс утримує мінералізоване залізо, знижуючи його доступність для небажаних реакцій. Максимальна місткість оболонки не означає однакового заповнення кожної молекули. Зберігання корисне лише за динамічної рівноваги: залізо потрібно мобілізувати для нормального обміну, тоді як надлишок доступного металу здатний посилювати ушкодження.
NCOA4 розпізнає феритин і сприяє його доставці для лізосомного розщеплення — феритинофагії. Руйнування білкової оболонки вивільняє залізо для повторного використання. Цей шлях підтримує фізіологічний обіг і за певних умов підвищує чутливість до фероптозу.
Мобілізація депо не обов’язково означає «вибухове вивільнення» та загибель: результат залежить від автофагічного потоку, експорту й використання заліза, ліпідного складу та антиоксидантного захисту. У дослідах слід розрізняти наявність NCOA4, фактичне розщеплення феритину й зміну доступного заліза. Пригнічення лізосом впливає на багато процесів і не є селективним клінічним перемикачем феритинофагії.
Роботи Bersuker та Doll 2019 року показали, що FSP1, раніше відомий як AIFM2, може пригнічувати фероптоз незалежно від прямого каталізу GPX4. N-мірістоїлювання сприяє локалізації FSP1 на мембранах. Використовуючи NAD(P)H, фермент відновлює убіхінон до убіхінолу, який перехоплює ліпідні пероксильні радикали:
FSP1 підтримує відновлений CoQ, а GPX4 відновлює гідропероксиди: вони контролюють різні стадії ланцюга. Один шлях може зменшувати залежність від іншого в конкретній клітині, проте не гарантує повної компенсації в кожній тканині.
Мевалонатний шлях бере участь у синтезі ізопренових одиниць CoQ та модифікації Sec-тРНК. Втручання тому можуть одночасно зачіпати кілька захисних механізмів. Експериментальна чутливість до статинів не є підставою скасовувати призначене лікування або вважати статин доведеною причиною клінічного фероптозу. Відмінність між функцією ендогенного CoQ, добавками та лікувальною користю розглянута в матеріалі про коензим Q10, убіхінол і клінічні обмеження.
Дигідрооротатдегідрогеназа (DHODH) у внутрішній мембрані мітохондрій окиснює дигідрооротат до оротату під час синтезу піримідинів і передає електрони пулу CoQ. У моделі Mao та колег 2021 року цей потік підтримував відновлений CoQ і обмежував мітохондріальне окиснення ліпідів паралельно з GPX4.
Значення захисту залежить від стану мітохондрій та інших шляхів. Інгібітор DHODH також порушує синтез піримідинів, тому ефект не можна автоматично приписати лише фероптозу. Відновлення забезпечення піримідинами й окреме вимірювання ліпідного ушкодження допомагають розрізнити механізми. Кардіоліпін важливий для мітохондріальної мембрани, проте DHODH не слід описувати як фермент, що безпосередньо відновлює лише гідропероксиди кардіоліпіну.
GCH1 започатковує синтез тетрагідробіоптерину (BH₄) із GTP. Дослідження Kraft та Soula 2020 року пов’язали цю систему зі стійкістю до фероптозу. BH₄ може сприяти перехопленню радикалів; водночас змінюються ліпідний склад і взаємодії з іншими антиоксидантними системами.
Окиснення BH₄ потребує врахування відновлення пулу біоптеринів, зокрема участі DHFR і NADPH у відповідному шляху. Синтез, регенерація й розташування спільно визначають захист. Ці результати не роблять BH₄, CoQ чи GSH універсально взаємозамінними ліками.
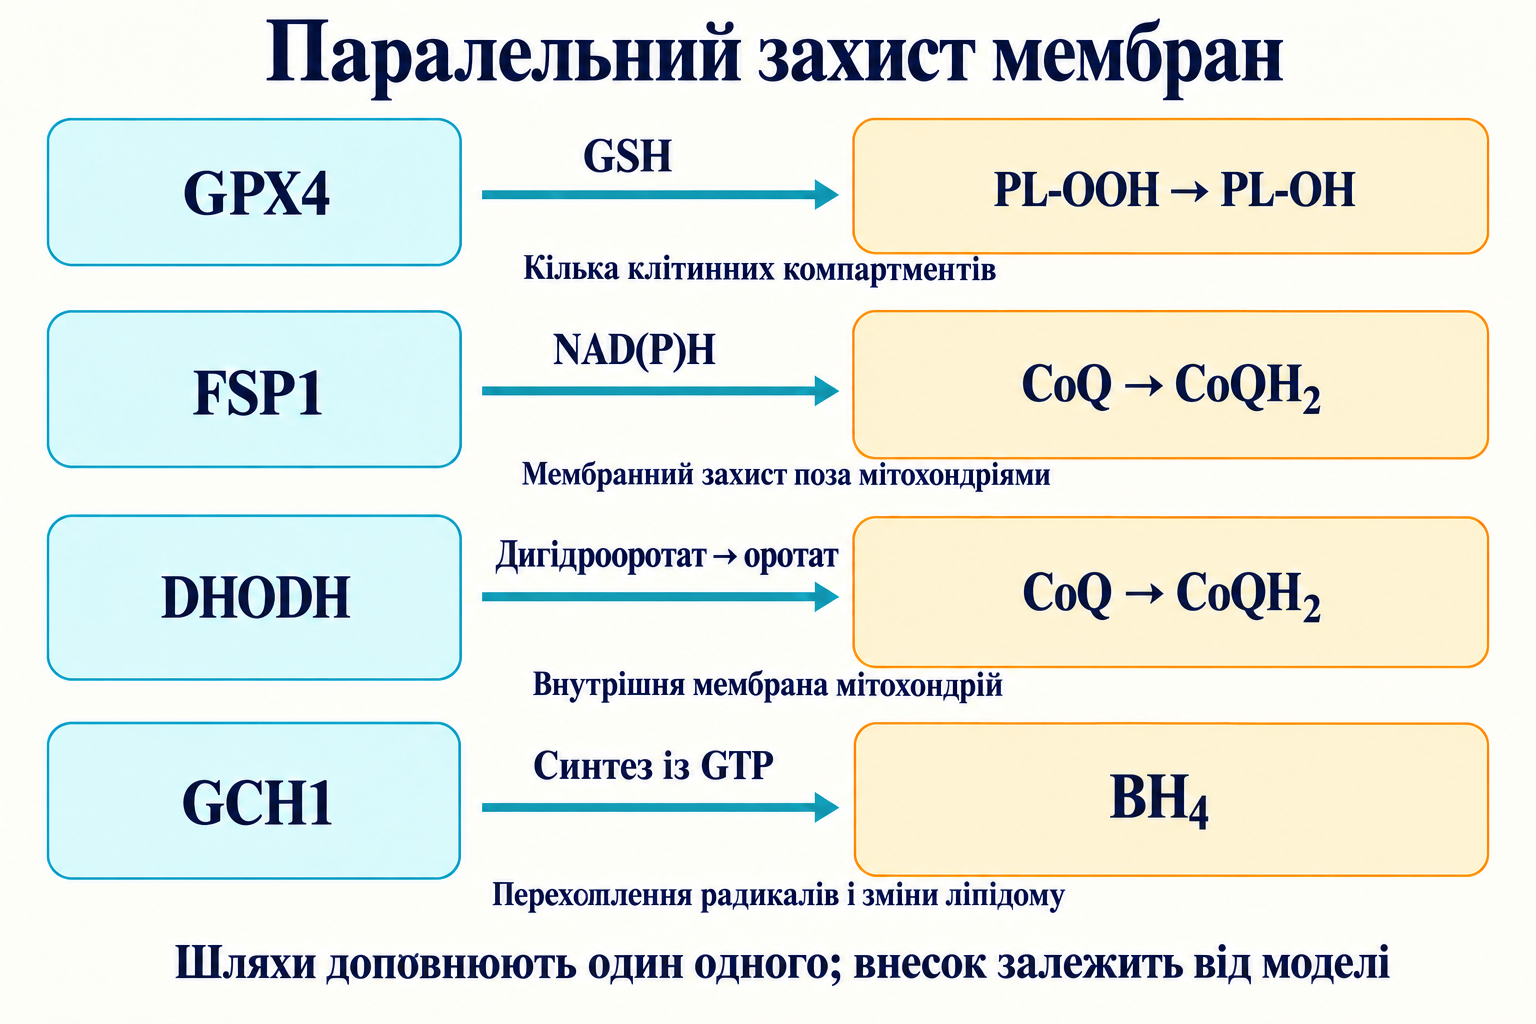
| Захисна вісь | Основна реакція/потік | Значуща локалізація | Обґрунтований висновок |
|---|---|---|---|
| x_c⁻ → GSH → GPX4 | Забезпечення цистеїном і відновлення PL-OOH | Обмінник плазматичної мембрани, цитозольний синтез GSH; GPX4 у кількох компартментах | Центральна залежність у багатьох моделях; чутливість залежить від альтернативного забезпечення та захисту |
| FSP1 → CoQH₂ | Відновлення CoQ і перехоплення радикалів | Мембранна локалізація важлива для позамітохондріального захисту | Паралельний захист установлений у досліджених моделях |
| DHODH → CoQH₂ | Окиснення дигідрооротату, поєднане з відновленням CoQ | Внутрішня мембрана мітохондрій | Зв’язок із локальним захистом і синтезом піримідинів |
| GCH1 → BH₄ | Синтез біоптеринів, перехоплення радикалів і зміни ліпідому | Залежить від розподілу компонентів і субстратів | Додаткова система, а не клінічна заміна GPX4 |
Мозок поєднує високу потребу в кисні, багаті на PUFA мембрани й нерівномірний розподіл заліза. У дослідженнях хвороб Паркінсона й Альцгеймера розглядають накопичення заліза, зміни GSH, окиснення ліпідів та ушкодження нейронів. У роботах із БАС також досліджують залізо, білки SOD1/TDP-43 і вразливість мотонейронів. Умовне видалення Gpx4 у мишей чи захист експериментальним інгібітором допомагають установити роль механізму в моделі, проте не доводять, що він пояснює всю хворобу людини.
Особливо важливий негативний клінічний результат FAIRPARK-II (Devos і колеги, 2022). Дослідження охоплювало 372 людей із ранньою хворобою Паркінсона, які раніше не отримували леводопу. За 36 тижнів загальний бал MDS-UPDRS погіршився на 15,6 бала з деферипроном і на 6,3 з плацебо; різниця становила 9,3 бала (95% ДІ 6,3–12,2). Залізо за даними МРТ зменшувалося сильніше з деферипроном, але це не дало клінічної користі. Серед серйозних небажаних явищ були агранулоцитоз і нейтропенія.
Результат показує обмеження сурогатного маркера: зниження заліза в ділянці мозку не тотожне покращенню функції. Він не спростовує будь-якої можливої ролі фероптозу, але суперечить уявленню, що видалення заліза автоматично лікує хворобу Паркінсона. Втручання слід оцінювати за клінічними результатами та безпекою, а не лише за біохімічним впливом на мішень.
Ішемія змінює енергозабезпечення й редокс-баланс; повернення кисню під час реперфузії може посилювати ліпідне окиснення за наявності доступного заліза. Пригнічення фероптозу зменшувало ушкодження міокарда, нирок та інших тканин в експериментальних моделях. Величина ефекту залежить від протоколу: відсоток зменшення в одному досліді не переноситься на всі інфаркти, інсульти чи трансплантації.
Дослідження кардіотоксичності доксорубіцину, зокрема робота Fang і колег 2019 року, залучають залізо та ліпідне окиснення. Можуть брати участь регуляція HMOX1, розпад гему та мітохондріальні зміни. Доксорубіцин діє й через інші механізми; порятунок клітин в окремій моделі не доводить повного запобігання кардіоміопатії в пацієнта.
Холодова ішемія та подальша реперфузія донорського органа можуть порушувати ATP-залежний обмін і сприяти накопиченню ушкоджень. Дослідження пасток ліпідних радикалів у перфузійних середовищах мають трансляційний інтерес. Експериментальне збереження тканини, клінічна придатність трансплантата й довгострокова функція органа потребують окремих підтверджень. Ушкоджені ліпіди можуть впливати на вроджений імунітет, проте післятрансплантаційне запалення не слід пояснювати виключно фероптозом.
Linkermann і Friedmann Angeli 2014 року досліджували фероптоз в ушкодженні ниркових канальців. Втрата Gpx4, ішемія та умови забезпечення залізом створюють різну чутливість; ліпроксстатин-1 використовували як експериментальний захисний інструмент. За рабдоміолізу міоглобін і гемове залізо є частиною складнішого ушкодження нирок поряд із судинними та канальцевими чинниками.
У хворобах печінки можуть співіснувати перевантаження залізом, метаболічні порушення та окисне ушкодження, але гемохроматоз, MASH і токсичне ушкодження не є одним фероптозним діагнозом. За передозування парацетамолу NAPQI витрачає GSH; мітохондріальний стрес і некротичне ушкодження теж важливі. Саме виснаження GSH не дозволяє називати все ушкодження GPX4-залежним фероптозом або замінювати встановлене невідкладне лікування експериментальними пастками радикалів.
Роботи Viswanathan та Hangauer 2017 року виявили залежність від GPX4 у деяких клітин із мезенхімальним станом і персистерів, що переносять дію препаратів. Зміни ZEB1, ліпідного складу та ферментів підготовки PUFA можуть створювати вразливість до окиснення ліпідів. Це дає підстави досліджувати способи впливу на клітини, які пережили звичайну терапію.
Вразливість не однакова для всіх пухлин і не гарантує селективності щодо нормальної тканини. Доставка інгібітора, хімічна стабільність, переносимість і паралельний захист визначають застосовність. Втрату VHL та особливості ліпідного обміну світлоклітинного раку нирки теж досліджують у цьому контексті; одна мутація не замінює вимірювання чутливості.
Ubellacker і колеги 2020 року показали в моделях меланоми, що лімфатичне середовище може захищати клітини, які поширюються, від фероптозу. Ліпідний склад, зокрема олеат, GSH і доступність заліза відрізняються між лімфою та кров’ю; включення MUFA може посилювати подальшу стійкість клітин. Це приклад впливу середовища на метастазування, а не універсальне правило для кожного раку чи підстава змінювати харчування для контролю метастазів.
Феростатин-1 і ліпроксстатин-1 широко використовують як експериментальні інгібітори фероптозу. Як ліпофільні антиоксиданти, що перехоплюють радикали (RTA), вони сповільнюють поширення ланцюгового окиснення. Захоплення LOO• утворює радикал антиоксиданта, менш здатний продовжувати ланцюг; це не тотожне каталітичному відновленню PL-OOH ферментом GPX4.
Кінетичні константи, ефективні концентрації та періоди напіввиведення залежать від середовища, виду, шляху введення й структури сполуки. Фармакологічний порятунок клітин допомагає перевірити механізм, але потрібно враховувати доступ до мембран і небажані ефекти. Fer-1 та Lip-1 тут не представлені як доступні стандартні ліки для запобігання інфаркту, нейродегенерації чи старінню.
Дефероксамін, деферазирокс і деферипрон мають медичні застосування за певних станів перевантаження залізом. Вони відрізняються введенням, розподілом і профілем безпеки та не є взаємозамінними засобами від «окисного стресу». Для деферазироксу важливі функція нирок і печінки; деферипрон має ризик нейтропенії й агранулоцитозу, що потребує специфічного для лікування гематологічного моніторингу. Дефероксамін також має власні ризики, включаючи ускладнення неналежного застосування й надмірного видалення заліза.
Вилучення фізіологічно потрібного заліза може шкодити. Показання, доза й моніторинг залежать від установленого захворювання та конкретного препарату. Зокрема, негативні результати FAIRPARK-II не підтримують деферипрон як профілактичне антифероптозне лікування хвороби Паркінсона. Частоту небажаних явищ не можна узагальнювати з однієї популяції на всі інші.
Селен потрібний для синтезу Sec-вмісних білків, а цистеїн і гліцин забезпечують GSH. Ці факти не доводять ефективності комбінованого «антифероптозного стеку» із селену, NAC, убіхінолу й астаксантину у здорових людей чи пацієнтів. У наданих джерелах немає клінічного випробування такої комбінації з результатами щодо нейродегенерації, ушкодження серця або тривалості життя.
Корекція встановленого дефіциту селену відрізняється від добавки за достатнього споживання. Надлишок токсичний, а сироваткова концентрація залежить від форми, розподілу й обставин забору проби. Рівень 110–130 мкг/л не можна проголошувати універсальною лікувальною ціллю для GPX4. Органічні й неорганічні форми мають різний обмін; лабораторна хімія з аскорбатом без належних даних не встановлює обов’язкового інтервалу приймання для кожної клінічної ситуації.
N-ацетилцистеїн (NAC) може постачати цистеїн і застосовується за конкретними медичними показаннями. Дія залежить від доставки, метаболізму й вихідного стану; підвищення попередника в плазмі не гарантує відновлення GSH у потрібному компартменті. Естери GSH використовують у моделях доставки, SAMe пов’язаний із транссульфурацією; ці механізми не підтверджують довільних лікувальних доз чи еквівалентності продуктів.
CoQ бере участь у мембранному редокс-обміні, проте пероральний убіхінол не слід описувати як гарантований донор електронів для FSP1 або DHODH: ферменти відновлюють CoQ власними джерелами електронів, а доставка добавки до відповідного пулу потребує доказів. Астаксантин, токофероли й токотрієноли досліджують як ліпофільні антиоксиданти; розташування в бішарі та перехоплення радикалів не доводять клінічного запобігання фероптозу. Для кожного втручання потрібні оцінка показань, безпеки та взаємодій із поточною терапією, особливо в онкології.
C11-BODIPY 581/591 застосовують у клітинних дослідах для оцінювання окиснення за зміною співвідношення червоної та зеленої флуоресценції. Він відображає окисне середовище й залежить від фарбування, освітлення та аналізу. Один сигнал не доводить фероптозної загибелі.
F₂-ізопростани, MDA та адукти 4-HNE допомагають оцінити окиснення ліпідів, але не унікальні для цього механізму. Мас-спектрометричний аналіз конкретних окиснених фосфоліпідів дає докладнішу інформацію про субстрати. Навіть точне вимірювання продукту не замінює функціонального й причинного підтвердження.
Сироватковий селен, активність глутатіонпероксидаз еритроцитів і GSH/GSSG цільної крові оцінюють різні аспекти фізіологічного стану; еритроцитарна GPX-активність не є прямим аналізом GPX4 мембран мозку. Феритин, насичення трансферину та МРТ T₂*/R₂* використовують для оцінювання обміну/накопичення заліза за відповідними показаннями. Ані їх поєднання, ані фіксоване насичення трансферину не створюють валідованого універсального діагностичного профілю «фероптозної хвороби».
Порівняння молекулярних осей корисне, коли експериментальні інструменти відокремлено від дозволеного лікування:
| Вісь/процес | Що змінює втручання | Типовий експериментальний інструмент | Що ще слід перевірити |
|---|---|---|---|
| SLC7A11/GSH | Забезпечення цистеїном і відновними ресурсами | Ерастин, IKE; генетичні зміни SLC7A11 | Склад середовища, транссульфурація, доступність цистеїну й фактичний GSH |
| GPX4 | Відновлення ліпідних гідропероксидів | RSL3, ML162, ML210; маніпуляції Gpx4 | Вплив на мішень, ліпідне ушкодження, порятунок клітин і токсичність для нормальних тканин |
| ACSL4/LPCAT3 | Підготовка PUFA-вмісних фосфоліпідів | Генетичні втручання; фармакологічні інструменти з обмеженою селективністю | Фактичний ліпідом і альтернативні шляхи включення жирних кислот |
| ALOX15/PEBP1 | Ферментативне утворення окиснених ліпідів у відповідній моделі | Маніпуляції компонентами комплексу, інгібітори LOX | Прямі ефекти на фермент окремо від перехоплення радикалів |
| NCOA4/феритин | Мобілізація запасеного заліза | Маніпуляції NCOA4 та аналіз лізосомного потоку | Розщеплення феритину, локальний LIP і неспецифічні ефекти автофагії |
| FSP1/CoQ | Регенерація мембранної пастки радикалів | Маніпуляції FSP1, iFSP1 та споріднені експериментальні сполуки | Локалізація, стан CoQ і залежність від GPX4 |
| DHODH | Синтез піримідинів і локальне відновлення CoQ | Бреквінар та інші інгібітори DHODH у дослідженнях | Окремий внесок нестачі піримідинів і мітохондріального окиснення ліпідів |
| GCH1/BH₄ | Пул біоптеринів і ліпідна стійкість | Генетичні зміни, експериментальні інгібітори | Регенерація BH₄, ліпідом і функції біоптеринів поза фероптозом |
Практична послідовність оцінювання роботи починається із запитання, де отримано результат: у безклітинній системі, культурі клітин, тварини чи пацієнта. Далі встановлюють, чи виміряна фактична загибель і чи пов’язана вона з ліпідним окисненням, залізом та відповідним захисним шляхом. Потім оцінюють селективність втручання, досяжну експозицію й наслідки для нормальних тканин. Клінічні твердження зрештою потребують значущих для пацієнта результатів і безпеки.
Розрізнення цитозахисту та протипухлинної індукції фероптозу зберігає наукову цінність. Проте послідовність «підвищений біомаркер → призначити хелатор, селен і пастку радикалів» не є валідованим клінічним алгоритмом. Діагностика й лікування мають відповідати конкретній хворобі; експериментальна стратегія стає терапією лише після належного оцінювання.
GPX4 захищає мембрани не самостійно. Його активність потребує належного синтезу селенопротеїнів, доставки GSH, NADPH-залежної регенерації та доступу до ліпідних субстратів. ACSL4/LPCAT3 та інші процеси визначають, які ланцюги потрапляють у мембрани; залізо й шляхи окиснення — утворення ушкоджень; FSP1, DHODH та GCH1/BH₄ впливають на здатність клітини обмежувати радикальний ланцюг.
Тому один інгібітор має різні ефекти в різних клітинах і середовищах. Фероптоз допомагає пояснювати окремі моделі тканинного ушкодження та виявляти вразливості певних пухлинних станів. Перенесення механізмів у медицину потребує чіткої мішені, локальної дії, перевіреного клінічного результату та прийнятного ризику замість загальної обіцянки «антиоксидантного захисту».
Це редакційна адаптація наданого тексту й бібліографії, а не систематичний огляд. Початковий локальний пакет не містив збереженого тіла статті чи прийнятих ілюстрацій. Розмежовано механістичні докази, тваринні моделі та клінічні результати; необґрунтовані універсальні числові пороги й схему самолікування не перенесено як установлені факти.
8 жовтня 2026 року вибірково перевірено три конкретні суперечності: результат заміни Sec на Cys у роботі Ingold, участь SLC25A39 у мітохондріальному імпорті GSH та клінічний результат FAIRPARK-II. В останньому виправлено DOI, додано необхідну первинну роботу про SLC25A39. Повторного всеохопного пошуку літератури, аудиту кожного посилання чи формального оцінювання GRADE не проводили. Спільні джерела відображають надану бібліографію та цю адресну перевірку; включення не означає, що кожне твердження звірене з повним текстом кожної роботи.
Під час завершення матеріалу 8 жовтня 2026 року окремо відновлено порівняння з купроптозом та адресно прочитано первинну роботу Tsvetkov і колег 2022 року в авторському репозиторії Broad Institute.
Відновлює гідропероксиди складних ліпідів із використанням GSH і обмежує накопичення мембранного ушкодження.
Ні. Маркери неспецифічні; дослідження потребує узгоджених функціональних, ліпідних і причинних доказів.
Не автоматично. Потреба в субстратах не доводить користі універсальної комбінації добавок; корекція дефіциту та лікування мають окремі показання й ризики.
У FAIRPARK-II симптоми погіршувалися сильніше, ніж із плацебо, попри зниження заліза за даними МРТ.
Деякі пухлинні стани чутливі до втрати цього захисту. Застосовність залежить від селективності, доставки, паралельних шляхів і безпеки нормальних тканин.