
GPX4 y ferroptosis: glutatión, selenio y protección de membranas
Cómo GPX4 reduce hidroperóxidos lipídicos, por qué importan GSH y selenio, cómo actúan las defensas paralelas y cuáles son sus límites clínicos.
Cómo GPX4 reduce hidroperóxidos lipídicos, por qué importan GSH y selenio, cómo actúan las defensas paralelas y cuáles son sus límites clínicos.
La glutatión peroxidasa 4 (GPX4) reduce los hidroperóxidos de fosfolípidos y mantiene la peroxidación de las membranas por debajo del nivel que compromete la viabilidad celular. Conecta el metabolismo del selenio, la cisteína y el glutatión con la composición lipídica, la disponibilidad de hierro y la función mitocondrial. La ferroptosis surge de una combinación específica de sustratos oxidables, hierro accesible para la catálisis y protección insuficiente; no equivale a cualquier estrés oxidativo.
Los mecanismos de GPX4 justifican investigar la protección tisular y las vulnerabilidades tumorales. Sin embargo, el efecto celular de un inhibidor, un cambio en un marcador de oxidación y la mejoría de un paciente son niveles de evidencia distintos. Ninguno sustituye a otro.
Dixon y sus colaboradores introdujeron «ferroptosis» en 2012 para una muerte regulada dependiente del hierro que el erastin inducía en las células estudiadas. Yang y sus colaboradores relacionaron la sensibilidad a este proceso con GPX4 en 2014. No es un nuevo subtipo de apoptosis: la lesión central es la acumulación de lípidos de membrana oxidados. Las vías de muerte pueden coexistir en un tejido y el resultado depende del modelo celular, el medio y el momento de medición.
| Proceso | Sistema principal investigado | Qué ayuda a distinguir mecanismos |
|---|---|---|
| Apoptosis | Caspasas, BCL-2 y liberación mitocondrial de citocromo c | Activación de caspasas, morfología nuclear y supresión adecuada de la vía |
| Necroptosis | RIPK3 y MLKL en el contexto apropiado | Fosforilación/activación de MLKL y confirmación genética |
| Piroptosis | Gasderminas y proteasas inflamatorias | Escisión de gasderminas, formación de poros y señales inflamatorias |
| Ferroptosis | Hierro, oxidación de fosfolípidos, GPX4 y defensas paralelas | Conjunto de resultados lipídicos, funcionales y genéticos, incluida la prevención de la muerte con inhibidores adecuados |
| Cuproptosis | Cobre y proteínas mitocondriales lipoiladas | Evidencia de dependencia del cobre y daño proteico; distinta de la oxidación lipídica dependiente del hierro |
La cuproptosis es un mecanismo distinto dependiente del cobre. En el estudio de Tsvetkov y colegas de 2022, el cobre se unió a componentes lipoilados del ciclo de los ácidos tricarboxílicos, incluido DLAT; su agregación y la pérdida de proteínas con centros hierro–azufre se asociaron con estrés proteotóxico. La respiración mitocondrial, FDX1 y la lipoilación fueron importantes en las células estudiadas. Esto no permite llamar cuproptosis a toda toxicidad del cobre ni trasladar la selectividad de los inhibidores experimentales a todos los tejidos.
Que un inhibidor de caspasas no proteja a las células no demuestra ferroptosis. Tampoco bastan un aumento aislado de MDA, una caída de GSH o una sola sonda. Resulta más convincente combinar oxidación lipídica, dependencia del hierro, rescate mediante captadores de radicales lipídicos y cambios de sensibilidad al intervenir en GPX4 o el metabolismo lipídico. Los inhibidores también tienen límites de selectividad, por lo que importan los enfoques independientes.
El grupo hidroperóxido vuelve más polar una parte de la cadena de un ácido graso. La cadena oxidada puede acercarse a la superficie de la bicapa, alterar el empaquetamiento vecino y crear defectos de permeabilidad. Las reacciones posteriores generan lípidos truncados y aldehídos reactivos. Su acumulación altera la barrera de membrana y puede provocar rotura.
En algunos modelos de ferroptosis, las mitocondrias se reducen, pierden crestas y presentan membranas densas. Estos rasgos no son universales ni constituyen un diagnóstico aislado. El tamaño de los poros, la fracción de lípidos oxidados y el adelgazamiento de la bicapa dependen del modelo; no definen un umbral único de muerte para todas las células. Tampoco todos los tipos experimentales de ferroptosis necesitan por igual el metabolismo mitocondrial.
En humanos se describen GPX1–GPX8, con diferencias de localización, residuo catalítico, sustratos accesibles y parejas reductoras. GPX4 destaca por reducir hidroperóxidos de lípidos complejos, incluidos fosfolípidos, sin separar antes el ácido graso de la membrana. Esta reacción la convierte en un regulador central de la ferroptosis.
| Miembro | Característica | Límite de la comparación |
|---|---|---|
| GPX1 | Selenoproteína que actúa sobre peróxidos solubles celulares | La actividad frente a H₂O₂ no equivale a proteger fosfolípidos de membrana |
| GPX2 | Selenoproteína destacada en tejidos epiteliales | La expresión y protección dependen del tejido |
| GPX3 | Glutatión peroxidasa extracelular secretada | No reemplaza a GPX4 intracelular |
| GPX4 | Selenoproteína monomérica con acceso a hidroperóxidos lipídicos | Su relevancia también depende de sustratos y sistemas paralelos |
| GPX5 y GPX6 | Asociadas, entre otros, a tejidos reproductivos/sensoriales; GPX5 contiene Cys y GPX6 humana, Sec | Las propiedades de GPX6 varían entre especies |
| GPX7 y GPX8 | Proteínas con Cys del retículo endoplásmico, relacionadas con el plegamiento oxidativo | Pertenecer a la familia no implica un uso idéntico de GSH |
Variantes de transcripción e inicio de traducción proporcionan formas citosólicas, mitocondriales y nucleares de GPX4. Las secuencias de direccionamiento cambian su distribución; la longitud y numeración exactas dependen de la forma estudiada. La GPX4 citosólica aporta protección lipídica ampliamente distribuida, mientras que la mitocondrial participa en la protección de ese compartimento y en la maduración espermática.
Durante la espermatogénesis, GPX4 no solo funciona como peroxidasa convencional. La forma mitocondrial contribuye a estructuras de la pieza intermedia del espermatozoide; la nuclear se relaciona con el empaquetamiento de cromatina y la oxidación de tioles proteicos. Deben distinguirse: no cabe atribuir automáticamente a la forma nuclear toda la construcción de la cápsula mitocondrial.
La selenocisteína (Sec) se incorpora durante la traducción. El codón UGA, normalmente de terminación, se lee como Sec cuando existen la maquinaria adecuada y un elemento SECIS en la región 3′ no traducida del ARNm. Participan el ARNt^[Ser]Sec especializado, SBP2 y eEFSec.
Primero SerRS une serina a este ARNt. PSTK fosforila la serina unida consumiendo ATP; después SEPSECS la convierte en Sec usando selenofosfato formado con participación de SEPHS2. Solo tras esta preparación el Sec-ARNt puede llevar el aminoácido al ribosoma. Por tanto, ingerir selenio no equivale a unir instantáneamente un «cofactor» libre a una GPX4 ya terminada.
La deficiencia de selenio altera de manera desigual la síntesis de distintas selenoproteínas. La jerarquía depende de la regulación del ARNm, la traducción y las necesidades tisulares, no de una fracción constante de GPX4 preservada. El contexto alimentario y los riesgos del exceso se explican en el artículo sobre funciones y seguridad del selenio.
Selenoles y tioles difieren en acidez y reactividad; el pKa de un aminoácido libre no determina automáticamente las propiedades del centro activo proteico. En GPX4, el entorno de Sec, que incluye Gln, Trp y Asn, ayuda a organizar las reacciones. También importa el acceso del sustrato lipídico, no solo la química de un átomo.
En los experimentos de Ingold y colaboradores, sustituir Sec por Cys conservó actividad suficiente para la embriogénesis normal del ratón, pero aumentó la vulnerabilidad del enzima y las células al estrés por peróxidos. Determinadas interneuronas dependían de GPX4 con Sec para sobrevivir y aparecieron convulsiones graves. La sustitución no equivale a eliminar Gpx4 ni implica muerte inevitable de todos los embriones. La resistencia de Sec a la sobreoxidación tampoco significa que GPX4 no pueda inactivarse.
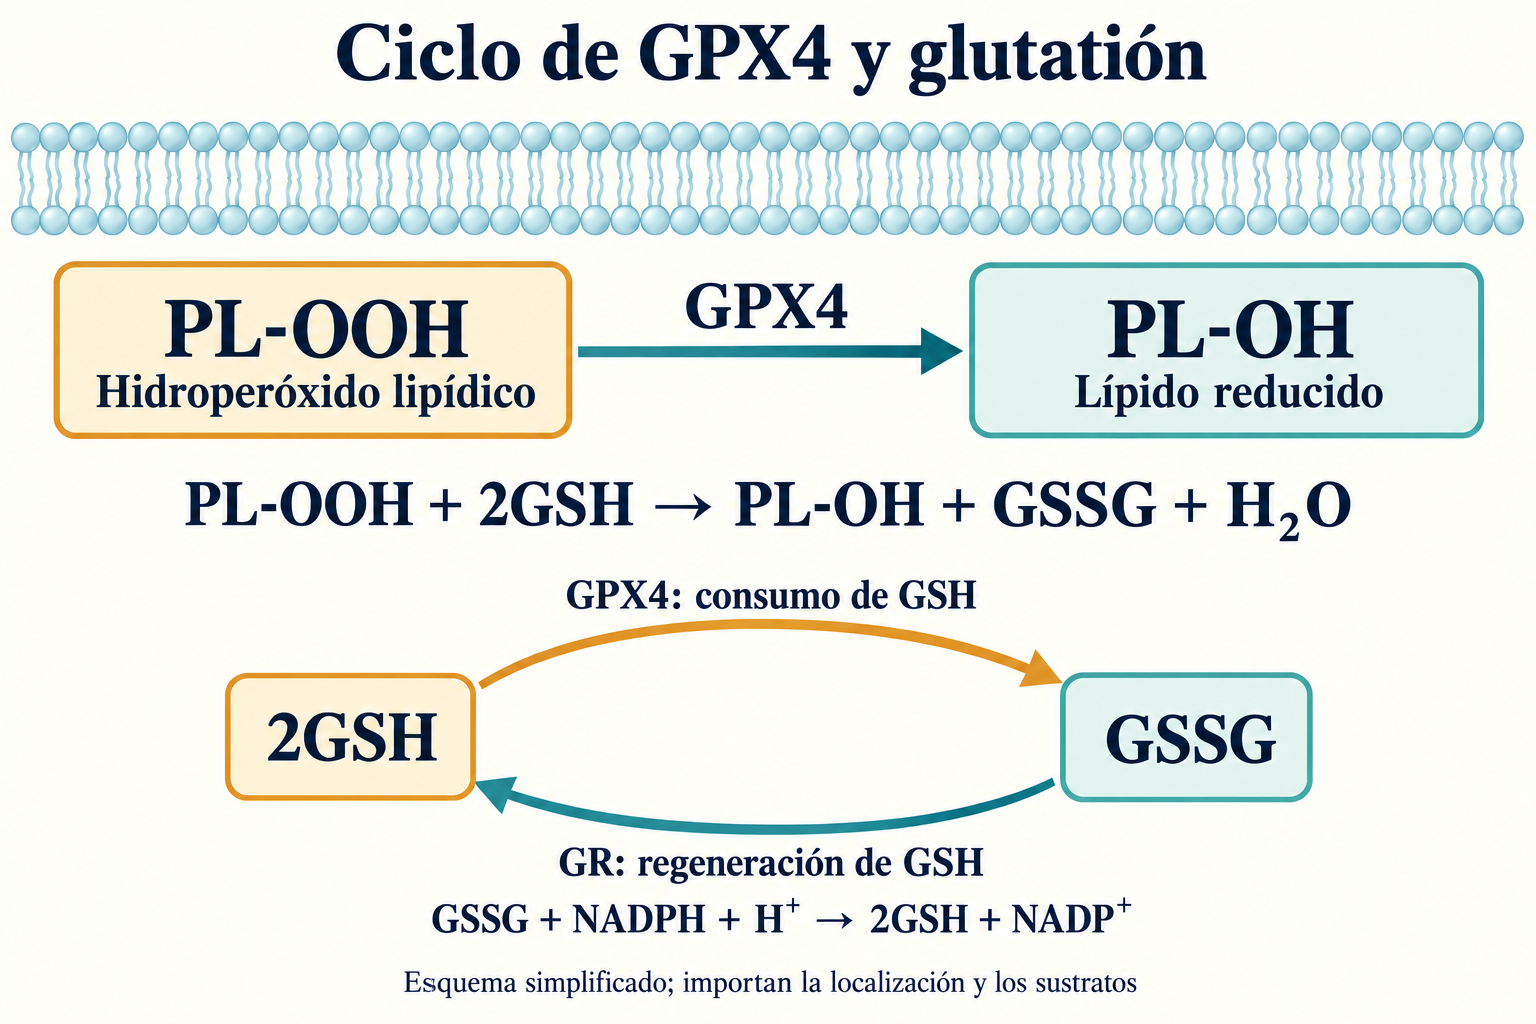
PL-OOH representa un hidroperóxido de fosfolípido, PL-OH el producto reducido y Enz-Se⁻ el enzima activo. Etapas simplificadas:
Reacción global:
La glutatión reductasa (GR) devuelve GSSG a su forma reducida:
GPX4 consume GSH y mantener el ciclo requiere NADPH. El flujo depende de varios sustratos, la localización y la disponibilidad del enzima; no se reduce a un «Km cero» universal ni a una concentración de GSH. GPX4 elimina el hidroperóxido, mientras que los captadores lipófilos de radicales interrumpen sobre todo la propagación de la cadena: son acciones complementarias.
System x_c⁻ contiene la subunidad transportadora ligera SLC7A11 y la pesada SLC3A2, unidas por un enlace disulfuro. Intercambia cistina extracelular por glutamato intracelular en proporción 1:1. La cistina importada se reduce a dos moléculas de cisteína; este paso también necesita recursos reductores. La cisteína alimenta después la síntesis de GSH.
Un exceso de glutamato extracelular puede dificultar la entrada de cistina, y su escasez en el medio cambia el resultado experimental. Ante la falta de aminoácidos, GCN2 fosforila eIF2α y favorece la respuesta ATF4. Nrf2, regulado mediante KEAP1, sostiene la expresión de genes protectores, incluidos componentes del metabolismo de cistina y GSH. p53 puede suprimir SLC7A11, pero su efecto depende del contexto y de otras dianas; no es un interruptor universal «p53 activo—ferroptosis activa».
GSH es el tripéptido γ-glutamil-cisteinil-glicina. La glutamato-cisteína ligasa (GCL), formada por GCLC catalítica y GCLM modificadora, produce γ-glutamilcisteína. La glutatión sintetasa (GSS) añade glicina:
El enlace γ poco habitual reduce el acceso de muchas peptidasas convencionales, pero no vuelve indestructible al GSH: su recambio incluye γ-glutamiltransferasa y otras vías. GSH regula GCL por retroalimentación; GCLM modifica la cinética del complejo. La síntesis depende de aminoácidos, ATP y regulación enzimática, de modo que aumentar un precursor no garantiza mayor flujo protector.
La mayor parte de la síntesis ocurre en el citosol y desde allí GSH entra en otros compartimentos. Esto es crucial para las mitocondrias: su membrana limita el intercambio, y tanto los recursos reductores como la lesión lipídica son locales. Wang y colaboradores demostraron en 2021 la necesidad de SLC25A39 para importar GSH a las mitocondrias de células de mamífero. La antigua atribución del transporte directo exclusivamente a los transportadores de dicarboxilatos/2-oxoglutarato SLC25A10 y SLC25A11 no debe presentarse como alternativa establecida a estos datos.
El ambiente oxidante del retículo endoplásmico permite el plegamiento proteico y los enlaces disulfuro. Sin embargo, un solo cociente GSH/GSSG no describe todo el estado redox. El potencial depende de concentraciones absolutas, [GSH]²/[GSSG] y pH; la sangre total no sustituye a la medición en una membrana o mitocondria concreta. No existe un umbral universal de potencial redox que diagnostique ferroptosis en un paciente.
Erastin y su derivado IKE se usan para alterar el suministro de cistina; la sulfasalazina también puede afectar a system x_c⁻. El efecto del sorafenib depende del modelo: es un fármaco antitumoral de múltiples dianas, no un inhibidor universalmente selectivo de esta vía. Con fuentes alternativas suficientes de cisteína, la célula puede eludir parcialmente el bloqueo, por ejemplo mediante transulfuración.
RSL3 y ML162 se emplean como inhibidores directos de GPX4; ML210 se transforma dentro de la célula en un inhibidor reactivo. Eficacia y selectividad dependen de estructura química, concentración y tiempo; ninguno de estos nombres implica un tratamiento humano listo y seguro. FIN56 combina cambios en GPX4 y metabolismo de CoQ, mientras FINO2 afecta al hierro y a la oxidación lipídica con alteración indirecta de la protección de GPX4. Las distintas dianas ayudan a diseñar experimentos, pero hay que confirmar la diana real y el mecanismo de muerte.
Los ácidos grasos poliinsaturados (PUFA) contienen posiciones bis-alílicas cuyo hidrógeno se abstrae con relativa facilidad. El ácido araquidónico (AA, 20:4) y el adrénico (AdA, 22:4) presentan varios de estos puntos vulnerables. Las fosfatidiletanolaminas con AA y AdA están ampliamente estudiados como sustratos de oxidación ferroptótica. No obstante, el listado no se limita a esos dos ácidos ni a una clase de fosfolípidos: el lipidoma y las vías oxidativas varían entre células.
Los ácidos grasos monoinsaturados (MUFA), incluido el oleato, alteran las membranas y pueden reducir la proporción de PUFA fácilmente oxidables. Importan la síntesis mediante SCD1 y la incorporación con participación de ACSL3. Se modifica el conjunto de sustratos; no demuestra que una molécula de MUFA capture directamente todos los radicales. Las cadenas saturadas son menos sensibles a esta vía, pero no vuelven a la célula inmune a cualquier lesión.
Sustituir hidrógeno por deuterio en posiciones bis-alílicas puede ralentizar la rotura del enlace por el efecto isotópico cinético. Por ello se investigan PUFA deuterados para limitar la propagación oxidativa. La reacción se ralentiza, no se vuelve químicamente imposible; la magnitud, incorporación tisular y utilidad clínica necesitan mediciones separadas.
ACSL4 activa diversos ácidos grasos de cadena larga con preferencia por ciertos PUFA. Tras formarse acil-CoA, LPCAT3 participa en la reacilación de lisofosfolípidos del ciclo de Lands:
En los modelos estudiados, perder ACSL4 cambia el lipidoma y reduce la sensibilidad a ciertos inductores de ferroptosis. Es una observación causal importante, no una regla de protección completa para cualquier célula sin ACSL4. Otros enzimas, los ácidos grasos disponibles y las rutas independientes de formación de lípidos oxidables modifican esa dependencia.
Las lipoxigenasas incorporan oxígeno a sustratos lipídicos adecuados. En el trabajo de Wenzel y colaboradores, el complejo ALOX15/PEBP1 cambió la orientación de la oxidación hacia determinados sustratos y favoreció PE oxidados. PEBP1 también regula proteínas de señalización; su estado e interacciones pueden conectar la señalización con la química lipídica.
Este mecanismo no es el único inicio obligatorio de ferroptosis. En unos modelos importan las lipoxigenasas; en otros, las reacciones no enzimáticas y otras fuentes de oxidación. Que un «inhibidor de LOX» suprima la oxidación no demuestra por sí solo un papel causal de LOX: algunos compuestos también captan radicales.
LH designa el lípido inicial, L• su radical, LOO• un radical peroxilo y LOOH un hidroperóxido. Cadena simplificada:
La primera ecuación representa una forma de generar radicales reactivos con hierro; las reacciones reales dependen de ligandos, entorno y accesibilidad del metal. La última transmite el daño al lípido vecino. GPX4 reduce la reserva de hidroperóxidos que puede alimentar la cadena y los captadores de radicales dificultan su continuidad.
La degradación genera malondialdehído (MDA), 4-hidroxinonenal (4-HNE) y otros electrófilos. Modifican proteínas y pueden alterar enzimas y señalización. Son signos de lesión lipídica, pero no exclusivos de ferroptosis. Deben explicarse su origen, localización y relación con la muerte celular efectiva.
La transferrina transporta principalmente Fe³⁺ y se une a TfR1. Tras la endocitosis, la acidificación endosomal facilita su liberación; STEAP3 participa en la reducción a Fe²⁺ y DMT1 en el paso por la membrana endosomal. El hierro abastece después a enzimas, mitocondrias y depósitos o se incorpora a la reserva lábil.
La reserva de hierro lábil (LIP) es hierro intercambiable unido a ligandos relativamente accesibles, no una solución de iones libres sin coordinación. Su participación oxidativa depende de ligandos y compartimento. Hierro total, ferritina sérica y accesibilidad catalítica local no son equivalentes. Una ferritina alta no demuestra por sí sola ferroptosis ni indica un quelante.
Cuando escasea hierro disponible, las proteínas IRP se unen a elementos IRE del ARNm y alteran la síntesis de proteínas de almacenamiento y transporte. IRP1 puede alternar entre unión a IRE y función de aconitasa con un centro hierro-azufre. La estabilidad de IRP2 se vincula a FBXL5 y al estado celular. Las posiciones distintas de IRE en el ARNm coordinan entrada y almacenamiento.
La ferritina forma una cubierta de 24 subunidades FTH1 y FTL. FTH1 aporta actividad ferroxidasa y el complejo retiene hierro mineralizado, limitando reacciones indeseadas. La capacidad máxima no implica ocupación idéntica de todas las moléculas. El depósito funciona en equilibrio dinámico: hay que movilizar hierro para el metabolismo normal, mientras que el exceso accesible puede amplificar el daño.
NCOA4 reconoce ferritina y contribuye a dirigirla hacia degradación lisosomal, llamada ferritinofagia. Destruir la cubierta libera hierro reutilizable. La vía sostiene el recambio fisiológico y, en ciertas condiciones, aumenta la sensibilidad a ferroptosis.
Movilizar el depósito no implica una «liberación explosiva» inevitable ni muerte: depende del flujo autofágico, exportación y utilización del hierro, composición lipídica y protección antioxidante. Deben distinguirse presencia de NCOA4, degradación real de ferritina y cambios del hierro accesible. Inhibir lisosomas afecta a muchos procesos, no es un interruptor clínico selectivo de ferritinofagia.
Los estudios de Bersuker y Doll de 2019 mostraron que FSP1, antes AIFM2, puede suprimir ferroptosis independientemente de la catálisis directa de GPX4. La N-miristoilación facilita su localización en membranas. Mediante NAD(P)H reduce ubiquinona a ubiquinol, que capta radicales peroxilo lipídicos:
FSP1 mantiene CoQ reducida, mientras GPX4 reduce hidroperóxidos: controlan etapas distintas. Una vía puede disminuir la dependencia de la otra en una célula concreta, pero no garantiza compensación completa en todos los tejidos.
La vía del mevalonato contribuye a sintetizar unidades isoprenoides de CoQ y modificar Sec-ARNt. Intervenir en ella puede afectar a varias defensas a la vez. La sensibilidad experimental a estatinas no justifica suspender un tratamiento prescrito ni considerarlas causa demostrada de ferroptosis clínica. La diferencia entre función endógena, suplemento y beneficio terapéutico se analiza en coenzima Q10, ubiquinol y límites clínicos.
La dihidroorotato deshidrogenasa (DHODH) de la membrana mitocondrial interna oxida dihidroorotato a orotato durante la síntesis de pirimidinas y transfiere electrones al conjunto de CoQ. En el modelo de Mao y colaboradores de 2021, este flujo mantenía CoQ reducida y limitaba la oxidación lipídica mitocondrial en paralelo con GPX4.
La importancia protectora depende del estado mitocondrial y de otras vías. Un inhibidor de DHODH también altera la síntesis de pirimidinas; el efecto observado no puede atribuirse automáticamente solo a ferroptosis. Restaurar el suministro de pirimidinas y medir por separado la lesión lipídica ayuda a distinguir mecanismos. La cardiolipina es importante, pero DHODH no debe describirse como enzima que reduce directamente solo sus hidroperóxidos.
GCH1 inicia la síntesis de tetrahidrobiopterina (BH₄) a partir de GTP. Los trabajos de Kraft y Soula de 2020 relacionaron el sistema con resistencia a ferroptosis. BH₄ participa en la captura de radicales; también cambian composición lipídica e interacciones con otras defensas antioxidantes.
Su oxidación exige considerar la recuperación de biopterina, incluida la participación de DHFR y NADPH en la vía correspondiente. Síntesis, regeneración y localización determinan conjuntamente la protección. Esto no convierte BH₄, CoQ y GSH en medicamentos universalmente intercambiables.
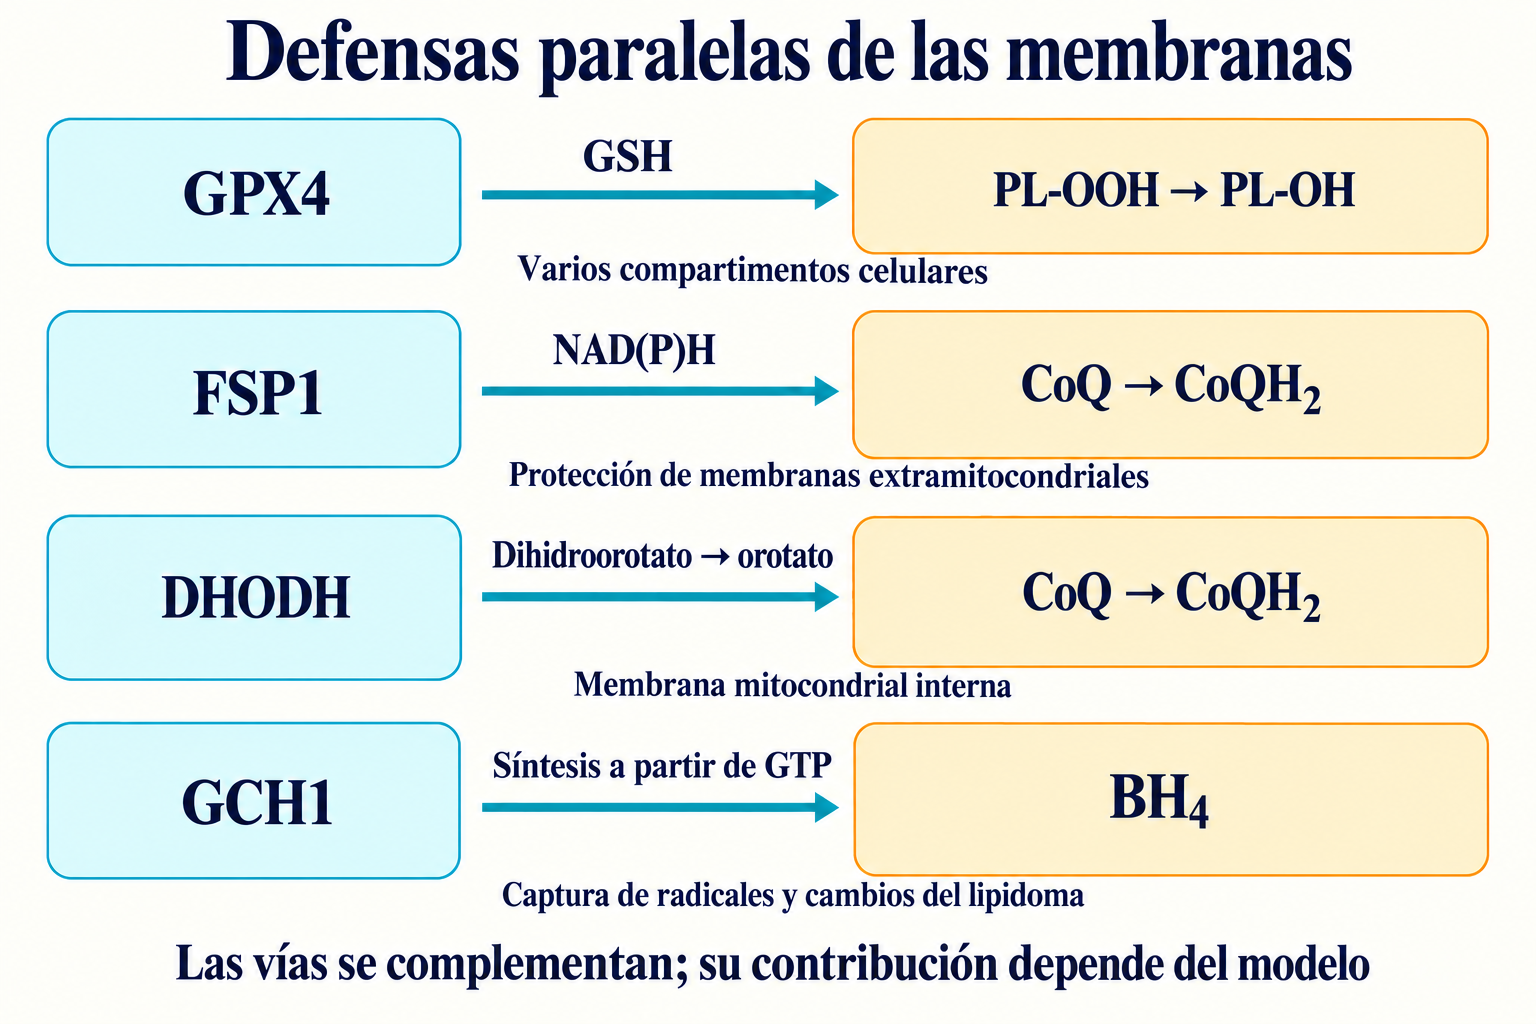
| Eje protector | Reacción/flujo principal | Localización relevante | Conclusión respaldada |
|---|---|---|---|
| x_c⁻ → GSH → GPX4 | Suministro de cisteína y reducción de PL-OOH | Intercambiador de membrana plasmática, síntesis citosólica de GSH; GPX4 en varios compartimentos | Dependencia central en muchos modelos; influyen suministro y defensas alternativos |
| FSP1 → CoQH₂ | Reducción de CoQ y captura de radicales | Localización membranaria importante fuera de las mitocondrias | Defensa paralela establecida en los modelos estudiados |
| DHODH → CoQH₂ | Oxidación de dihidroorotato acoplada a reducción de CoQ | Membrana mitocondrial interna | Conexión con protección local y síntesis de pirimidinas |
| GCH1 → BH₄ | Síntesis de biopterina, captura de radicales y cambios del lipidoma | Depende de la distribución de componentes y sustratos | Sistema adicional, no reemplazo clínico de GPX4 |
El cerebro combina alta demanda de oxígeno, membranas ricas en PUFA y distribución desigual de hierro. En Parkinson y Alzheimer se investigan acumulación de hierro, cambios de GSH, oxidación lipídica y lesión neuronal. En ELA también se estudian hierro, proteínas SOD1/TDP-43 y vulnerabilidad de motoneuronas. Eliminar Gpx4 de forma condicional en ratones o proteger células con un inhibidor experimental ayuda a establecer un mecanismo en un modelo, pero no demuestra que explique toda una enfermedad humana.
Es especialmente relevante el resultado clínico negativo de FAIRPARK-II (Devos y colaboradores, 2022). Participaron 372 personas con Parkinson temprano que nunca habían recibido levodopa. A las 36 semanas, la puntuación total MDS-UPDRS empeoró 15,6 puntos con deferiprona y 6,3 con placebo: diferencia de 9,3 puntos (IC del 95%: 6,3–12,2). El hierro evaluado por resonancia disminuyó más con deferiprona, pero no hubo beneficio clínico. Entre los acontecimientos graves se registraron agranulocitosis y neutropenia.
El resultado revela el límite de un marcador sustituto: reducir hierro en una región cerebral no equivale a mejorar la función. No refuta todos los posibles papeles de ferroptosis, pero contradice que eliminar hierro trate automáticamente el Parkinson. Las intervenciones deben evaluarse por resultados clínicos y seguridad, no solo por alcanzar una diana bioquímica.
La isquemia cambia el suministro energético y el equilibrio redox; recuperar oxígeno durante reperfusión puede intensificar la oxidación lipídica con hierro accesible. En modelos experimentales, inhibir ferroptosis redujo lesión miocárdica, renal y de otros tejidos. La magnitud depende del protocolo: un porcentaje de reducción no puede trasladarse a todos los infartos, ictus o trasplantes.
La investigación de cardiotoxicidad por doxorrubicina, incluida Fang y colaboradores en 2019, señala hierro y oxidación lipídica. Regulación de HMOX1, degradación de hemo y cambios mitocondriales pueden participar. La doxorrubicina también actúa mediante otros mecanismos: rescatar células en un modelo no establece prevención completa de cardiomiopatía en pacientes.
La isquemia fría y posterior reperfusión de un órgano donado pueden alterar metabolismo dependiente de ATP y acumular lesiones. Estudiar captadores de radicales lipídicos en medios de perfusión tiene interés traslacional. Preservación experimental, idoneidad clínica del trasplante y función duradera requieren confirmaciones distintas. Los lípidos dañados influyen en inmunidad innata, pero la inflamación postrasplante no debe explicarse solo por ferroptosis.
Linkermann y Friedmann Angeli investigaron en 2014 ferroptosis en lesión tubular renal. La pérdida de Gpx4, isquemia y suministro de hierro crean distintas vulnerabilidades; liproxstatin-1 se usó como herramienta protectora experimental. En rabdomiólisis, mioglobina y hierro del hemo forman parte de una lesión renal compleja junto a factores vasculares y tubulares.
En enfermedades hepáticas pueden coexistir sobrecarga férrica, alteraciones metabólicas y lesión oxidativa, pero hemocromatosis, MASH y daño tóxico no son un único diagnóstico ferroptótico. En sobredosis de paracetamol, NAPQI consume GSH; también importan estrés mitocondrial y daño necrótico. Una caída de GSH no permite llamar a toda la lesión ferroptosis dependiente de GPX4 ni reemplazar el tratamiento urgente establecido por captadores experimentales.
Viswanathan y Hangauer identificaron en 2017 dependencia de GPX4 en algunas células de estado mesenquimal y persistentes tolerantes a fármacos. Cambios de ZEB1, composición lipídica y enzimas de preparación de PUFA pueden crear vulnerabilidad oxidativa. Esto permite investigar cómo dirigirse a células que sobreviven al tratamiento convencional.
La vulnerabilidad no es igual en todos los tumores ni garantiza selectividad respecto a tejido normal. La entrega del inhibidor, estabilidad química, tolerabilidad y defensas paralelas determinan la aplicabilidad. La pérdida de VHL y el metabolismo lipídico del carcinoma renal de células claras también se estudian; una mutación no sustituye a medir sensibilidad.
Ubellacker y colaboradores mostraron en modelos de melanoma en 2020 que el entorno linfático puede proteger de ferroptosis a células diseminadas. Lípidos, incluido oleato, GSH y disponibilidad de hierro difieren entre linfa y sangre; incorporar MUFA puede aumentar la resistencia posterior. Es un ejemplo de influencia ambiental sobre metástasis, no una regla universal para cualquier cáncer ni una razón para cambiar la dieta con intención de controlar metástasis.
Ferrostatin-1 y liproxstatin-1 son inhibidores experimentales de ferroptosis ampliamente utilizados. Como antioxidantes lipófilos captadores de radicales (RTA), ralentizan la propagación de la oxidación en cadena. Capturar LOO• produce un radical antioxidante menos capaz de continuarla; no equivale a la reducción catalítica de PL-OOH por GPX4.
Constantes cinéticas, concentraciones eficaces y semividas dependen de medio, especie, administración y estructura. El rescate farmacológico permite probar mecanismos, pero deben considerarse acceso a membrana y efectos adversos. Fer-1 y Lip-1 no se presentan aquí como fármacos estándar disponibles para prevenir infarto, neurodegeneración o envejecimiento.
Deferoxamina, deferasirox y deferiprona tienen usos médicos en determinadas sobrecargas de hierro. Difieren en administración, distribución y seguridad; no son remedios intercambiables para «estrés oxidativo». Deferasirox exige atención a función renal y hepática; deferiprona comporta riesgo de neutropenia y agranulocitosis con control hematológico específico. Deferoxamina también tiene riesgos, incluidos uso inadecuado y retirada excesiva de hierro.
Eliminar hierro fisiológicamente necesario puede perjudicar. Indicación, dosis y vigilancia dependen del diagnóstico y del medicamento. El resultado negativo de FAIRPARK-II no permite recomendar deferiprona como prevención antiferroptótica en Parkinson. La frecuencia de acontecimientos adversos de una población no debe generalizarse a todas.
Se necesita selenio para sintetizar proteínas con Sec, y cisteína y glicina para GSH. Esto no demuestra eficacia de un «conjunto antiferroptótico» de selenio, NAC, ubiquinol y astaxantina en sanos o pacientes. Las fuentes proporcionadas no contienen una prueba clínica de esa combinación con resultados de neurodegeneración, lesión cardíaca o longevidad.
Corregir deficiencia documentada de selenio difiere de suplementar cuando el aporte ya basta. El exceso es tóxico y la concentración sérica depende de forma, distribución y condiciones de medición. No puede declararse 110–130 μg/L objetivo universal de tratamiento GPX4. Formas orgánicas e inorgánicas difieren metabólicamente; la química de laboratorio con ascorbato no establece un intervalo obligatorio de toma para toda situación clínica sin datos adecuados.
N-acetilcisteína (NAC) puede aportar cisteína y se utiliza en indicaciones médicas concretas. Depende de entrega, metabolismo y estado basal; aumentar un precursor plasmático no garantiza recuperar GSH en el compartimento necesario. Ésteres de GSH se emplean en modelos de entrega y SAMe se vincula a transulfuración, pero estos mecanismos no validan dosis terapéuticas arbitrarias ni equivalencia de productos.
CoQ participa en el intercambio redox membranario, pero ubiquinol oral no debe describirse como donante garantizado de electrones para FSP1 o DHODH: estos enzimas reducen CoQ con sus propias fuentes, y la llegada del suplemento al conjunto pertinente exige pruebas. Astaxantina, tocoferoles y tocotrienoles se estudian como antioxidantes lipófilos; posición en bicapa y captura radicalaria no establecen prevención clínica de ferroptosis. Importan indicación, seguridad e interacciones con terapia actual, especialmente en cáncer.
C11-BODIPY 581/591 evalúa oxidación en experimentos celulares mediante cambios en la proporción de fluorescencia roja y verde. Refleja el entorno oxidante y depende de tinción, iluminación y análisis. Su señal no demuestra de forma aislada muerte ferroptótica.
F₂-isoprostanos, MDA y aductos de 4-HNE ayudan a evaluar oxidación lipídica, pero no son exclusivos del mecanismo. La espectrometría de masas de fosfolípidos oxidados concretos aporta información más detallada. Incluso una medición precisa no sustituye confirmación funcional y causal.
Selenio sérico, actividad glutatión peroxidasa eritrocitaria y GSH/GSSG de sangre total evalúan aspectos diferentes; la actividad eritrocitaria no mide directamente GPX4 de membranas cerebrales. Ferritina, saturación de transferrina y resonancia T₂*/R₂* valoran metabolismo/acumulación de hierro con indicaciones adecuadas. Su combinación o una saturación fija no constituyen un perfil universal validado de «enfermedad ferroptótica».
Comparar ejes moleculares resulta útil sin confundir herramientas de investigación con tratamiento autorizado:
| Eje/proceso | Qué cambia la intervención | Herramienta experimental habitual | Qué más debe verificarse |
|---|---|---|---|
| SLC7A11/GSH | Aporte de cisteína y recursos reductores | Erastin, IKE; cambios genéticos de SLC7A11 | Medio, transulfuración, cisteína disponible y GSH real |
| GPX4 | Reducción de hidroperóxidos lipídicos | RSL3, ML162, ML210; manipulación de Gpx4 | Diana, lesión lipídica, rescate celular y toxicidad normal |
| ACSL4/LPCAT3 | Preparación de fosfolípidos con PUFA | Intervenciones genéticas y herramientas farmacológicas de selectividad limitada | Lipidoma real y vías alternativas de incorporación |
| ALOX15/PEBP1 | Formación enzimática de lípidos oxidados en el modelo adecuado | Manipulación del complejo, inhibidores de LOX | Efecto directo en el enzima separado de captura radicalaria |
| NCOA4/ferritina | Movilización de hierro almacenado | Manipulación de NCOA4 y análisis de flujo lisosomal | Degradación de ferritina, LIP local y efectos inespecíficos de autofagia |
| FSP1/CoQ | Regeneración de un captador membranario | Manipulación de FSP1, iFSP1 y compuestos experimentales relacionados | Localización, estado de CoQ y dependencia de GPX4 |
| DHODH | Síntesis de pirimidinas y reducción local de CoQ | Brequinar y otros inhibidores de DHODH en investigación | Contribuciones separadas de falta de pirimidinas y oxidación mitocondrial |
| GCH1/BH₄ | Reserva de biopterina y resistencia lipídica | Cambios genéticos, inhibidores experimentales | Regeneración de BH₄, lipidoma y funciones ajenas a ferroptosis |
La evaluación comienza preguntando dónde se obtuvo el resultado: sistema sin células, cultivo, animal o paciente. Después hay que comprobar si se midió muerte real y si se confirmó su vínculo con oxidación lipídica, hierro y la defensa pertinente. A continuación se valoran selectividad, exposición alcanzable y consecuencias en tejidos normales. Para una afirmación clínica siguen siendo imprescindibles resultados relevantes para el paciente y seguridad.
Separar citoprotección de inducción antitumoral de ferroptosis conserva valor investigador. Pero «marcador elevado → prescribir quelante, selenio y captador radicalario» no es un algoritmo clínico validado. Diagnóstico y tratamiento deben corresponder a una enfermedad concreta; la estrategia experimental solo pasa a terapia tras evaluación apropiada.
GPX4 no protege las membranas en solitario. Necesita síntesis apropiada de selenoproteína, entrega de GSH, regeneración dependiente de NADPH y acceso al sustrato lipídico. ACSL4/LPCAT3 y otros procesos determinan las cadenas de membrana; hierro y vías oxidativas, la generación del daño; FSP1, DHODH y GCH1/BH₄, la capacidad de limitar la cadena radicalaria.
Por eso un inhibidor produce efectos diferentes según célula y entorno. La ferroptosis explica determinados modelos de lesión y revela vulnerabilidades de ciertos estados tumorales. Traducirlo a medicina exige diana clara, acción local, resultado clínico verificado y riesgo aceptable, no una promesa general de «protección antioxidante».
Es una adaptación editorial del texto y bibliografía proporcionados, no una revisión sistemática. El paquete local original no contenía cuerpo guardado ni ilustraciones aceptadas. Se separan mecanismos, modelos animales y resultados clínicos; no se trasladan como hechos establecidos umbrales numéricos universales sin respaldo ni una pauta de automedicación.
El 8 de octubre de 2026 se verificaron selectivamente tres contradicciones concretas: sustitución de Sec por Cys en Ingold, participación de SLC25A39 en importación mitocondrial de GSH y resultado clínico de FAIRPARK-II. Se corrigió el DOI de este último y se añadió la fuente primaria necesaria sobre SLC25A39. No se repitió una búsqueda exhaustiva, no se auditaron todos los enlaces ni se realizó evaluación formal GRADE. Las referencias comunes reflejan la bibliografía aportada y esta comprobación puntual; su inclusión no implica contrastar cada afirmación con todos los textos completos.
Al completar el material el 8 de octubre de 2026, se recuperó por separado la comparación con la cuproptosis y se consultó específicamente el estudio primario de Tsvetkov y colegas de 2022 en el repositorio de autores del Broad Institute.
Reduce hidroperóxidos de lípidos complejos usando GSH y limita la acumulación de lesión membranaria.
No. Son inespecíficos; se necesitan datos funcionales, lipídicos y causales concordantes.
No automáticamente. Necesitar sustratos no demuestra beneficio de una combinación universal; corregir déficit y tratar tienen indicaciones y riesgos propios.
En FAIRPARK-II los síntomas empeoraron más que con placebo pese a reducir hierro por resonancia.
Algunos estados tumorales son sensibles a perder su protección. Importan selectividad, entrega, vías paralelas y seguridad del tejido normal.