ADMA: обмен, DDAH1 и сердечно-сосудистый риск — NutriFit
Асимметричный диметиларгинин: обмен ADMA и сосудистый риск
Происхождение ADMA из метилированных белков, DDAH1 и пределы роли DDAH2, AGXT2, транспорт аргинина и ингибирование NOS. Клинические ассоциации, методы измерения и отличие референсного интервала от лечебного порога.
ADMA — асимметричный диметиларгинин, эндогенное метилированное производное L-аргинина. Он способен конкурентно ингибировать синтазы оксида азота (NOS), связывая обмен белков, транспорт аминокислот и состояние эндотелия. Повышенные концентрации ADMA встречаются при ряде сердечно-сосудистых, почечных и метаболических заболеваний. Однако биохимический механизм, статистическая ассоциация с исходами и клинически полезный диагностический тест — разные уровни доказательств.
У ADMA есть основания рассматриваться и как маркер, и как возможный участник патологического процесса. Инфузионные эксперименты показывают, что изменение его концентрации может влиять на гемодинамику; наблюдательные исследования связывают ADMA с некоторыми исходами. Из этого не следует, что один результат анализа объясняет заболевание, устанавливает индивидуальный риск или задаёт программу лечения. Особенно важно различать плазменный показатель и концентрацию свободного ADMA в конкретной клетке рядом с NOS.
Химическое различие ADMA, SDMA и монометиларгинина
Аргинин содержит гуанидиновую группу на конце боковой цепи. Это не кольцевая структура. При метилировании её терминальных атомов азота возникают несколько продуктов. В ADMA две метильные группы находятся на одном терминальном азоте, а в симметричном диметиларгинине (SDMA) — по одной на каждом. Это позиционные изомеры с одинаковой молекулярной формулой, но разным распределением метильных групп. L-NMMA, или монометил-L-аргинин, несёт только одну метильную группу.
Соединение
Формула свободного основания
Молярная масса, г/моль
Существенное функциональное различие
L-аргинин
C₆H₁₄N₄O₂
174,20
Субстрат NOS и других путей обмена
L-NMMA
C₇H₁₆N₄O₂
188,23
Эндогенный ингибитор NOS; субстрат DDAH1
ADMA
C₈H₁₈N₄O₂
202,25
Эндогенный ингибитор NOS; метаболизируется DDAH1 и AGXT2
SDMA
C₈H₁₈N₄O₂
202,25
Не является обычным прямым ингибитором NOS; связан с транспортом аминокислот и почечной функцией
В растворе при физиологическом pH гуанидиновый фрагмент в основном положительно заряжен. Метилирование меняет доступность доноров водородных связей, гидрофобность и распознавание белками, а не просто «выключает заряд». Поэтому одинаковая масса ADMA и SDMA не означает одинаковый биологический эффект. Аналитический метод также должен различать эти изомеры.
ADMA и L-NMMA могут ингибировать разные изоформы NOS — эндотелиальную eNOS, нейрональную nNOS и индуцируемую iNOS. Константы ингибирования зависят от изоформы, субстрата и условий эксперимента. Указывать одно значение Ki как универсальную константу для всех тканей некорректно. Для SDMA снижение доступности аргинина или воспалительные эффекты, показанные в отдельных моделях, следует обсуждать отдельно от прямого конкурентного ингибирования NOS.
Метилируется белок, а не свободный аргинин
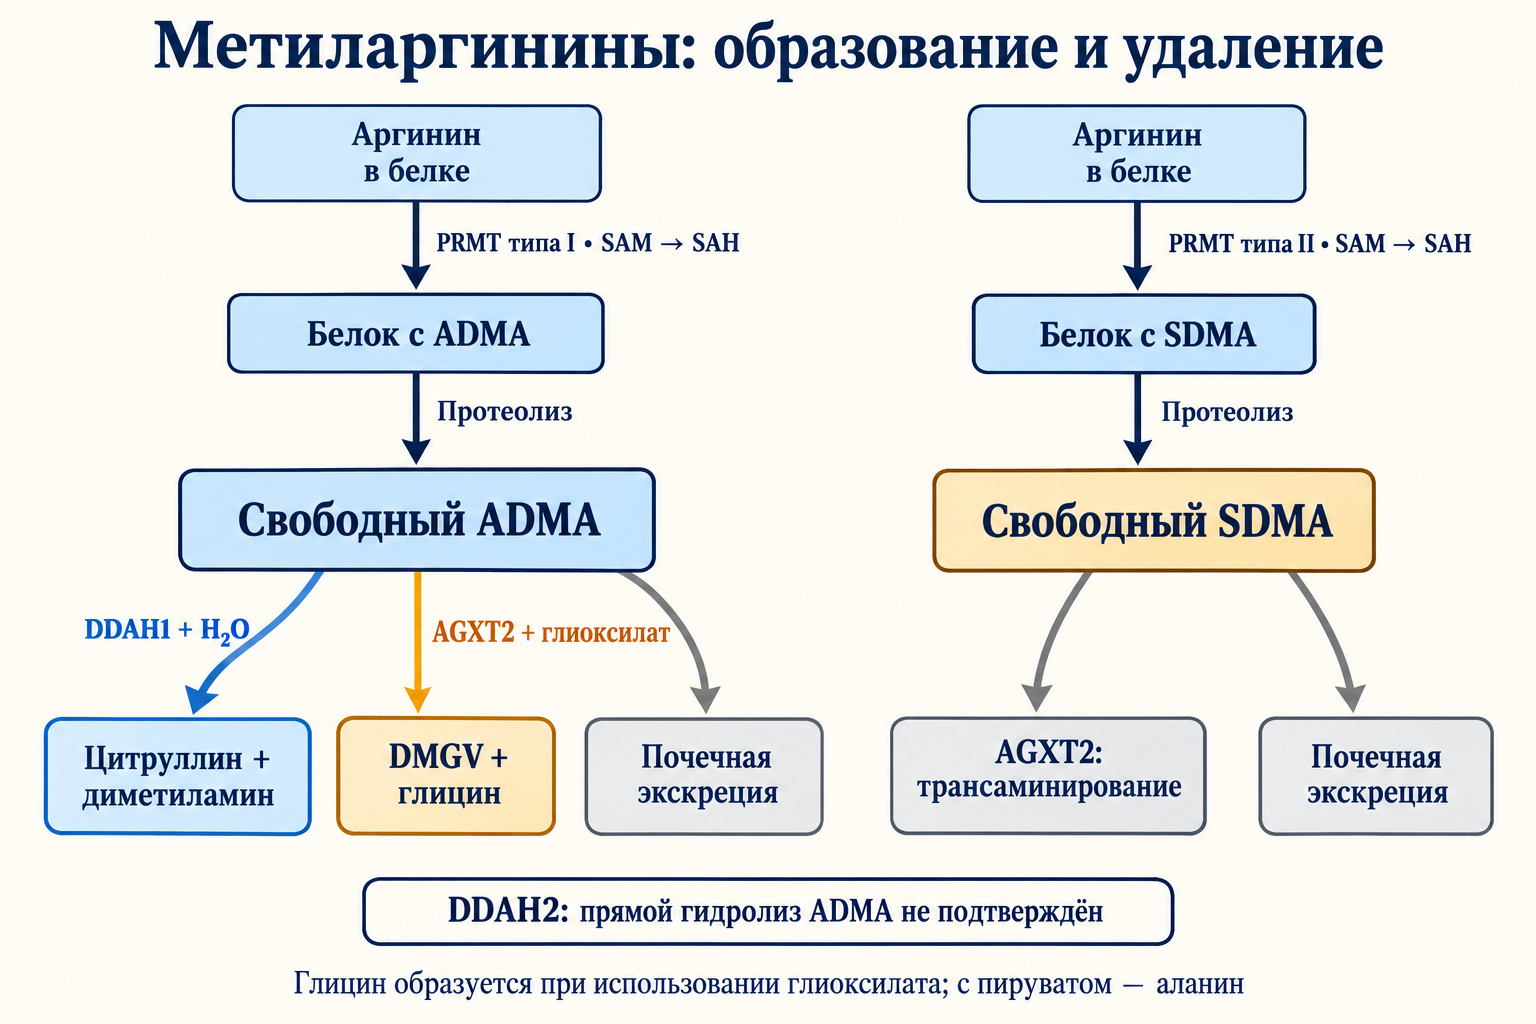
Главный источник ADMA — распад белков, содержащих метилированные остатки аргинина. Семейство PRMT, протеин-аргининметилтрансфераз, переносит метильную группу с S-аденозилметионина (SAM) на аргинин в составе белка. Донор становится S-аденозилгомоцистеином (SAH). Свободный пищевой или плазменный аргинин не превращается этим путём непосредственно в свободный ADMA.
Ферменты PRMT типа I образуют монометилированный остаток и затем асимметрично диметилированный. К этому типу относится PRMT1, но тип I не тождествен только одному PRMT1: другие представители имеют собственные субстраты и клеточные функции. PRMT типа II, включая PRMT5 и PRMT9, образуют симметричный диметилированный остаток через монометилированный промежуточный продукт. PRMT7 относят к типу III, для которого характерно монометилирование (Zurita-Lopez и соавт., 2012); принадлежность PRMT9 к типу II подтверждена Yang и соавторами (2015). Различия в распознавании белковых последовательностей не позволяют считать все PRMT одинаково зависимыми от одного мотива.
Метилирование регулирует взаимодействия белков, обработку РНК, транскрипцию, хроматин и сигнальные комплексы. Оно является частью нормальной клеточной физиологии. Количество образующегося свободного ADMA зависит не только от экспрессии PRMT, но и от набора метилированных белков, скорости их синтеза и распада, последующего транспорта и удаления метиларгининов.
Связь с SAM и обменом метильных групп помогает понять происхождение метильных остатков. При этом повышение доступности SAM не задаёт линейно плазменный ADMA: важны отношение SAM/SAH, ферментная регуляция, ткань и оборот белков. Одноуглеродный обмен и метаболизм гомоцистеина связаны с этим процессом, но не заменяют его.
Протеолиз и появление свободного ADMA
Убиквитин-протеасомная система расщепляет многие внутриклеточные белки. Протеасома образует пептидные фрагменты, дальнейшее действие пептидаз высвобождает аминокислоты и метиларгинины. Лизосомная деградация и аутофагия также участвуют в белковом обороте: доставленные в лизосомы белки и органеллы разрушаются гидролазами, включая катепсины.
Ускорение протеолиза может увеличить поток предшественников ADMA, но концентрация свободного вещества определяется балансом образования и удаления. Воспаление, катаболизм, сепсис и другие тяжёлые состояния могут менять сразу несколько звеньев — экспрессию ферментов, функцию органов, транспорт и объём распределения. Поэтому нельзя предсказывать одинаковое повышение ADMA при любом усилении распада белков.
Achan и соавторы (2003) в исследовании метаболизма и инфузии ADMA оценили его образование примерно в 300 мкмоль в сутки, из которых около 250 мкмоль подвергались DDAH-зависимому метаболизму. Это историческая оценка в определённых условиях, а не фиксированная суточная норма для каждого человека. Пересчёт 300 мкмоль по молярной массе ADMA даёт примерно 60,7 мг; такая оценка потока не равна количеству вещества, одновременно находящегося в плазме.
Для клеточного пула можно записать баланс:
dtdA=P−vDDAH1−vAGXT2−Jout+Jin.
Здесь A — количество свободного ADMA в выбранном клеточном компартменте, P — его образование при протеолизе, v — скорости метаболических реакций, J — потоки через мембрану. Все члены должны иметь одинаковые единицы количества за время. Для концентрации необходимо учитывать объём компартмента. В плазменном балансе дополнительно учитывают поступление из тканей, распределение и экскрецию; клеточный экспорт сам по себе не уничтожает ADMA в организме.
В предельно упрощённой модели с постоянным образованием P и линейным удалением kA стационарное количество равно P/k. Уменьшение k на 30% увеличило бы его до 1/0,7, то есть примерно в 1,43 раза, а не автоматически в два–четыре раза. В реальном организме нелинейность, другие пути удаления и обратные связи могут менять ответ. Универсальные период полувыведения и кратность накопления без указания модели и условий не задаются.
Клеточный транспорт: почему плазма не описывает микросреду NOS
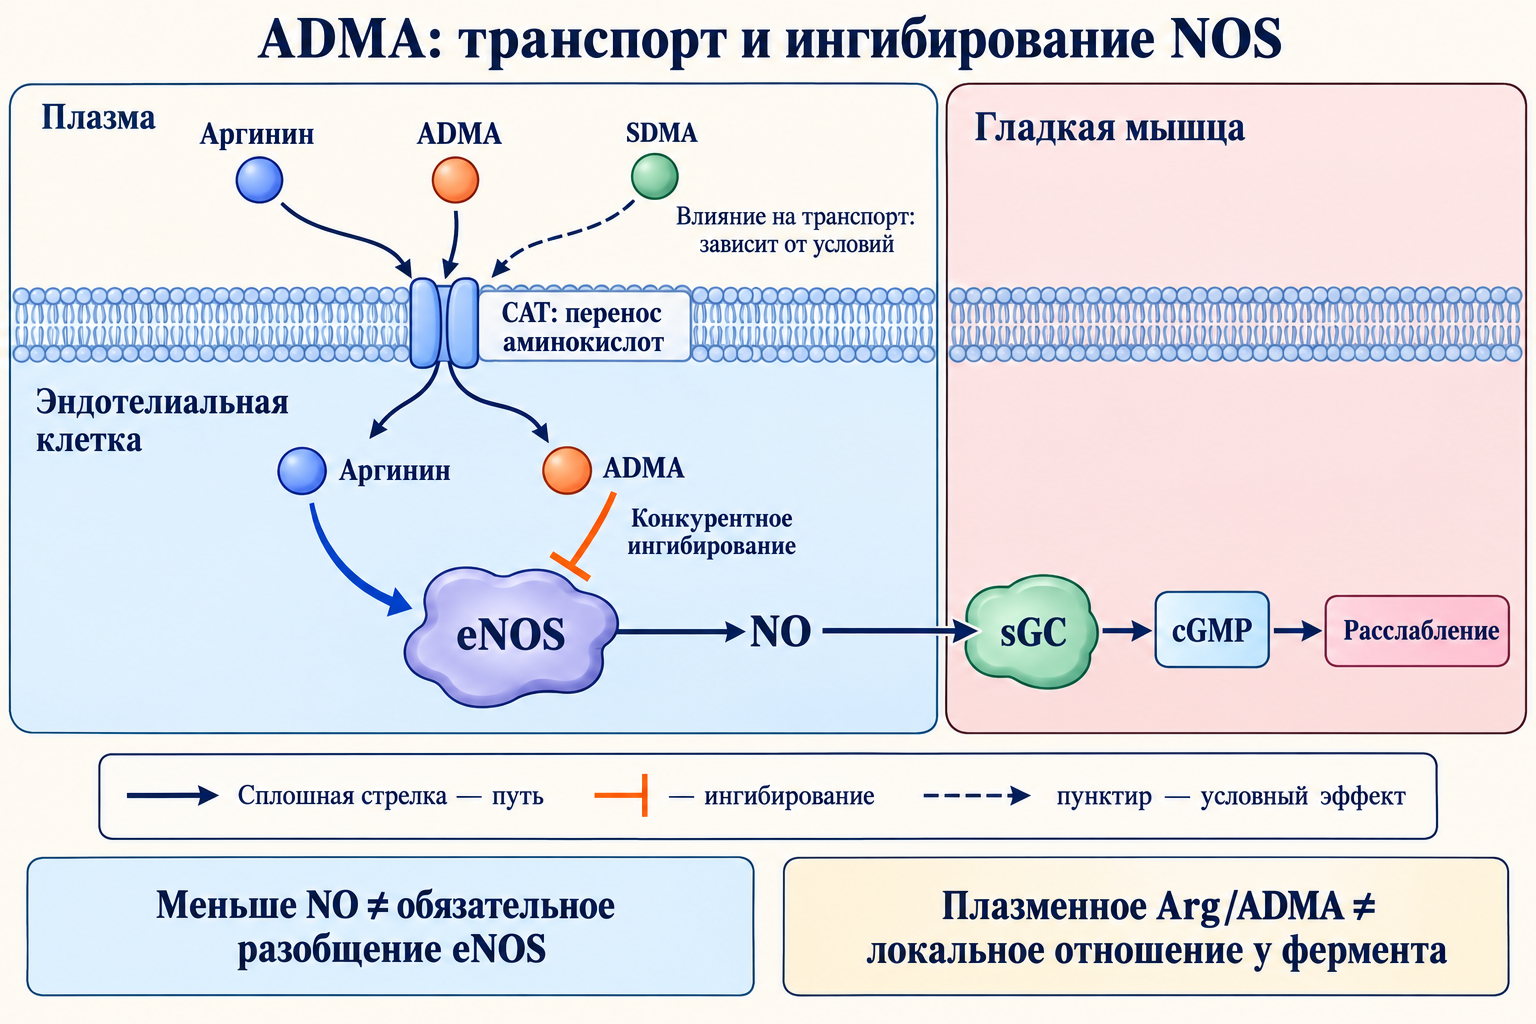
Положительно заряженные аминокислоты переносят транспортёры системы y⁺, в том числе CAT1, кодируемый SLC7A1. CAT2A и CAT2B — варианты SLC7A2, а не продукты двух разных генов; CAT3 кодируется SLC7A3. Разные варианты имеют различающиеся тканевую экспрессию и кинетику. CAT1 особенно важен для многих клеток, включая эндотелий; варианты CAT2 участвуют в печёночном обмене и ответе активированных клеток.
Это преимущественно Na⁺-независимый перенос катионных аминокислот, зависящий от электрохимических условий и концентраций по обе стороны мембраны. Возможна трансстимуляция, когда внутриклеточный субстрат ускоряет перенос внешнего. Однако описывать систему как обязательный обмен одной молекулы аргинина на одну молекулу ADMA во всех условиях было бы чрезмерным упрощением.
Аргинин и метиларгинины взаимодействуют с транспортными системами, но их транспорт нельзя отождествлять с связыванием NOS. SDMA может мешать доступности аргинина в отдельных условиях, не являясь эквивалентным ADMA прямым ингибитором фермента. Плазменные субмикромолярные концентрации нельзя без расчёта переносить на эксперименты с существенно более высокими концентрациями транспортных конкурентов.
Так называемый аргининовый парадокс состоит в том, что дополнительный аргинин иногда меняет образование NO даже при общей внутриклеточной концентрации, превышающей Km NOS. Возможные объяснения включают компартментализацию аргинина, локальные транспортные комплексы рядом с eNOS, конкуренцию метиларгининов и переработку цитруллина. Измерение общего аргинина в клеточном экстракте не показывает автоматически концентрацию доступного субстрата у активного центра фермента.
DDAH1 и DDAH2: принципиальное различие каталитической активности
Диметиларгинин-диметиламиногидролаза DDAH1 гидролизует ADMA и L-NMMA. Для ADMA продуктами являются L-цитруллин и диметиламин, для L-NMMA — L-цитруллин и метиламин. SDMA не является обычным субстратом этой гидролазы. DDAH — фермент, а не транскрипционный фактор.
ADMA+H2ODDAH1L-citrulline+dimethylamine
Старая схема часто приписывала DDAH1 преимущественно нейрональной NOS, а DDAH2 — эндотелиальной, и рассматривала обе изоформы как равноценные гидролазы ADMA. Такое жёсткое разделение не отражает ни распределения белков по тканям, ни современных данных о катализе.
Ragavan и соавторы (2023) в многоцентровом исследовании сопоставили рекомбинантные белки, клеточные вмешательства и мышиные модели. Результаты согласованно не подтвердили способность DDAH2 метаболизировать ADMA, тогда как DDAH1 обладал активностью. Поэтому уменьшение ADMA после изменения экспрессии DDAH2 в старых клеточных работах нельзя считать доказательством прямого гидролиза именно этим белком.
DDAH2 остаётся биологически значимым: его связывают с сосудистым ремоделированием, ангиогенезом, сигнальными и метаболическими процессами. Эти эффекты могут быть независимыми от прямого метаболизма ADMA или опосредоваться изменением других систем. Название белка не гарантирует функцию, а изменение содержания метаболита после генетического вмешательства не определяет автоматически химическую реакцию. Для оценки пути нужны каталитические измерения, контроль других ферментов и соответствующая модель.
Структура и химический механизм DDAH1
DDAH имеет повторяющуюся α/β-архитектуру с центральной каталитической областью. В гидролизе участвуют каталитический цистеин и другие остатки, обеспечивающие кислотно-основной перенос и геометрию активного центра. Нуклеофильная атака цистеина на гуанидиновый углерод образует ковалентный промежуточный комплекс; отщепление метилированного амина и последующий гидролиз приводят к цитруллину и регенерации фермента. Этот промежуточный продукт нельзя без уточнения называть обычным карбонильным тиоэфиром.
Для человеческого DDAH1 каталитические остатки обычно обозначают Cys274, His173 и Asp127 при счёте от начального метионина; в структурных публикациях встречается нумерация со сдвигом на один остаток. Важно не смешивать её с нумерацией бактериального фермента и не заменять человеческий аспартат бактериальным глутаматом.
Структурная запись 1H70 относится к мутанту C249S DDAH бактерии Pseudomonas aeruginosa с цитруллином, опубликованному Murray-Rust и соавторами (2001). Это не структура человеческого DDAH1. Человеческий комплекс с цитруллином представлен, например, записью 2JAI, связанной с работой Leiper и соавторов (2007). Различие вида, мутации и нумерации существенно при обсуждении каталитических остатков и переносе структурных выводов.
При описании ферментной реакции полезна модель Михаэлиса–Ментен:
v=Km+[A]Vmax[A].
Здесь [A] — концентрация ADMA в реакционной системе, Km — параметр данной ферментной подготовки и условий, Vmax — предельная скорость при заданном количестве активного фермента. При [A] намного меньше Km зависимость приближается к линейной. Значения Km, kcat и pH-зависимости, измеренные для одного рекомбинантного белка, не задают скорость удаления ADMA в любой ткани. Важны количество активного белка, окислительные модификации, субстратный доступ и альтернативный метаболизм.
Редокс-регуляция и пределы модели обратной связи
Каталитический цистеин делает DDAH1 чувствительным к некоторым тиоловым модификациям. Leiper и соавторы (2002) показали S-нитрозилирование и изменение активности DDAH в экспериментальных условиях. Образование S-нитрозотиола требует подходящей нитрозирующей химии; его нельзя представлять как обязательную прямую реакцию любой молекулы NO с любым тиолом.
Окисление тиола может проходить через сульфеновую форму, смешанные дисульфиды с глутатионом и другие состояния. Некоторые модификации обратимы при участии клеточных восстановительных систем; более глубокое окисление может быть труднообратимым. Но конкретный путь, его скорость и последствия для белкового распада требуют измерений. Простейшая стехиометрическая иллюстрация первого этапа окисления выглядит так:
RSH+H2O2→RSOH+H2O.
Она не означает, что вся DDAH1 в клетке реагирует именно так или что любое образование RSOH необратимо. Нельзя использовать несбалансированную схему, в которой одна молекула пероксинитрита сразу переводит тиол в сульфонат и одновременно образует нитрит.
Окислительный стресс способен уменьшать метаболическую активность DDAH1, а увеличение ADMA — ограничивать образование NO. При определённых условиях это поддерживает неблагоприятную обратную связь. Однако система не обязана нарастать геометрически: действуют AGXT2, транспорт, органный метаболизм и восстановление белков. Воздействие окисленных LDL, гомоцистеина, цитокинов или высокой глюкозы зависит от модели и не доказывает одинакового угнетения всех DDAH во всех тканях.
GPX4 и перекисное окисление мембранных липидов описывают соседний редокс-механизм. GPX4 восстанавливает липидные гидропероксиды, тогда как здесь обсуждается доступность аргинина и ферментный метаболизм ADMA. Пересечение через окислительный стресс не делает эти пути взаимозаменяемыми и не доказывает, что повышение активности GPX4 обязательно нормализует ADMA.
AGXT2: митохондриальный путь и разные аминогрупповые акцепторы
Аланин-глиоксилатаминотрансфераза 2, AGXT2, является митохондриальным PLP-зависимым ферментом. Пиридоксальфосфат — активная коферментная форма витамина B6. AGXT2 экспрессируется в почках и печени и обладает широкой субстратной специфичностью; кроме метиларгининов, важен её обмен β-аминоизобутирата и других соединений.
В отличие от DDAH1, AGXT2 осуществляет трансаминирование, а не гидролиз гуанидинового фрагмента. При переносе α-аминогруппы ADMA на глиоксилат образуются соответствующая α-кетокислота, обычно обозначаемая DMGV, и глицин. При использовании пирувата акцептор превращается в аланин, а не в глицин:
Это альтернативные реакции с разными акцепторами, а не последовательность, производящая оба аминокислотных продукта сразу. Для SDMA также возможен AGXT2-зависимый обмен с образованием соответствующего симметричного α-кетопроизводного. Глицин не является продуктом DDAH1, а наличие глицина в первой реакции не означает, что пероральный глицин доказанно ускоряет удаление ADMA.
Rodionov и соавторы (2010) исследовали человеческую AGXT2 в экспериментальных системах и показали снижение ADMA и защиту образования NO от его ингибирующего действия. Это обосновывает существование пути, но не устанавливает универсальную долю удаления ADMA через AGXT2 у всех людей. Варианты гена AGXT2 могут менять профиль нескольких субстратов; ассоциацию с SDMA или β-аминоизобутиратом нельзя автоматически превращать в доказанный эффект на ADMA и сердечно-сосудистые исходы.
DMGV можно измерять в биологических жидкостях; он рассматривается и как метаболический маркер. Это не просто конечный «безопасный мусор», скорость исчезновения которого известна для любого человека. Аналогично, достаточная обеспеченность B6 необходима для PLP-зависимых реакций, но увеличение дозы витамина не гарантирует ускорения AGXT2 или клинического снижения риска.
Kittel и соавторы (2014) исследовали 400 здоровых добровольцев: варианты AGXT2 rs37369 (Val140Ile) и rs16899974 (Val498Leu) влияли на SDMA и/или β-аминоизобутират, но плазменный ADMA не изменялся в связи с обоими вариантами. Это конкретный пример того, почему генетическое изменение фермента нельзя автоматически переводить в увеличение ADMA и клинического риска.
Почки и печень: метаболизм вместе с экскрецией
Часть ADMA выводится почками, значительная часть подвергается ферментному метаболизму. Почки участвуют не только в фильтрации, но и в обмене метиларгининов; печень также способна извлекать и метаболизировать ADMA. Поэтому повышение ADMA при хронической болезни почек нельзя объяснить исключительно снижением клубочковой фильтрации.
SDMA теснее связан с функцией почек и часто повышается при снижении фильтрации. Но AGXT2-зависимый путь не позволяет считать его абсолютно неметаболизируемым соединением, которое всегда на 95% выводится единственным способом. На концентрацию влияют образование, распределение и другие особенности пациента. В человеческой клинической практике SDMA не заменяет автоматически стандартную оценку функции почек; ветеринарные критерии нельзя переносить на человека.
При нарушении функции почек одновременно меняются уремическая среда, белковый оборот, воспаление и ферментная активность. Это способствует накоплению ADMA и может связывать почечные нарушения с эндотелиальной дисфункцией. Обратное влияние сосудистой функции на почечный кровоток делает систему двусторонней. Тем не менее ни одна кратность повышения ADMA не является универсальным признаком стадии почечной болезни, а отношение ADMA/SDMA не локализует само по себе «блок» в печени или почках.
Конкурентное ингибирование NOS и аргининовый парадокс
В упрощённой модели конкурентного ингибирования аргинин и ADMA конкурируют за связывание с ферментом. Для начальной скорости реакции:
[S] — концентрация доступного L-аргинина, [I] — ADMA, Ki — константа ингибирования в рассматриваемой системе. Увеличивается кажущийся Km, а Vmax в этой простой модели остаётся прежней при достаточном насыщении субстратом. Это описание изолированной кинетики, а не гарантия неизменной максимальной продукции NO в живой клетке. Там добавляются транспорт, количество и состояние NOS, кофакторы, кислород, восстановительные эквиваленты и деградация NO.
NOS использует L-аргинин для образования NO и цитруллина через N-гидрокси-L-аргинин. Реакция связана с переносом электронов от NADPH через флавиновые центры к гему и требует соответствующего состояния кофакторов, включая тетрагидробиоптерин, BH4. Для eNOS существенна регуляция кальцием, кальмодулином, фосфорилированием и локализацией. Нельзя объяснять весь цикл только тем, что ADMA «закрывает доступ кислорода к железу» или обязательно вытесняет BH4 из его участка.
Увеличение аргинина может ослаблять конкурентное ингибирование в определённых условиях. Но это не доказывает клиническую пользу добавки: транспорт ограничен, аргинин используется аргиназами и другими путями, а локальное отношение субстрата и ингибитора может отличаться от плазменного. Изменение NO-метаболитов тоже не эквивалентно снижению числа инфарктов или смертей.
Меньше NO и разобщённая NOS — не одно и то же
При продуктивной работе eNOS электроны используются для образования NO. При недостатке или окислении BH4, изменении белковых тиолов и некоторых других условиях часть электронного потока может давать супероксид; это называют разобщением NOS. ADMA может участвовать в среде, способствующей эндотелиальной дисфункции, но ингибирование NOS само по себе не означает обязательного перехода каждого фермента к продукции супероксида.
В зависимости от условий ингибитор может уменьшать не только образование NO, но и отдельные NOS-зависимые радикальные потоки. Поэтому схема «ADMA занял участок — вся eNOS немедленно стала источником супероксида» не универсальна. Для доказательства разобщения нужны соответствующие измерения и контроль источников активных форм кислорода, включая NADPH-оксидазы и митохондрии.
NO реагирует с супероксидом с образованием пероксинитрита:
NO∙+O2∙−→ONOO−.
Так одновременно уменьшается биодоступность NO и появляется реакционноспособный продукт. Окисление BH4 и белковых компонентов может усиливать нарушение сосудистой сигнализации, но выраженность зависит от места образования, антиоксидантных систем и конкурирующих реакций. Плазменный ADMA не измеряет напрямую ни супероксид в эндотелии, ни содержание BH4, ни скорость образования пероксинитрита.
Сосудистая сигнализация и гемодинамика
NO активирует растворимую гуанилатциклазу в гладкомышечных клетках, повышая cGMP и влияя на расслабление сосудов. Он также участвует в регуляции тромбоцитов, взаимодействий лейкоцитов с эндотелием и сосудистого ремоделирования. Уменьшение его биодоступности может повышать сопротивление кровотоку и менять защитные функции эндотелия. Однако тонус сосудов одновременно регулируют симпатическая система, эндотелин, простаноиды, локальные метаболиты и другие механизмы.
Achan и соавторы (2003) провели рандомизированный двойной слепой инфузионный эксперимент у 12 здоровых мужчин. ADMA изменял частоту сердечных сокращений, сердечный выброс, среднее давление и системное сосудистое сопротивление по сравнению с плацебо. Это прямое человеческое доказательство того, что изменение ADMA может иметь гемодинамический эффект в заданных условиях. Оно не описывает пожизненное действие естественно повышенного ADMA и не определяет клиническую границу риска по одному анализу.
Почечная и церебральная микроциркуляция чувствительны к нарушениям NO-сигнализации, но не зависят только от неё. Нельзя вывести одинаковое уменьшение диаметра артериол или мозгового кровотока у всех пациентов из одной концентрации ADMA. Снижение NO, изменение давления и локальная ауторегуляция могут воздействовать на органы по-разному.
Эндотелиальное старение и воспалительные сигналы
Scalera и соавторы (2004) исследовали культуру эндотелиальных клеток с повторным воздействием ADMA. В этих условиях ускорялись признаки клеточного старения, включая активность ассоциированной со старением β-галактозидазы и укорочение теломер; уменьшалась теломеразная активность, изменялись редокс-показатели и выделение MCP-1 и интерлейкина-8. Это экспериментальная связь ADMA с эндотелиальным фенотипом, а не доказательство того, что плазменный показатель точно измеряет биологический возраст сосудов.
Пути ответа на повреждение ДНК, остановка клеточного цикла и секреторный фенотип стареющих клеток помогают обсуждать последствия хронического стресса. Однако нельзя приписывать одному эксперименту все звенья p53/p21, все компоненты SASP и конкретную потерю теломеразной активности в организме человека, если они непосредственно не измерялись. Культура клеток отличается от сосудистой стенки наличием других клеток, кровотоком, восстановлением и длительностью воздействия.
Аналогично, связь с воспалением не делает ADMA единственной причиной активации NF-κB или рекрутирования моноцитов. Воспаление может и предшествовать изменению ADMA, и быть частью общего заболевания. Важны направление вмешательства и контроль альтернативных механизмов.
Что показывают сердечно-сосудистые исследования
Результаты зависят от выборки, исхода и метода анализа. Высокий ADMA в группе пациентов с уже установленной болезнью может иметь другую прогностическую ценность, чем в общей популяции. Отношение рисков при сравнении крайних третей распределения нельзя превращать в абсолютную вероятность события у отдельного человека.
Первичное исследование
Дизайн и популяция
Основное значение результата
Ограничение вывода
Schulze и соавт., 2006, CARDIAC
Многоцентровое исследование случай–контроль: 131 случай коронарной болезни и 131 сопоставленный контроль
Связь ADMA с наличием коронарной болезни
Это не проспективная диализная когорта и не доказательство эффективности вмешательства
Schnabel и соавт., 2005, AtheroGene
Проспективное наблюдение пациентов с коронарной болезнью; ADMA измерен у 1874 участников
Более высокие исходные значения связаны с сердечно-сосудистой смертью или нефатальным инфарктом
Наблюдательная ассоциация при уже существующей болезни не задаёт универсального порога
Böger и соавт., 2009, Framingham
3320 участников сообщества, наблюдение около 10,9 года
ADMA связан с общей смертностью; отношение Arg/ADMA также связано со смертностью
ADMA, аргинин и их отношение не были связаны с частотой новых сердечно-сосудистых заболеваний в этой работе
Tang и соавт., 2008
132 пациента с хронической систолической сердечной недостаточностью
Метиларгинины связаны с диастолическими показателями; ADMA — с неблагоприятными исходами
Небольшая специализированная выборка; связь не доказывает пользу лечения по ADMA
Dückelmann и соавт., 2008
118 пациентов с острой декомпенсацией сердечной недостаточности
ADMA не выделил пациентов с последующими клиническими событиями; NT-proBNP был информативнее в этой выборке
Отрицательный результат показывает зависимость полезности маркера от клинического контекста
В AtheroGene сравнение верхней и нижней третей ADMA давало HR 2,48 с 95% ДИ 1,52–4,06; в модели с дополнительными биомаркерами связь сохранялась. Это сравнительная оценка риска внутри исследования, а не правило «ADMA выше 0,7 удваивает риск у любого человека». В Framingham связь ADMA с общей смертностью составляла HR 1,21 на одно стандартное отклонение, 95% ДИ 1,07–1,37, после учёта ряда факторов; при этом связь с новыми сердечно-сосудистыми заболеваниями отсутствовала. Различия между исходами важно сохранять, а не объединять в обещание универсального прогноза.
Положительные данные при коронарной болезни, после сосудистых вмешательств или при сердечной недостаточности обосновывают дальнейшее изучение маркера. Они не означают, что ADMA заменяет тропонин при остром повреждении миокарда, NT-proBNP при оценке сердечной недостаточности или стандартный алгоритм обследования боли в груди. Для внедрения нужны воспроизводимость, внешняя валидация, дополнительная ценность к принятой модели и доказательство того, что результат меняет решения с пользой для пациента.
Сердце, почки и мозг: связанные, но неодинаковые последствия
При сердечной недостаточности уменьшение NO-сигнализации может влиять на сосудистую нагрузку, расслабление миокарда и лёгочное сосудистое сопротивление. Клеточные пути cGMP, кальциевого обмена и регуляции сократительных белков делают связь биологически правдоподобной. Но нельзя объяснять любую диастолическую дисфункцию непосредственным действием ADMA на SERCA2a или предсказывать одинаковое двух–трёхкратное повышение маркера при всех формах недостаточности. На него влияют функция почек, лечение, тяжесть состояния и сопутствующие заболевания.
При почечной болезни повышенный ADMA может отражать нарушенный метаболизм и усиливать дисфункцию эндотелия. Исследования пациентов с почечной недостаточностью связывают его с исходами, но значительная доля общего риска определяется также давлением, объёмом жидкости, липидами, анемией, минеральным обменом и основным заболеванием. Снижение показателя лабораторно не доказывает улучшения этих исходов.
В нервной системе nNOS и eNOS участвуют в сигнализации и нейроваскулярном сопряжении. ADMA способен взаимодействовать с этими механизмами, однако плазменная концентрация не равна концентрации в нейроне или мозговом эндотелии. Pikula и соавторы (2009) связали ADMA с некоторыми МРТ-признаками сосудистого поражения мозга в Framingham. Это наблюдательные данные, которые не доказывают, что ADMA непосредственно вызывает поражение белого вещества, нарушение глимфатического транспорта или деменцию у конкретного пациента.
Инсулинорезистентность, гипергликемия и гомоцистеин
Stühlinger и соавторы (2002) обнаружили связь плазменного ADMA с нарушением инсулин-опосредованного удаления глюкозы. В части исследования изменение инсулиночувствительности при фармакологическом вмешательстве сопровождалось уменьшением ADMA. Это согласуется с пересечением метаболических и сосудистых путей, но не устанавливает направление причинности для каждого пациента и не превращает ADMA в отдельный критерий диабета.
Высокая глюкоза в экспериментальных моделях может изменять образование активных форм кислорода, PKC-сигнализацию, экспрессию или активность DDAH1 и другие процессы. DDAH1 при этом остаётся ферментом; его нельзя описывать как транскрипционный фактор, запускающий синтез свободного ADMA. Для повышения свободного ADMA могут иметь значение и метилирование белков, и их распад, и уменьшение удаления. Почечная функция и лечение дополнительно меняют показатель, поэтому при диабете ADMA не обязательно повышен одинаково у всех.
Гомоцистеин связан с метиониновым циклом, окислительно-восстановительной средой и сосудистыми показателями. Эксперименты с метиониновой нагрузкой демонстрировали изменения ADMA и эндотелиальной функции, но это специальные условия, а не обычное питание. Фолат и B12 участвуют в реметилировании гомоцистеина, B6 — в транссульфурации и других PLP-зависимых реакциях. Коррекция подтверждённого дефицита имеет самостоятельное значение; снижение гомоцистеина не доказывает автоматически нормализацию ADMA или предотвращение сердечно-сосудистых событий через этот путь.
Измерение: хроматография, масс-спектрометрия и ELISA
Для ADMA используют методы жидкостной хроматографии с флуоресцентной или масс-спектрометрической детекцией, а также иммунологические методы. Валидированная LC-MS/MS позволяет одновременно оценивать аргинин и метиларгинины, если подтверждены селективность, калибровка, матричные эффекты и точность. ADMA и SDMA имеют одинаковую массу, поэтому один общий сигнал предшественника не обеспечивает их различения.
Хроматографическое разделение и выбор продуктовых ионов должны соответствовать конкретному методу. Переход ADMA около m/z 203→46 может использовать сигнал диметиламмония, тогда как сигнал SDMA около 203→172 отражает потерю нейтрального фрагмента, а не «метиламмоний массой 172». Эти примеры не являются универсальной инструкцией для настройки любого прибора. Изотопно-меченные внутренние стандарты помогают учитывать потери и матричные эффекты, но не отменяют валидацию.
Дериватизация может применяться, однако не обязательна для всех LC-MS/MS-подходов. Метод HILIC, описанный Martens-Lobenhoffer и Bode-Böger, демонстрирует возможность соответствующего хроматографического анализа без утверждения, что всякий анализ требует бутилового эфира. Предел количественного определения, коэффициент вариации и время анализа — характеристики конкретной процедуры, а не постоянные свойства «анализа ADMA».
Конкурентные ELISA удобны для массовых исследований, но результат зависит от антител, подготовки образца, перекрёстной реактивности и матрицы. Возможное смещение относительно хроматографии нельзя описывать одной обязательной процентной поправкой для всех наборов. Даже слабая перекрёстная реактивность с веществом, концентрация которого значительно выше ADMA, может быть существенной; величина эффекта требует измерения для данного набора. Результаты разных платформ нельзя без проверки сравнивать с одной таблицей порогов.
Для интерпретации нужны единицы, тип образца, условия хранения, метод и лабораторный референс. При повторном наблюдении желательно сопоставлять результаты одной валидированной процедуры. Время суток, питание, острое заболевание и лекарства могут влиять на контекст, однако это не устанавливает доказанного «циркадного протокола» лечения или универсального часа сдачи анализа.
Референсный интервал не равен границе болезни
Schwedhelm и соавторы (2009) определили референсные значения ADMA методом LC-MS/MS в выборке 1126 некурящих участников Framingham без клинических сердечно-сосудистых заболеваний, гипертензии, диабета и ожирения. Среднее составляло 0,52 мкмоль/л, стандартное отклонение 0,11; границы 2,5-го и 97,5-го процентилей — 0,311 и 0,732 мкмоль/л.
Эти значения описывают распределение в отобранной группе и при конкретном измерении. Они не определяют категории «идеально», «предболезнь», «тяжёлый риск» или обязательное начало добавок. Человек вне интервала не обязательно имеет заболевание, а человек внутри него не обязательно защищён от события. Возраст, заболевания, метод и клиническая цель важнее попытки применить одну универсальную шкалу.
Плазменное отношение Arg/ADMA рассчитывают при одинаковых единицах:
R=[ADMA][Arg],0,5μmol/L60μmol/L=120.
Отношение безразмерно. Оно может отражать баланс измеренных компонентов, но не является прямым измерением их отношения в активном центре eNOS. Значение ниже 100 не означает неизбежного разобщения NOS. Оно отличается от другого исследовательского показателя — глобального отношения биодоступности аргинина, Arg/(орнитин+цитруллин), которое включает продукты его обмена. Их названия, формулы и смысл нельзя смешивать.
Показатель
Какой вопрос помогает исследовать
Чего не устанавливает сам по себе
ADMA
Баланс образования и удаления эндогенного ингибитора NOS
Причину заболевания, степень разобщения eNOS или персональную схему лечения
SDMA
Обмен метиларгининов и связь с почечной функцией
Прямое ингибирование NOS, точную СКФ или универсальный диагноз
L-NMMA
Другой эндогенный ингибитор NOS и белковый оборот
Эквивалент ADMA с той же массой и одинаковыми порогами
L-аргинин
Доступность субстрата в измеренном образце
Его локальную доступность у NOS или ожидаемую пользу добавки
Arg/ADMA
Соотношение двух плазменных компонентов
Обязательное сосудистое повреждение при одной границе
ADMA/SDMA
Различие профилей двух изомеров
Локализацию дефекта DDAH1, AGXT2, печени или почек
Цитруллин
Кишечно-почечный обмен и несколько путей образования
Специфическую скорость только DDAH1 или NOS
Гомоцистеин
Одноуглеродный обмен в клиническом контексте
Прямое количество образующегося ADMA или необходимость одинаковой витаминной схемы
Аргинин и цитруллин: субстратная гипотеза и клинические ограничения
Аргинин поступает с пищей и образуется в организме. Пероральная доступность зависит от кишечного и печёночного обмена, а аргиназа конкурирует за его использование. Цитруллин участвует в кишечнопочечной оси и может служить предшественником аргинина; это отдельный путь, а не прямое уничтожение ADMA.
Аргининосукцинатсинтетаза ASS1 соединяет цитруллин с аспартатом, расходуя ATP до AMP и пирофосфата. Аргининосукцинатлиаза ASL затем образует аргинин и фумарат:
Преобразование зависит от ткани и ферментной системы. Утверждение, что цитруллин всегда полностью избегает любых потерь и гарантированно повышает локальный субстрат eNOS, слишком сильное. Schwedhelm и соавторы (2008) в двойном слепом перекрёстном исследовании 20 здоровых добровольцев после недельных режимов сравнили фармакокинетику аргинина и цитруллина. Цитруллин повышал плазменный аргинин и некоторые показатели NO-зависимой сигнализации, но ни один режим не улучшил FMD относительно исходного уровня. Фармакокинетические изменения не доказывают улучшения сердечно-сосудистых исходов у пациентов.
Особенно показателен VINTAGE MI, Schulman и соавторы (2006): 153 пациента после первого инфаркта с подъёмом ST рандомизировали к L-аргинину или плацебо на шесть месяцев. Исследование не показало ожидаемого улучшения жёсткости сосудов или фракции выброса; в группе аргинина произошло шесть смертей против ни одной в группе плацебо, после чего набор остановили. Это ограничивает перенос «субстратной логики» на лечение после инфаркта. Результат не доказывает одинаковый вред любого пищевого аргинина или цитруллина во всех популяциях, но исключает автоматическое назначение добавки только ради отношения Arg/ADMA.
Тиолы, антиоксиданты и витаминные кофакторы
N-ацетилцистеин может служить источником цистеина для синтеза глутатиона. Он не является ферментом, который сам катализирует этот синтез, и не доказан как универсальный способ восстановить DDAH1 у всех пациентов. Изменение клеточного редокс-состояния и снижение клинического риска — отдельные исходы.
Альфа-липоевая кислота и её восстановленная форма обсуждаются в связи с тиольной химией и редокс-регуляцией. Свободная добавка отличается от липоильного остатка, ковалентно связанного с ферментами энергетического обмена. Термодинамическая возможность восстановления не гарантирует доставки нужного количества вещества к каталитическому цистеину DDAH1 в ткани. Нельзя устанавливать дозировку по одной схеме окисления фермента.
Аскорбат способен влиять на окислительно-восстановительные процессы, в том числе на сохранение кофакторной среды NOS в некоторых моделях; токоферолы участвуют в прерывании цепей липидного окисления. Селен входит в состав селенопротеинов, включая некоторые глутатионпероксидазы, через селенцистеин, а не действует как свободный металлический кофактор всех антиоксидантных ферментов. Разные GPX имеют различающиеся субстраты и локализацию. Эти механизмы не доказывают, что смесь витаминов и селена целенаправленно удаляет ADMA или безопасна при любой дозе.
Обеспеченность фолатом, B12 и B6 оценивают в зависимости от питания, заболеваний и клинических показаний. Дефицит и избыток — разные состояния; длительные высокие дозы B6 могут вызывать нейропатию. Ни наличие PLP-зависимого AGXT2, ни связь гомоцистеина с ADMA не обосновывают одинаковый высокодозный комплекс для каждого человека.
Лекарственные и растительные воздействия: механизм не выбирает препарат
PPARγ-зависимые сигналы могут менять метаболическую среду и экспрессию белков; некоторые исследования обсуждали их связь с ADMA. Телмисартан блокирует AT1-рецептор и имеет дополнительные экспериментальные свойства, а тиазолидиндионы влияют на инсулиночувствительность. Но гипотетическая регуляция DDAH не делает эти препараты универсальным первым выбором по повышенному ADMA. Показания, противопоказания и доказанные клинические исходы относятся к заболеванию и конкретному препарату.
Статины снижают LDL и сердечно-сосудистый риск в соответствующих популяциях. Их влияние на ADMA может различаться между работами; фиксированное уменьшение на 20% не является обязательным эффектом класса. Изменение DDAH1 или PRMT в клеточной модели не заменяет установленного механизма липидного действия и клинических исследований.
FXR-зависимая регуляция печёночного обмена и другие транскрипционные пути представляют исследовательский интерес. Воздействие на экспрессию DDAH1 в модели не создаёт готового показания к использованию агониста FXR для снижения ADMA. Необходимы данные о ткани, экспозиции, безопасности и значимых исходах.
Для ресвератрола, куркумина и других полифенолов обсуждают антиоксидантные, воспалительные и сигнальные механизмы. Результаты на клетках или животных зависят от концентрации и биодоступности. Они не подтверждают универсальное снижение ADMA на конкретный процент или предотвращение событий у человека. Комбинированный продукт дополнительно затрудняет определение действующего компонента; состав, взаимодействия и переносимость имеют самостоятельное значение.
Физическая активность, питание и независимые пути образования NO
Кровоток и напряжение сдвига влияют на эндотелиальную сигнализацию, включая регуляцию eNOS, Akt и транскрипционных путей. Физическая активность улучшает ряд показателей сердечно-сосудистого здоровья, но изменение ADMA зависит от популяции и вмешательства. Оно не обязано составлять 15–20% после одинакового числа недель. Повышение экспрессии DDAH2 после нагрузки также нельзя трактовать как доказательство увеличенного прямого гидролиза ADMA этим белком.
Качество питания, достаточное потребление белка и микронутриентов, отказ от курения и контроль метаболических факторов имеют значение в общей профилактике. Для них не требуется предполагать, что весь эффект проходит через ADMA. Средиземноморский пищевой паттерн или уменьшение доли определённых переработанных продуктов нельзя превращать в стандартизированную «детоксикацию метиларгининов» с гарантированным лабораторным результатом.
Пищевые нитраты могут участвовать в нитратно-нитритном пути образования NO, частично обходящем NOS. Он зависит от обработки нитрата, микробной активности и условий ткани. Это альтернативный источник сигнала, а не непосредственное удаление ADMA. Нельзя обещать, что такой путь полностью компенсирует любой дефект eNOS или отменяет необходимость лечения гипертензии и других заболеваний.
Суточная регуляция обмена, сосудистой функции и активности людей делает хронобиологию интересной темой. Однако схема «утром субстрат, вечером антиоксидант — круглосуточная защита от ADMA» не имеет достаточного основания как универсальный протокол. Время приёма препаратов определяется их собственными данными и клинической задачей, а не умозрительной последовательностью молекулярных реакций.
Как использовать знания об ADMA в клинической оценке
Повышенный показатель оценивают вместе с функцией почек, состоянием печени, давлением, липидами, гликемией, воспалительными и клиническими данными. Сначала важно уточнить метод и референс лаборатории, обстоятельства анализа и цель измерения. Неожиданное значение не должно само по себе становиться основанием для набора добавок или замены необходимого лечения.
Клинический вопрос
Что помогает принять решение
Роль ADMA и её предел
Общий сердечно-сосудистый риск
Возраст, давление, курение, липиды, диабет, семейный и клинический анамнез; подходящая валидированная модель
Возможный исследовательский дополнительный маркер, без универсального лечебного порога
Почечная дисфункция
Креатинин, расчёт СКФ, альбуминурия и причина поражения
Может отражать изменённый обмен; не устанавливает стадию отдельно
Острая боль в груди или декомпенсация
Клинический осмотр, ЭКГ, принятые биомаркеры и визуализация по показаниям
Не заменяет тропонин, NT-proBNP и срочное обследование
Возможный дефицит нутриентов
Питание, симптомы, факторы риска и соответствующие лабораторные данные
Не доказывает автоматически дефицит B6, фолата, B12 или антиоксидантов
Ответ на вмешательство
Заранее определённый клинический исход, переносимость и валидированный показатель
Снижение ADMA само по себе не равно улучшению прогноза
Поток-опосредованная дилатация и скорость пульсовой волны помогают изучать сосудистую функцию, однако зависят от протокола, оборудования, давления, возраста и других факторов. Единый процент FMD не является универсальной границей действия ADMA. Повышенная жёсткость сосудов также не устанавливает, какой именно метаболит её вызвал. Связь между анализом крови, функциональным тестом и лечебным решением требует отдельной валидации.
Метод подготовки и границы доказательств
Это повествовательное научное рассмотрение ADMA с адресной проверкой спорных механизмов, структурных записей и клинических результатов 8 октября 2026 года. Использованы первичные библиографические записи, доступные аннотации и индексированные фрагменты первичных публикаций, а также открытые страницы структур RCSB. Часть полных текстов была недоступна; соответствующие выводы опираются на доступные первичные записи и аннотации.
Систематический поиск всей литературы, собственная оценка GRADE, независимое внешнее рецензирование и клиническая валидация протокола не проводились. Числа, дизайн и названия работ приведены только там, где соответствующие записи позволяли их проверить; необоснованные универсальные пороги и лечебные обещания исключены. Наиболее устойчивые выводы относятся к происхождению ADMA из метилированных белков, прямому гидролизу DDAH1, альтернативному обмену AGXT2 и способности ADMA ингибировать NOS. Прогностическая полезность, роль локальных компартментов и польза целевого изменения ADMA у человека остаются вопросами конкретной популяции и клинического исследования.
Частые вопросы
ADMA и SDMA — одно вещество?
Это позиционные изомеры с одинаковой массой, но разными метильными группами. ADMA прямо ингибирует NOS; SDMA не является обычным прямым ингибитором и теснее связан с почечной функцией.
DDAH2 расщепляет ADMA?
Современное многоцентровое исследование не подтвердило прямой гидролиз ADMA белком DDAH2. Его биологические эффекты нужно отличать от каталитической функции DDAH1.
Есть ли универсальная опасная концентрация ADMA?
Нет установленной в этом материале универсальной границы для диагноза или назначения лечения. Референс, исследовательский порог и индивидуальный риск имеют разный смысл.
Нужно ли принимать аргинин при повышенном ADMA?
Сам показатель не обосновывает такое назначение. Конкурентная кинетика не гарантирует клинической пользы; особенно важны отрицательные результаты и сигнал безопасности VINTAGE MI после инфаркта.
Можно ли сравнивать LC-MS/MS и ELISA по одной таблице?
Без проверки сопоставимости нельзя. На результат влияют селективность, матрица, калибровка, подготовка образца и конкретный набор или аналитический метод.
Снижение ADMA доказывает снижение риска?
Нет. Изменение биомаркера следует отличать от улучшения клинических исходов; нужны исследования конкретного вмешательства и популяции.