SIRT3: desacetilación, NAD⁺ y metabolismo mitocondrial — NutriFit
SIRT3: desacetilación mitocondrial, metabolismo y defensa redox
Cómo SIRT3 utiliza NAD⁺ para retirar marcas acetilo y regular LCAD, ACSS1, HMGCS2, IDH2 y SOD2. Estructura, importación, respiración, mPTP, modelos de deficiencia y límites clínicos de suplementos y ejercicio.
SIRT3 conecta la disponibilidad de NAD⁺ con el estado de las proteínas mitocondriales. Elimina grupos acetilo de la lisina e influye en la oxidación de ácidos grasos, la cetogénesis, la respiración y los sistemas antioxidantes. Sin embargo, una acetilación extensa no implica que las enzimas estén inactivadas de forma generalizada, y el fenotipo de un ratón sin Sirt3 no convierte un suplemento en un medio probado de «reactivar las mitocondrias». Para entender SIRT3 hay que relacionar la posibilidad química de modificación, la proporción de moléculas modificadas, la diana concreta y el nivel de evidencia.
El acetiloma mitocondrial: química y estequiometría
Por qué puede haber acetilación sin una enzima específica
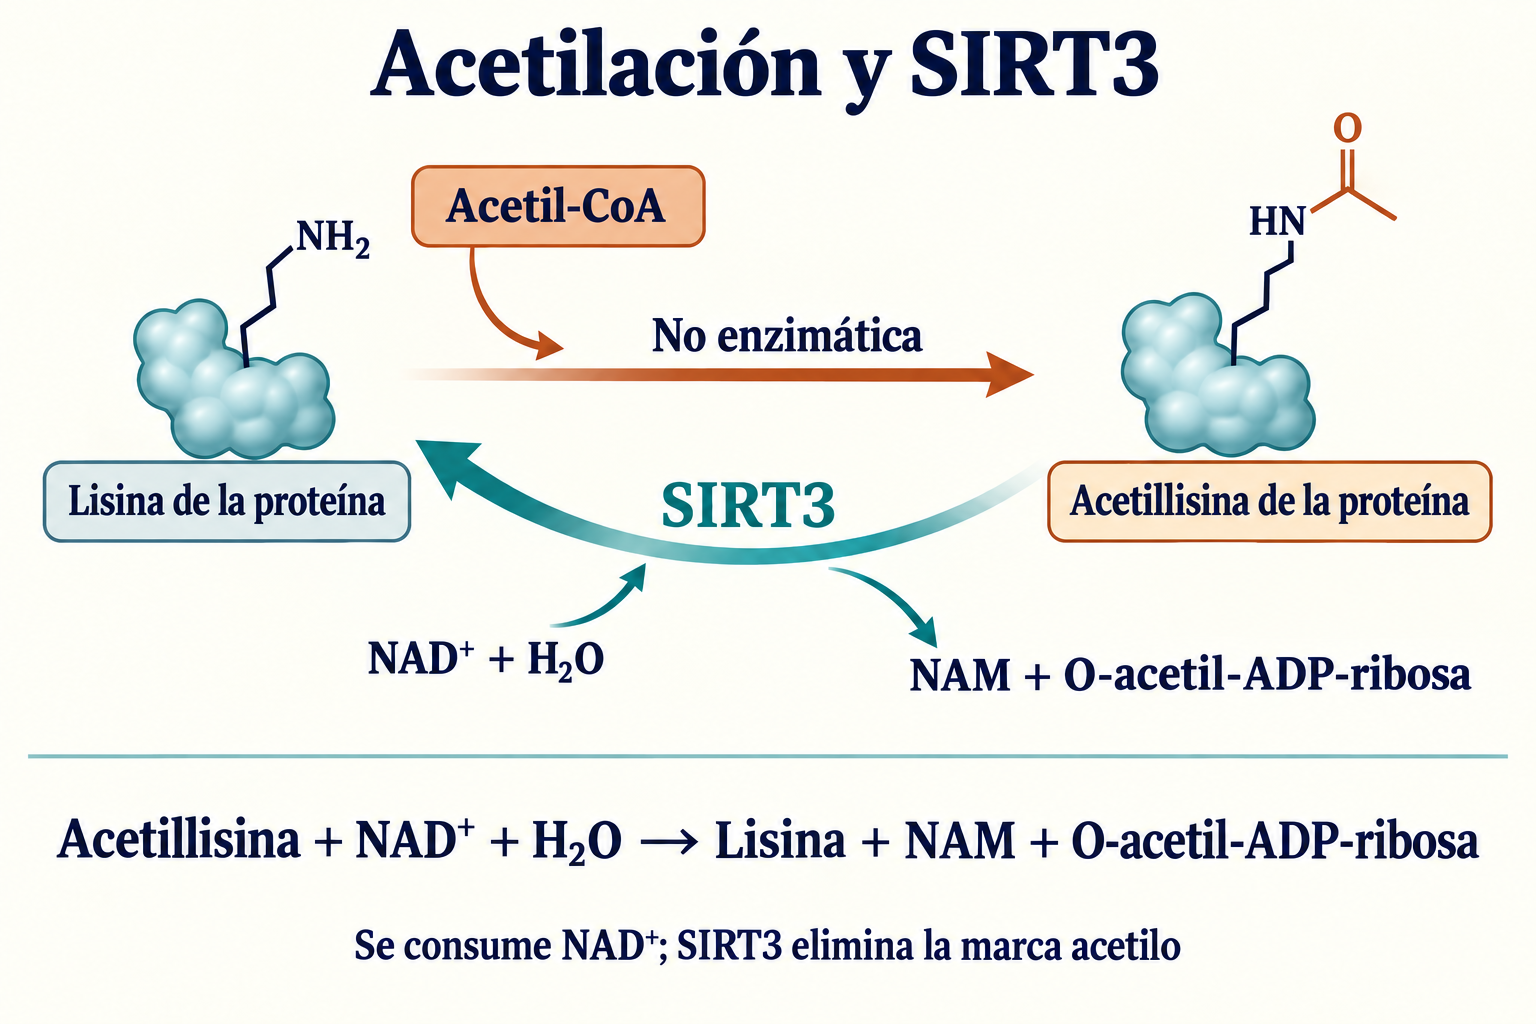
La cadena respiratoria exporta protones de la matriz, que suele ser más alcalina que el citosol. También se forma acetil-CoA mediante la oxidación de piruvato y ácidos grasos. Un grupo ε-amino de lisina no protonado puede atacar el tioéster del acetil-CoA:
Wagner y Payne demostraron acetilación y succinilación de proteínas dependientes de la dosis y del tiempo, sin enzimas, en condiciones que reproducían el entorno de la matriz. Esto respalda una vía química sin excluir la regulación enzimática de modificaciones concretas in vivo. El pH y las concentraciones de acetil-CoA y proteína dependen del tejido, la alimentación y el método; un conjunto fijo de cifras no describe todas las mitocondrias.
La fracción de grupos amino disponibles depende del pKₐ local:
fNH2=1+10pKa−pH1.
Para la lisina libre con pKₐ cercano a 10,5 y pH 8, la fracción es aproximadamente un 0,3%, no la mayoría de las moléculas. El entorno de cada residuo puede modificar su pKₐ y reactividad. El hacinamiento macromolecular afecta a la accesibilidad y las interacciones, pero no demuestra una aceleración igual de todas las reacciones.
Un sitio identificado no equivale a un porcentaje de proteínas inactivadas
La acetilación neutraliza la carga positiva de la lisina y puede cambiar la unión a cofactores, sustratos o membranas. Pero detectar un sitio por espectrometría de masas no indica automáticamente qué proporción de moléculas está modificada ni cuánto cambia el flujo global. Los primeros estudios proteómicos encontraron numerosas dianas mitocondriales; eso no establece cifras universales de «60–65% de proteínas con marcas estequiométricamente importantes» o «40–90% de inhibición».
En 2015, Weinert y colaboradores midieron la estequiometría en hígado de ratón y observaron una ocupación baja para la mayoría de los sitios de acetilación mitocondrial. SIRT3 mantenía la modificación de sus dianas especialmente baja, y muchos de estos sitios cambiaban poco durante el ayuno. Esto respalda un modelo de reparación junto con la regulación de residuos funcionalmente importantes. La «parálisis del acetiloma» es una descripción demasiado categórica: la dirección y la magnitud del efecto deben establecerse para cada proteína.
SIRT3 entre las sirtuinas: localización y maduración
Las siete sirtuinas de mamíferos comparten un principio catalítico dependiente de NAD⁺, pero difieren en sustratos y distribución. SIRT1 y SIRT2 actúan principalmente fuera de las mitocondrias, mientras que SIRT6 y SIRT7 participan en procesos nucleares. SIRT3 es la principal desacetilasa mitocondrial; la pérdida de Sirt3 produce una hiperacetilación notable en numerosos tejidos. Esto no resta importancia a SIRT4 y SIRT5 ni implica que sus funciones carezcan de solapamiento.
Propiedad
SIRT3
SIRT4
SIRT5
Especialización principal
Elimina grupos acetilo de lisina
Varias reacciones de desacilación, incluida actividad lipoamidasa; se ha descrito regulación por ADP-ribosilación
Dessuccinilación, desmalonilación y desglutarilación
Ejemplos de dianas
AceCS2, LCAD, IDH2, SOD2
Componente DLAT lipoilado de PDH
CPS1 y otras proteínas con grupos acilo dicarboxílicos
Significado de la modificación
Carga, contactos catalíticos y estabilidad
Eliminar el cofactor lipoamida puede reducir el flujo de PDH
Cambio de marcas acilo con carga negativa
Límite de la comparación
Depende del sitio y su estequiometría
No se reduce a una sola función inhibidora
Una desacetilación débil no significa ausencia de actividad
Mathias y colaboradores demostraron la actividad lipoamidasa de SIRT4, y Du y colaboradores la preferencia de SIRT5 por grupos succinilo y malonilo. Arg105 y Tyr102 ayudan a reconocerlos en SIRT5; la tirosina no debe describirse como un residuo ordinariamente cargado de forma positiva. Los Kₘ universales para «lisina acetilada», sin especificar el péptido y las condiciones, aportan poco.
Gen, precursor e importación
El gen SIRT3 humano se encuentra en 11p15.5; la descripción de exones y transcritos alternativos requiere una anotación concreta. La forma completa contiene 399 aminoácidos y tiene una masa aproximada de 44 kDa. El extremo N-terminal lleva una señal mitocondrial reconocida por los sistemas de importación de las membranas externa e interna. Una secuencia anfipática, TOM/TIM y chaperonas de la matriz participan en una vía que requiere potencial de membrana y energía para la importación.
El estudio de Schwer de 2002 demostró localización en la matriz, procesamiento a un producto de unos 28 kDa y activación tras tratamiento con MPP; la mutación de Arg99/Arg100 alteraba ese procesamiento. La masa del producto maduro, el punto de corte, el transcrito y los límites del constructo catalítico cristalizado son características diferentes. No se puede equiparar sin más la proteína madura a «residuos 142–399» en todas las células ni considerar funcionalmente idénticas todas las isoformas cortas. Los posibles reservorios extramitocondriales también necesitan pruebas específicas, sobre todo con sobreexpresión.
Estructura y ciclo catalítico dependiente de NAD⁺
El núcleo catalítico tiene un dominio grande con plegamiento de tipo Rossmann y otro menor que une zinc. El Zn²⁺ estructural está coordinado por cisteínas y mantiene el plegamiento; no cataliza la hidrólisis como cofactor metálico. El péptido acetilado y NAD⁺ se unen entre los dominios, y los elementos flexibles se desplazan durante la unión. La histidina catalítica participa en transferencias de protones, pero una estructura estática no basta para deducir toda la ruta.
Las entradas reales de PDB son distintas: 3GLS corresponde a SIRT3 humano con resolución de 2,70 Å; 4BV3 es un complejo con EX-527 y NAD, a 2,00 Å; 4FVT contiene un péptido ACS acetilado y carba-NAD, a 2,47 Å. Esta última no es un complejo con ADP-ribosa ordinaria. Carba-NAD es un análogo para estudiar la unión, y una estructura con inhibidor no describe un ciclo catalítico sin obstáculos.
La reacción neta transfiere el grupo acetilo a la parte ADP-ribosa del cofactor:
NAD⁺ se consume, no se convierte simplemente en NADH. La rotura del enlace nicotinamida–ribosa libera nicotinamida; los intermediarios asociados producen proteína desacetilada y principalmente 2′-O-acetil-ADP-ribosa, que puede pasar al isómero 3′. Los intermediarios alquilimidato y cíclicos ayudan a describir el mecanismo, pero hablar de una «Sₙ2 ordinaria estricta» no recoge el carácter disociativo debatido ni la secuencia de transferencias de protones. OAADPR se estudia como metabolito y posible participante en señales; su formación no demuestra por sí sola un efecto sistémico concreto.
Qué controla la cantidad y actividad de SIRT3
PGC-1α, ERRα y señales energéticas
Kong y colaboradores mostraron que PGC-1α aumenta la expresión de Sirt3 de ratón mediante un elemento promotor de unión a ERRα. PGC-1α es un coactivador, no un factor que se una independientemente al ADN. En los miotubos y hepatocitos estudiados, reducir ERRα debilitaba la inducción, y SIRT3 participaba en los cambios de ROS y biogénesis mitocondrial. Esto supera una simple correlación de expresión, pero no establece la misma arquitectura en todos los promotores humanos.
AMPK, SIRT1 y PGC-1α conectan el estado energético con la adaptación; PPARα coordina el metabolismo lipídico. La fosforilación, desacetilación e interacción con receptores nucleares dependen del tejido y del estímulo. Un aumento de SIRT3 tras una intervención no demuestra, por tanto, unión directa de PPARα a una región genética concreta. Las respuestas al ayuno, la restricción calórica y el ejercicio difieren entre órganos y tiempos; no existe un aumento proteico universal de «tres a cinco veces».
NAD⁺ disponible, transporte y nicotinamida
La reacción depende del NAD⁺ libre y accesible en la matriz, del sustrato acetilado y de la nicotinamida. Con un sustrato peptídico fijo puede escribirse una dependencia aproximada:
v≈Km,app+[NAD+]Vmax[NAD+].
Es un modelo condicionado, no una descripción de cada etapa de una reacción con dos sustratos. Kₘ depende del péptido y del método; la relación NAD⁺/NADH no sustituye la concentración absoluta del cofactor. Antes de declarar la posible inhibición por NADH in vitro como interruptor fisiológico principal, hay que compararla con su concentración y unión reales.
En 2020, Luongo y colaboradores demostraron que SLC25A51 transporta NAD⁺ intacto a las mitocondrias de mamíferos. Su pérdida reducía el NAD⁺ mitocondrial, pero no el total celular, alteraba la respiración y bloqueaba la captación por orgánulos aislados. Por tanto, están desactualizadas las afirmaciones de impermeabilidad absoluta de la membrana interna al NAD⁺ y suministro exclusivo por NMNAT3. El metabolismo de precursores, el transporte y los reservorios celulares deben distinguirse.
La nicotinamida puede volver al bolsillo catalítico y participar en intercambio de bases, regenerando NAD⁺ desde un intermediario y frenando la reacción productiva. Es inhibición por producto, no necesariamente unión alostérica clásica lejos del sitio activo. IC₅₀ y Kᵢ no son intercambiables y dependen de las condiciones; cifras fijas de «30–50 µM» y un intervalo matricial permanente no son universales. La vía NAMPT → NMN → NAD⁺ elimina NAM y repone el cofactor. Su relación con el consumo de NAD⁺ por CD38 y PARP ayuda a distinguir el metabolismo del cofactor de la activación directa de SIRT3.
Ácidos grasos, acetato y cetogénesis
LCAD: sitios y estudios diferentes
En 2010, Hirschey y colaboradores describieron hiperacetilación de LCAD Lys42 en ratones sin Sirt3, menor oxidación de ácidos grasos durante el ayuno y acumulación de intermediarios. Bharathi estudió Lys318 y Lys322 por separado en 2013: la acetilación química de LCAD recombinante alteraba la unión del sustrato, y SIRT3 restauraba parcialmente la actividad. Estos residuos están cerca de elementos que coordinan FAD; los autores propusieron un mecanismo conformacional. Atribuir todos los resultados a dos sitios y a una sola publicación de 2010 es incorrecto.
Los ratones en ayuno mostraban menos ATP e intolerancia al frío, pero no todos los efectos numéricos pueden combinarse en una activación enzimática fija de cuatro veces. También importa la especie: LCAD humana no reproduce la función de LCAD de ratón en todos los órganos con alta demanda energética; VLCAD tiene especial relevancia en la oxidación humana de cadenas largas. Un estudio de VLCAD demostró efectos de SIRT3/SIRT5 en sitios catalíticos y unión a cardiolipina. No deben ampliarse listas de sitios de MCAD o VLCAD sin datos para la proteína correspondiente.
La lanzadera de carnitina CPT1–CACT–CPT2 lleva grupos acilo de cadena larga a la matriz. El flujo de entrada y la oxidación posterior pueden desacoplarse, permitiendo la acumulación de acilcarnitinas e intermediarios lipídicos. Esto ayuda a explicar la lipotoxicidad, pero no prueba que SIRT3 desacetile directamente cada componente. DAG, ceramidas, PKC y señales de insulina involucran varias vías; una cadena universal mediante IRS-1 Ser307 con bloqueo completo de Akt es demasiado simple y depende de la especie.
AceCS2 no es la ACSS2 citosólica actual
El nombre histórico AceCS2 mitocondrial corresponde a ACSS1, mientras que ACSS2 en la nomenclatura actual designa principalmente la enzima citosólica/nuclear. Schwer y Hallows demostraron en 2006 regulación de las acetil-CoA sintetasas por acetilación. Lys642 es importante en AceCS2 mitocondrial humana: SIRT3 elimina la modificación y restaura su actividad.
Acetate+ATP+CoA−SHACSS1Acetyl−CoA+AMP+PPi.
El acetato puede sostener el metabolismo de combustibles, pero la reacción requiere energía y no lo convierte en un nutriente universalmente «supereficiente». El tejido, la disponibilidad de acetato y la relación con otras vías importan más que un único interruptor.
HMGCS2 y cuerpos cetónicos hepáticos
HMGCS2 participa en un paso clave de la cetogénesis:
Acetoacetyl−CoA+Acetyl−CoA+H2O→HMG−CoA+CoA−SH.
Shimazu y colaboradores demostraron hiperacetilación de Lys310/Lys447/Lys473 sin SIRT3, desacetilación durante el ayuno y mayor actividad tras retirar las marcas o introducir sustituciones correspondientes. Los ratones deficientes tenían menos β-hidroxibutirato durante el ayuno. Esto demuestra la contribución de SIRT3, no que la cetogénesis sea absolutamente imposible sin ella. Las reacciones siguientes generan acetoacetato y β-hidroxibutirato; la producción hepática y el uso por otros tejidos son procesos distintos.
Ciclo de los ácidos tricarboxílicos y aminoácidos
SDH conecta la oxidación de succinato con la reducción de ubiquinona: SDHA contiene FAD, SDHB centros Fe–S, y SDHC/SDHD constituyen la parte de membrana. El complejo II no bombea protones. Cimen y colaboradores demostraron cambios de acetilación y actividad de SDHA dependientes de SIRT3. Esto no establece una ruta mecánica universal por Lys179 ni una acumulación obligatoria de succinato oncogénico en cada órgano sin Sirt3. Los cambios de succinato pueden afectar a dioxigenasas dependientes de α-cetoglutarato, pero la cadena causal completa debe comprobarse aparte.
IDH2 es una enzima matricial dependiente de NADP⁺, diferente de IDH3 dependiente de NAD⁺:
Isocitrate+NADP+⇌α−Ketoglutarate+CO2+NADPH+H+.
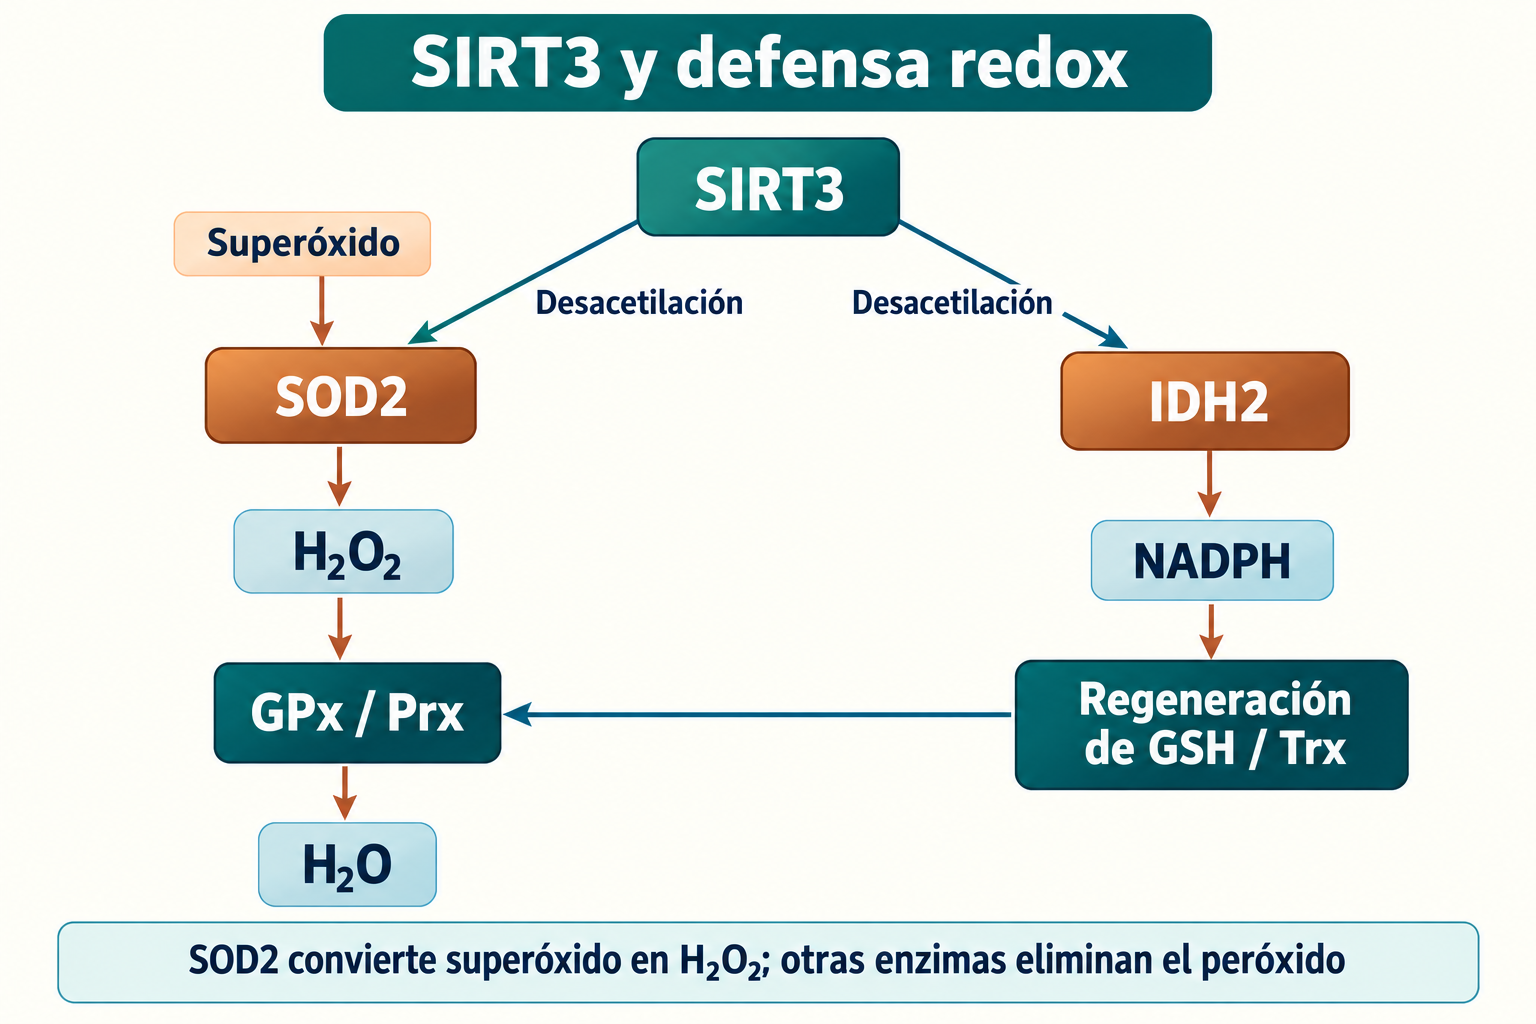
Someya relacionó SIRT3, activación de IDH2, NADPH/GSH y protección auditiva durante restricción calórica en ratones. Yu estudió específicamente Lys413 en 2012: incorporar acetillisina en ese sitio reducía fuertemente la actividad de IDH2 recombinante, y SIRT3 la restauraba. Es un resultado bioquímico concreto, no un aumento universal de NADPH de tres veces en todas las mitocondrias. Otras fuentes incluyen NNT, enzimas málicas y vías metabólicas relacionadas; NNT es una transhidrogenasa, no simplemente una «translocasa».
La glutamato deshidrogenasa GLUD1 conecta glutamato, α-cetoglutarato y amonio:
Schlicker demostró desacetilación y activación de GDH por SIRT3. La anaplerosis, oxidación de aminoácidos y metabolismo del nitrógeno están conectados, pero el amonio liberado es sustrato del ciclo de la urea; su activador alostérico clave de CPS1 es N-acetilglutamato. Sin un estudio específico no puede afirmarse que SIRT3 elimine toda inhibición por GTP mediante Lys398 ni que SIRT4 sea necesariamente su antagonista simétrico en cualquier régimen alimentario.
Respiración, ATP sintasa y acoplamiento
En 2008, Ahn observó más de un 50% menos de ATP basal en determinados órganos de ratones sin Sirt3, mayor acetilación de componentes del complejo I e interacción de SIRT3 con NDUFA9. Añadir enzima podía aumentar la actividad del complejo. Esto no prueba que Lys370 controle por sí solo la bisagra, elimine toda fuga electrónica o bloquee el transporte inverso de electrones, RET. La dirección del flujo también depende del estado de reducción de CoQ, el gradiente protónico y el sustrato disponible.
La ATP sintasa convierte energía del gradiente protónico en ATP. Su rotor y estator periférico deben trabajar coordinadamente; OSCP, históricamente ATP5O, suele denominarse hoy ATP5PO. El estudio de Vassilopoulos de 2014 identificó sitios acetilados dependientes de SIRT3 en proteínas F₁ e investigó OSCP Lys139 en relación con estrés nutricional y ejercicio. La «holgura obligatoria del estator» y una duplicación universal de ATP superan estos resultados.
En 2016, Yang y colaboradores mostraron que parte de SIRT3 se une a la ATP sintasa; la reducción del pH matricial y pérdida de potencial acompañaban su liberación y una rápida desacetilación de proteínas de la matriz. ATP5O His135 era importante para este mecanismo dependiente del pH. Fue un estudio de redes de interacción celular, no la afirmación de que toda la enzima esté siempre anclada a la membrana.
RCR compara tasas respiratorias en estados definidos, mientras que P/O evalúa el acoplamiento de fosforilación al metabolismo del oxígeno. Ambos dependen de preparación, sustrato, método y definición de estados. Cifras fijas de «6–10 en condiciones normales» y «2,5–3,5 con deficiencia de SIRT3» no son umbrales diagnósticos universales. SIRT3 influye en la bioenergética sin garantizar ausencia de fugas de protones: el desacoplamiento regulado también tiene funciones fisiológicas.
Defensa redox: SOD2, IDH2 y eliminación de peróxido
SOD2 convierte superóxido en H₂O₂ mediante un ciclo Mn(III)/Mn(II). La reacción neta es:
2O2∙−+2H+SOD2H2O2+O2.
Tao estudió Lys122, Chen Lys68, y Qiu la restricción calórica y SIRT3/SOD2. Estos estudios muestran regulación funcional, no un multiplicador universal de diez ni una pérdida de actividad del 80–90% en cada tejido. Una constante de encuentro en M⁻¹·s⁻¹ tampoco es kcat en s⁻¹. Los detalles de SOD2 con manganeso y su catálisis son importantes para comparar correctamente las velocidades.
Reducir superóxido puede disminuir su reacción competitiva con NO para formar ONOO⁻, pero el flujo depende de las concentraciones y localización de todos los participantes. Comparar dos constantes bimoleculares sin considerar la cantidad de enzima no establece el «único» mecanismo protector ni un umbral obligatorio de superóxido de 10⁻¹¹ M. La nitración de proteínas, daño Fe–S y oxidación lipídica dependiente de hierro son posibles, pero no forman una secuencia de ferroptosis idéntica e inevitable ante toda pérdida de SIRT3.
SOD2 produce peróxido, por lo que la protección posterior requiere GPx y Prx. El NADPH de IDH2 y otras vías sostiene la glutatión reductasa y la tiorredoxina reductasa; GSH y Trx regenerados sostienen las peroxidasas. PRDX3/PRDX5 y las distintas GPx tienen localización y sustratos propios; GPx4 es especialmente importante para hidroperóxidos lipídicos. Aumentar la dismutación sin eliminar coordinadamente H₂O₂ no equivale a eliminar todas las ROS.
CypD, mPTP y señales de FoxO3
Hafner demostró desacetilación de CypD Lys166 y sensibilidad al mPTP dependiente de la edad en mitocondrias de cardiomiocitos sin Sirt3, suprimida por ciclosporina A. CypD regula la permeabilidad; no constituye un poro autosuficiente. La participación propuesta de ATP sintasa y ANT no establece una única arquitectura definitiva. La apertura puede causar despolarización, hinchamiento y muerte, pero esos resultados no demuestran bloqueo total de todas las interacciones CypD ni aumento universal del infarto de «60–80%». Entender mPTP y los datos sobre ciclosporina ayuda a separar regulación experimental y cardioprotección clínica.
Sundaresan, Jacobs y Tseng describieron interacciones de SIRT3 con FoxO3 y cambios de expresión antioxidante. Deben distinguirse desacetilación directa del factor, su desplazamiento y señales redox indirectas: la localización principalmente matricial de SIRT3 no implica acceso libre a todas las proteínas nucleares. Lys271/Lys290 fijos, bloqueo obligatorio de MDM2 y prolongación de vida de FoxO3 de cuatro veces no pueden atribuirse a todo el eje sin los experimentos correspondientes.
Qué muestran los modelos de deficiencia y la oncología
Los ratones jóvenes sin Sirt3 pueden parecer normales con alimentación habitual pese a la hiperacetilación. Los fenotipos más claros aparecen con ayuno, dieta grasa, envejecimiento y estrés. Hirschey mostró en 2011 desarrollo acelerado de obesidad, resistencia a insulina, hiperlipidemia y esteatohepatitis con una dieta rica en grasa. Esto no convierte la deficiencia de SIRT3 en causa primaria universal de diabetes humana; MASLD y esteatohepatitis tampoco son nombres intercambiables para cualquier infiltración grasa.
Hafner y Sundaresan estudiaron hipertrofia, fibrosis cardíaca y sensibilidad al estrés. Someya demostró pérdida de protección auditiva por restricción calórica sin Sirt3 en una línea concreta de ratones. Estos resultados no pueden ensamblarse en un calendario obligatorio de miocardiopatía dilatada para todos los animales ni en una mortalidad universal del 80%. Los modelos de isquemia y daño neuronal evalúan desenlaces diferentes, y la asociación humana, el modelo genético y el tratamiento de pacientes requieren evidencia distinta.
En modelos tumorales, SIRT3 puede limitar la reprogramación dependiente de ROS/HIF-1α y mantener la resistencia mitocondrial. Kim y Finley mostraron mecanismos supresores tumorales en sus sistemas. En otros tumores, conservar el metabolismo oxidativo y la defensa frente al estrés puede favorecer la supervivencia celular. Hipoxia, ROS, metabolitos y prolil hidroxilasas ofrecen varias vías de estabilización de HIF; no se reducen a oxidación directa obligatoria del hierro. Esta dualidad exige atender al tipo y etapa tumoral, no activar o inhibir automáticamente SIRT3. Tampoco establece una contraindicación clínica única para todos los precursores de NAD⁺.
Precursores de NAD⁺, polifenoles, ejercicio y ritmos biológicos
Más cofactor no significa tratamiento probado mediante SIRT3
NR y NMN participan en la síntesis de NAD⁺; la contribución del transporte directo, conversión a NR/NAM y distintos órganos depende del contexto. SLC12A8 no debe declararse el único transportador humano de NMN universalmente establecido. CD38 consume NAD⁺ y metabolitos relacionados, pero inhibirlo en un tubo no prueba que la apigenina suplementada alcance la exposición tisular adecuada y aumente SIRT3 en el paciente. El compuesto 78c pertenece a enfoques experimentales, no a un conjunto clínico establecido.
En el estudio aleatorizado y cruzado de Elhassan de 2019, 12 hombres mayores recibieron NR durante 21 días. Cambiaron los metabolitos musculares de NAD⁺ y algunas medidas inflamatorias, pero no mejoró la bioenergética mitocondrial medida. Este resultado es más útil que prometer reactivación automática: establece efectos metabólicos con una exposición concreta, no eficacia clínica humana a través de SIRT3.
Metformina y berberina pueden alterar metabolismo energético y señales asociadas a AMPK, pero no son activadores selectivos de SIRT3. AICAR se convierte en ZMP similar a AMP; llamarlo fármaco alostérico directo y universal de SIRT3 es incorrecto. Resveratrol, pterostilbeno e hidroxitirosol se estudian como moduladores de señales; cambiar expresión no demuestra unión directa al dominio catalítico. Cifras animales fijas de «80% frente a 1–2%» no comparan correctamente la biodisponibilidad humana. El desarrollo de moléculas pequeñas requiere selectividad, acción sobre la diana y evidencia de resultados clínicos.
Entrenamiento, ayuno y momento de medición
El trabajo muscular y las pautas dietéticas cambian la demanda de ATP, el flujo de combustibles y la expresión de reguladores. HIIT, entrenamiento aeróbico, TRE y FMD no son intervenciones intercambiables. La secuencia fija «PGC-1α a las 2–4 horas, SIRT3 a las 6–12» o atribuir todo EPOC a desacetilación de LCAD exige evidencia directa para ese régimen. Los beneficios del ejercicio no requieren asumir que todos estén mediados por SIRT3.
Peek mostró en 2013 en ratones relaciones entre oscilaciones circadianas de síntesis de NAD⁺, acetilación, SIRT3 y respiración mitocondrial. Esto hace importante la hora de muestreo para comparar, pero no establece la hora humana óptima para NMN ni la necesidad de tomarlo en ayunas. El organismo en ayuno cambia simultáneamente numerosas hormonas y sustratos; la cetosis no mide por sí sola la actividad de una desacetilasa.
Por qué el conjunto de suplementos y las metas de laboratorio no son un protocolo
Combinar NR/NMN, apigenina, berberina o metformina, pterostilbeno, R-ALA, acetil-L-carnitina, CoQ10, magnesio y extracto de olivo reúne intervenciones diferentes. Para esa combinación no se ha demostrado un régimen clínico de tratamiento de «deficiencia de SIRT3», dosis óptimas, interacciones y desenlaces duraderos. La función de un nutriente en el metabolismo normal no prueba que suplementarlo elimine modificaciones de las proteínas pertinentes. Por ello, las dosis y horarios del manuscrito no se presentan como prescripciones.
Medida
Qué puede reflejar
Qué no demuestra por sí sola
Acilcarnitinas
Equilibrio de transporte/oxidación de ácidos grasos, dieta y trastornos metabólicos
Activación específica de LCAD o SIRT3
β-Hidroxibutirato
Producción y consumo de cetonas, estado alimentario
Desacetilación de HMGCS2 o meta terapéutica universal de 0,5–1,5 mM
Lactato/piruvato
Contexto del par redox citosólico, teniendo en cuenta muestreo y manejo
NAD⁺/NADH matricial directo o un bloqueo concreto del complejo I
8-OHdG
Una medida de daño/eliminación de productos relacionados con oxidación
Restauración de SOD2/IDH2 específicamente por SIRT3
GSH/GSSG
Reservorio redox en una muestra concreta, susceptible a oxidación durante preparación
Un estado común a todas las mitocondrias del organismo
La valoración de contraindicaciones corresponde al fármaco y paciente concretos. Por ejemplo, las restricciones de metformina con función renal reducida no pueden transferirse a todos los componentes ni declararse contraindicación a «activar SIRT3». Los mecanismos oncológicos justifican estudiar interacciones con el tratamiento, pero no sustituyen datos clínicos de una sustancia específica. Estas medidas son útiles en investigación y ante una pregunta diagnóstica adecuada, no como prueba independiente de «reactivación del acetiloma».
Mapa de dianas y niveles de evidencia
Diana o eje
Resultado principal
Límite de la inferencia
LCAD
Lys42 en 2010; Lys318/322 en estudio recombinante de 2013
Sitios, preparaciones y funciones entre especies diferentes
ACSS1/AceCS2
Desacetilar Lys642 activa la enzima
Distinguirla de la ACSS2 actual
HMGCS2
Lys310/447/473, actividad y cetonas en ratones en ayuno
Contribución adaptativa, no única vía cetogénica
IDH2
Lys413, actividad y apoyo a NADPH
No es la única fuente de NADPH
SDHA y complejo I
Cambios de acetilación/actividad; interacción con NDUFA9
No establece cada sitio ni contacto mecánico
ATP sintasa
OSCP Lys139; unión dependiente del pH mediante His135 en otro estudio
Distinguir modificación de diana y liberación de SIRT3
SOD2
Lys68/Lys122 funcionales en distintos estudios
Sin multiplicador universal ni eliminación de H₂O₂
CypD/FoxO3
Regulación de permeabilidad y respuestas al estrés en modelos
Sin bloqueo completo de muerte celular ni terapia humana probada
Cómo se preparó la revisión
Esta revisión narrativa del manuscrito proporcionado incluye comprobaciones dirigidas de referencias, mecanismos y entradas estructurales discutibles el 8 de octubre de 2026. Se utilizaron metadatos y resúmenes de estudios primarios de NCBI/PubMed y entradas de RCSB PDB; se añadieron investigaciones necesarias sobre estequiometría, transporte de NAD⁺ y NR humano. La búsqueda no fue sistemática, no se declara cobertura completa de la literatura más reciente y no se realizó evaluación formal GRADE ni revisión externa. Los resúmenes limitan la comprobación detallada de algunos mecanismos; no se trasladaron cifras exactas ni prescripciones sin respaldo.
SIRT3 ayuda a mantener proteínas mitocondriales y adaptarse a cambios de combustible, pero su función resulta de localización, NAD⁺ accesible y sustratos concretos. Son especialmente convincentes las combinaciones de bioquímica, modificación dirigida de sitios y modelos genéticos. Llegar a una terapia requiere acción sobre la diana humana, resultados clínicos y medición de efectos adversos; aumentar NAD⁺ o cambiar un marcador de laboratorio no basta.
Preguntas frecuentes
¿Toda marca acetilo inhibe una enzima mitocondrial?
No. Depende del sitio, la fracción modificada y la estructura proteica. Detectar muchos sitios no demuestra pérdida generalizada de actividad.
¿SIRT3 consume NAD⁺ o lo reduce a NADH?
La desacetilación consume NAD⁺ y produce nicotinamida y O-acetil-ADP-ribosa. Es diferente de las reacciones de deshidrogenasas que producen NADH.
¿Cetonas o acilcarnitinas permiten medir SIRT3?
Reflejan múltiples procesos de transporte y metabolismo. Por sí solas no miden actividad específica de SIRT3 ni desacetilación de una diana.
¿Está probado el conjunto NR/NMN, apigenina y polifenoles para activar SIRT3 en humanos?
No están establecidas eficacia clínica por SIRT3, dosis óptimas de la combinación ni resultados a largo plazo. Aumentar cofactor o expresión en modelos no demuestra beneficio terapéutico humano.