SOD2: manganeso, mitocondrias, SIRT3 y superóxido — NutriFit
SOD2 y manganeso: dismutación mitocondrial, SIRT3 y límites de la protección antioxidante
Estructura de MnSOD, importación matricial, catálisis y conexión con peroxidasas. Competencia con NO, regulación SIRT3, rs4880, modelos de deficiencia y límites clínicos de intervenir en SOD2.
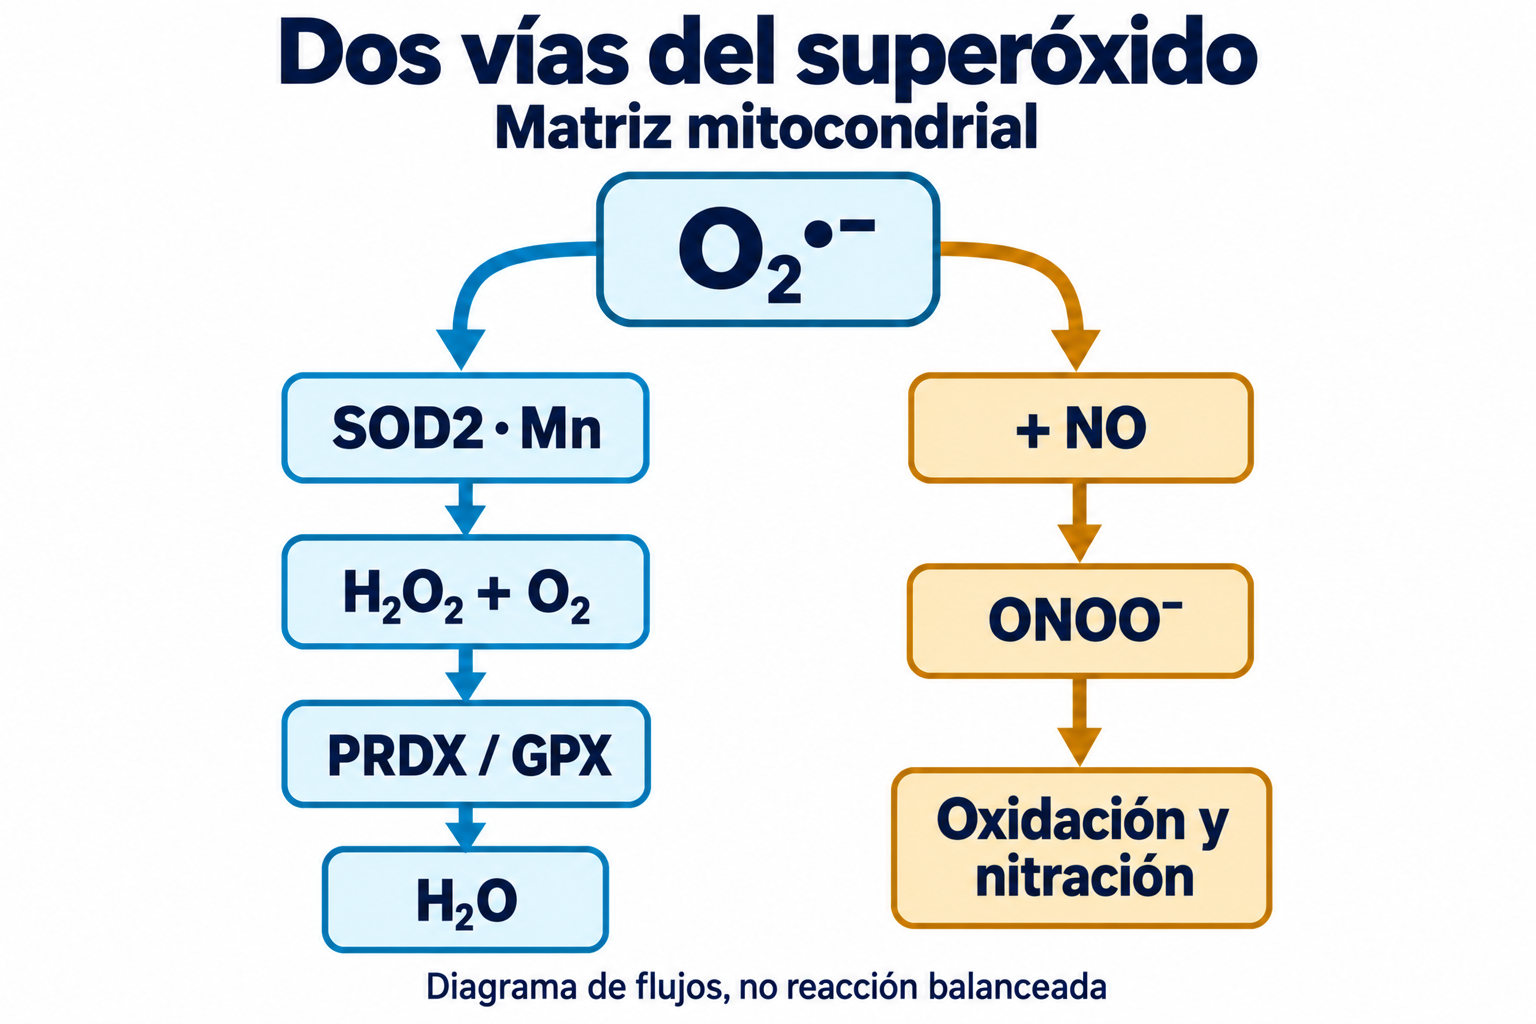
La mitocondria reduce el oxígeno a agua y, al mismo tiempo, crea condiciones para su reducción incompleta. Cuando un electrón abandona la secuencia normal de transportadores, puede aparecer superóxido, O2∙−. Su peligrosidad no depende solo de la cantidad: importan el lado de la membrana, el acceso a centros hierro-azufre y la posibilidad de encontrarse con óxido nítrico. La superóxido dismutasa de manganeso, MnSOD o SOD2, actúa en este espacio local y convierte el superóxido en oxígeno y peróxido de hidrógeno.
Esta conversión no elimina toda la carga oxidativa. La transfiere al siguiente eslabón: las peroxidasas y los sistemas reductores de la matriz. Por ello, SOD2 debe estudiarse junto con la cadena respiratoria, el metabolismo del manganeso, la regeneración dependiente de NADPH y la regulación proteica. Esta conexión explica las graves consecuencias de perder la enzima en ratones y por qué aumentar una actividad antioxidante todavía no constituye un tratamiento humano demostrado.
Dónde se forma el superóxido y por qué se necesitan distintas SOD
Oxígeno, electrón y compartimento
En su estado electrónico fundamental, el oxígeno molecular tiene dos electrones desapareados con espines paralelos. Este estado triplete limita su interacción directa con diversas moléculas orgánicas y hace importantes las rutas monoelectrónicas en la bioquímica del oxígeno. El primer paso se expresa de forma sencilla:
O2+e−→O2∙−.
El superóxido no es un oxidante universalmente potente para cualquier sustrato. Son especialmente relevantes sus reacciones con determinados centros metálicos y con NO∙, así como la formación de oxidantes posteriores. En la cadena respiratoria, los centros de flavina y quinona pueden permitir la reducción monoelectrónica del oxígeno. En el complejo I se distinguen sitios asociados a flavina (IF) y ubiquinona (IQ); en el complejo III importa el sitio Qo. Existen otras fuentes mitocondriales, de modo que considerar la membrana interna como único origen de las ERO celulares es incorrecto.
La velocidad de generación depende del sustrato respiratorio, el estado de reducción de los transportadores, la fuerza protón-motriz y la dirección del flujo electrónico. Durante el transporte inverso de electrones, un conjunto reducido de ubiquinona puede impulsar electrones hacia el complejo I; es un modo importante de producción de superóxido, pero no el estado permanente de cada mitocondria. No puede extrapolarse una fracción de «fuga» de oxígeno de un sistema aislado a todos los tejidos y estados fisiológicos. Los complejos I y III tampoco tienen idéntica topología de liberación de ERO: difiere el acceso a la matriz y al espacio intermembrana.
La carga de O2∙− limita su paso libre por la bicapa lipídica. La forma protonada, el radical hidroperoxilo HO2∙, posee otras propiedades, aunque su proporción es pequeña al pH alcalino de la matriz. Esto implica que muchas reacciones del superóxido son locales, no que la mitocondria esté herméticamente sellada. En cambio, H2O2 puede participar en el intercambio de señales entre compartimentos; la velocidad de intercambio depende asimismo de las rutas membranales y los sistemas de eliminación.
Continuidad evolutiva y tres isoenzimas
La expansión del oxígeno en la biosfera ejerció una fuerte presión selectiva a favor de sistemas capaces de limitar sus reacciones secundarias. Las superóxido dismutasas utilizan distintos metales y pertenecen a familias estructurales diferentes. Las Mn/Fe-SOD están relacionadas evolutivamente; las Cu/Zn-SOD presentan otra arquitectura del centro activo. La MnSOD mitocondrial concuerda con el origen bacteriano de las mitocondrias y la transferencia posterior al núcleo de buena parte de la información codificante de proteínas. No hacen falta fechas exactas ni un único grupo bacteriano moderno ancestral para explicar esta continuidad funcional.
En humanos, la distribución de tres SOD establece una división espacial del trabajo. SOD1 actúa principalmente dentro de la célula, incluidos el citosol y parte del espacio intermembrana; SOD2 se dirige a la matriz; SOD3 sigue la vía secretora y se une a estructuras extracelulares. Las tres catalizan la misma reacción global, pero encuentran flujos de superóxido distintos. Esto no implica intercambiabilidad ni un significado diagnóstico común de sus actividades sanguíneas.
Propiedad
SOD1
SOD2
SOD3
Nombre principal
Cu/Zn-SOD
MnSOD
Cu/Zn-SOD extracelular
Locus genómico humano
21q22.11
6q25.3
4p15.2
Organización oligomérica típica
Dímero
Tetrámero
Tetrámero de subunidades glucosiladas
Metal del centro activo
Cobre; el zinc sostiene la estructura
Manganeso
Cobre; el zinc sostiene la estructura
Compartimento funcional principal
Citosol y otras regiones intracelulares
Matriz mitocondrial
Medio y matriz extracelulares
Direccionamiento proteico
Distribución y maduración intracelulares
Señal mitocondrial N-terminal
Señal secretora y dominio de unión
Significado de los modelos genéticos
La deficiencia y las mutaciones tóxicas tienen efectos distintos
La eliminación completa en ratones causa enfermedad grave temprana
Los efectos dependen del tejido y del modelo de lesión
Las mutaciones de SOD1 en formas familiares de ELA no se explican simplemente por ausencia de la reacción antioxidante normal: importan las propiedades tóxicas adquiridas de la proteína. Igualmente, la viabilidad de algunos modelos deficientes en SOD1 o SOD3 no significa que todos sus órganos funcionen normalmente o que esas enzimas sean prescindibles. La comparación destaca la carga específica de la matriz y el papel indispensable de SOD2 en los modelos estudiados, pero no establece una jerarquía universal para todos los eucariotas.
Del gen nuclear al centro activo de manganeso
Síntesis, importación y maduración
El gen SOD2 está en el genoma nuclear y la proteína se sintetiza en ribosomas citosólicos. El precursor humano principal se describe con 222 aminoácidos, incluida la secuencia N-terminal de direccionamiento. Al eliminar el segmento líder de 24 residuos, la cadena madura contiene 198 aminoácidos. Los estudios estructurales suelen numerar los residuos catalíticos en la proteína madura; la numeración Ala16Val, por el contrario, corresponde al precursor.
El péptido de direccionamiento mitocondrial puede formar una hélice anfipática. Su cara con carga positiva y los residuos hidrófobos favorecen el reconocimiento por el sistema de transporte, mientras las chaperonas citosólicas evitan el plegamiento prematuro. Los receptores TOM20/TOM22 y el canal TOM40 permiten atravesar la membrana externa; TIM23 constituye la siguiente etapa para una proteína de la matriz. El componente eléctrico del potencial de la membrana interna favorece el movimiento del líder positivo.
La importación también requiere la actividad dependiente de ATP del motor matricial PAM y mtHsp70. Tras la translocación, la peptidasa de procesamiento mitocondrial MPP elimina la secuencia de direccionamiento; los sistemas de chaperonas, incluidos Hsp60/Hsp10, apoyan la maduración. Finalmente se incorpora manganeso y se forma un oligómero catalíticamente competente. Son procesos conectados: la concentración de ARNm, la cantidad de precursor citosólico y la SOD2 activa en la matriz no son una misma magnitud.
El estrés puede modificar cada nivel. En la regulación transcripcional se estudian un promotor rico en GC, Sp1/AP-2, regiones reguladoras intragénicas y respuestas con NF-κB y C/EBP. Los programas metabólicos PGC-1α/FoxO3a conectan la protección antioxidante con el estado mitocondrial. Sin embargo, el papel de cada factor depende de la célula y del estímulo; la presencia de Nrf2 o FoxO3a no demuestra una regulación directa idéntica de SOD2 en todos los tejidos.
Tetrámero, interfaz e interpretación estructural
La MnSOD humana madura suele describirse como un homotetrámero de unos 88 kDa. Cada monómero contiene una región N-terminal predominantemente helicoidal y un dominio C-terminal α/β; el bolsillo catalítico está entre ambos. La organización como dímero de dímeros se mantiene mediante contactos intersubunidad, incluidos haces helicoidales característicos. La estabilidad de la interfaz influye en la actividad, especialmente cuando cambian la temperatura y el estado de la proteína.
La estructura PDB 1VAR necesita una identificación precisa: representa una variante humana de MnSOD con Ile58Thr, no un modelo universal de la enzima sin cambios. Borgstahl y colaboradores relacionaron esta variante con desestabilización de la interfaz tetramérica y reducción de actividad. La cadena lateral polar de treonina modifica el entorno normalmente ocupado por isoleucina; esto no permite concluir que todas las variantes comunes de SOD2 actúen desarmando el tetrámero. Ala16Val, en particular, está en el péptido de direccionamiento eliminado y plantea otro problema mecanístico.
La cristalografía proporciona la geometría proteica en condiciones experimentales determinadas. Las distancias interatómicas, las posiciones del disolvente, el estado de oxidación del metal y la red de hidrógeno pueden depender de la estructura y del método. Las coordenadas de un único archivo PDB no son una fotografía inmutable de todas las etapas catalíticas. Es más útil destacar el principio conservado: el entorno proteico da al manganeso una geometría y conexiones protónicas adecuadas para la transferencia reversible de electrones.
Primera y segunda esferas de coordinación
En la MnSOD humana madura, His26, His74, Asp159 e His163 coordinan el manganeso, y una molécula de disolvente ocupa una posición adicional. La geometría suele describirse como una bipirámide trigonal distorsionada. Los ligandos proteicos y el agua o hidróxido forman la primera esfera; Gln143, Tyr34 y otros residuos circundantes forman la segunda esfera y la red de enlaces de hidrógeno. Esta numeración corresponde a la cadena madura, distinción importante al comparar variantes del precursor.
Gln143 y Tyr34 participan en la organización de la red protónica, mientras Phe77 y Trp161 contribuyen al entorno del bolsillo. Una sustitución o modificación química de estos residuos puede alterar la actividad aunque el metal permanezca en su sitio. El centro no se comporta como un ion de manganeso libre en agua: geometría, propiedades ácido-base del disolvente y segunda esfera ajustan conjuntamente la reactividad. La imagen cómoda de «metal más armazón» necesita incluir el movimiento de protones y la reorganización de los enlaces de hidrógeno.
El manganeso alterna entre Mn3+ y Mn2+, con configuraciones electrónicas d4 y d5. En Mn3+ de alto espín, la geometría es sensible a la configuración electrónica, cuestión discutida mediante el efecto Jahn–Teller. No obstante, las etiquetas de campo octaédrico t2g/eg no deben trasladarse sin matices a un centro pentacoordinado. «Estado entático» expresa un centro metálico funcionalmente preparado por la proteína; no implica una barrera energética nula en cada etapa.
Las regiones superficiales positivas pueden facilitar el acceso del sustrato aniónico al bolsillo. Orientación electrostática, difusión y conversión química determinan juntas la velocidad observada. La participación reguladora de Lys68 o Lys122 no establece un mapa demostrado de un único «conductor» formado por todas las lisinas superficiales. Estos residuos deben analizarse mediante experimentos estructurales y funcionales, no solo por su carga.
Qué hace SOD2: dismutación y eliminación posterior del peróxido
Dos transferencias electrónicas en un ciclo catalítico
La dismutación combina la oxidación de una molécula de superóxido con la reducción de otra. El manganeso acepta y cede un electrón y vuelve a su estado inicial. Si se representa el centro metálico proteico como E−Mn, las dos semirreacciones se escriben así:
Estas ecuaciones equilibran electrones, átomos y cargas, pero no enumeran todos los complejos intermedios. En el centro real están acoplados la unión del sustrato, la posición del disolvente coordinado, la transferencia de protones y la reorganización de enlaces de hidrógeno. Al escribir formas acuosas e hidroxiladas del centro hay que contabilizar protones adicionales: cambiar simplemente las etiquetas agua e hidróxido no produce un mecanismo balanceado.
El potencial redox del centro debe permitir ambas mitades del ciclo. Por ello, la eficiencia no equivale a la máxima capacidad reductora del manganeso: un centro que acepta fácilmente un electrón pero lo transfiere mal al siguiente sustrato deja de actuar catalíticamente. El entorno proteico ajusta potencial, propiedades ácido-base y cinética. El valor numérico depende de las condiciones de medición y del estado enzimático y no es una constante universal de todas las MnSOD.
Una reacción rápida no significa capacidad ilimitada
Las reacciones de la enzima activa con superóxido tienen constantes bimoleculares del orden de 109M−1s−1, próximas al límite de difusión. Las unidades importan: es una constante de segundo orden k, no el número de recambio kcat, medido en s−1. Las mitades del ciclo, los intervalos de pH y las variantes enzimáticas pueden diferir en velocidad observada. Un valor único sin condiciones experimentales oculta estas diferencias.
La rapidez explica que un conjunto relativamente pequeño de SOD2 limite eficazmente el superóxido estacionario. Sin embargo, el flujo también depende de la concentración de enzima disponible, la metalación, la proporción de centros activos y la producción del radical. Para MnSOD se han descrito inhibición por productos y estados catalíticos menos productivos con flujos elevados de sustrato. Afirmar que carece por completo de inhibición por peróxido u otros productos resulta demasiado categórico.
La relativa resistencia de MnSOD al cianuro, frente a Cu/Zn-SOD, ayuda a distinguir actividades isoenzimáticas en algunos ensayos. No supone resistencia absoluta a cualquier inhibidor: azida y otros ligandos pueden afectarla. La interpretación debe considerar tampón, pH, método generador de superóxido y posibles efectos del compuesto estudiado sobre el propio sistema analítico.
El peróxido es producto, señal y posible agente lesivo
SOD2 no convierte directamente el superóxido en agua. El H2O2 formado requiere reducción mediante otros sistemas. Son importantes las peroxirredoxinas matriciales, en particular PRDX3 y PRDX5, y el sistema de glutatión peroxidasa. Su contribución depende del tejido, las concentraciones y el estado de los socios reductores; una cifra universal de «90% en todas las mitocondrias» no refleja esta diversidad.
La glutatión peroxidasa acopla la eliminación del peróxido a la oxidación del glutatión:
H2O2+2GSH→2H2O+GSSG
Después, la glutatión reductasa reduce GSSG utilizando NADPH. Las peroxirredoxinas reciben electrones mediante tiorredoxina-2 y tiorredoxina reductasa-2, también vinculadas a NADPH. El suministro de equivalentes reductores importa tanto como la abundancia de SOD2. IDH2 matricial y la transhidrogenasa de nucleótidos de nicotinamida, NNT, ayudan a mantener NADPH; la dirección y eficiencia de NNT dependen de la bioenergética membranal.
En esta cadena, el selenio y las selenoproteínas participan en el metabolismo posterior del peróxido, no en el centro de manganeso de SOD2. La catalasa se asocia principalmente con peroxisomas, por lo que su actividad alta en un lisado total no demuestra eliminación eficiente del peróxido dentro de la matriz. Importa la coordinación espacial de producción, transporte y reducción de H2O2.
Un flujo moderado de peróxido participa en señalización redox mediante cisteínas sensibles y relevos proteicos. Si se supera la capacidad reductora, contribuye al daño, incluidas reacciones con hierro accesible. Aumentar SOD2 puede reducir el estrés por superóxido y modificar las señales del peróxido. Esto explica que «más enzima antioxidante» no tenga el mismo efecto en todas las células.
Competencia con el óxido nítrico y amplificación del daño
Un radical, dos rutas rápidas
El superóxido reacciona con óxido nítrico formando peroxinitrito:
O2∙−+∙NO→ONOO−
Esta reacción también es muy rápida. Comparar su constante con la de dismutación no identifica por sí solo la ruta dominante: hacen falta las concentraciones locales de NO y SOD2 activa. En una aproximación simplificada, la relación entre velocidades es:
vSOD2vNO≈kSOD2[SOD2]activekNO[NO]
La expresión representa competencia cinética y no un cálculo clínico listo para aplicar. No incluye difusión, generación dinámica de radicales ni todas las reacciones secundarias. Aun así, muestra por qué menos SOD2 activa, más producción de NO o mayor proximidad espacial pueden elevar la carga nitrativa sin cambiar la cantidad total de enzima.
El NO puede proceder de fuentes celulares relacionadas con eNOS, nNOS o iNOS y difundirse hacia las mitocondrias. No hace falta una «óxido nítrico sintasa mitocondrial» universal para explicar esta reacción: la identidad y relevancia de la propuesta mtNOS dependen del contexto. Durante la inflamación, la producción elevada de NO y superóxido puede alterar simultáneamente respiración, señalización redox y daño.
El peroxinitrito no se reduce a un único producto nitrante
El peroxinitrito está en equilibrio ácido-base con el ácido peroxinitroso y reacciona directamente con tioles y centros metálicos. Su reacción con dióxido de carbono produce un intermediario del que pueden surgir radicales carbonato y dióxido de nitrógeno. Estas rutas ayudan a explicar oxidación y nitración de proteínas en medios biológicos. Los rendimientos dependen del entorno y no representan conversión completa de todo el peroxinitrito en un único par radicalario.
La nitración de Tyr34, cercana al centro activo de MnSOD, puede reducir su actividad. Esto permite una retroalimentación positiva: menos actividad favorece acumulación de superóxido y reacción con NO; el daño nitrativo debilita todavía más la enzima. Es un mecanismo estudiado en sistemas experimentales concretos, no evidencia de un colapso irreversible idéntico en todos los tejidos.
Detectar 3-nitrotirosina indica una modificación nitrativa, pero no una sola fuente. La nitración también aparece por otras rutas, incluidas las dependientes de peroxidasas. Por eso, la 3-nitrotirosina plasmática no es un marcador patognomónico de deficiencia de SOD2 ni una medida directa del peroxinitrito matricial.
Centros hierro-azufre y formas distintas de muerte celular
El superóxido y otros oxidantes pueden lesionar centros hierro-azufre sensibles. En aconitasa, la conversión de un centro funcional en uno dañado se asocia con pérdida de actividad y alteración del metabolismo del citrato. El hierro liberado puede ampliar además el conjunto de hierro lábil. Con peróxido, ello crea condiciones para la reacción de Fenton:
Fe2++H2O2→Fe3++OH−+∙OH
Las consecuencias afectan metabolismo energético, ADN mitocondrial, proteínas y lípidos membranales. El daño de cardiolipina y complejos respiratorios puede alterar el transporte electrónico y amplificar la producción de radicales. Una secuencia estequiométrica universal de «peroxinitrito—destrucción de todos los centros—muerte inevitable» ignora competencia, reparación y adaptación.
La apertura del poro de transición de permeabilidad, la liberación de citocromo c y la apoptosis mediada por caspasas deben distinguirse de la ferroptosis. Esta última implica acumulación de peróxidos lipídicos dependiente de hierro y fallo de sistemas reductores, incluido GPX4. Los cambios mitocondriales y SOD2 pueden modificar la susceptibilidad en modelos particulares, pero una actividad baja de SOD2 no determina por sí sola la forma de muerte. Las conclusiones causales requieren intervenciones y mediciones específicas.
La actividad cambia sin cambiar la cantidad de proteína
Acetilación y eje NAD⁺–SIRT3
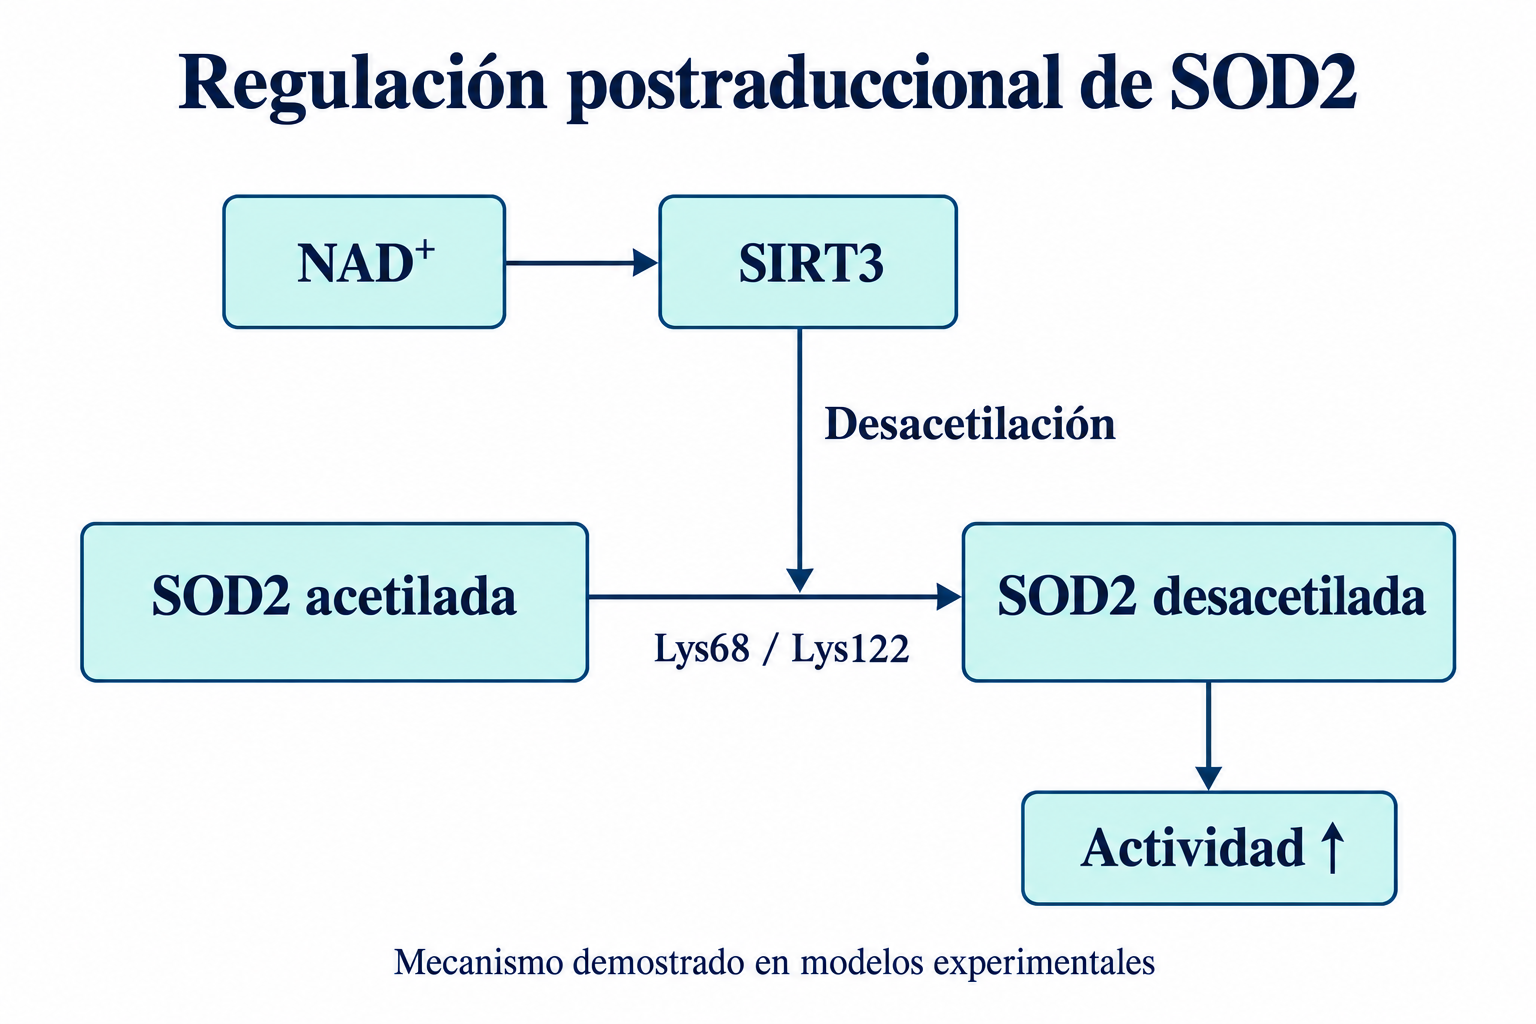
SOD2 se regula en varios niveles: la transcripción determina síntesis potencial; importación y ensamblaje, el conjunto matricial disponible; y las modificaciones postraduccionales, su estado funcional. Por ello, una banda SOD2 de intensidad idéntica en un inmunoblot no garantiza idéntica actividad catalítica. La acetilación de lisinas cambia cargas e interacciones; el efecto funcional depende de la posición y el contexto celular.
Tao y colaboradores estudiaron Lys122, conservada evolutivamente, mientras Chen y colaboradores mostraron regulación mediante Lys68. En esos sistemas, SIRT3 desacetilaba MnSOD y aumentaba su actividad. Los resultados apoyan un mecanismo que conecta una desacetilasa mitocondrial con la protección antioxidante; no indican que todos los residuos acetilados sean igual de inhibidores ni que estos dos sitios agoten la regulación.
SIRT3 utiliza NAD⁺ como cosustrato. El esquema global incluye proteína acetilada y NAD⁺ y produce proteína desacetilada, nicotinamida y O-acetil-ADP-ribosa. El metabolismo de NAD⁺, la disponibilidad de acetil-CoA, la acetilación matricial no enzimática y la actividad de SIRT3 modifican el equilibrio. Hay que distinguir el NAD⁺ de la desacetilasa del NADPH que mantiene el reciclaje de glutatión y tiorredoxina.
La vitamina B3 y el metabolismo de cofactores de nicotinamida ayudan a entender la conexión, pero no demuestran un efecto terapéutico de cualquier forma de B3 mediante SOD2. Un aumento del NAD⁺ total sanguíneo o tisular no garantiza igual cambio del conjunto matricial, la actividad SIRT3 y el resultado clínico. Entre premisa bioquímica y afirmación terapéutica hacen falta mediciones directas y estudios controlados.
En los experimentos de Qiu, la restricción calórica redujo estrés oxidativo mediante activación de SOD2 dependiente de SIRT3. Es un apoyo importante para la relación adaptativa entre energía y protección redox. Sin embargo, los resultados animales y celulares no prescriben un ayuno universal humano ni muestran que todos los efectos de restricción calórica dependan exclusivamente de MnSOD.
Fosforilación, oxidación y contexto adaptativo
Candas y colaboradores estudiaron la fosforilación de MnSOD por Cyclin B1/CDK1 durante la respuesta celular adaptativa al estrés por radiación e identificaron Ser106. Esto conecta protección mitocondrial, ciclo celular y respuesta al daño. Extenderlo a cualquier estado fisiológico o a una pauta clínica de radioprotección excedería el experimento.
Las modificaciones oxidativas y nitrativas reducen el conjunto funcional incluso si aumenta la expresión génica. Antes se explicó la nitración de Tyr34 cercana al centro activo. Otras modificaciones redox, cambios de ensamblaje y proteólisis requieren evaluación de un sitio y modelo concretos; una ruta fija por S-glutationilación de Cys196 y proteasa Lon no puede darse por universalmente establecida a partir de la química general de tioles.
La acetilación y la fosforilación proteicas son regulación postraduccional. «Epigenética» suele referirse a regulación persistente del genoma y la cromatina, y mezclar los niveles dificulta entenderlos. Pueden interactuar, pero medir acetilación de SOD2 no equivale a analizar el estado epigenético de su gen.
Nivel
Qué cambia
Cómo se estudia
Límite interpretativo
Transcripción
ARNm de SOD2
PCR cuantitativa, transcriptómica
El ARNm no mide un centro metálico activo
Importación y ensamblaje
Localización matricial, forma madura, oligómero
Fraccionamiento, análisis del precursor, métodos estructurales
Influyen contaminación y condiciones de aislamiento
Metalación
Ocupación del centro por manganeso
Análisis elemental y espectroscópico
Mn total tisular no es Mn dentro de SOD2
Acetilación
Lys68, Lys122 y otros sitios
Espectrometría de masas, anticuerpos específicos, mutagénesis
El significado depende del sitio y modelo
Fosforilación
Incluye Ser106 en el modelo estudiado
Análisis de fosfositios e intervención en quinasas
Adaptación celular no es eficacia clínica
Daño nitrativo
Incluye Tyr34
Análisis de modificación y actividad
La 3-nitrotirosina total no es específica de SOD2
La variante rs4880 y los experimentos de deficiencia de SOD2
Ala16Val modifica la señal de direccionamiento, no el centro de manganeso
La variante común rs4880 se designa c.47C>T y p.Ala16Val en el precursor. El residuo está en el péptido de direccionamiento mitocondrial que después se elimina. Por tanto, el efecto funcional propuesto concierne principalmente a conformación e importación, no a sustitución directa de un ligando del manganeso en la enzima madura. Esto la diferencia de Ile58Thr, variante estructural de MnSOD madura relacionada con la interfaz tetramérica.
Shimoda-Matsubayashi estudió diferencias predichas en la estructura de la señal. Sutton examinó experimentalmente la importación de MnSOD humana en mitocondrias de hígado de rata: ese diseño apoya relevancia funcional de Ala/Val, pero no mide importación en cada tejido de todos los portadores. Una reducción del 30–40% no puede convertirse en característica universal del paciente sin identificar el sistema experimental.
Una importación más eficiente puede elevar capacidad de dismutación, pero el resultado depende de la eliminación posterior del peróxido. No cabe clasificar las variantes como incondicionalmente «beneficiosas» o «perjudiciales». Abundancia proteica, otras variantes, dieta, inflamación, expresión tisular y método pueden modificar la asociación observada. Las frecuencias poblacionales dependen también de ascendencia y muestra, no de un promedio único para toda la humanidad.
Las asociaciones de rs4880 con resultados cardiovasculares, metabólicos, oncológicos y neurodegenerativos requieren comparación cuidadosa. Diferencias entre muestras, comparaciones múltiples e interacciones complican la interpretación. La asociación no demuestra causalidad ni determina dosis de manganeso, selenio, NMN o antioxidantes. La literatura mecanística citada no valida ramas terapéuticas Val/Val y Ala/Ala; tampoco pueden deducirse afirmaciones sobre COVID-19 o rendimiento deportivo del experimento de importación.
Eliminación completa, heterocigosis y vulnerabilidad tisular
Li, Lebovitz y Melov mostraron consecuencias graves de deficiencia de Sod2 en ratones: cardiomiopatía, alteraciones neurológicas y muerte temprana. Gravedad y cronología dependían del modelo y fondo genético. Esto demuestra necesidad de protección matricial suficiente en los organismos estudiados, pero no incompatibilidad idéntica con la vida en todo eucariota.
Los ratones heterocigotos Sod2(+/−) permiten investigar una reducción crónica parcial sin eliminar por completo la enzima. Kokoszka observó disfunción mitocondrial relacionada con edad y aumento de apoptosis. Sin embargo, Van Remmen en 2003 encontró más daño de ADN e incidencia de cáncer, pero no envejecimiento acelerado. La distinción importa: elevar algunos marcadores de daño no equivale a acortar la vida o acelerar universalmente todos los procesos asociados a edad.
Los modelos tisulares y experimentos de sobreexpresión muestran resultados dependientes de la tarea. Más MnSOD protegió en ciertos modelos de isquemia cerebral focal; deficiencia parcial empeoró la recuperación contráctil cardíaca tras isquemia. Producción de radicales, estado de peroxidasas, tiempo y localización de la intervención determinan la transferencia de conclusiones. Modelos tóxicos, incluido paraquat, muestran además que las fuentes radicalarias pueden depender del ciclo redox del compuesto, no solo del funcionamiento respiratorio ordinario.
Enfoque experimental
Qué permite comprobar
Qué no se deduce automáticamente
Eliminación completa de Sod2
Necesidad para desarrollo y función tisular en ese modelo
Un fenotipo único en especies y fondos genéticos distintos
Eliminación heterocigota
Consecuencias de menor actividad crónica parcial
Envejecimiento acelerado obligatorio o vida más corta
Intervención tisular específica
Participación causal local
La misma función en cada órgano
Sobreexpresión
Protección ante una agresión concreta
Beneficio de elevar SOD2 sin límite
Modificación de la señal
Efecto del precursor sobre importación
Tratamiento listo a partir de un genotipo
Intervención en SIRT3 o sitios modificados
Relación entre regulación y actividad
Eficacia de cualquier «activador de SIRT3»
Manganeso, adaptación metabólica y miméticos de SOD
Cofactor esencial y riesgo de exposición excesiva
El manganeso es necesario para el centro funcional de SOD2, pero su necesidad no se valora mediante una sola actividad enzimática. Participa en otros sistemas; absorción, distribución y eliminación mantienen su homeostasis. DMT1, ZIP8/SLC39A8 y ZIP14/SLC39A14 intervienen en transporte relacionado con Mn y tienen funciones distintas en intestino, sangre y tejidos. No forman una tubería secuencial obligatoria desde alimento hasta SOD2.
La llegada a mitocondrias y la metalación correcta requieren consideración aparte. El uniportador de calcio MCU puede transportar cationes divalentes en determinadas condiciones; eso no demuestra que todo Mn fisiológico de SOD2 llegue exclusivamente por MCU. Concentración corporal, cantidad matricial y ocupación del centro activo son mediciones distintas. El exceso no garantiza más enzima funcional.
La referencia NIH señala ingestas adecuadas adultas de 2,3 mg/día para varones y 1,8 mg/día para mujeres; en embarazo y lactancia, 2,0 y 2,6 mg/día. Describen nutrición, no dosis terapéuticas para aumentar MnSOD. El límite superior tolerable estadounidense adulto es 11 mg/día sumando alimentación y suplementos, pero no es una meta ni garantiza seguridad ante eliminación alterada o exposición particular.
La deficiencia humana es rara; la carga excesiva puede causar neurotoxicidad y manganismo. Requieren atención la inhalación ocupacional, ciertas situaciones de nutrición parenteral y enfermedades que restringen eliminación biliar. El estado del hierro afecta el metabolismo del Mn, pero ferritina sola no calcula suficiencia del cofactor de SOD2. Suplementarlo requiere fundamento clínico, evaluación de todas las fuentes y riesgo, no solo rs4880.
Precursores de NAD⁺ y reguladores vegetales
NR y NMN se estudian como precursores de NAD⁺. Su relación con SIRT3 es plausible, pero «ingesta—NAD⁺ matricial—desacetilación de SOD2—menos daño—beneficio clínico» contiene transiciones que deben comprobarse por separado. Los estudios citados de SIRT3 y restricción calórica no ensayan una pauta universal de NMN 250–500 mg o NR 300–600 mg para «tratar SOD2». Conservar esas dosis como prescripciones reemplazaría una hipótesis experimental por una recomendación clínica.
Sulforafano, resveratrol, pterostilbeno y astaxantina aparecen en investigación de señalización redox, Nrf2, SIRT1/PGC-1α y expresión adaptativa protectora. Los cambios de SOD2 pueden ser un efecto, pero ninguna ruta es específica de MnSOD. Dosis, biodisponibilidad, tejido, desafío experimental y duración influyen mucho. Nombrar un compuesto en una vía no demuestra ventaja terapéutica de su suplemento para una persona.
Metformina también afecta energía y señalización, sin reponer directamente SOD2. Su uso clínico depende de indicaciones y contraindicaciones, no de «potenciar el antioxidante mitocondrial». Ejercicio moderado y adaptación energética pueden alterar biogénesis y protección redox, con efectos dependientes de entrenamiento y carga. Deben distinguirse marcadores adaptativos, actividad enzimática y resultados de salud.
Un mimético no reproduce toda la biología de SOD2
Los miméticos pequeños intentan reproducir dismutación catalítica mediante un centro redox activo. Se estudian porfirinas de manganeso, complejos Mn-salen EUK-8/EUK-134 y otros metalocomplejos. MnTE-2-PyP y MnTBAP no son intercambiables por contener Mn: difieren coordinación, potencial, carga y eficiencia. Una actividad tipo SOD declarada requiere valorar pureza y método.
Además de superóxido, estos compuestos participan en transformaciones de peroxinitrito, peróxido y reductores celulares. Lipofilia y carga determinan distribución; acumulación mitocondrial puede depender del potencial membranal. Actividad en tubo no establece entrega a matriz ni índice terapéutico. Tempol, nitroxilo redox activo, tampoco equivale a la proteína MnSOD o a una porfirina de Mn.
Calmangafodipir, PledOx, ilustra la diferencia entre mecanismo y resultado clínico. Tras estudios alentadores de fase II, se realizaron POLAR-A y POLAR-M, ensayos aleatorizados de fase III durante quimioterapia con oxaliplatino para cáncer colorrectal. Se interrumpieron antes de tiempo por hipersensibilidad con administración repetida. En el análisis combinado, neuropatía moderada o grave a nueve meses fue más frecuente con 5 μmol/kg que con placebo: 54,3% frente a 40,3%; riesgo relativo 1,37. La variable principal no confirmó el beneficio preventivo esperado. Describir PledOx como éxito de fases II y III para prevenir neuropatía es incorrecto.
Enfoque
Objetivo biológico
Pregunta pendiente
Corregir un trastorno confirmado del metabolismo de Mn
Cofactor en una deficiencia real
¿Mejora actividad y resultado sin toxicidad?
NR/NMN e intervenciones en NAD⁺
Procesos dependientes de NAD⁺
¿Cambia el conjunto matricial y SOD2 es mediador causal?
Adaptación metabólica y ejercicio
Biogénesis, energía, expresión protectora
¿Qué contribuye SOD2 entre muchos mecanismos?
Moduladores vegetales
Nrf2, PGC-1α y otras redes
¿Se traslada el resultado a exposición humana alcanzable?
Miméticos de SOD
Actividad catalítica o redox más amplia
Entrega, selectividad, seguridad y eficacia controlada
Investigar sin sustituir un diagnóstico por un mecanismo
Abundancia, actividad y flujo requieren mediciones diferentes
Expresión de ARNm, concentración proteica, localización, modificaciones y actividad responden a preguntas distintas. Los ensayos se benefician de generación controlada de superóxido y distinción de isoenzimas. Un control fundamental excluye que el compuesto inhiba simplemente el generador del radical o altere el colorante. Fraccionar mitocondrias requiere verificar pureza: contaminación por SOD1 citosólica distorsiona conclusiones sobre matriz.
Las sondas fluorescentes, incluidos derivados de hidroetidina dirigidos a mitocondrias, no miden con especificidad absoluta una sola molécula. Influyen productos de oxidación, carga, distribución y potencial. Separar productos, usar un método independiente y una intervención funcional refuerza evidencia. Más fluorescencia global sin controles no establece origen del superóxido ni defecto de SOD2.
El análisis elemental sanguíneo por ICP-MS ayuda a evaluar exposición a Mn en el contexto apropiado, pero no ocupación del centro enzimático. Los intervalos dependen de muestra, laboratorio y método. Los límites universales 7–15 μg/L o un único umbral tóxico propuestos en el original no pueden convertirse en estándar diagnóstico de SOD2. Importan dieta, exposición laboral, eliminación hepática y síntomas.
Un panel de estrés oxidativo no demuestra deficiencia de MnSOD
3-Nitrotirosina, 8-OHdG, relación GSH/GSSG y productos de oxidación lipídica describen facetas distintas del daño y estado redox. Ninguno es específico solo de SOD2 o mitocondrias. Las condiciones preanalíticas importan especialmente para glutatión; ensayos inespecíficos de malondialdehído pueden sobreestimar peroxidación. Una explicación causal exige concordancia entre mediciones locales e intervención en la vía.
Genotipar rs4880 puede ayudar a diseñar investigación, pero la literatura citada no establece cribado clínico obligatorio de SOD2, GPX1, CAT y SIRT3 ante cualquier fatiga o síndrome metabólico. No justifica prescribir universalmente selenio, NAC, glutatión liposomal y donantes de NAD⁺ por una letra del genotipo. El posible estrés por peróxido con mayor dismutación es un mecanismo relevante, no un diagnóstico listo de «Ala/Ala = exceso de peróxido».
La aproximación científica comienza con una pregunta: ¿falta enzima activa, falla importación, está dañado el centro metálico o limitada la reducción posterior del peróxido? Se eligen mediciones para distinguir hipótesis y probar causalidad, no solo correlación. En clínica se consideran enfermedad, síntomas, exposición y métodos validados; los marcadores de investigación no sustituyen esa evaluación.
Una defensa coordinada
SOD2 ocupa un lugar preciso en la red: limita superóxido matricial y redistribuye flujos entre dismutación, reacción con NO y lesión de centros sensibles. Depende de manganeso, importación, ensamblaje y estado postraduccional. El resultado depende también de reducción de peróxido, NADPH, metabolismo de hierro y bioenergética.
La deficiencia funcional no se reduce a poca proteína, ni su aumento a beneficio clínico garantizado. Modelos de eliminación, estructuras, regulación celular y ensayos clínicos contestan preguntas diferentes. Usarlos coordinadamente sin considerarlos intercambiables permite explicar MnSOD sin convertir plausibilidad mecanística en un protocolo terapéutico no fundamentado.
Cómo se preparó este material
La base fue el texto científico proporcionado sobre SOD2, con bibliografía, mecanismos, tablas y modelos experimentales. En la edición del 8 de octubre de 2026 se contrastaron detalles controvertidos con registros primarios de PubMed, RCSB, publicación POLAR y referencia NIH sobre manganeso. Se corrigieron unidades cinéticas, balance de reacciones, confusión entre envejecimiento y resultados clínicos, descripción de 1VAR y errores bibliográficos concretos. Cochemé y Murphy 2008 estudia paraquat; se precisaron título e identificadores y no sustituye literatura general sobre transporte inverso de electrones.
Es una revisión científica narrativa y revisión editorial del original, no búsqueda sistemática con protocolo prerregistrado ni metaanálisis. Para las demás referencias se conservó la base bibliográfica proporcionada; no se afirma una nueva auditoría completa de todos los trabajos. No hubo validación clínica independiente, revisión externa por pares ni evaluación GRADE. Se mantienen limitaciones y resultados negativos en todas las versiones lingüísticas.
Preguntas frecuentes
¿Basta aumentar SOD2 para proteger mitocondrias?
No. La dismutación produce H₂O₂; importan peroxidasas, reciclaje de glutatión y tiorredoxina, NADPH, hierro y energía. Abundancia proteica tampoco equivale a actividad.
¿rs4880 determina los suplementos?
Los estudios citados no validan dosis terapéuticas ni ramas Val/Val y Ala/Ala. El genotipo no sustituye fundamento clínico, evaluación de exposición ni evidencia controlada.
¿Más manganeso potencia MnSOD?
Mn es cofactor esencial, pero exceso no garantiza metalación correcta y puede ser neurotóxico. Las referencias dietéticas no son dosis para tratar SOD2.
¿Todos los miméticos de SOD tienen beneficio clínico probado?
No. Actividad química no establece entrega ni beneficio humano. Calmangafodipir no confirmó eficacia preventiva esperada en POLAR, con hipersensibilidad durante administración repetida.