
SIRT3: деацетилювання білків та обмін у мітохондріях
Як SIRT3 пов’язує NAD⁺, ацетилювання білків, окиснення жирних кислот і редокс-захист: структура, ключові мішені та межі перенесення експериментів на лікування людини.
Як SIRT3 пов’язує NAD⁺, ацетилювання білків, окиснення жирних кислот і редокс-захист: структура, ключові мішені та межі перенесення експериментів на лікування людини.
SIRT3 пов’язує доступність NAD⁺ зі станом мітохондріальних білків. Він знімає ацетильні групи з лізину та впливає на окиснення жирних кислот, кетогенез, дихання й антиоксидантні системи. Проте поширене ацетилювання не означає масового вимкнення ферментів, а фенотип миші з нокаутом не перетворює добавку на доведений засіб «реактивації мітохондрій». Щоб зрозуміти SIRT3, потрібно поєднати хімічну можливість модифікації, частку модифікованих молекул, конкретну мішень і рівень доказів.
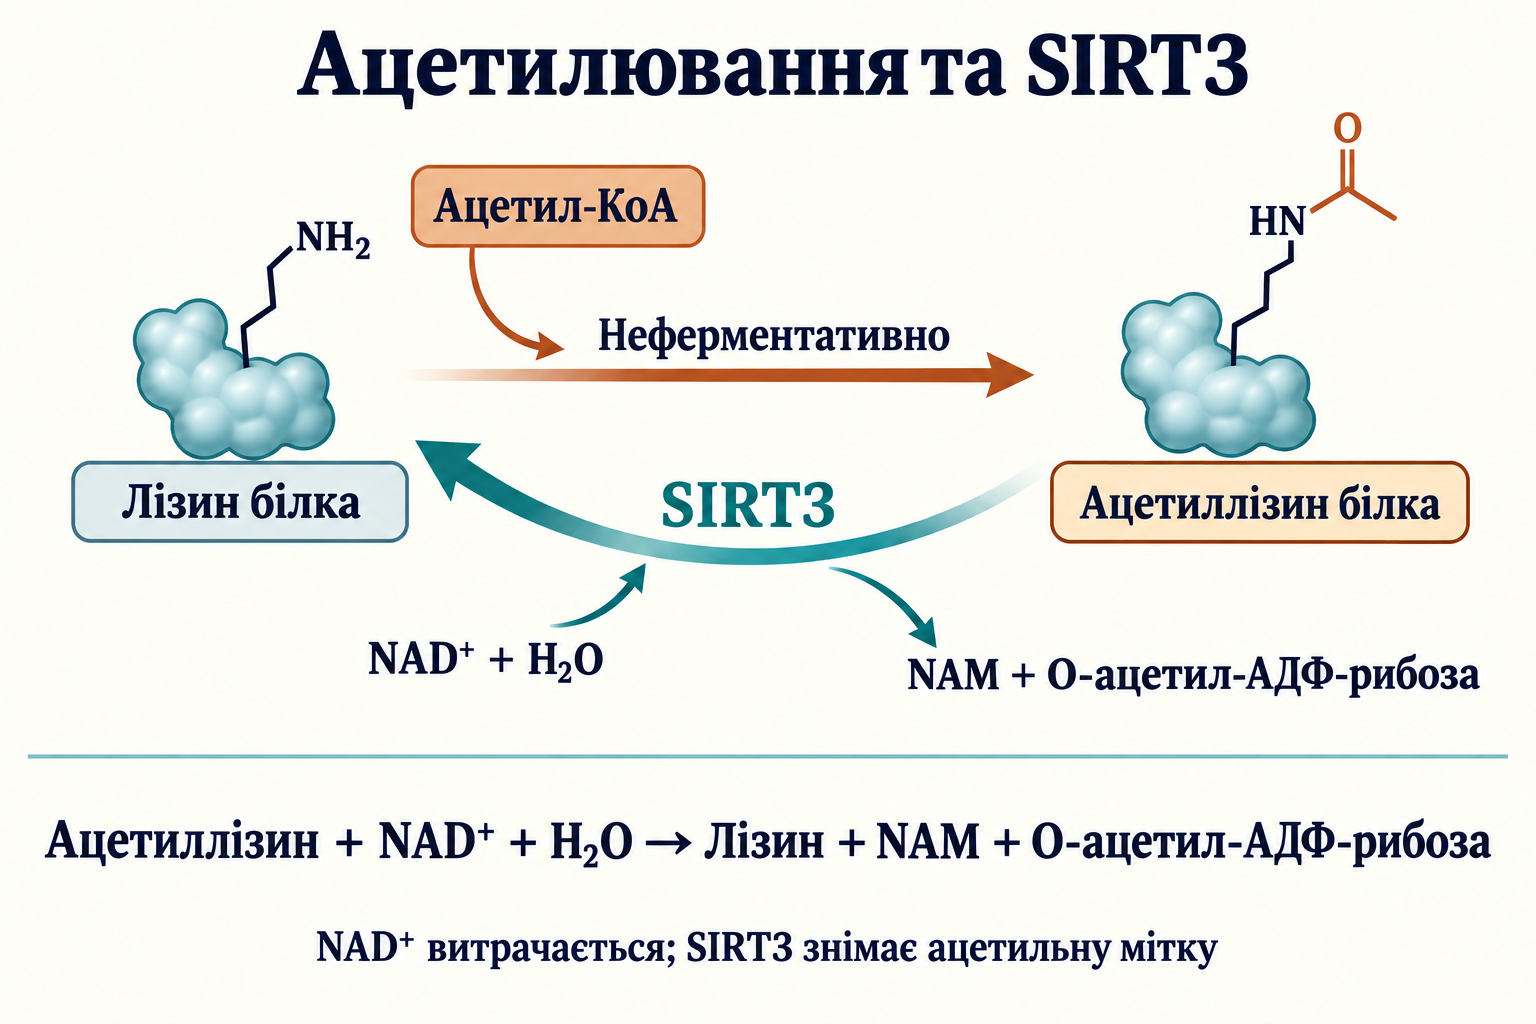
Дихальний ланцюг виводить протони з матриксу, тому він зазвичай лужніший за цитозоль. Тут також утворюється ацетил-КоА під час окиснення пірувату та жирних кислот. Непротонована ε-аміногрупа лізину може атакувати тіоефір ацетил-КоА:
Wagner і Payne показали залежне від дози та часу неферментативне ацетилювання й сукцинілювання білків в умовах, що відтворюють середовище матриксу. Це підтримує хімічний шлях, не виключаючи ферментативного регулювання окремих модифікацій in vivo. Значення pH, концентрації ацетил-КоА та білка залежать від тканини, харчування й методу; один фіксований набір чисел не описує всі мітохондрії.
Частка доступних аміногруп залежить від локального pKₐ:
Для вільного лізину з pKₐ близько 10,5 при pH 8 ця частка становить приблизно 0,3%, а не більшість молекул. Оточення окремих залишків може змінювати pKₐ та реакційну здатність. Макромолекулярна скупченість впливає на доступність і взаємодії, але не доводить однакового прискорення всіх реакцій.
Ацетилювання нейтралізує позитивний заряд лізину й може змінювати зв’язування кофактора, субстрату або мембрани. Однак виявлення сайту мас-спектрометрією не розкриває автоматично частку модифікованих молекул або зміну загального потоку. Ранні протеомні роботи знайшли багато мітохондріальних мішеней; це не встановлює універсальних «60–65% білків зі стехіометрично значущими мітками» чи «40–90% пригнічення».
У 2015 році Weinert і колеги виміряли стехіометрію в печінці мишей і виявили низьку зайнятість більшості сайтів мітохондріального ацетилювання. SIRT3 знижував модифікацію своїх мішеней до особливо низького рівня, а багато таких сайтів мало змінювалися під час голодування. Це підтримує модель усунення пошкоджень поряд із регулюванням окремих функціонально важливих залишків. «Параліч ацетилому» — надто категоричне визначення: напрямок і масштаб ефекту треба встановлювати для кожного білка.
Сім сиртуїнів ссавців мають спільний NAD⁺-залежний каталітичний принцип, але відрізняються субстратами й розподілом. SIRT1 і SIRT2 переважно працюють поза мітохондріями, а SIRT6 і SIRT7 беруть участь у ядерних процесах. SIRT3 — головна мітохондріальна деацетилаза; втрата Sirt3 спричиняє значне гіперацетилювання білків у багатьох тканинах. Це не робить SIRT4 і SIRT5 неважливими й не означає повної відсутності перекриття їхніх функцій.
| Властивість | SIRT3 | SIRT4 | SIRT5 |
|---|---|---|---|
| Основна спеціалізація | Зняття ацетильних груп лізину | Кілька реакцій деацилювання, зокрема ліпоамідазна активність; описано регулювання через АДФ-рибозилювання | Десукцинілювання, демалонілювання та деглутарилювання |
| Приклади мішеней | AceCS2, LCAD, IDH2, SOD2 | Ліпоїльований компонент DLAT комплексу PDH | CPS1 та інші білки з дикарбоксильними ацильними групами |
| Значення модифікації | Заряд, каталітичні контакти та стабільність | Видалення кофактора ліпоаміду може зменшити потік через PDH | Зміна негативно заряджених ацильних міток |
| Межа порівняння | Ефекти залежать від сайту та стехіометрії | Не зводиться до однієї гальмівної функції | Слабке деацетилювання не означає відсутності активності |
Mathias і колеги показали ліпоамідазну активність SIRT4, а Du і колеги — перевагу SIRT5 щодо сукцинільних і малонільних груп. Arg105 і Tyr102 допомагають розпізнавати ці групи в SIRT5; тирозин не слід описувати як звичайний позитивно заряджений залишок. Універсальні значення Kₘ для «ацетильованого лізину» без зазначення пептиду та умов малоінформативні.
Людський SIRT3 розташований у 11p15.5; опис екзонів та альтернативних транскриптів потребує конкретної анотації. Повнорозмірна форма містить 399 амінокислот і має масу близько 44 кДа. Її N-кінцева ділянка несе мітохондріальний сигнал, який розпізнають системи імпорту зовнішньої та внутрішньої мембран. Амфіпатична адресна послідовність, TOM/TIM і матриксні шаперони беруть участь у шляху, що потребує мембранного потенціалу й енергетично забезпеченого імпорту.
Робота Schwer 2002 року продемонструвала матриксну локалізацію, процесинг до продукту близько 28 кДа та активацію після обробки MPP; мутація Arg99/Arg100 порушувала процесинг. Маса зрілого продукту, місце розщеплення, транскрипт і межі кристалізованого каталітичного конструкта — різні характеристики. Тому зрілий білок не можна просто прирівняти до «залишків 142–399» у кожній клітині, а всі короткі ізоформи — оголосити функціонально рівноцінними. Запропоновані пули поза мітохондріями також потребують окремих доказів, особливо за надекспресії.
Каталітичне ядро має великий домен, подібний до складки Россмана, та менший цинк-зв’язувальний домен. Структурний Zn²⁺ координується цистеїнами й підтримує укладку, а не каталізує гідроліз як металевий кофактор. Ацетильований пептид і NAD⁺ зв’язуються між доменами; гнучкі елементи рухаються під час зв’язування. Каталітичний гістидин бере участь у перенесенні протонів, але детальний шлях не можна вивести лише зі статичної структури.
Реальні записи PDB відрізняються: 3GLS — людський SIRT3 з роздільною здатністю 2,70 Å; 4BV3 — комплекс з EX-527 і NAD при 2,00 Å; 4FVT містить ацетильований пептид ACS і carba-NAD при 2,47 Å. Останній не є комплексом зі звичайною АДФ-рибозою. Carba-NAD — аналог для вивчення зв’язування, а структура з інгібітором не описує безперешкодний каталітичний обіг.
Сумарна реакція переносить ацетильну групу на АДФ-рибозну частину кофактора:
NAD⁺ витрачається, а не просто перетворюється на NADH. Розщеплення нікотинамід-рибозного зв’язку вивільняє нікотинамід; пов’язані проміжні сполуки дають деацетильований білок і переважно 2′-O-ацетил-АДФ-рибозу, яка може переходити у 3′-ізомер. Алкіліміда́тні та циклічні проміжні сполуки допомагають описати механізм, але проста «звичайна строго Sₙ2-реакція» не відображає обговорюваного дисоціативного характеру та послідовності перенесення протонів. OAADPR вивчають як метаболіт і можливого учасника сигналізації; саме утворення не встановлює конкретного системного ефекту.
Kong і колеги показали, що PGC-1α посилює експресію мишачого Sirt3 через елемент промотора, який зв’язує ERRα. PGC-1α є коактиватором, а не самостійним ДНК-зв’язувальним фактором. У досліджених міотубах і гепатоцитах зниження ERRα послаблювало індукцію, а SIRT3 брав участь у змінах ROS і мітохондріального біогенезу. Це сильніше за кореляцію експресії, але не встановлює однакової архітектури кожного людського промотора.
AMPK, SIRT1 і PGC-1α пов’язують енергетичний стан з адаптацією; PPARα координує ліпідний обмін. Фосфорилювання, деацетилювання та взаємодії ядерних рецепторів залежать від тканини й стимулу. Отже, підвищення SIRT3 після втручання не дорівнює доказу прямого зв’язування PPARα з конкретною ділянкою гена. Реакції на голодування, обмеження калорій та вправи відрізняються між органами й у часі; універсального «три-п’ятикратного» підвищення білка немає.
Реакція залежить від вільного доступного NAD⁺ матриксу, концентрації ацетильованого субстрату й нікотинаміду. За фіксованого пептидного субстрату приблизну залежність можна записати так:
Це умовна модель, а не опис кожного етапу двосубстратної реакції. Kₘ залежить від пептиду й методу; співвідношення NAD⁺/NADH не замінює абсолютної концентрації кофактора. Можливе пригнічення NADH in vitro потрібно зіставляти з реальною концентрацією та зв’язуванням, перш ніж оголошувати його головним фізіологічним перемикачем.
У 2020 році Luongo і колеги показали, що SLC25A51 переносить цілий NAD⁺ у мітохондрії ссавців. Його втрата знижувала мітохондріальний, але не загальний клітинний NAD⁺, порушувала дихання й блокувала поглинання ізольованими органелами. Тому твердження про повну непроникність внутрішньої мембрани для NAD⁺ та виняткове забезпечення через NMNAT3 застаріли. Метаболізм попередників, транспорт і клітинні пули треба розглядати окремо.
Нікотинамід може повертатися до каталітичної кишені й брати участь в обміні основ, відновлюючи NAD⁺ із проміжної сполуки та сповільнюючи продуктивну реакцію. Це інгібування продуктом, а не обов’язково класичне алостеричне зв’язування далеко від активного центру. IC₅₀ і Kᵢ не взаємозамінні й залежать від умов; фіксовані «30–50 мкМ» та один постійний матриксний діапазон не можна переносити на всі тканини. Шлях реутилізації NAMPT → NMN → NAD⁺ одночасно прибирає NAM і поповнює кофактор. Його зв’язок зі споживанням NAD⁺ через CD38 і PARP допомагає відрізняти обмін кофактора від прямої активації SIRT3.
У 2010 році Hirschey і колеги описали гіперацетилювання LCAD Lys42 у мишей з нокаутом Sirt3, знижене окиснення жирних кислот під час голодування та накопичення проміжних продуктів. Lys318 і Lys322 окремо досліджував Bharathi у 2013 році: хімічне ацетилювання рекомбінантної LCAD погіршувало зв’язування субстрату, а SIRT3 частково відновлював активність. Ці залишки лежать поблизу елементів, що координують FAD; автори запропонували конформаційний механізм. Приписувати всі результати двом сайтам і лише роботі 2010 року неправильно.
У голодних мишей спостерігали нижчий ATP і непереносимість холоду, але числові ефекти не можна об’єднати в одне фіксоване чотирикратне посилення ферменту. Важливі також видові відмінності: людська LCAD не відтворює роль мишачої LCAD в усіх органах з високою потребою в енергії; для окиснення довголанцюгових кислот у людини особливо важлива VLCAD. Дослідження VLCAD показало вплив SIRT3/SIRT5 на каталітичні сайти та зв’язування кардіоліпіну. Переліки сайтів MCAD або VLCAD не варто розширювати без даних для відповідного білка.
Карнітиновий човник CPT1–CACT–CPT2 доставляє довголанцюгові ацильні групи до матриксу. Вхідний потік і подальше окиснення можуть не узгоджуватися, спричиняючи накопичення ацилкарнітинів та ліпідних проміжних продуктів. Це допомагає пояснити ліпотоксичність, не доводячи прямого деацетилювання SIRT3 кожного компонента човника. DAG, цераміди, PKC та інсулінова сигналізація включають кілька шляхів; універсальний ланцюг через IRS-1 Ser307 з повним вимкненням Akt спрощений і залежить від виду.
Історична назва мітохондріальної AceCS2 відповідає ACSS1, тоді як сучасна ACSS2 переважно означає цитозольний/ядерний фермент. У 2006 році Schwer і Hallows показали залежне від ацетилювання регулювання ацетил-КоА-синтетаз. Lys642 важливий для людської мітохондріальної AceCS2: SIRT3 знімає модифікацію та відновлює ферментативну активність.
Ацетат може підтримувати енергетичний обмін, проте реакція потребує енергії й не робить його універсальним «надефективним» нутрієнтом. Тканинний контекст, доступність ацетату та інші шляхи важливіші за один перемикач.
HMGCS2 бере участь у ключовому етапі кетогенезу:
Shimazu і колеги показали гіперацетилювання Lys310/Lys447/Lys473 без SIRT3, деацетилювання під час голодування та зростання активності після зняття модифікації чи відповідних замін. У мишей з нокаутом під час голодування був нижчий β-гідроксибутират. Це демонструє внесок SIRT3, а не абсолютну неможливість кетогенезу без нього. Наступні реакції утворюють ацетоацетат і β-гідроксибутират; вироблення печінкою та використання іншими тканинами — різні процеси.
SDH пов’язує окиснення сукцинату з відновленням убіхінону: SDHA містить FAD, SDHB — Fe–S-центри, а SDHC/SDHD формують мембранну частину. Сам комплекс II не перекачує протони. Cimen і колеги показали SIRT3-залежні зміни ацетилювання та активності SDHA. Це не встановлює одного універсального механічного шляху через Lys179 або обов’язкового накопичення онкогенного сукцинату в кожному органі без Sirt3. Зміна сукцинату може впливати на α-кетоглутарат-залежні діоксигенази, проте весь причинний ланцюг потребує окремої перевірки.
IDH2 — матриксний NADP⁺-залежний фермент, відмінний від NAD⁺-залежної IDH3:
Someya пов’язав SIRT3, активацію IDH2, NADPH/GSH та захист слуху за обмеження калорій у мишей. Yu у 2012 році спеціально дослідив Lys413: адресне введення ацетиллізину різко зменшувало активність рекомбінантної IDH2, а SIRT3 її відновлював. Це конкретний біохімічний результат, а не універсальне трикратне збільшення NADPH у всіх мітохондріях. Інші джерела NADPH включають NNT, малік-ензими та пов’язані метаболічні шляхи; NNT є трансгідрогеназою, а не просто «транслоказою».
Глутаматдегідрогеназа GLUD1 пов’язує глутамат, α-кетоглутарат та амоній:
Schlicker показав деацетилювання та активацію GDH за участю SIRT3. Анаплероз, окиснення амінокислот і азотний обмін пов’язані, але вивільнений амоній — субстрат циклу сечовини; ключовим алостеричним активатором CPS1 є N-ацетилглутамат. Без конкретного дослідження не можна стверджувати, що SIRT3 усуває все пригнічення GTP через Lys398 або що SIRT4 обов’язково є його дзеркальним антагоністом за будь-якого харчування.
У 2008 році Ahn спостерігав більш ніж 50% зниження базального ATP в окремих органах мишей з нокаутом Sirt3, підвищене ацетилювання компонентів комплексу I та взаємодію SIRT3 з NDUFA9. Доданий фермент міг посилювати активність комплексу. Це не доводить, що тільки Lys370 контролює шарнір, усуває весь витік електронів чи блокує зворотний транспорт електронів, RET. Напрямок потоку також залежить від стану відновлення CoQ, протонного градієнта й доступного субстрату.
ATP-синтаза перетворює енергію протонного градієнта на ATP. Її ротор і периферичний статор мають працювати узгоджено; OSCP, історично ATP5O, нині часто позначають ATP5PO. Робота Vassilopoulos 2014 року визначила SIRT3-залежні ацетильні сайти білків F₁ та дослідила OSCP Lys139 у зв’язку з харчовим і тренувальним стресом. Обов’язкова «розхитаність статора» й універсальне подвоєння ATP виходять за межі цих результатів.
У 2016 році Yang і колеги показали, що частина SIRT3 зв’язується з ATP-синтазою; зниження pH матриксу та втрата потенціалу супроводжувалися вивільненням і швидким деацетилюванням матриксних білків. ATP5O His135 був важливим для pH-залежного механізму. Це дослідження клітинної мережі взаємодій, а не твердження, що весь фермент завжди зв’язаний з мембраною.
RCR порівнює швидкості дихання у визначених станах, а P/O оцінює спряження фосфорилювання з обміном кисню. Обидва показники залежать від препарату, субстрату, методу та визначень станів. Фіксовані значення «6–10 у нормі» та «2,5–3,5 за дефіциту SIRT3» не можуть бути універсальними діагностичними порогами. SIRT3 впливає на біоенергетику, але не гарантує відсутності протонного витоку: регульоване роз’єднання також має фізіологічні функції.
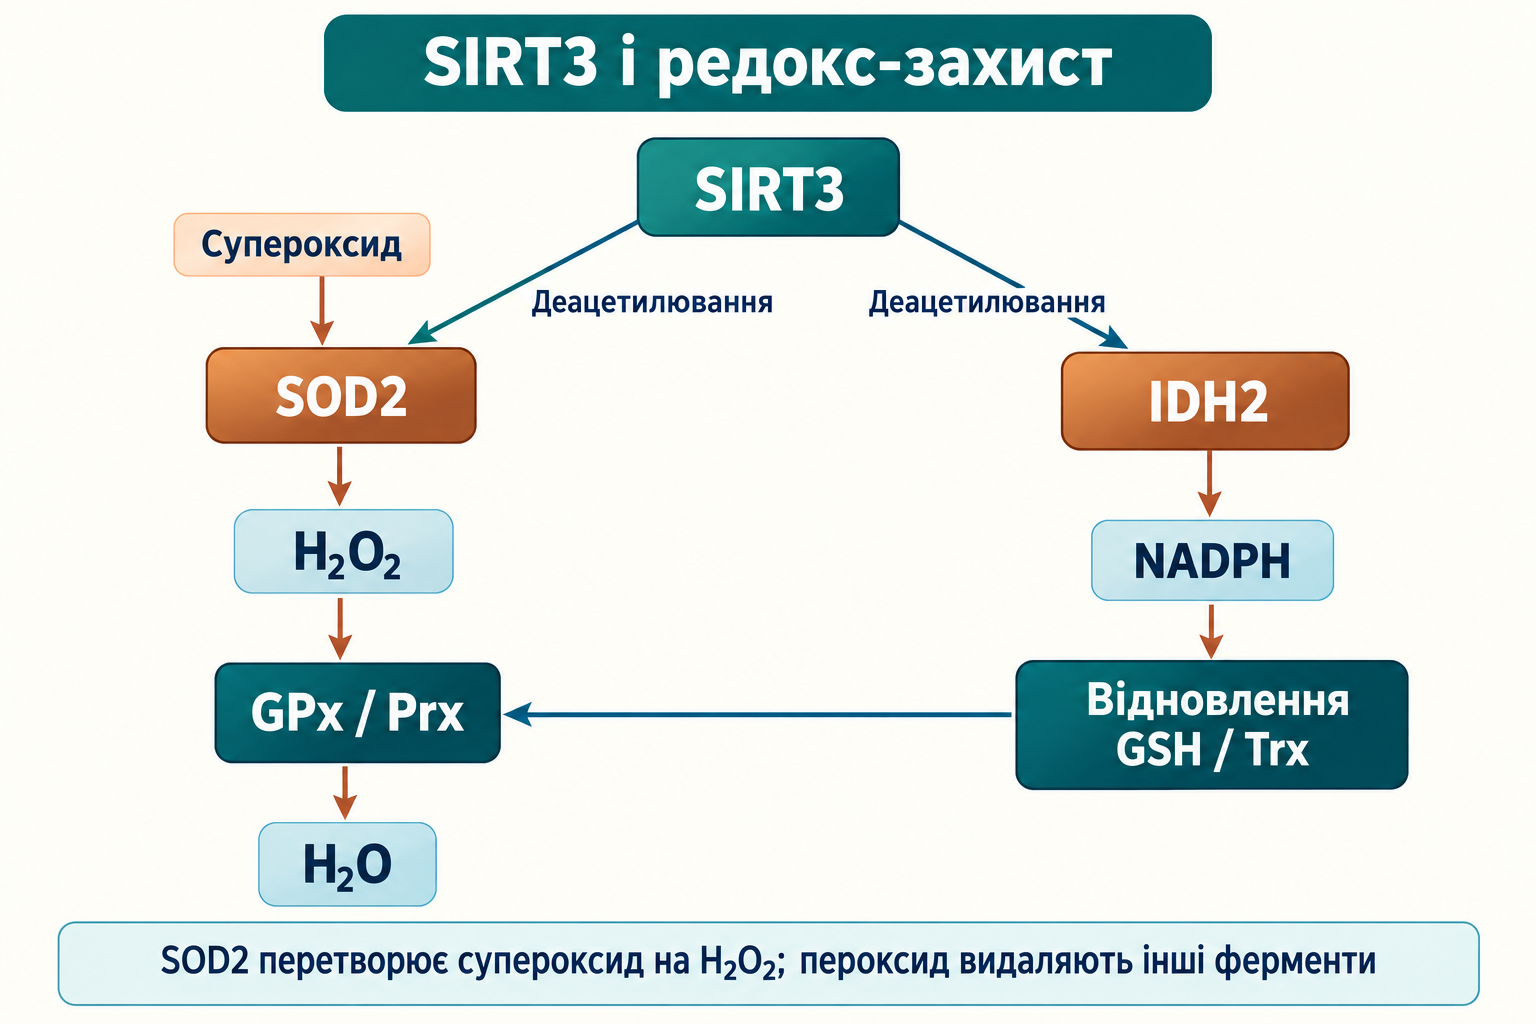
SOD2 перетворює супероксид на H₂O₂ через цикл Mn(III)/Mn(II). Сумарна реакція:
Tao досліджував Lys122, Chen — Lys68, а Qiu — обмеження калорій і SIRT3/SOD2. Ці роботи показують функціональне регулювання, а не універсальний десятикратний множник або втрату 80–90% активності в кожній тканині. Константа швидкості зіткнення в М⁻¹·с⁻¹ також не є kcat у с⁻¹. Подробиці марганцевої SOD2 та її каталізу важливі для коректного порівняння швидкостей.
Зменшення супероксиду може послабити його конкурентну реакцію з NO з утворенням ONOO⁻, але потік залежить від концентрацій і локалізації всіх учасників. Порівняння двох бімолекулярних констант без кількості ферменту не встановлює «єдиного» механізму захисту чи обов’язкового порога супероксиду 10⁻¹¹ М. Нітрування білків, пошкодження Fe–S і залізозалежне окиснення ліпідів можливі, проте не утворюють неминучої однакової послідовності фероптозу при кожній втраті SIRT3.
SOD2 утворює пероксид, тому подальший захист потребує GPx і Prx. NADPH від IDH2 та інших шляхів підтримує глутатіонредуктазу й тіоредоксинредуктазу; відновлені GSH і Trx підтримують пероксидази. PRDX3/PRDX5 та різні GPx мають власну локалізацію й субстрати, а GPx4 особливо важлива для гідропероксидів ліпідів. Посилене дисмутування без узгодженого видалення H₂O₂ не є повним усуненням ROS.
Hafner показав деацетилювання CypD Lys166 та вікову чутливість до відкриття mPTP у мітохондріях кардіоміоцитів мишей з нокаутом Sirt3, яку пригнічував циклоспорин A. CypD регулює проникність, а не сам утворює самодостатню пору. Запропонована участь ATP-синтази й ANT не встановлює єдиної остаточної архітектури. Відкриття може спричиняти деполяризацію, набухання та загибель, але повна блокада всіх взаємодій CypD й універсальне «60–80%» збільшення інфаркту не встановлені цими результатами. Розуміння mPTP і даних щодо циклоспорину допомагає відрізняти експериментальне регулювання від клінічної кардіопротекції.
Sundaresan, Jacobs і Tseng описали взаємодії SIRT3 з FoxO3 та зміни антиоксидантної експресії. Потрібно відрізняти пряме деацетилювання транскрипційного фактора, переміщення та непрямі редокс-сигнали: переважно матриксна локалізація SIRT3 не означає необмеженого доступу до кожного ядерного білка. Фіксовані Lys271/Lys290, обов’язкову блокаду MDM2 й чотирикратне подовження часу життя FoxO3 не можна приписувати всій осі без відповідних експериментів.
Молоді миші з нокаутом Sirt3 можуть виглядати нормальними на звичайному раціоні попри гіперацетилювання. Виразніші фенотипи виникають під час голодування, жирного раціону, старіння та стресу. Робота Hirschey 2011 року показала прискорене ожиріння, інсулінорезистентність, гіперліпідемію й стеатогепатит на жирному раціоні. Це не робить дефіцит SIRT3 універсальною первинною причиною людського діабету; MASLD і стеатогепатит також не є взаємозамінними назвами будь-якої жирової інфільтрації.
Hafner і Sundaresan досліджували гіпертрофію серця, фіброз і чутливість до стресу. Someya показав втрату захисту слуху від обмеження калорій без Sirt3 у конкретній лінії мишей. Ці результати не можна зібрати в обов’язковий графік дилатаційної кардіоміопатії для кожної тварини або універсальну 80% смертність. Моделі ішемічного й нейронального пошкодження оцінюють різні наслідки, а людські асоціації, генетичне моделювання та лікування пацієнтів потребують різних видів доказів.
У пухлинних моделях SIRT3 може обмежувати ROS/HIF-1α-залежне перепрограмування та підтримувати стійкість мітохондрій. Kim і Finley показали пухлиносупресивні механізми в досліджених системах. В інших пухлинах збережений окисний обмін і захист від стресу можуть підтримувати виживання клітин. Гіпоксія, ROS, метаболіти й пролілгідроксилази забезпечують кілька шляхів стабілізації HIF; їх не можна звести до обов’язкового прямого окиснення заліза. Ця подвійність потребує уваги до типу та стадії пухлини, а не автоматичної активації чи інгібування SIRT3. Вона також не встановлює одного клінічного протипоказання для кожного попередника NAD⁺.
NR і NMN беруть участь у синтезі NAD⁺; внесок прямого транспорту, перетворення на NR/NAM та різних органів залежить від контексту. SLC12A8 не слід оголошувати універсально встановленим єдиним людським транспортером NMN. CD38 споживає NAD⁺ і пов’язані метаболіти, але інгібування в пробірці не доводить, що добавка апігеніну забезпечує належну тканинну експозицію й підвищує активність SIRT3 у пацієнта. Сполука 78c належить до дослідницьких підходів, а не встановленої клінічної комбінації добавок.
У рандомізованому перехресному дослідженні Elhassan 2019 року 12 літніх чоловіків отримували NR протягом 21 дня. Метаболіти NAD⁺ у м’язах і деякі показники запалення змінилися, але виміряна мітохондріальна біоенергетика не поліпшилася. Цей результат корисніший за обіцяну автоматичну реактивацію: він встановлює метаболічні ефекти конкретної експозиції, а не клінічну ефективність через SIRT3 у людини.
Метформін і берберин можуть змінювати енергетичний обмін та сигнали, пов’язані з AMPK, проте не є селективними активаторами SIRT3. AICAR перетворюється на AMP-подібний ZMP; називати його прямим універсальним алостеричним препаратом SIRT3 неправильно. Ресвератрол, птеростильбен і гідрокситирозол вивчають як модулятори сигналізації; зміна експресії не доводить прямого зв’язування каталітичного домену. Фіксовані тваринні «80% проти 1–2%» некоректно порівнюють людську біодоступність. Розроблення малих молекул потребує доказів селективності, взаємодії з мішенню та клінічних результатів.
М’язова робота й харчові режими змінюють потребу в ATP, потоки палива та експресію регуляторів. HIIT, аеробні тренування, TRE і FMD не є взаємозамінними втручаннями. Фіксована послідовність «PGC-1α через 2–4 години, SIRT3 через 6–12 годин» або пояснення всього EPOC деацетилюванням LCAD потребує прямих доказів для відповідного режиму. Користь вправ не вимагає припущення, що всю її опосередковує SIRT3.
У 2013 році Peek показав зв’язки циркадних коливань синтезу NAD⁺, ацетилювання, SIRT3 і мітохондріального дихання у мишей. Це робить час відбору зразка важливим для порівняння, але не встановлює оптимальної години прийому NMN у людини чи потреби приймати його натще. Під час голодування одночасно змінюються численні гормони та субстрати, тому сам кетоз не вимірює активності однієї деацетилази.
Поєднання NR/NMN, апігеніну, берберину чи метформіну, птеростильбену, R-ALA, ацетил-L-карнітину, CoQ10, магнію та оливкового екстракту об’єднує різні втручання. Для цієї комбінації не встановлено клінічного режиму лікування «дефіциту SIRT3», оптимальних доз, взаємодій та довгострокових результатів. Роль нутрієнта в нормальному обміні не доводить, що додаткова добавка знімає модифікації відповідних білків. Тому дози й розклад з рукопису не подаються як призначення.
| Вимірювання | Що може відображати | Чого саме по собі не встановлює |
|---|---|---|
| Ацилкарнітини | Баланс транспорту/окиснення жирних кислот, раціон і метаболічні порушення | Специфічну активацію LCAD або SIRT3 |
| β-Гідроксибутират | Утворення й використання кетонів, харчовий стан | Деацетилювання HMGCS2 чи універсальну лікувальну ціль 0,5–1,5 мМ |
| Лактат/піруват | Контекст цитозольної редокс-пари з урахуванням відбору та обробки | Пряме матриксне NAD⁺/NADH або один конкретний блок комплексу I |
| 8-OHdG | Один показник пошкодження/виведення продуктів, пов’язаний з окисненням | Відновлення SOD2/IDH2 саме через SIRT3 |
| GSH/GSSG | Редокс-пул у конкретному зразку, чутливий до окиснення під час підготовки | Один спільний стан усіх мітохондрій організму |
Оцінювання протипоказань стосується конкретного препарату й пацієнта. Наприклад, обмеження метформіну за порушення функції нирок не можна переносити на всі інгредієнти чи оголошувати протипоказанням до «активації SIRT3». Онкологічні механізми потребують вивчення взаємодій із лікуванням, але не замінюють клінічних даних конкретної речовини. Ці вимірювання корисні в дослідженнях і належній діагностиці, а не як самостійний тест «реактивації ацетилому».
| Мішень або вісь | Основний результат | Межа висновку |
|---|---|---|
| LCAD | Lys42 у роботі 2010 року; Lys318/322 у роботі 2013 року з рекомбінантним ферментом | Різні сайти, препарати та видові ролі |
| ACSS1/AceCS2 | Деацетилювання Lys642 активує фермент | Потрібно відрізняти від сучасної ACSS2 |
| HMGCS2 | Lys310/447/473, активність і кетони у голодних мишей | Внесок в адаптацію, а не єдиний шлях кетогенезу |
| IDH2 | Lys413, активність і підтримка NADPH | Не єдине джерело NADPH |
| SDHA та комплекс I | Зміни ацетилювання/активності; взаємодія NDUFA9 | Не встановлює кожного конкретного сайту чи механічного контакту |
| ATP-синтаза | OSCP Lys139; pH-залежне зв’язування через His135 в іншій роботі | Відрізняти модифікацію мішені від вивільнення SIRT3 |
| SOD2 | Функціональні Lys68/Lys122 у різних роботах | Немає універсального множника чи видалення H₂O₂ |
| CypD/FoxO3 | Регулювання проникності й стресові реакції моделей | Немає повної блокади загибелі клітини або доведеного лікування людини |
Це наративний огляд наданого рукопису з цільовою перевіркою спірних посилань, механізмів і структурних записів 8 жовтня 2026 року. Використано метадані та анотації первинних досліджень NCBI/PubMed і записи RCSB PDB; для конкретних питань додано необхідні роботи зі стехіометрії, транспорту NAD⁺ та NR у людини. Пошук не був систематичним, вичерпне охоплення найновішої літератури не заявляється, формального оцінювання GRADE та зовнішнього рецензування не проводили. Анотації обмежують детальну перевірку частини механістичних тверджень; непідтверджені точні числа й клінічні призначення не перенесено.
SIRT3 допомагає підтримувати мітохондріальні білки й адаптацію до зміни палива, але його функція виникає з локалізації, доступного NAD⁺ та конкретних субстратів. Поєднання біохімії, адресної модифікації сайту й генетичних моделей особливо переконливе. Перехід до терапії потребує взаємодії з мішенню у людини, клінічних результатів і вимірювання небажаних ефектів; самого підвищення NAD⁺ чи зміни одного лабораторного маркера недостатньо.
answer
answer
answer
answer