
NAD⁺ під час старіння: компартменти, CD38, PARP1, SARM1 та межі втручань
Синтез і витрачання NAD⁺ за клітинними компартментами, структурна й кінетична логіка CD38/PARP1/SARM1 та критичне читання людських NR/NMN-досліджень.
Синтез і витрачання NAD⁺ за клітинними компартментами, структурна й кінетична логіка CD38/PARP1/SARM1 та критичне читання людських NR/NMN-досліджень.
Рівень NAD⁺ визначають одночасно два потоки: утворення кофактора з вітаміну B3 і продуктів перероблення триптофану та його витрачання в сигнальних реакціях. Концентрація в біоптаті є знімком цього балансу, а не прямим вимірюванням «швидкості старіння». CD38, PARP1 і SARM1 споживають NAD⁺ у різних компартментах із різних причин; об’єднувати їх в один шкідливий «злив» не можна, адже PARP-залежна репарація та кальцієва сигналізація також потрібні клітині. Розглянемо каталітичні реакції, топологію й межі перенесення дослідів на тваринах у клініку.
Окиснене піридинове кільце NAD⁺ приймає гідрид від субстрату в реакціях дегідрогеназ: RH₂ + NAD⁺ ⇄ R + NADH + H⁺. Зворотне окиснення NADH повертає NAD⁺; загальний пул динуклеотиду в такому циклі не обов’язково зменшується. Цитозольна гліцеральдегід-3-фосфатдегідрогеназа, мітохондріальні піруватдегідрогеназний і α-кетоглутаратдегідрогеназний комплекси, IDH3 та MDH2 пов’язують різні субстрати зі спільною парою NAD⁺/NADH. Комплекс I приймає електрони від NADH і передає їх через FMN і Fe–S-центри до убіхінону; спряжені конформаційні зміни створюють протонний градієнт. Не можна вважати, що NADH безпосередньо відновлює лише NDUFV1 або що один обіг завжди триває мілісекунди за будь-яких умов.
Інший клас реакцій розриває N-глікозидний зв’язок NAD⁺ із вивільненням нікотинаміду, NAM. CD38 у гідролазному режимі утворює ADP-рибозу; PARP переносить ADP-рибозильний залишок на акцептор і може будувати ланцюги; сиртуїни використовують NAD⁺ під час деацилювання білка й утворюють O-ацил-ADPR. Записувати всі процеси як NAD⁺ + H₂O → NAM + ADPR хімічно неточно. Витрачання потребує ресинтезу відповідними шляхами, але саме витрачання під час репарації ДНК не є хворобою. Нікотинамід може гальмувати окремі NAD⁺-залежні ферменти, проте його внутрішньоклітинна концентрація залежить від утворення, повторного використання й виведення.
Слід розрізняти концентрацію всієї екстрагованої NAD(H), співвідношення вільних NAD⁺/NADH і просторову та часову роздільність методу. Оцінки вільного співвідношення в цитозолі зазвичай значно вищі, ніж у матриксі: лактатдегідрогеназа й інші рівноваги підтримують окиснене цитозольне середовище, а матрикс отримує відновні еквіваленти від окиснення субстратів. Числа 700:1 і 8:1 ілюструють певну систему, а не нормативи для кожної клітини й віку. Потенціал пари за Нернстом залежить від співвідношення активностей, pH і температури; стандартний E°′ не замінює фактичного потенціалу матриксу. За нестачі окисненої форми реакція GAPDH може сповільнюватися, але напрям гліколітичного потоку залежить також від гліцеральдегід-3-фосфату, 1,3-бісфосфогліцерату, фосфату та спряжених реакцій. Не слід автоматично виводити накопичення метилгліоксалю з одного вимірювання загальної NAD⁺.
Внутрішня мембрана мітохондрій обмежує вільну дифузію NAD(H), але SLC25A51 забезпечує транспорт NAD⁺ у матрикс; внесок залежить від тканини та умов. Цитозольний NADH передає відновні еквіваленти через малат-аспартатний човник, сам не переміщуючись. MDH1 відновлює оксалоацетат до малату за рахунок NADH; SLC25A11 переносить малат в обмін на α-кетоглутарат; MDH2 у матриксі окиснює малат з утворенням NADH; GOT2, цитозольна GOT1 і переносники аспартату/глутамату замикають вуглецево-азотний цикл. Гліцерол-3-фосфатний човник є альтернативним способом передавання електронів до дихального ланцюга. Ядерний і цитозольний пули можуть обмінюватися малими метаболітами через пори, але локальна активність NMNAT1 і споживачів створює функціональну неоднорідність. Мелатонін і мітохондріальні шляхи показують, чому потрібно розмежовувати матрикс і мембрани, а не зводити їх до загального показника «мітохондріального захисту».
Шлях de novo веде від L-триптофану через N-формілкінуренін, кінуренін, 3-гідроксикінуренін, 3-гідроксиантранілат і 2-аміно-3-карбоксимуконатний напівальдегід, ACMS, до хінолінату; беруть участь TDO/IDO, AFMID, KMO, KYNU та HAAO. ACMSD відводить ACMS від спонтанної циклізації в хінолінат, а QPRT перетворює хінолінат + PRPP → NaMN + PPᵢ. NMNAT аденілює NaMN + ATP → NaAD + PPᵢ; глутамін-залежна NADSYN1 перетворює NaAD + глутамін + ATP + H₂O → NAD⁺ + глутамат + AMP + PPᵢ. Запалення може індукувати IDO1 і змінювати розподіл триптофану та кінуренінових метаболітів, але це не означає неминучого «блокування QPRT» і накопичення нейротоксичного хінолінату в усіх людей. «60 мг триптофану на 1 мг ніацинового еквівалента» — харчовий коефіцієнт маси за певних умов, а не стехіометрія 60 молекул триптофану на одну NAD⁺.
Шлях Прейсса–Гендлера починається нікотиновою кислотою: NA + PRPP —NAPRT→ NaMN + PPᵢ; подальші NMNAT і NADSYN1 спільні зі шляхом de novo. У реутилізації NAM + PRPP —NAMPT→ NMN + PPᵢ; NMN + ATP —NMNAT→ NAD⁺ + PPᵢ. NAMPT залежить від PRPP, ATP та регуляції транскрипції; слово «лімітувальний» застосовне залежно від режиму й тканини. NR входить через NRK1/2: NR + ATP → NMN + ADP. Значна частина харчових прекурсорів перетворюється в кишківнику й крові до утворення внутрішньоклітинної NAD⁺, тому формула капсули не доводить «прямого доставлення NMN до кожної клітини». NMNAT1 переважно ядерна, NMNAT2 цитозольна/везикулярна й критична для аксона; розподіл NMNAT3 та її роль у матриксі змінюються між видами й тканинами. NAD⁺ також може надходити в матрикс через SLC25A51. Жоден відсоток внеску реутилізації не універсальний для добового обігу всіх тканин. Експериментальний зв’язок NAMPT з CLOCK:BMAL1/SIRT1 не задає безумовно найкращої години приймання прекурсора людиною. Форми B3 і дозові ефекти розмежовано в матеріалі про ніацин і ліпідний обмін.
Дані про вікове зниження NAD⁺ у печінці, м’язах, жирі, мозку й нирках неоднорідні; єдиного людського міжорганного ряду з фіксованими відсотками немає. На концентрацію впливають клітинний склад, час відбору, заморожування, екстракція та вимірювання NAD⁺, NADH або їх суми; клітини однієї тканини мають різні пули. Людська мозкова ³¹P-MRS оцінює тканинні сигнали in vivo, але обмежена просторовою роздільністю й спектральним розділенням; окремо цитозоль нейрона й мікроглію вона не визначає. Шкірні біоптати теж містять неоднакові частки клітин і міжклітинного середовища. Вікова асоціація не доводить, що зниження NAD⁺ первинно спричиняє саркопенію, стеатоз або когнітивний спад: хвороба, запалення й склад тканини можуть спричинити виміряну зміну. Порівняння потребує зіставних методів і контролю клітинного складу.
Gomes і колеги пов’язали зниження NAD⁺ у мишей зі слабшим SIRT1-залежним контролем HIF-1α, зміною c-MYC/TFAM і дисбалансом експресії дихальних білків ядерного та мітохондріального походження. Активність HIF-1α за нормального кисню назвали «псевдогіпоксією», але обов’язкового колапсу дихання в кожної людини під час старіння не показали. HIF-1α регулюється не лише деацетилюванням: пролілгідроксилази використовують O₂, Fe²⁺ і 2-оксоглутарат; pVHL розпізнає гідроксильований білок і спрямовує деградацію. Деацетилювання може змінювати транскрипційну активність, але накопичення білка й дія на промотор — різні рівні. TFAM пакує й транскрибує мітохондріальну ДНК, що кодує 13 дихальних поліпептидів; «усі 13 припиняють транскрибуватися» — надмірний висновок. Повністю ядерний комплекс II дозволяє дисбаланс без втрати всього OXPHOS. Клінічна інтерпретація потребує вимірювання компартментних пулів, HIF-1α, транскриптів і дихання в одній людській тканині, а не мишачої механістичної стрілки.
Звичайна форма CD38 — мембранний білок типу II: короткий N-кінець звернений у цитозоль, а одна трансмембранна спіраль утримує великий глікозильований каталітичний домен зовні клітини. Кристалографічні структури ектодомену виявляють складку родини ADP-рибозилциклаз, дисульфідні містки й кишеню, що розміщує NAD⁺ для розриву зв’язку нікотинамід–рибоза. Glu226 критичний для каталізу; сусідні Glu146, Trp189 та інші залишки впливають на зв’язування й вибір продукту. Мутація активного залишку та структура дозволяють обговорювати механізм, але твердження про стабільний ковалентний проміжний комплекс «Glu226–рибоза» чи обов’язкову роль кожного названого залишку потребує прямих структурно-кінетичних даних. Доступ води, pH і положення нікотинового фрагмента змінюють розгалуження між гідролізом і циклізацією. Повний білок також є поверхневим маркером та учасником клітинних контактів, тому фенотип нокауту CD38 не обов’язково пояснюється лише NADase-реакцією.
Гідролазна реакція: NAD⁺ + H₂O —CD38→ NAM + ADPR; альтернативна внутрішньомолекулярна атака дає NAD⁺ —CD38→ NAM + циклічну ADPR, cADPR. Для людського CD38 у низці умов in vitro гідроліз суттєво переважає, але співвідношення продуктів залежить від субстрату, pH і системи вимірювання. «Рівно 99% у всіх тканинах» або «одна cADPR завжди коштує сто NAD⁺» — некоректні формули. CD38 також каталізує обмін основи: NADP⁺ + нікотинова кислота → NAADP + NAM, особливо в кислому середовищі. cADPR пов’язана з регуляцією вивільнення Ca²⁺ із внутрішньоклітинних депо, а NAADP запускає кальцієві відповіді через лізосомно-ендосомні системи за участю двопорових каналів TPC і допоміжних білків. Називати NAADP прямим «агоністом TPC» без застереження про посередників надто просто. Продукти CD38 не є сміттям: за відповідної концентрації вони сигналізують, а повне пригнічення ферменту може змінити імунну функцію.
CD157, BST1, належить до тієї самої родини, але утримується на зовнішній поверхні плазматичної мембрани глікозилфосфатидилінозитольним якорем, а не спіраллю типу II. Його каталітичні властивості й клітинні взаємодії відрізняються від CD38; виміряна експресія BST1 не дорівнює пропорційній втраті внутрішньоклітинної NAD⁺. CD157 присутній у деяких імунних і стромальних популяціях та може брати участь у контактах, міграції й місцевій кальцієвій сигналізації. Єдиний kcat для різних умов або причинний ланцюг від CD157 у клітині Панета до відновлення Lgr5⁺-крипти не слід приймати за встановлене пояснення вікової деплеції NAD⁺ без прямого досліду. Функціональні експерименти мають розділяти каталітичну та адгезивну ролі.
Каталітичний домен більшості молекул CD38 звернений назовні, тоді як основна вимірювана NAD⁺ міститься всередині клітин. Отже, «поверхневий CD38 поглинув усю ядерну NAD⁺» порушує топологію. Можливі містки: оброблення позаклітинної NAD⁺ і NMN до ADPR або рибозо-5-фосфату та NAM; вивільнення клітиною NAD⁺ через регульовані канали й після пошкодження; зворотна орієнтація CD38 з доменом усередину в окремих експериментальних системах; CD38 внутрішньоклітинних мембран з іншою доступністю субстрату. Кожен механізм потребує доказів локалізації білка, цілісності мембрани й потоку субстрату. Фіксована частка зворотно орієнтованого CD38, безперервний вихід NAD⁺ через Cx43/Panx1 і спрямування ендоцитованого CD38 в нуклеоплазму потребують окремих вимірювань. NR не дорівнює NMN як однаково розщеплюваний прекурсор: потрібна субстратна специфічність. Позаклітинні концентрації змінюються локально й швидко; порівняння з одним цитозольним числом не обчислює тканинного потоку.
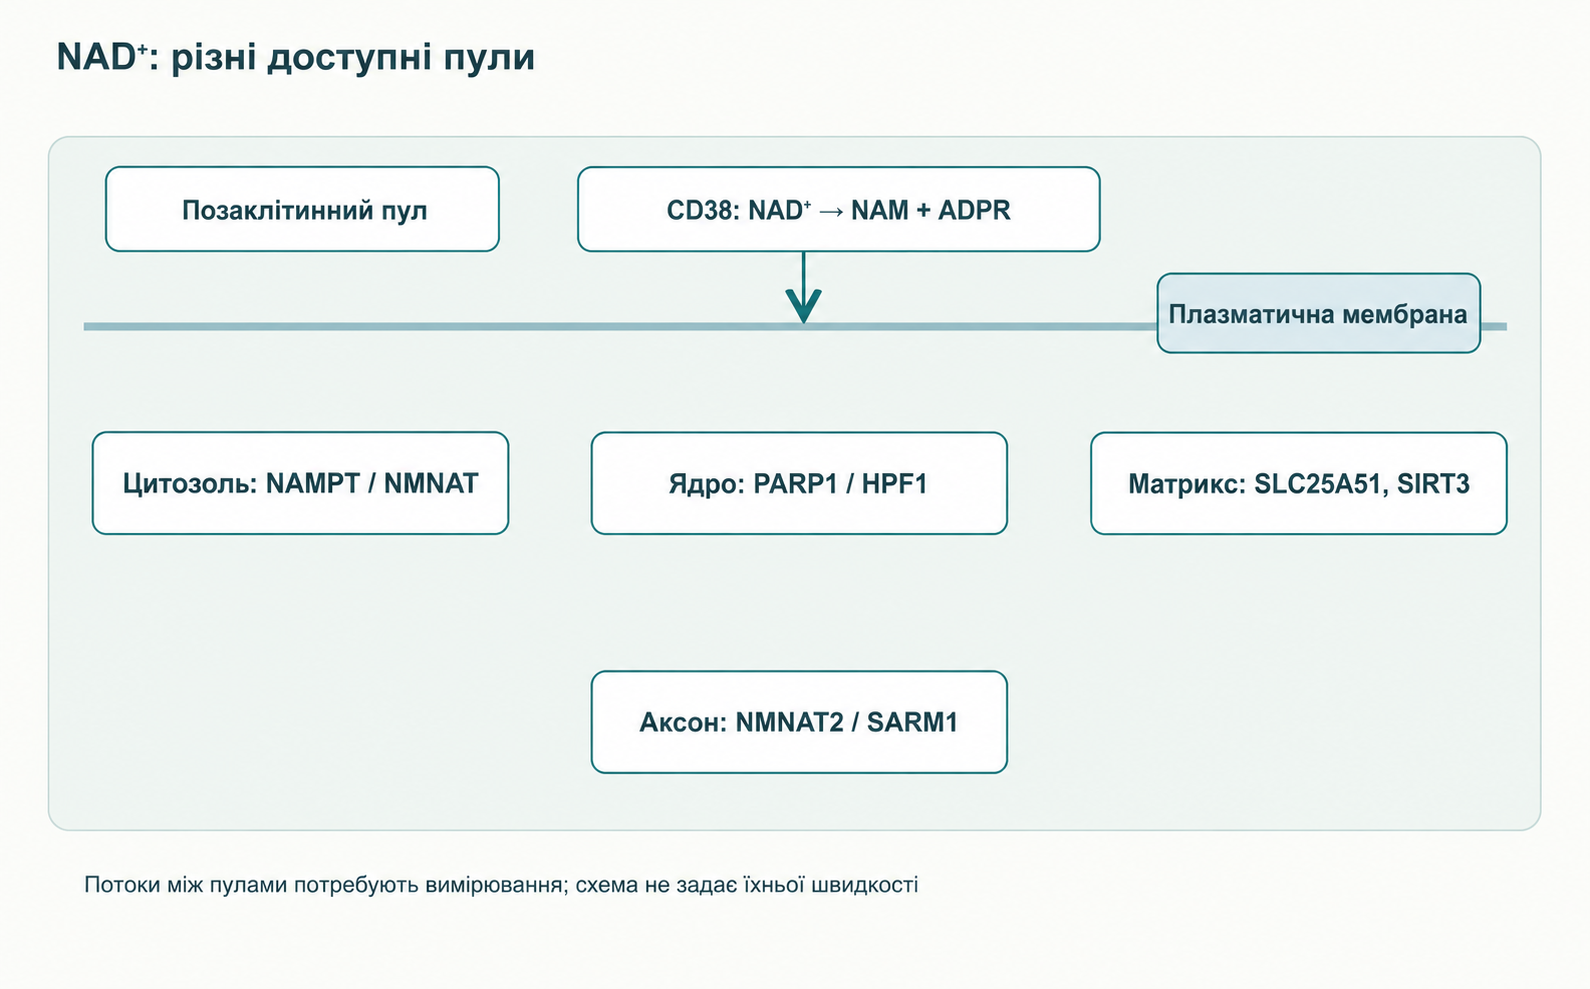
У мишачих дослідах Camacho-Pereira й колег генетична відсутність Cd38 супроводжувалася збереженням NAD⁺ і зміною мітохондріальних показників під час старіння. Роботи Chini й Covarrubias пов’язували вікове зростання активності CD38 з мієлоїдними клітинами та секреторним середовищем сенесцентних клітин. У певних тканинах CD38⁺ макрофаги стають значущими споживачами; це не означає, що весь CD38 міститься лише в макрофагах або що кожна така клітина є «M1». SASP неоднорідний, містить IL-6, IL-1β та інші молекули залежно від стимулу й тканини; IFN-γ не варто приписувати кожній сенесцентній клітині. Індукція CD38 може йти через запальні транскрипційні мережі, але обов’язкове CpG-деметилювання як універсальна причина багаторазового зростання не доведене. Нокаут також змінює розвиток імунної системи, тож внесок каталітичного витрачання потрібно виділяти окремо. У розборі апігеніну й CD38 розмежовано біохімічне інгібування та людський ефект.
Ядерний PARP1 об’єднує три N-кінцеві цинк-зв’язувальні модулі, ділянки ядерної локалізації й автомодифікації з BRCT-доменом, WGR-модуль і C-кінцевий каталітичний домен. Zn1/Zn2 розпізнають структуру розриву ДНК, WGR поєднує зв’язування ДНК з каталізом, а спіральний субдомен HD обмежує доступ субстрату до активації. Каталітична частина переносить ADP-рибозу з NAD⁺ та вивільняє NAM. Це пояснює різке локальне підвищення ядерного витрачання після пошкодження ДНК. PARP2 має іншу архітектуру розпізнавання й також бере участь у репарації; частка активності PARP1 залежить від стресу й клітинного тесту, а не завжди становить 90%.
Зв’язування розриву зближує Zn-модулі, WGR і HD, послаблюючи гальмування активного центру. HPF1 добудовує каталітичну поверхню PARP1/2 та сприяє сериновому ADP-рибозилюванню гістонів й інших білків; HPF1 Glu284 важливий для цієї специфічності. Ініціація: білок–Ser–OH + NAD⁺ → білок–Ser–ADPR + NAM; подовження: білок–ADPRₙ + NAD⁺ → білок–ADPRₙ₊₁ + NAM. Частина ланцюгів розгалужується, розміри й частки залежать від ферменту та режиму. PARG розщеплює рибоза–рибозні зв’язки полімеру, тоді як останню серинову ADP-рибозу видаляє ARH3. «PARG видаляє всі сліди» — неточно. PAR залучає білки відповіді на пошкодження й змінює взаємодії хроматину, а не лише електростатично відштовхує ДНК. XRCC1, POLβ і LIG3 беруть участь у репарації одноланцюгових розривів і шляхом ексцизії основ у відповідному контексті.
8-oxo-dG, безосновні ділянки, одноланцюгові розриви й дисфункційні теломери активують різні вузли відповіді. Окиснена основа не означає прямого реагування PARP1: ексцизійна репарація спочатку обробляє основу й створює проміжні розриви. Теломерні осередки також не тотожні потоку вільних кінців ДНК. Інтенсивний генотоксичний вплив може швидко витрачати NAD⁺ через PARP1; PARG повертає полімер до мономерних продуктів, але не ресинтезує NAD⁺ автоматично. Величина деплеції залежить від пошкодження, NAMPT/NMNAT, ATP та часу. Універсальне «80–90% за години при звичайному старінні» екстраполює гострі моделі. Стримувати PARP1 без доведеного надлишку активності ризиковано, бо фермент потрібний для збереження геному.
Надмірна активація PARP1 може поєднувати вільні PAR-ланцюги й значне витрачання NAD⁺ з порушенням енергозабезпечення. В описаній експериментальній гілці PAR сприяє вивільненню мітохондріального AIF, що взаємодіє з MIF; нуклеазна активність MIF бере участь у великомасштабній фрагментації хроматину. Це відрізняється від класичного каспазного апоптозу й називається партанатосом. До вивільнення AIF функціонально пов’язаний із внутрішньою мітохондріальною мембраною, а не лише із зовнішньою. Внески кальпаїнів, MIF і розміри фрагментів залежать від моделі; тяжке пошкодження може одночасно активувати інші шляхи загибелі. Низька NAD⁺ не діагностує партанатос: потрібні PAR-залежність, переміщення AIF, участь MIF та виключення альтернатив. Ресинтез із NMN потребує ATP на стадії NMNAT, але кожен цикл не спалює автоматично й незворотно всю клітинну ATP. Протипухлинна дія PARP-інгібіторів включає утримання PARP на ДНК та синтетичну летальність за дефектів гомологічної репарації, а не лише збереження NAD⁺.
SARM1 містить N-кінцевий ARM-регулятор, парні SAM-домени олігомеризації та C-кінцевий NADase-активний TIR. Структури показують кільцеподібний октамер; базальні міждоменні контакти стримують продуктивну взаємодію каталітичних TIR-ділянок. Одна «закрита» кристалографічна структура не описує всі стани живого аксона: конформацію змінюють нуклеотиди, партнери й пошкодження. Каталіз SARM1 важливий для локальної дегенеративної відповіді після аксотомії, а не будь-якого вікового падіння NAD⁺ у печінці чи крові.
Короткоживучий NMNAT2 транспортується в аксон і перетворює NMN + ATP → NAD⁺ + PPᵢ. Припинення доставлення й розпад після пошкодження змінюють місцеве NMN/NAD⁺. Конкурентне зв’язування NMN та NAD⁺ з ARM-кишенею впливає на автоінгібування; підвищення NMN і падіння NAD⁺ сприяють активації. Убіквітинування й транспорт NMNAT2 залежать від кількох регуляторів: один обов’язковий каскад Phr1/Highwire й фіксований період напівжиття не описують кожного аксона. Схему треба доповнити часовим вимірюванням локального співвідношення, не переносити пороги однієї культури на кожен людський нерв.
Активний TIR SARM1 витрачає NAD⁺ до NAM та ADPR; можливі й циклічні продукти. Енергодефіцит і метаболіти можуть змінювати кальцієву сигналізацію; кальпаїни розщеплюють спектрин, нейрофіламенти та інші компоненти цитоскелета. Блокування SARM1 часто подовжує морфологічну збереженість дистального відрізка перерізаного аксона, але не доводить відновлення провідності, регенерації тіла нейрона або універсального лікування БАС, хвороби Альцгеймера чи глаукоми. Швидкість деплеції після конкретної аксотомії не є загальним «20–40 хвилин до нуля» при всіх нейропатіях. Валлерівська дегенерація — багатоетапний результат локального пошкодження з важливою, але контекстною причинною віссю SARM1.
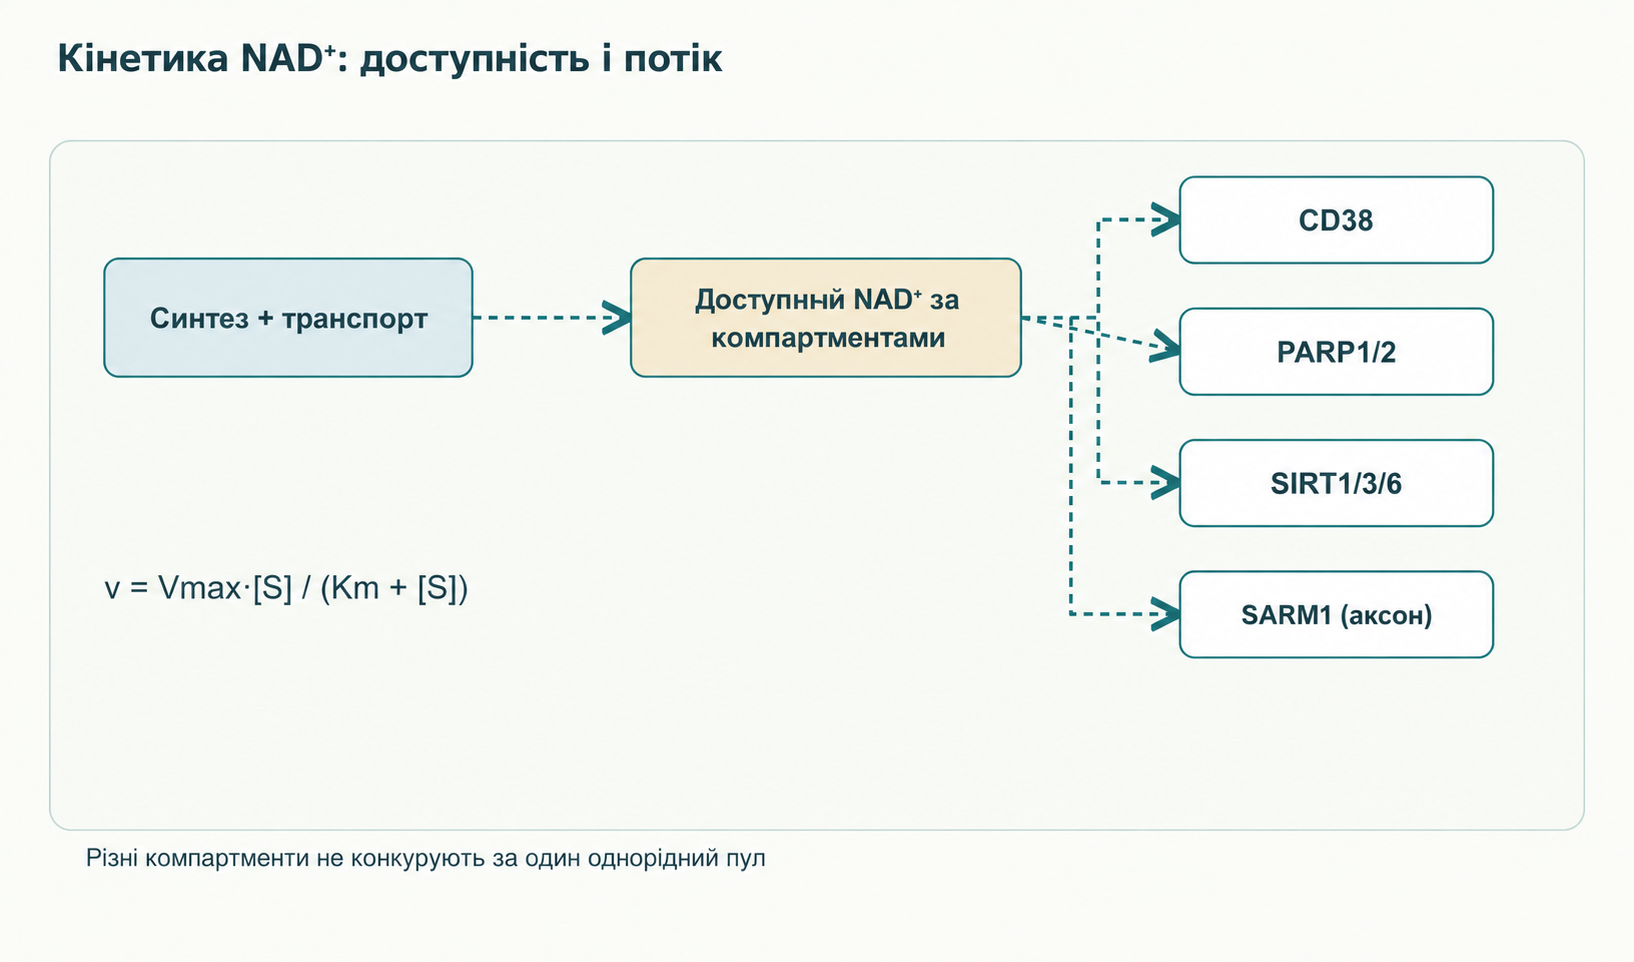
Для ізольованого ферменту й спрощеної реакції v = Vmax·[S]/(Km + [S]) визначає залежність швидкості від доступного субстрату. Km — концентрація за половини Vmax у заданих умовах; вона не тотожна рівноважній спорідненості Kd, особливо за складного механізму й спряжених реакцій. Порівнювати Km зовнішнього CD38, ядерного PARP1, матриксного SIRT3 й аксонального SARM1 як мешканців однієї посудини не можна. Навіть у компартменті швидкість залежить від активного ферменту, білкового субстрату, інгібітора NAM, pH, посттрансляційних модифікацій і вільної NAD⁺. Для SIRT6 особливо важливі ацильна група й активатори; одне «Km SIRT6» не характеризує всі реакції. Точні діапазони Km різних ферментів у незіставних умовах не задають загального фізіологічного рангу споживання NAD⁺.
Локальну динаміку можна концептуально записати d[NAD⁺]/dt = J_синтез + J_вхід − J_CD38 − J_PARP − J_SIRT − J_SARM1 − J_інше, доповнивши редокс-перетворенням NAD⁺⇄NADH та обміном між областями. Кожен потік потрібно виміряти або обґрунтувати; одного співвідношення Km недостатньо. Приклад з 400 і 120 мкМ вільної NAD⁺ та довільними Km 20 чи 250 мкМ ілюструє форму кривої, а не виміряний перехід молодої клітини в стару. Коли субстрат зменшується, швидкість будь-якого ферменту за незмінної Vmax падає; CD38 або PARP1 можуть збільшити загальний потік лише за зміни їх активної кількості чи стимуляції. Вони не «вимикають» сиртуїни автоматично: треба довести, що витрачання перевищує компенсацію реутилізації в тому самому доступному пулі. Ядерний PARP1 і матриксна SIRT3 пов’язані транспортом та метаболізмом; конкуренція опосередкована, а не пряме зіткнення за одну молекулу.
SIRT1-деацетилювання PGC-1α, p53 і RelA/p65, SIRT3-залежні зміни SOD2/IDH2 та SIRT6-залежне підтримання хроматину досліджені в різних моделях. PGC-1α координує біогенез мітохондрій через кілька факторів, але його ацетилювання залежить також від GCN5, харчового сигналу й активності тканини; втрата деацетилювання не означає «повного припинення оновлення» органел. Для SOD2 важливі конкретні залишки й активність, для IDH2 — утворення NADPH; універсальні 80% втрати активності встановлювати не слід. Деацетилювання p53 змінює стресову відповідь, тому довільне посилення SIRT1 не обов’язково корисне за пошкодження ДНК. Вплив ацетилювання RelA Lys310 на транскрипцію не доводить, що кожна цитокінова зміна спричинена нестачею NAD⁺. SIRT6 пов’язаний з H3K9/H3K56, репресією LINE-1 і геномною стійкістю; подальше залучення cGAS–STING потребує окремого доказу в певній клітині. Шляхи можуть взаємодіяти, але один біомаркер не встановлює «менше NAD⁺ → усі сиртуїни вимкнені → усі ознаки старіння».
Апігенін, кверцетин і лютеолін гальмують NADase-активність CD38 у біохімічних системах. Escande й колеги показали для апігеніну інгібування CD38 та зміни NAD⁺-залежного метаболізму в клітинах і мишах; IC₅₀ залежить від субстрату, конструкції ферменту й аналізу. Мікромолярну активність очищеної сполуки не можна ототожнювати з досяжною вільною тканинною концентрацією після перорального приймання. Глюкуронування, сульфатування, білкове зв’язування й розподіл метаболітів ускладнюють перенесення. Прямий контакт кожного флавоноїду з Glu226 потребує саме його структурного чи мутаційного підтвердження. Кверцетин і лютеолін мають інші мішені, а можлива сенолітична активність кверцетину залежить від клітин і поєднання засобів. Огляд апігеніну докладніше розділяє біохімічний механізм, GABA-сигналізацію та людські дані.
78c — дослідницький низькомолекулярний інгібітор CD38. У роботі Tarragó й колег він підвищував тканинну NAD⁺ і змінював окремі метаболічні та функціональні показники старих мишей. Наномолярний IC₅₀ характеризує ферментний тест, а не дозу, ефективність чи безпеку для людини. Селективність слід перевіряти щодо CD157, інших споживачів NAD⁺ та тканинних концентрацій у тій самій постановці; «не впливає на жодну іншу мішень» не обґрунтовано. Клінічного дослідження 78c, яке доводить профілактику саркопенії або відновлення людських мітохондрій, тут немає. Онкологічне антитіло до CD38 має імунні й клітинні наслідки поза каталітичним гальмуванням; воно не еквівалентне харчовому флавоноїду.
Олапариб та інші PARP-інгібітори використовують за конкретними онкологічними показаннями. Ефект при дефекті гомологічної рекомбінації включає каталітичне гальмування та різною мірою утримання PARP на пошкодженій ДНК. Це інший баланс користі й шкоди, ніж гіпотетичне зменшення витрачання NAD⁺ у здорової людини. Мієлосупресія, інші токсичні ефекти, взаємодії ліків і пухлинний геном роблять перенесення в профілактику старіння необґрунтованим. Але й зворотне «будь-яке коротке зниження PARP негайно збільшує мутації» виходить за дані: результат залежить від пошкодження, PARP1/2, дози й інших шляхів репарації.
Нікотинамід є продуктом PARP і може гальмувати NAD⁺-споживальні ферменти in vitro, але водночас є субстратом NAMPT для реутилізації. Дозу «м’якого налаштування PARP» не можна вивести з одного IC₅₀: за різних тканинних концентрацій змінюються обидва зустрічні потоки. Куркумін, ресвератрол та інші поліфеноли вивчали в моделях окисного стресу; зниження 8-oxo-dG не доводить гальмування патологічної гіперактивації PARP у людей без порушення репарації. Для профілактики потрібні прямі показники пошкодження й відновлення ДНК, фармакодинаміки та клінічного результату. Харчові форми B₃ й високодозову фармакологію нікотинаміду розмежовано в матеріалі про ніацин.
Таблиця розділяє дизайн, виміряний пул і межу висновку: підвищення кров’яної NAD⁺ не визначає без додаткового вимірювання вільну NAD⁺ в ядрі, м’язовому матриксі чи аксоні.
| Первинне дослідження | Популяція та втручання | Що виявлено | Що не встановлено |
|---|---|---|---|
| Trammell і співавтори, 2016 | Невелика фармакокінетична серія у здорових людей, одноразові дози NR | Поява NR-залежних метаболітів і збільшення виміряного NAD⁺-метаболому крові; важливі NAM/NAAD та час відбору | Тривала користь, тканинне відновлення й зниження ризику хвороб |
| Martens і співавтори, 2018 | Рандомізоване перехресне дослідження NR у людей середнього та старшого віку, шість тижнів на фазу | Підвищення кров’яної NAD⁺ та переносимість за досліджений час | Підгруповий сигнал тиску пошуковий і не доводить лікування гіпертензії; не показані клінічне омолодження й менше судинних подій |
| Yoshino і співавтори, 2021 | 25 жінок після менопаузи з надмірною масою/ожирінням та переддіабетом, NMN 250 мг/добу десять тижнів | Поліпшення чутливості скелетного м’яза до інсуліну, виміряної гіперінсулінемічним еуглікемічним клемпом, і зміни м’язової сигналізації | Ефект у чоловіків та інших популяцій, профілактика діабету й тривала безпека |
| Pencina і співавтори, 2023 | 32 людини 55–80 років із надмірною масою/ожирінням, MIB-626 1000 мг один чи двічі на день або плацебо, 14 днів | Підвищення кров’яних NMN/NAD-метаболітів, короткострокова переносимість | Ефективність для фізичних, когнітивних і клінічних результатів; тривала безпека |
Метильовані метаболіти NAM повідомляють про потік через NNMT, але сама поява не доводить патологічного виснаження SAM або гіпергомоцистеїнемії. Матриця крові, екстракція, стандарти LC–MS і час після дози змінюють величину ефекту. Вихідний вітамінний дефіцит, ожиріння й пошкодження тканини — різні біологічні ситуації. Поряд із позитивним м’язовим результатом Yoshino є дослідження без переконливих змін низки метаболічних кінцевих точок; не кожне підвищення кров’яної NAD⁺ означає функціональне поліпшення. Дози таблиці описують протоколи, а не призначення читачеві.
Механістична гіпотеза зрозуміла: якщо CD38 витрачає доступний попередник або NAD⁺, пригнічення каталізу могло б змінити відповідь на NR/NMN. Але треба показати потік через CD38 у відповідній тканині, доступність активного інгібітора та клінічний виграш понад монотерапію. Зовнішній CD38 не має вільного доступу до всіх внутрішньоклітинних молекул; NR і NMN мають різну транспортну й ферментну долю. Людськими вимірюваннями не підтверджено «70–85% будь-якого NR/NMN руйнується до клітини» або гарантоване підвищення вільної NAD⁺ вище універсального порогу сиртуїнів.
NNMT каталізує NAM + SAM → 1-метилнікотинамід + S-аденозилгомоцистеїн, SAH; його метаболізм пов’язаний із гомоцистеїном. Це можливий зв’язок метильного балансу, але зростання 1-метилнікотинаміду не означає неминучого клінічного виснаження SAM від NR/NMN. Бетаїн-гомоцистеїн-метилтрансфераза використовує бетаїн для реметилювання гомоцистеїну переважно в печінці й нирці; додавання TMG до кожного прекурсора не стало доведеним стандартом і не «страхує» всі тканини від невизначеного ризику. Досліджень, що підтверджують NR/NMN + апігенін + TMG за функціональними результатами й безпекою, тут немає. Сон і циркадні ритми можуть змінювати NAD⁺-метаболізм, але мелатонінові механізми теж не встановлюють універсального розкладу такого поєднання.
Сенесцентні клітини в моделях здатні створювати SASP, сигнали якого можуть підвищувати CD38 у сусідніх мієлоїдних клітинах. Зменшення числа певних сенесцентних клітин або зміна їх секреторного фенотипу потенційно змінює локальне витрачання NAD⁺. Сенолітичний ефект означає переважну загибель вибраних сенесцентних клітин, сеноморфний — зміну SASP без обов’язкового видалення. Жоден не гарантує системного зникнення CD38⁺ макрофагів чи бінарного перетворення «M1 на M2» в усіх тканинах.
Фізетин показував контекстну сенолітичну й сеноморфну активність у доклінічних моделях, але мішень і доза конкретної культури чи миші не доводять безпечної «пульс-терапії» людині. Дазатиніб із кверцетином вивчали в невеликих відкритих клінічних роботах з окремими біомаркерами й переносимістю; вони не встановили профілактики вікової деплеції NAD⁺, поліпшення виживання чи запобігання хворобам. Дазатиніб — рецептурний протипухлинний препарат зі значущими ризиками. Ланцюг «менше сенесцентних клітин → менше тканинного CD38 → більше NAD⁺ → клінічна користь» треба перевіряти в одній людській популяції з відповідними тканинними вимірюваннями, не складати з різних дослідів.
NAMPT і NAD⁺-залежні процеси пов’язані з циркадними годинниками в експериментальних тканинах. Це не означає фіксованого ранкового піку в усіх органах кожної людини чи доведеної переваги NR/NMN натще в певні години. Не встановлено універсальної «нічної блокади CD38» апігеніном або сумісності запропонованих доз із доведеним поліпшенням сну. Добовий ритм, харчування, змінна робота, вік і тканина змінюють фазу; клінічне порівняння часу приймання за функціональними кінцевими точками лишається окремим завданням.
Поєднання прекурсорів NAD⁺, поліфенолів, TMG, сенолітиків і активаторів сиртуїнів — кілька взаємодійних гіпотез, а не валідований протокол. Не можна автоматично переносити тваринні дози на людину чи оголошувати ресвератрол універсальним прямим активатором усіх субстратів SIRT1: результат залежить від тесту, зокрема флуорофорного субстрату. Безпеку кожної речовини й поєднання оцінюють у власному регуляторному та клінічному контексті.
Для дослідження потрібні заздалегідь визначені матриця й метод NAD⁺/NADH, фракціонування з контролем чистоти, час відбору, NR/NMN/NAM/NAAD/1-MNA та, за гіпотези метильного виснаження, SAM/SAH/гомоцистеїн з урахуванням харчування й ниркової функції. Загальні маркери запалення, hs-CRP та IL-6, функції печінки й нирки та клінічні результати відповідають на інші питання; це не специфічні тести CD38 або PARP. Відсоток підвищення NAD⁺ у мононуклеарах, «ідеальний» гомоцистеїн чи єдиний поріг hs-CRP не можна задавати як лікувальну мету здоровим без стандартизованої методики й дослідження результатів. Лабораторні відхилення слід тлумачити за клінічною ситуацією, не саморобним алгоритмом збільшення TMG.
NAD⁺ пов’язує редокс-хімію з перенесенням ADP-рибози й деацетилюванням. Внесок джерел і споживачів змінюється за тканинами, клітинним станом та компартментами. CD38 має важливу експериментальну роль у вікових імунних контекстах; PARP1 захищає геном, але за тяжкого пошкодження витрачає великий ядерний пул; SARM1 запускає локальну програму пошкодженого аксона. Це не єдина обов’язкова причина старіння кожного органа. Співвідношення Km не задає загального пріоритету щодо NAD⁺ без вимірювання доступного субстрату й зустрічних потоків.
Людські NR/NMN-дослідження найпереконливіше показують зміну доступних кров’яних метаболітів за досліджених доз і строків; окремі функціональні сигнали обмежені популяцією й дизайном. Ні підвищення кров’яної NAD⁺, ні успішне втручання в мишачу CD38- або SARM1-вісь не доводять сповільнення людського старіння. Наступний крок — поєднати анатомічно визначений механізм, тканинний NAD⁺-потік, попередньо вибраний функціональний результат і належну оцінку безпеки в одному дослідженні. Поки цього немає, комбіновані схеми лишаються гіпотезами, не клінічними рекомендаціями.
Редакційна основа — наданий рукопис із 37 бібліографічними позиціями. Для механістичних вузлів використано адресно відібрані первинні роботи щодо CD38, PARP1–HPF1, SARM1 і клінічні NR/NMN-протоколи; огляди орієнтують у компартментах, але не замінюють первинних доказів. Це критичний наративний огляд, не систематичний пошук, GRADE або зовнішнє рецензування. Вичерпного порівняння всіх доз і зареєстрованих випробувань не проводили.
Збережена адресна перевірка 4 жовтня 2026 року виявила суттєву бібліографічну помилку для Pencina: описане metabolome-дослідження — експеримент MIB-626 тривалістю 14 днів, опублікований у The Journals of Gerontology: Series A 2023 року, з 1000 мг один або двічі на день. Його не підмінили окремою фізіологічною публікацією. Yoshino застосовували гіперінсулінемічний еуглікемічний клемп, не «гіперглікемічний еуглікемічний». Мишачі моделі й короткострокові людські біомаркери не підтверджують комбінованої геропротекції. Це продовження переклало й зберегло наявний науковий розбір; нового систематичного пошуку або зовнішнього рецензування не було.
Ні. Кров’яні клітини, ядро, мітохондріальний матрикс і аксон мають різні доступні пули; потрібні прямий тканинний метод і функціональний результат.
Клінічний ефект і безпека поєднання не встановлені. Взаємодія CD38 і NNMT залишається механістичною гіпотезою.
PARP бере участь у репарації ДНК; онкологічні інгібітори мають особливий механізм і ризики, а профілактична користь у здоровій популяції не доведена.