
NAD⁺ при старении: компартменты, CD38, PARP1, SARM1 и пределы вмешательств
Синтез и расход NAD⁺ по клеточным компартментам, структурная и кинетическая логика CD38/PARP1/SARM1, критическое чтение человеческих исследований NR и NMN.
Синтез и расход NAD⁺ по клеточным компартментам, структурная и кинетическая логика CD38/PARP1/SARM1, критическое чтение человеческих исследований NR и NMN.
Уровень NAD⁺ определяется сразу двумя потоками: образованием кофермента из витамина B3 и продуктов переработки триптофана и его расходованием в сигнальных реакциях. Измеренная концентрация в биоптате является снимком этого баланса, а не прямым измерением «скорости старения». CD38, PARP1 и SARM1 потребляют NAD⁺ в разных компартментах и по разным причинам; объединять их в единый вредный «слив» нельзя, потому что PARP-зависимая репарация и кальциевая сигнализация также необходимы для жизни клетки. Рассмотрим каталитические реакции, топологию и пределы переноса опытов на животных в клинику.
Окисленное пиридиновое кольцо NAD⁺ принимает гидрид от субстрата в реакциях дегидрогеназ: RH₂ + NAD⁺ ⇄ R + NADH + H⁺. Обратное окисление NADH возвращает NAD⁺; при таком цикле общий пул динуклеотида не обязан уменьшаться. Цитозольная глицеральдегид-3-фосфатдегидрогеназа, митохондриальные пируватдегидрогеназный и α-кетоглутаратдегидрогеназный комплексы, IDH3 и MDH2 связывают разные субстраты, но общую пару NAD⁺/NADH. Комплекс I принимает электроны от NADH и передаёт их через FMN и Fe–S-центры к убихинону; сопряжённые конформационные изменения создают протонный градиент. Нельзя считать, что NADH непосредственно восстанавливает только NDUFV1 и что один оборот всегда занимает миллисекунды во всех условиях.
Другой класс реакций разрывает N-гликозидную связь NAD⁺ с высвобождением никотинамида (NAM). CD38 в гидролазном режиме даёт ADP-рибозу; PARP переносит ADP-рибозильный остаток на акцептор и может строить цепи; сиртуины используют NAD⁺ при деацилировании белка и образуют O-ацил-ADPR. Записывать все процессы как один гидролиз NAD⁺ + H₂O → NAM + ADPR химически неточно. При расходовании требуется ресинтез через соответствующие пути, но само расходование при репарации ДНК не является болезнью. Никотинамид может тормозить отдельные NAD⁺-зависимые ферменты, однако его внутриклеточная концентрация зависит от образования, реутилизации и выведения.
Нужно различать концентрацию всей выделенной NAD(H), отношение свободных NAD⁺/NADH, а также пространственное и временное разрешение метода. Оценки свободного отношения в цитозоле обычно намного выше, чем в матриксе, поскольку реакция лактатдегидрогеназы и другие равновесия поддерживают окисленную цитозольную среду, а матрикс получает восстановительные эквиваленты от окисления субстратов. Числа вроде 700:1 и 8:1 служат иллюстрациями определённой системы, не нормативами для каждой клетки и возраста. Потенциал пары NAD⁺/NADH по Нернсту зависит от отношения активностей, pH и температуры; стандартный E°′ не заменяет фактический потенциал матрикса. При нехватке окисленной формы реакция GAPDH может тормозиться, но направление потока гликолиза зависит также от концентраций глицеральдегид-3-фосфата, 1,3-бисфосфоглицерата, фосфата и связанных реакций. Не следует автоматически выводить накопление метилглиоксаля из одной измеренной общей NAD⁺.
Внутренняя мембрана митохондрий ограничивает свободную диффузию NAD(H), но SLC25A51 обеспечивает транспорт NAD⁺ в матрикс; точный вклад зависит от ткани и условий. Цитозольный NADH передаёт восстановительные эквиваленты через малат-аспартатный челнок, не переезжая сам. MDH1 восстанавливает оксалоацетат до малата за счёт NADH, SLC25A11 переносит малат в обмен на α-кетоглутарат, MDH2 в матриксе окисляет малат с образованием NADH, а GOT2/цитозольная GOT1 и переносчики аспартата/глутамата замыкают углеродно-азотный цикл. Глицерол-3-фосфатный челнок существует как альтернативный способ передачи электронов к дыхательной цепи. Ядерный и цитозольный пулы могут обмениваться небольшими метаболитами через поры, но локальная активность NMNAT1 и потребителей создаёт функциональную неоднородность. Мелатонин и митохондриальные пути иллюстрируют, что обсуждение органеллы требует разграничения матрикса и мембран, а не только общего числа «митохондриальной защиты».
De novo путь ведёт от L-триптофана через N-формилкинуренин, кинуренин, 3-гидроксикинуренин, 3-гидроксиантранилат и 2-амино-3-карбоксимуконатный полуальдегид (ACMS) к хинолинату; в последовательности участвуют TDO/IDO, AFMID, KMO, KYNU и HAAO. ACMSD отводит ACMS от спонтанного циклизования в хинолинат, а QPRT превращает хинолинат + PRPP → NaMN + PPᵢ. Затем NMNAT аденилирует NaMN + ATP → NaAD + PPᵢ, а глутамин-зависимая NADSYN1 превращает NaAD + глутамин + ATP + H₂O → NAD⁺ + глутамат + AMP + PPᵢ. В воспалении IDO1 может изменять распределение триптофана и кинурениновых метаболитов, но из индукции IDO1 не следует неизбежная «блокада QPRT» и накопление нейротоксичного хинолината у всех людей. Соотношение «60 мг триптофана на 1 мг ниацинового эквивалента» — пищевой коэффициент массы при определённых условиях, а не реакционная стехиометрия 60 молекул триптофана на одну NAD⁺.
Путь Прейсса–Хандлера начинается никотиновой кислотой: NA + PRPP —NAPRT→ NaMN + PPᵢ; дальнейшие NMNAT и NADSYN1 общие с de novo. В salvage никотинамид + PRPP —NAMPT→ NMN + PPᵢ; NMN + ATP —NMNAT→ NAD⁺ + PPᵢ. NAMPT связан с доступностью PRPP, ATP и регуляцией транскрипции; употребление «лимитирующий» зависит от режима и ткани. NR входит через NRK1/2: NR + ATP → NMN + ADP; значительная часть пищевых прекурсоров до внутриклеточного NAD⁺ проходит превращения в кишечнике и крови, поэтому «прямая доставка NMN в каждую клетку» не следует из формулы капсулы. NMNAT1 преимущественно ядерная, NMNAT2 — цитозольная/везикулярная и критична для аксона; клеточное распределение NMNAT3 и роль в матриксе меняются между видами и тканями. В матрикс также может поступать NAD⁺ через SLC25A51. Ни один процент вклада salvage в суммарный суточный оборот не универсален для всех тканей. Связь NAMPT с CLOCK:BMAL1/SIRT1 показана в экспериментальных системах, но не задаёт безусловно лучший час приёма прекурсора человеком. Сравнение форм витамина B3 и дозовых эффектов отдельно изложено в ниацине и липидном обмене.
Данные о снижении NAD⁺ с возрастом в печени, мышце, жире, мозге и почке неоднородны; единого человеческого межорганного ряда с фиксированными процентами нет. Концентрация зависит от состава клеток, времени отбора, замораживания, метода экстракции и того, измеряется NAD⁺, NADH либо сумма; разные клетки одной ткани имеют разный пул. Данные ³¹P-MRS мозга у людей оценивают тканевые сигналы in vivo, но ограничены пространственным разрешением и моделью спектрального разделения; они не определяют отдельно цитозоль нейрона и микроглии. Кожные биоптаты также включают неодинаковые доли клеток и межклеточной среды. Возрастная ассоциация не устанавливает, что падение NAD⁺ первично вызывает саркопению, стеатоз или когнитивный спад; болезни, воспаление и состав ткани могут быть причиной изменения измеряемого пула. Сравнение тканей требует сопоставимых методов и контроля клеточного состава.
Работа Gomes и коллег в мышиной модели связала снижение NAD⁺ с ослаблением SIRT1-зависимого контроля HIF-1α, изменением c-MYC/TFAM-сигнала и дисбалансом экспрессии ядерных и митохондриальных белков дыхательной цепи. Нормоксическая активность HIF-1α в этой модели названа «псевдогипоксией», но перенос на обязательный коллапс дыхания у каждого стареющего человека не показан. HIF-1α регулируется не только деацетилированием: пролилгидроксилазы используют O₂, Fe²⁺ и 2-оксоглутарат, гидроксилированный белок распознаёт pVHL и направляет на деградацию. Деацетилирование может влиять на транскрипционную активность, но накопление белка и его действие на промоторы — разные уровни. TFAM нужен для упаковки и транскрипции мтДНК; митохондриальный геном кодирует 13 полипептидов дыхательных комплексов, но фраза «транскрипция всех 13 прекращается» чрезмерна. Комплекс II целиком ядерного кодирования, поэтому дисбаланс возможен без исчезновения всего OXPHOS. Для клинического вывода требуются измерения компартментальных пулов, HIF-1α, транскриптов и дыхания в одной человеческой ткани, а не механистическая стрелка из мышиного эксперимента.
Обычная форма CD38 — мембранный белок типа II: короткий N-конец обращён в цитозоль, одна трансмембранная спираль удерживает большой гликозилированный каталитический домен снаружи клетки. Кристаллографические структуры эктодомена выявляют складку ADP-рибозилциклазного семейства, дисульфидные мостики и карман, в котором NAD⁺ позиционируется для разрыва связи никотинамид–рибоза. Glu226 критичен для катализа; окружающие Glu146, Trp189 и другие остатки влияют на связывание и выбор продукта. Мутация активного остатка и структура фермента позволяют обсуждать механизм, но подробное утверждение о стабильном ковалентном «Glu226–рибозном» промежуточном соединении либо обязательной роли каждого указанного остатка требует прямых структурно-кинетических данных. Доступ воды, pH и положение никотинового фрагмента меняют разветвление между гидролизом и циклизацией. Полный белок также работает как клеточный поверхностный маркер и участник контактов, поэтому изменение фенотипа CD38-нокаута не обязано объясняться только NADase-реакцией.
В гидролазной реакции NAD⁺ + H₂O —CD38→ NAM + ADPR; альтернативная внутримолекулярная атака даёт NAD⁺ —CD38→ NAM + циклическую ADPR (cADPR). Для человеческого CD38 в ряде in vitro условий гидролиз существенно преобладает, но соотношение продуктов меняется с субстратом, pH и системой измерения; фраза «ровно 99% во всех тканях» или «для одной cADPR всегда потеряно сто NAD⁺» некорректна. CD38 также катализирует обмен основания: NADP⁺ + никотиновая кислота → NAADP + NAM, особенно в кислой среде. cADPR связана с регуляцией высвобождения Ca²⁺ из внутриклеточных депо, а NAADP запускает кальциевые ответы через лизосомно-эндосомные системы с участием двухпоровых каналов TPC и вспомогательных белков. Называть NAADP прямым «агонистом TPC» без оговорки о посредниках слишком просто. Продукты CD38 — не побочный мусор: при подходящей концентрации они служат сигналами, и полное подавление фермента может изменить иммунную функцию.
CD157 (BST1) относится к тому же семейству, но удерживается на внешней поверхности плазматической мембраны через гликозилфосфатидилинозитольный якорь, а не через спираль типа II. Его каталитические свойства и клеточные взаимодействия отличаются от CD38; поэтому измеренная экспрессия BST1 не равна пропорциональной потере внутриклеточной NAD⁺. CD157 присутствует в некоторых иммунных и стромальных популяциях и может участвовать в контактах, миграции и локальной кальциевой сигнализации. Единый kcat для разных условий и причинную цепь от CD157 в клетке Панета до восстановления Lgr5⁺-крипты не следует принимать за установленное объяснение возрастной деплеции NAD⁺ без прямого опыта. Функциональные эксперименты должны разделять каталитическую и адгезивную роли белка.
Каталитический домен большинства молекул CD38 обращён к внеклеточной среде, тогда как основная измеряемая NAD⁺ находится внутри клеток. Поэтому прямая схема «CD38 на поверхности поглотил весь ядерный NAD⁺» нарушает топологию. Возможные мосты через границу: CD38 обрабатывает внеклеточную NAD⁺ и NMN до ADPR или рибозо-5-фосфата и NAM; клетки могут выделять NAD⁺ через регулируемые каналы и при повреждении; в отдельных экспериментальных системах описана обратная ориентация CD38 с каталитическим доменом внутрь; внутриклеточные мембраны могут содержать CD38 с иной доступностью субстрата. Для каждого механизма нужны доказательства локализации белка, целостности мембраны и потока субстрата. Фиксированная доля CD38 обратной ориентации, непрерывный сброс NAD⁺ через Cx43/Panx1 и направление эндоцитированного CD38 в нуклеоплазму требуют отдельных измерений. NR нельзя приравнивать к NMN как одинаково расщепляемый CD38-прекурсор: необходима субстратная специфичность. Концентрации внеклеточного NAD⁺ и NMN меняются локально и быстро, поэтому сравнение с одним цитозольным числом не рассчитывает тканевый поток.
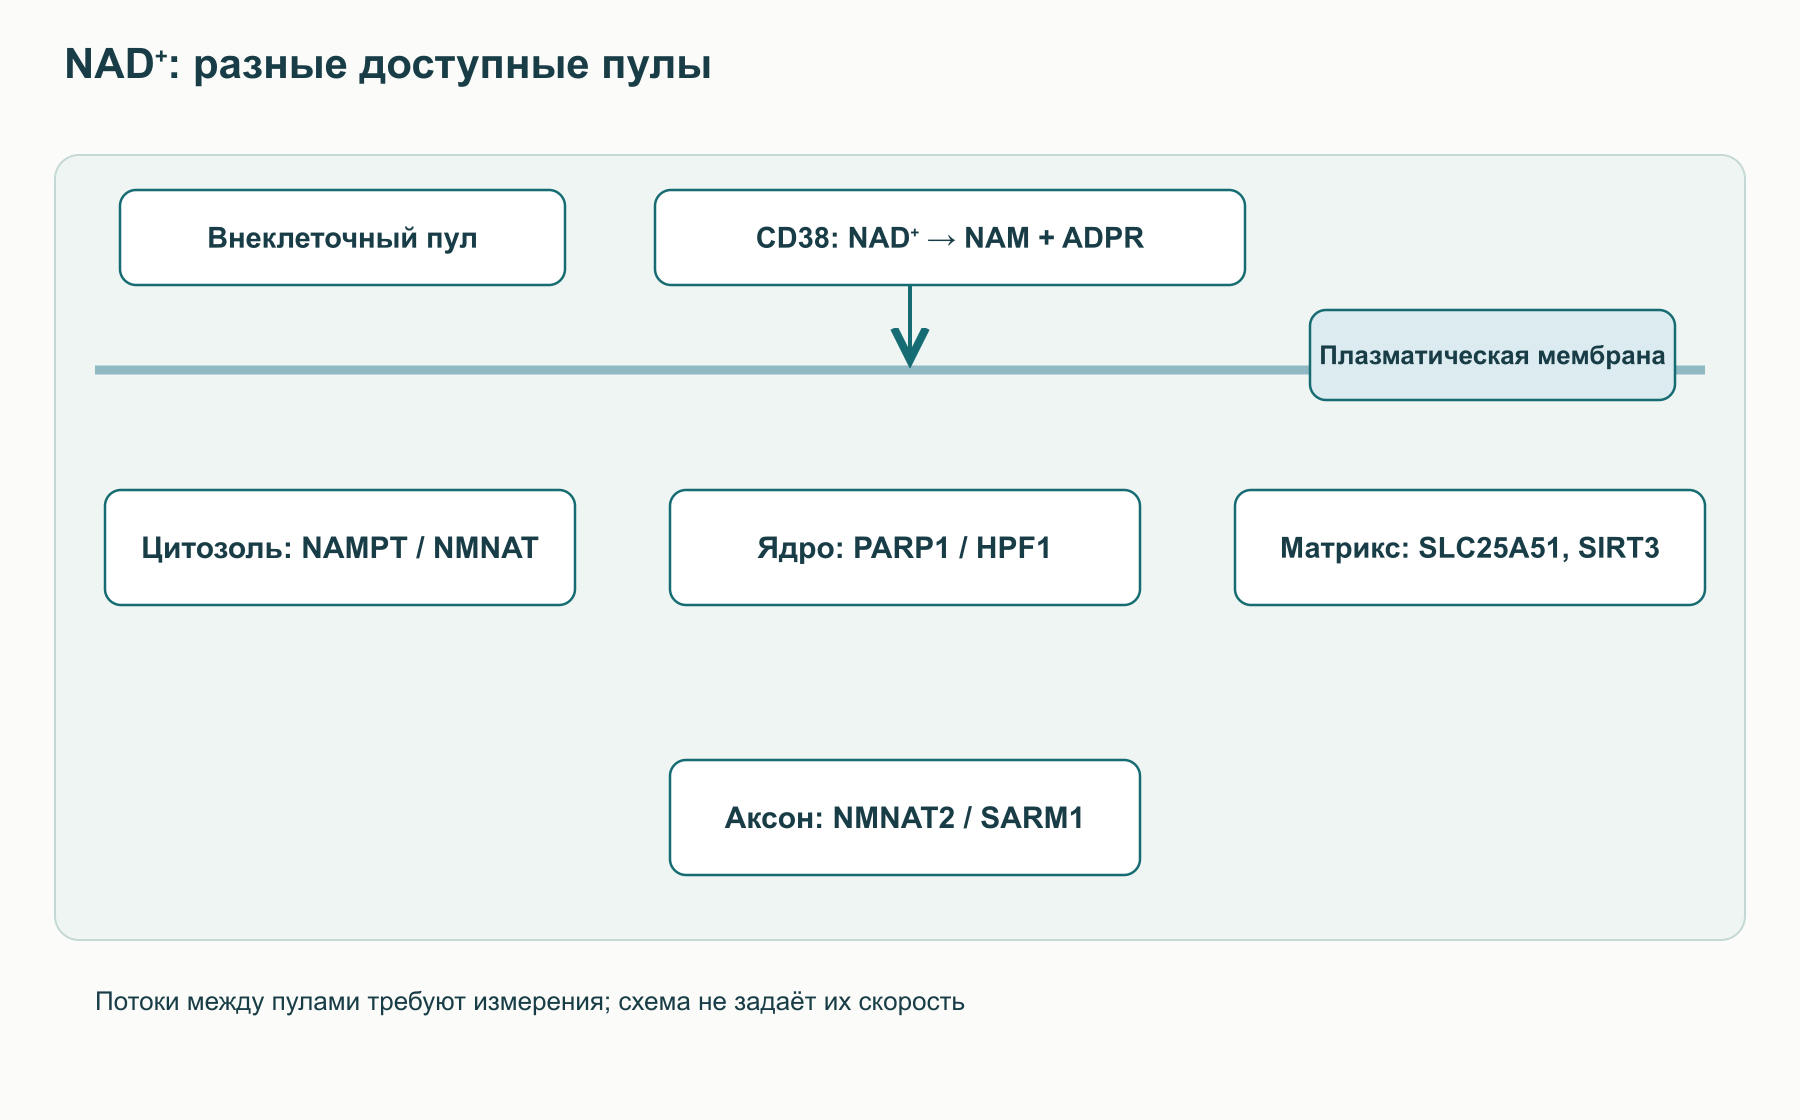
В мышиных опытах Camacho-Pereira и коллег генетическое отсутствие Cd38 сопровождалось сохранением NAD⁺ и изменением митохондриальных показателей при старении. Позднейшие работы Chini и Covarrubias связывали возрастное увеличение CD38-активности с миелоидными клетками и влиянием секреторной среды сенесцентных клеток. В некоторых тканях CD38⁺ макрофаги становятся значимым потребителем NAD⁺; это не означает, что весь CD38 расположен только в макрофагах и каждая такая клетка есть «M1». SASP неоднороден и включает IL-6, IL-1β и другие молекулы в зависимости от стимула и ткани; IFN-γ не следует безусловно приписывать любой сенесцентной клетке. Индукция CD38 может идти через воспалительные транскрипционные сети, но обязательное CpG-деметилирование как универсальная причина многократного роста CD38 не доказано. Мышиный нокаут также меняет развитие иммунной системы, поэтому вклад каталитического расхода в фенотип надо выделять отдельно. В опубликованном разборе апигенина и CD38 отдельно обсуждается различие биохимического ингибирования и эффекта у человека.
Ядерный PARP1 объединяет три N-концевых цинк-связывающих модуля, участок ядерной локализации и авто-модификации с BRCT-доменом, WGR-модуль и C-концевой каталитический домен. Zn1/Zn2 распознают структуру разрыва ДНК, WGR соединяет ДНК-связывание с каталитической частью, а спиральный субдомен HD ограничивает доступ субстрата до активации. Каталитическая часть переносит ADP-рибозу с NAD⁺ и высвобождает NAM. Такая доменная организация объясняет, почему повреждение ДНК резко повышает расход кофермента локально в ядре. PARP2 имеет отличающуюся архитектуру распознавания и также участвует в репарации; общая доля активности PARP1 зависит от типа стресса и клеточного теста, а не неизменно равна 90%.
Связывание разрыва ДНК сближает Zn-модули, WGR и HD, ослабляя торможение активного центра. HPF1 достраивает каталитическую поверхность PARP1/2 и способствует сериновому ADP-рибозилированию гистонов и других белков; остаток HPF1 Glu284 важен для такой специфичности. Инициация: белок–Ser–OH + NAD⁺ → белок–Ser–ADPR + NAM; удлинение: белок–ADPRₙ + NAD⁺ → белок–ADPRₙ₊₁ + NAM. Часть цепей ветвится, их размер и доля зависят от фермента и режима. PARG расщепляет рибоза–рибозные связи полимера, тогда как удаление последней ADP-рибозы с серина связано с ARH3. Поэтому фраза «PARG полностью удаляет все следы реакции» неточна. PAR привлекает белки ответа на повреждения и меняет взаимодействия хроматина, но не всякая его функция сводится к электростатическому отталкиванию ДНК. Комплексы XRCC1, POLβ и LIG3 участвуют в однонитевой эксцизионной репарации в соответствующем контексте.
8-oxo-dG, апуриновые участки, однонитевые разрывы и дисфункциональные теломеры активируют разные узлы ответа на повреждения. Наличие окисленного основания не означает, что PARP1 реагирует на него прямо: базовая эксцизионная репарация сначала обрабатывает основание и создаёт промежуточные разрывы. Теломерные очаги также не тождественны потоку свободных концов ДНК. При интенсивном генотоксическом воздействии PARP1 способен быстро расходовать NAD⁺; PARG возвращает ADPR-полимер в мономерные продукты, но не восстанавливает NAD⁺ автоматически. Размер деплеции зависит от величины повреждения, активности NAMPT/NMNAT, доступного ATP и времени. Универсальное «80–90% за часы при обычном старении» основано на экстраполяции острых моделей. Сдерживать PARP1 при обычном старении без доказанного избытка активности рискованно: фермент нужен для сохранения генома.
При чрезмерной PARP1-активации свободные PAR-цепи и выраженный расход NAD⁺ могут сопровождаться нарушением энергоснабжения. В описанной экспериментальной ветви PAR способствует высвобождению митохондриального AIF, а AIF взаимодействует с MIF; нуклеазная активность MIF участвует в крупномасштабной фрагментации хроматина. Это отличается от классического каспазного апоптоза и называется партанатосом. AIF функционально связан с внутренней мембраной митохондрий до высвобождения; неверно помещать его изначально только на внешнюю мембрану. Роль кальпаинов, MIF и размер фрагментов зависят от модели, а интенсивное повреждение может одновременно включить другие пути гибели. Уменьшение NAD⁺ не равно диагнозу партанатоса: нужны PAR-зависимость, перемещение AIF, участие MIF и исключение альтернатив. Стоимость ресинтеза NAD⁺ из NMN включает ATP на стадии NMNAT, но нельзя считать, что каждый цикл автоматически и необратимо «сжигает» всю клеточную ATP. Для лечения ингибиторами PARP особенно важно, что противоопухолевое действие включает ловушку PARP на ДНК и синтетическую летальность при дефектах гомологичной репарации, а не просто сохранение NAD⁺.
SARM1 содержит N-концевой ARM-регулятор, парные SAM-домены олигомеризации и C-концевой TIR-домен с NADase-активностью. Структурные работы показывают кольцеобразный октамер; междоменные контакты в базальном состоянии удерживают каталитические TIR-области от продуктивного взаимодействия. Одна кристаллографическая «закрытая» структура не описывает все состояния живого аксона: конформацию меняют нуклеотиды, связывание партнёров и повреждение. Каталитическая реакция SARM1 важна для локального дегенеративного ответа после аксотомии, не для объяснения любого возрастного падения NAD⁺ в печени или крови.
Короткоживущий NMNAT2 транспортируется в аксон и превращает NMN + ATP → NAD⁺ + PPᵢ. Прекращение доставки и распад NMNAT2 после повреждения меняют локальное отношение NMN/NAD⁺. Конкурирующее связывание NMN и NAD⁺ с ARM-карманом влияет на аутоингибирование SARM1; рост NMN и падение NAD⁺ делают активацию вероятнее. Убиквитинирование NMNAT2 и транспорт зависят от нескольких регуляторов, поэтому единственный обязательный каскад Phr1/Highwire и один фиксированный период полужизни NMNAT2 нельзя переносить на каждый аксон. Реакционную схему надо дополнять измерением временного локального отношения, а не переносить пороги концентраций из одной культуры в любой человеческий нерв.
Активный TIR SARM1 расходует NAD⁺ с образованием NAM и ADPR, также возможны циклические продукты. Энергетический дефицит и метаболиты SARM1 могут способствовать изменению кальциевой сигнализации; активация кальпаинов затем расщепляет спектрин, нейрофиламенты и другие компоненты цитоскелета. Экспериментальная блокада SARM1 часто продлевает морфологическую сохранность дистального отрезка перерезанного аксона, но это не доказывает восстановление проводимости, регенерацию тела нейрона и универсальное лечение БАС, болезни Альцгеймера или глаукомы. Скорость деплеции после конкретной аксотомии не является общим «20–40 минут до нуля» при всякой нейропатии. Валлерова дегенерация — многоэтапный результат локального повреждения, где SARM1 представляет важную, но контекстную причинную ось.
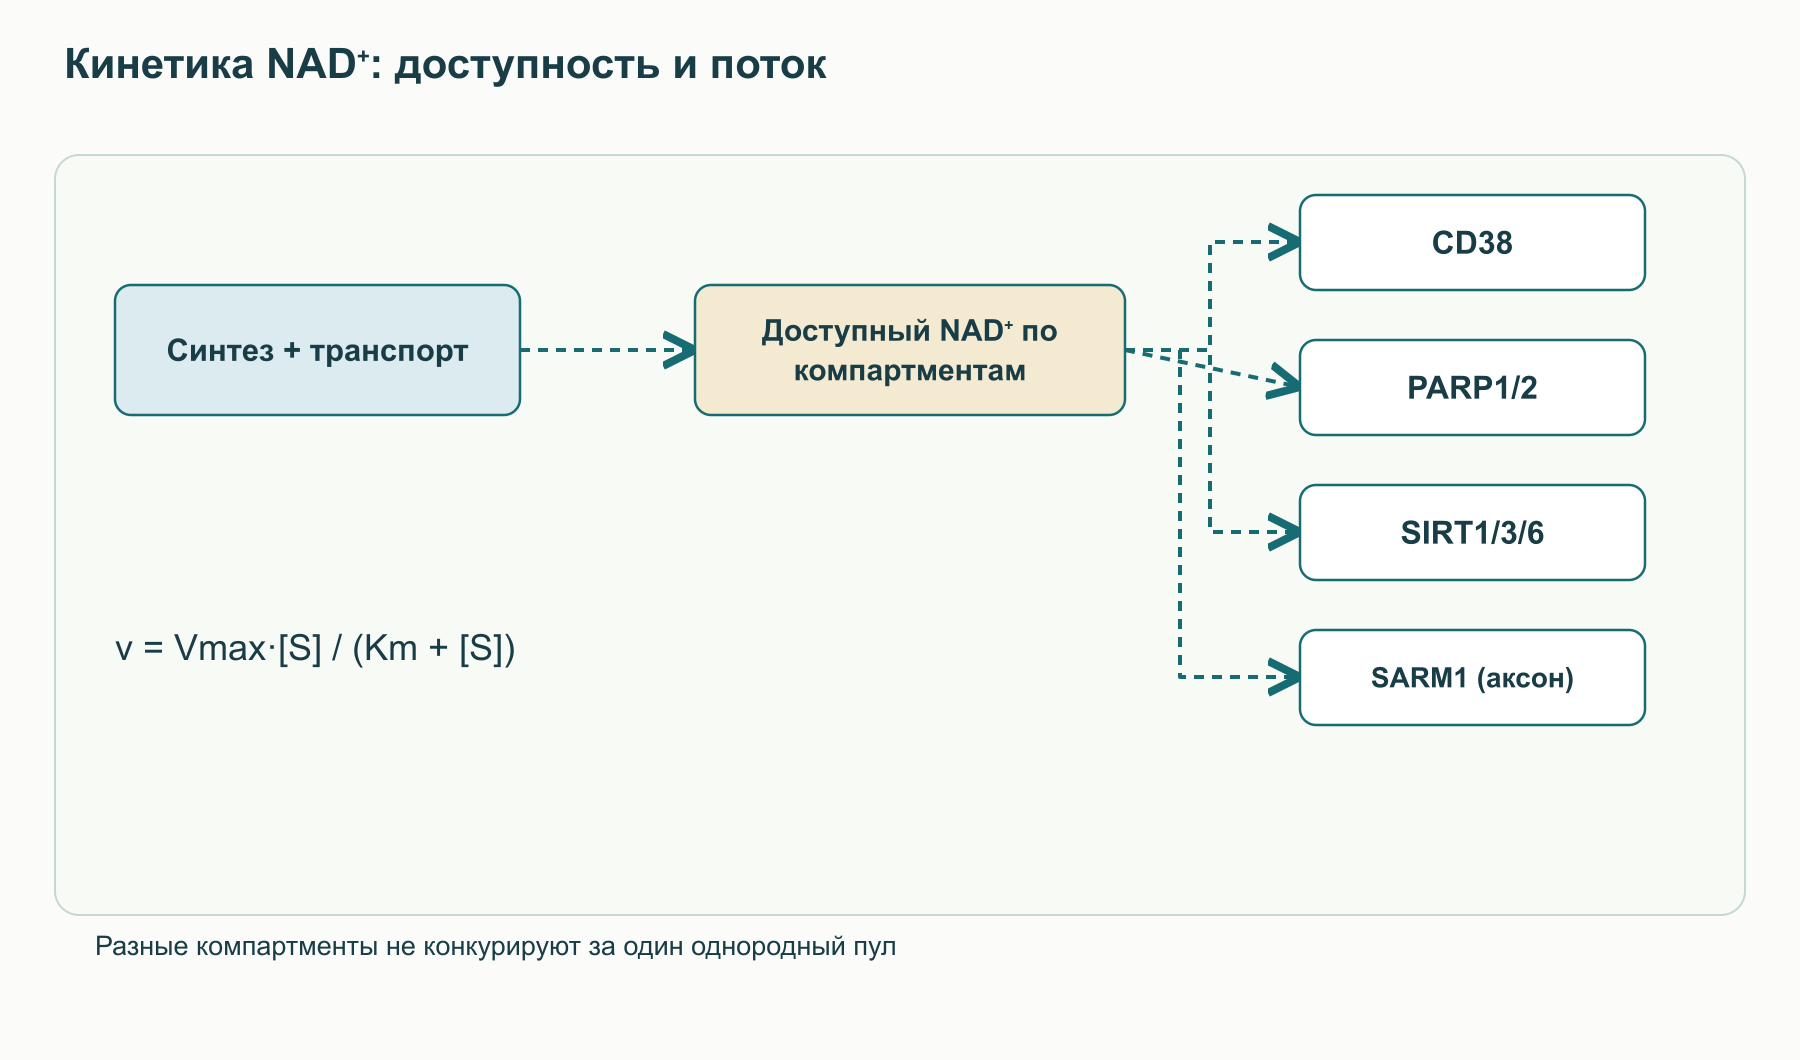
Для изолированного фермента и упрощённой реакции v = Vmax·[S]/(Km + [S]) определяет зависимость скорости от доступного субстрата. Km равен концентрации при половине Vmax в заданных условиях; он не тождественен равновесному сродству Kd, особенно при сложном механизме и сопряжённых реакциях. Сопоставлять Km CD38 на наружной поверхности, PARP1 в ядре, SIRT3 в матриксе и SARM1 в аксоне как будто они сидят в одном сосуде нельзя. Даже внутри компартмента скорость зависит от концентрации активного фермента, белкового субстрата, ингибитора NAM, pH, посттрансляционных модификаций и доступа к свободной NAD⁺. Для SIRT6 особенно критична природа ацильной группы и активаторов; одно «значение Km SIRT6» не характеризует все реакции. Точные диапазоны Km, полученные для разных ферментов в несопоставимых условиях, не создают общего ранга их физиологического потребления NAD⁺.
В локальном компартменте динамику NAD⁺ можно концептуально записать d[NAD⁺]/dt = Jсинтез + Jвход − JCD38 − JPARP − JSIRT − JSARM1 − Jпрочее, дополнив редокс-превращением NAD⁺⇄NADH и обменом между областями. Каждый поток следует измерить или обосновать; из одного отношения Km нельзя вывести его величину. Математический пример с 400 и 120 мкМ свободной NAD⁺ и произвольно выбранными Km=20 либо 250 мкМ иллюстрирует форму кривой, но не является измеренным переходом молодой клетки в старую. При снижении субстрата скорость любого фермента с неизменным Vmax уменьшается; CD38 или PARP1 могут при этом увеличивать общий поток лишь при изменении их активного количества либо стимуляции. Они не «выключают» сиртуины автоматически; требуется показать, что потребление превышает компенсацию salvage в том же доступном пуле. Ядерный PARP1 и матриксная SIRT3 связаны через транспорт и метаболизм, поэтому конкуренция здесь опосредована, не прямое столкновение за одну молекулу.
SIRT1-деацетилирование PGC-1α, p53 и RelA/p65, а также SIRT3-зависимые изменения SOD2/IDH2 и SIRT6-зависимое поддержание хроматина изучены в разных моделях. PGC-1α координирует биогенез митохондрий через несколько факторов, но его ацетилирование зависит и от GCN5, нутритивного сигнала и активности ткани; потеря деацетилирования не означает «полную остановку обновления» органелл. Для SOD2 важны конкретные остатки и активность фермента, для IDH2 — NADPH-образование; не следует устанавливать универсальную потерю 80% активности. p53-деацетилирование меняет стрессовый ответ, поэтому произвольное усиление SIRT1 также не обязано быть полезным при повреждении ДНК. Влияние ацетилирования RelA Lys310 на транскрипцию не доказывает, что каждый цитокин вызван недостатком NAD⁺. SIRT6 связан с H3K9/H3K56, репрессией LINE-1 и геномной устойчивостью; последующее вовлечение cGAS–STING требует отдельного доказательства в определённой клетке. Все эти пути могут взаимодействовать, но цепь «меньше NAD⁺ → все сиртуины выключены → все признаки старения» не следует из отдельного биомаркера.
Апигенин, кверцетин и лютеолин тормозят NADase-активность CD38 в биохимических системах. Для апигенина Escande и коллеги показали ингибирование CD38 и изменения NAD⁺-зависимого метаболизма в клетках и мышах; величина IC₅₀ определяется субстратом, конструкцией фермента и условиями анализа. Поэтому микромолярную активность очищенного соединения нельзя отождествлять с достижимой свободной концентрацией в тканях после перорального приёма. Глюкуронирование и сульфатирование, связывание белками и распределение метаболитов усложняют такой перенос. Утверждение о прямом контакте каждого флавоноида с Glu226 требует структурного или мутационного подтверждения именно для него. Кверцетин и лютеолин имеют также иные мишени, а предполагаемая сенолитическая активность кверцетина зависит от контекста клеток и сочетания с другими средствами. Подробное разделение биохимического механизма апигенина, GABA-сигналинга и человеческих данных дано в обзоре апигенина.
78c — исследовательский низкомолекулярный ингибитор CD38. В работе Tarragó и коллег его применение старым мышам повышало тканевой NAD⁺ и меняло некоторые метаболические и функциональные показатели. Значения наномолярного IC₅₀ характеризуют систему ферментного анализа, а не дозу, эффективность или безопасность для человека. Селективность следует проверять на CD157, других NAD⁺-потребителях и тканевых концентрациях в той же экспериментальной постановке; абсолютное «не влияет ни на одну другую мишень» не обосновано. Клинического исследования 78c, доказывающего предотвращение саркопении либо восстановление человеческой митохондриальной функции, здесь нет. Антитело к CD38, применяемое в онкологии, имеет иммунные и клеточные последствия, которые не сводятся к каталитическому ингибированию; его нельзя считать эквивалентом пищевого флавоноида.
Олапариб и другие ингибиторы PARP используются по конкретным онкологическим показаниям; их эффект при дефекте гомологичной рекомбинации включает каталитическое торможение и, в разной степени для разных молекул, удержание PARP на повреждённой ДНК. Это принципиально иной баланс пользы и вреда, чем гипотетическое снижение расхода NAD⁺ у здорового человека. Миелосупрессия и другие токсические эффекты, лекарственные взаимодействия и контекст опухолевого генома делают перенос онкологической терапии в профилактику старения необоснованным. При этом и обратная абсолютная формула «любое краткое снижение PARP немедленно увеличивает число мутаций» выходит за пределы данных: исход зависит от повреждения, PARP1/2, дозы и других путей репарации.
Никотинамид является продуктом реакции PARP и может тормозить NAD⁺-потребляющие ферменты in vitro, но одновременно служит субстратом NAMPT для реутилизации. Поэтому дозу NAM нельзя вывести из одной IC₅₀ как средство «мягкой настройки PARP»: при разных тканевых концентрациях меняются оба встречных потока. Куркумин, ресвератрол и другие полифенолы изучались в моделях окислительного стресса; уменьшение маркера 8-oxo-dG не доказывает, что у людей подавлена патологическая гиперактивация PARP без нарушения репарации. Для профилактического назначения требовались бы прямые показатели повреждения и восстановления ДНК, фармакодинамики и клинического исхода. Пищевые формы витамина B₃ и высокодозная фармакология никотинамида подробнее разграничены в материале о ниацине.
Таблица разделяет дизайн, измеряемый пул и предел вывода: повышение NAD⁺ в крови нельзя без дополнительного измерения переводить в концентрацию свободного NAD⁺ в ядре, мышечном матриксе либо аксоне.
| Первичное исследование | Популяция и вмешательство | Что обнаружено | Что не установлено |
|---|---|---|---|
| Trammell и соавт., 2016 | Небольшая фармакокинетическая серия у здоровых людей, разовые дозы NR | Появление NR-зависимых метаболитов и увеличение измеренного NAD⁺-метаболома крови; важны путь NAM/NAAD и время отбора | Долговременная польза, тканевое восстановление и снижение риска болезней |
| Martens и соавт., 2018 | Рандомизированное перекрёстное исследование NR у людей среднего и старшего возраста, шесть недель на фазу | Повышение NAD⁺ в крови и переносимость на изученном горизонте | Подгрупповой сигнал давления был поисковым и не подтверждает лечение гипертензии; не доказаны клиническое омоложение и снижение сосудистых событий |
| Yoshino и соавт., 2021 | 25 женщин после менопаузы с избыточной массой/ожирением и предиабетом, NMN 250 мг/сут десять недель | Улучшение измеренной чувствительности скелетной мышцы к инсулину с применением гиперинсулинемического эугликемического клэмпа и изменения мышечной сигнализации | Эффект у мужчин, других популяций, профилактика диабета и долговременная безопасность |
| Pencina и соавт., 2023 | 32 человека 55–80 лет с избыточной массой/ожирением, MIB-626 1000 мг один или два раза в день либо плацебо, 14 дней | Повышение кровяных NMN/NAD-метаболитов, краткосрочная переносимость | Эффективность для физических, когнитивных и клинических исходов; длительная безопасность |
Метилированные метаболиты NAM информируют о потоке через NNMT, но их появление само по себе не доказывает патологическое истощение SAM или гипергомоцистеинемию. Выбор матрицы крови, способ экстракции, стандарты LC–MS и время после дозы меняют величину измеренного эффекта. Участник с исходным дефицитом витамина, ожирением либо повреждением ткани — разные биологические ситуации. Наряду с положительным мышечным исходом Yoshino имеются клинические исследования без убедимого изменения ряда метаболических конечных точек; нельзя объявлять любой подъём кровяного NAD⁺ функциональным улучшением. Дозы в таблице описывают протоколы исследований, не назначение читателю.
Механистическая гипотеза понятна: если CD38 расходует доступный предшественник или NAD⁺, подавление его катализа могло бы изменить ответ на NR/NMN. Но для неё необходимо показать поток через CD38 в соответствующей ткани, доступность действующего ингибитора и клинический выигрыш сверх монотерапии. CD38 наружной поверхности не имеет свободного доступа ко всем внутриклеточным молекулам; NR и NMN имеют различную транспортную и ферментную судьбу. Утверждения, что «70–85% любого NR/NMN разрушается CD38 до клетки» и комбинация гарантированно поднимает свободный NAD⁺ выше универсального порога сиртуинов, не подтверждены измерениями человека.
Последовательность NAM + SAM → 1-метилникотинамид + S-аденозилгомоцистеин катализируется NNMT; далее метаболизм SAH связан с гомоцистеином. Это возможное звено метильного баланса, но неизбежное клиническое истощение SAM при NR/NMN не следует из повышения 1-метилникотинамида. Betaine-homocysteine methyltransferase использует бетаин для реметилирования гомоцистеина преимущественно в печени и почке; добавление TMG к любому прекурсору не стало доказанным стандартом и не «страхует» все ткани от неопределённого риска. Исследований, подтверждающих тройную комбинацию NR/NMN + апигенин + TMG по функциональным исходам и безопасности, здесь нет. Состояние сна и циркадных ритмов может менять метаболизм NAD⁺, но мелатониновые механизмы также не задают универсального расписания такой комбинации.
В модельных системах сенесцентные клетки способны создавать SASP, а их сигналы могут повышать CD38 в соседних миелоидных клетках. Тогда уменьшение числа определённых сенесцентных клеток либо изменение их секреторного фенотипа потенциально меняет локальный расход NAD⁺. Эти два вмешательства нельзя смешивать: сенолитический эффект означает преимущественную гибель выбранных сенесцентных клеток, сеноморфный — изменение SASP без обязательного удаления. Ни один из них не гарантирует системного исчезновения CD38⁺ макрофагов или бинарного превращения «M1 в M2» во всех тканях.
Физетин проявлял контекстную сенолитическую и сеноморфную активность в доклинических моделях, но молекулярная мишень и доза, полученные в конкретной культуре/мыши, не доказывают безопасную «пульс-терапию» человеку. Дазатиниб с кверцетином изучался в небольших открытых клинических работах с отдельными биомаркерами и переносимостью; эти исследования не установили предотвращение возрастной деплеции NAD⁺, улучшение выживаемости или профилактику заболеваний. Дазатиниб — рецептурный противоопухолевый препарат со значимыми рисками. Причинную цепь «снижение сенесцентных клеток → снижение тканевого CD38 → рост NAD⁺ → клиническая польза» нужно проверять в одной человеческой популяции с соответствующими тканевыми измерениями, а не собирать из отдельных экспериментов.
NAMPT и NAD⁺-зависимые процессы связаны с циркадными часами в экспериментальных тканях. Из этого не вытекает фиксированный утренний пик NAMPT у каждого человека во всех органах или доказанное преимущество приёма NR/NMN натощак в заданные часы. Не установлены и универсальная «ночная блокада CD38» апигенином, и совместимость предполагаемых доз с доказанным улучшением сна. Суточный ритм, питание, работа сменами, возраст и вид ткани меняют фазу; клиническое сравнение времени приёма по функциональным конечным точкам остаётся отдельной задачей.
Комбинация прекурсоров NAD⁺, полифенолов, TMG, сенолитиков и активаторов сиртуинов представляет несколько взаимодействующих гипотез, а не один валидированный протокол. Нельзя автоматически перенести экспериментальные дозы животных на человека или объявить ресвератрол универсальным прямым активатором всех субстратов SIRT1: результаты зависят от конкретного теста, в том числе от флуорофорного субстрата. Показатели безопасности для каждого вещества и каждого сочетания следует оценивать по своему регуляторному и клиническому контексту.
Для исследования механизма нужны заранее определённые матрица и метод измерения NAD⁺/NADH, фракционирование с контролем чистоты, время отбора, NR/NMN/NAM/NAAD/1-MNA и, при гипотезе метильного истощения, SAM/SAH/гомоцистеин с учётом питания и функции почек. Общие маркеры воспаления (hs-CRP, IL-6), функции печени и почек и клинические исходы отвечают на другие вопросы; они не являются специфическим тестом CD38 или PARP. Процент подъёма NAD⁺ в мононуклеарах, «идеальный» гомоцистеин или единый порог hs-CRP нельзя задавать как лечебную цель для здоровых людей без стандартизованной методики и исход-ориентированного исследования. Интерпретация лабораторных отклонений должна опираться на клиническую ситуацию, а не на самодельный алгоритм увеличения TMG.
NAD⁺ связывает редокс-химию с реакциями переноса ADP-рибозы и деацетилирования. Вклад каждого источника и потребителя меняется по тканям, клеточному состоянию и компартментам. CD38 имеет особенно важную экспериментальную роль в возрастных иммунных контекстах; PARP1 защищает геном, но при тяжёлом повреждении может расходовать большой ядерный пул; SARM1 запускает локальную программу повреждённого аксона. Эти механизмы не складываются в единую обязательную причину старения любого органа. Отношение Km ферментов не задаёт общий приоритет за NAD⁺, пока не измерены доступный субстрат и встречные потоки.
Человеческие исследования NR/NMN убедительнее всего показывают изменение доступных кровяных метаболитов на изученных дозах и сроках; отдельные функциональные сигналы ограничены популяцией и дизайном. Ни подъём кровяного NAD⁺, ни успешное вмешательство в мышиную ось CD38 или SARM1 не доказывают замедления старения человека. Следующий научный шаг — связать анатомически определённый механизм, тканевой NAD⁺-поток, заранее выбранный функциональный исход и адекватную оценку безопасности в одном исследовании. Пока такой связи нет, сочетанные схемы остаются гипотезами, а не клиническими рекомендациями.
Редакционная основа — предоставленная рукопись с 37 библиографическими позициями. Для механистических узлов использованы адресно отобранные первичные работы по CD38, PARP1–HPF1, SARM1 и клинические протоколы NR/NMN; обзорные источники помогают ориентироваться в компартментах, но не заменяют первичное доказательство. Это критический нарративный обзор, не систематический поиск, не GRADE и не внешнее рецензирование. Не проводилось исчерпывающее сравнение всех доз и всех зарегистрированных испытаний.
Сохранённая адресная сверка 4 октября 2026 года обнаружила существенную библиографическую ошибку для Pencina: описанному metabolome-исследованию соответствует опубликованный в The Journals of Gerontology: Series A в 2023 году эксперимент MIB-626 длительностью 14 дней с 1000 мг один или два раза в день. Отдельная физиологическая публикация не была подставлена вместо metabolome-работы. В Yoshino использован гиперинсулинемический эугликемический клэмп, а не «гипергликемический эугликемический». Данные мышиных моделей и краткосрочные биомаркеры человека не подтверждают комбинированный протокол геропротекции. При этом продолжении сохранено подготовленное научное содержание и выполнены переводы; новый систематический поиск литературы и внешнее рецензирование не проводились.
Нет. Кровяные клетки, ядро, митохондриальный матрикс и аксон имеют разные доступные пулы; нужен прямой тканевой метод и функциональный исход.
Клинический эффект и безопасность такого сочетания не установлены. Взаимодействие путей CD38 и NNMT остаётся механистической гипотезой.
PARP участвует в репарации ДНК; онкологические ингибиторы имеют особый механизм и риски, а профилактическая польза в здоровой популяции не доказана.