
NAD⁺ en el envejecimiento: compartimentos, CD38, PARP1, SARM1 y límites de intervención
Síntesis y consumo de NAD⁺ por compartimentos celulares, lógica estructural y cinética de CD38/PARP1/SARM1 y lectura crítica de estudios humanos con NR y NMN.
Síntesis y consumo de NAD⁺ por compartimentos celulares, lógica estructural y cinética de CD38/PARP1/SARM1 y lectura crítica de estudios humanos con NR y NMN.
La concentración de NAD⁺ depende simultáneamente de dos flujos: la formación del cofactor a partir de vitamina B3 y productos del metabolismo del triptófano, y su consumo en reacciones de señalización. La concentración medida en una biopsia es una instantánea de ese equilibrio, no una medición directa de la «velocidad de envejecimiento». CD38, PARP1 y SARM1 consumen NAD⁺ en compartimentos distintos y por razones diferentes; agruparlos en un único «desagüe» perjudicial ignora que la reparación dependiente de PARP y la señalización del calcio también son necesarias para la célula. A continuación se examinan sus reacciones catalíticas, su topología y los límites de trasladar experimentos animales a la clínica.
El anillo de piridina oxidado de NAD⁺ acepta un hidruro del sustrato en las reacciones de las deshidrogenasas: RH₂ + NAD⁺ ⇄ R + NADH + H⁺. La oxidación inversa de NADH devuelve NAD⁺; este ciclo no tiene por qué reducir la reserva total del dinucleótido. La gliceraldehído-3-fosfato deshidrogenasa citosólica, los complejos mitocondriales de piruvato y α-cetoglutarato deshidrogenasa, IDH3 y MDH2 conectan sustratos diferentes con el mismo par NAD⁺/NADH. El complejo I recibe electrones de NADH y los transfiere mediante FMN y centros Fe–S a la ubiquinona; los cambios conformacionales acoplados generan un gradiente de protones. No debe suponerse que NADH reduce directamente solo NDUFV1 ni que cada ciclo tarda siempre milisegundos en cualquier condición.
Otra clase de reacciones rompe el enlace N-glucosídico de NAD⁺ y libera nicotinamida, NAM. CD38 en modo hidrolasa produce ADP-ribosa; PARP transfiere un grupo ADP-ribosilo al aceptor y puede construir cadenas; las sirtuinas utilizan NAD⁺ para desacilar proteínas y generan O-acil-ADPR. Representar todas estas reacciones como NAD⁺ + H₂O → NAM + ADPR es químicamente incorrecto. El consumo exige resíntesis por las vías correspondientes, pero el consumo durante la reparación del ADN no es en sí una enfermedad. La nicotinamida puede inhibir determinadas enzimas dependientes de NAD⁺, aunque su concentración intracelular depende de su formación, reutilización y eliminación.
Hay que distinguir la concentración total de NAD(H) extraído, la razón entre NAD⁺ y NADH libres y la resolución espacial y temporal del método. Las estimaciones de la razón libre suelen ser mucho mayores en el citosol que en la matriz: la lactato deshidrogenasa y otros equilibrios mantienen un entorno citosólico oxidado, mientras que la matriz recibe equivalentes reductores de la oxidación de sustratos. Cifras como 700:1 y 8:1 ilustran un sistema concreto; no son valores normativos para todas las células y edades. El potencial del par NAD⁺/NADH según Nernst depende de la razón de actividades, el pH y la temperatura; el E°′ estándar no sustituye al potencial real de la matriz. Si falta la forma oxidada, GAPDH puede ralentizarse, pero la dirección del flujo glucolítico también depende de gliceraldehído-3-fosfato, 1,3-bisfosfoglicerato, fosfato y reacciones acopladas. No cabe deducir automáticamente acumulación de metilglioxal a partir de una sola medición de NAD⁺ total.
La membrana mitocondrial interna limita la difusión libre de NAD(H), pero SLC25A51 transporta NAD⁺ hacia la matriz; su contribución depende del tejido y las condiciones. El NADH citosólico transfiere equivalentes reductores mediante la lanzadera malato–aspartato sin desplazarse él mismo. MDH1 reduce oxaloacetato a malato utilizando NADH; SLC25A11 intercambia malato por α-cetoglutarato; MDH2 oxida malato en la matriz y genera NADH; GOT2, GOT1 citosólica y los transportadores de aspartato/glutamato cierran el ciclo de carbono y nitrógeno. La lanzadera de glicerol-3-fosfato proporciona una ruta alternativa para llevar electrones a la cadena respiratoria. Las reservas nuclear y citosólica pueden intercambiar metabolitos pequeños por los poros, pero NMNAT1 y los consumidores locales crean heterogeneidad funcional. Los mecanismos mitocondriales de la melatonina muestran por qué hay que distinguir matriz y membranas en lugar de resumirlas en una cifra de «protección mitocondrial».
La vía de novo parte del L-triptófano y pasa por N-formilquinurenina, quinurenina, 3-hidroxiquinurenina, 3-hidroxiantranilato y semialdehído 2-amino-3-carboximuconato, ACMS, hasta quinolinato; intervienen TDO/IDO, AFMID, KMO, KYNU y HAAO. ACMSD desvía ACMS de su ciclación espontánea hacia quinolinato, y QPRT convierte quinolinato + PRPP → NaMN + PPᵢ. Después, NMNAT adenila NaMN + ATP → NaAD + PPᵢ; NADSYN1 dependiente de glutamina convierte NaAD + glutamina + ATP + H₂O → NAD⁺ + glutamato + AMP + PPᵢ. La inflamación puede inducir IDO1 y alterar la distribución del triptófano y sus metabolitos, pero no implica un «bloqueo de QPRT» inevitable ni acumulación universal de quinolinato neurotóxico. «60 mg de triptófano por 1 mg de equivalente de niacina» es un factor alimentario de masa bajo determinadas condiciones, no una estequiometría de 60 moléculas de triptófano por una de NAD⁺.
La vía Preiss–Handler comienza con ácido nicotínico: NA + PRPP —NAPRT→ NaMN + PPᵢ; las etapas posteriores de NMNAT y NADSYN1 son comunes con la vía de novo. En la vía de rescate, NAM + PRPP —NAMPT→ NMN + PPᵢ, y NMN + ATP —NMNAT→ NAD⁺ + PPᵢ. NAMPT depende de la disponibilidad de PRPP y ATP y de la regulación transcripcional; llamarla «limitante» depende del régimen y el tejido. NR entra por NRK1/2: NR + ATP → NMN + ADP. Gran parte de los precursores alimentarios se transforma en el intestino y la sangre antes de convertirse en NAD⁺ intracelular; la fórmula de una cápsula no prueba una «entrega directa de NMN a cada célula». NMNAT1 es principalmente nuclear y NMNAT2 citosólica/vesicular, fundamental para el axón; la distribución de NMNAT3 y su función en la matriz varían entre especies y tejidos. SLC25A51 también permite entrada de NAD⁺ en la matriz. Ningún porcentaje de contribución del rescate describe el recambio diario de todos los tejidos. La relación experimental de NAMPT con CLOCK:BMAL1/SIRT1 no determina una hora óptima universal para tomar precursores. Las formas de B3 y sus efectos según dosis se explican en el artículo sobre niacina y metabolismo lipídico.
Los datos sobre descenso de NAD⁺ con la edad en hígado, músculo, grasa, cerebro y riñón son heterogéneos; no existe una serie humana unificada entre órganos con porcentajes fijos. La composición celular, la hora de muestreo, la congelación, la extracción y la medición de NAD⁺, NADH o su suma influyen en la concentración; las células de un mismo tejido tienen reservas diferentes. La espectroscopia cerebral ³¹P-MRS en humanos evalúa señales tisulares in vivo, pero su resolución espacial y separación espectral son limitadas; no distingue el citosol neuronal de la microglía. Las biopsias cutáneas también contienen proporciones variables de células y medio extracelular. Una asociación con la edad no establece que el descenso cause primariamente sarcopenia, esteatosis o deterioro cognitivo: enfermedad, inflamación y composición tisular pueden causar el cambio medido. La comparación requiere métodos equivalentes y control de la composición celular.
Gomes y colaboradores relacionaron en ratones el descenso de NAD⁺ con menor control de HIF-1α dependiente de SIRT1, cambios en c-MYC/TFAM y desequilibrio entre proteínas respiratorias de origen nuclear y mitocondrial. La actividad de HIF-1α con oxígeno normal se llamó «pseudohipoxia», pero no demostró un colapso respiratorio inevitable en cada humano que envejece. La desacetilación no es el único regulador de HIF-1α: las prolil hidroxilasas utilizan O₂, Fe²⁺ y 2-oxoglutarato; pVHL reconoce la proteína hidroxilada y dirige su degradación. La desacetilación puede cambiar la actividad transcripcional, pero acumular proteína y actuar sobre un promotor son niveles distintos. TFAM organiza y transcribe ADN mitocondrial, que codifica 13 polipéptidos respiratorios; afirmar que «los 13 dejan de transcribirse» excede los datos. El complejo II está codificado íntegramente en el núcleo, por lo que puede existir desequilibrio sin pérdida de toda la fosforilación oxidativa. La inferencia clínica exige medir reservas por compartimento, HIF-1α, transcritos y respiración en un mismo tejido humano, no trasladar una flecha mecanística de ratón.
La forma habitual de CD38 es una proteína de membrana de tipo II: su extremo N corto mira al citosol y una hélice transmembrana sostiene un dominio catalítico grande y glucosilado fuera de la célula. Las estructuras cristalográficas del ectodominio muestran el plegamiento de la familia ADP-ribosil ciclasa, puentes disulfuro y un bolsillo que posiciona NAD⁺ para romper el enlace nicotinamida–ribosa. Glu226 es esencial para la catálisis; Glu146, Trp189 y otros residuos cercanos afectan a la unión y selección de productos. Una mutación del residuo activo y la estructura permiten discutir el mecanismo, pero afirmar un intermediario covalente estable «Glu226–ribosa», o una función obligatoria de cada residuo citado, exige pruebas estructurales y cinéticas directas. El acceso del agua, el pH y la posición del fragmento nicotínico modifican la bifurcación entre hidrólisis y ciclación. La proteína completa también actúa como marcador de superficie y participa en contactos celulares; un cambio de fenotipo al eliminar CD38 no tiene por qué explicarse exclusivamente por su reacción NADasa.
La reacción hidrolasa es NAD⁺ + H₂O —CD38→ NAM + ADPR; una alternativa de ataque intramolecular genera NAD⁺ —CD38→ NAM + ADPR cíclica, cADPR. La hidrólisis predomina ampliamente para CD38 humano en diversas condiciones in vitro, pero la razón de productos cambia con el sustrato, pH y sistema de medición. «Exactamente el 99% en todos los tejidos» o «una cADPR siempre cuesta cien NAD⁺» son afirmaciones incorrectas. CD38 también cataliza intercambio de bases: NADP⁺ + ácido nicotínico → NAADP + NAM, sobre todo en medio ácido. cADPR participa en la regulación de la liberación de Ca²⁺ desde depósitos intracelulares, mientras que NAADP provoca respuestas de calcio mediante sistemas lisosomales/endosomales con canales de dos poros, TPC, y proteínas auxiliares. Llamar a NAADP un «agonista directo de TPC» sin reconocer los intermediarios simplifica demasiado. Los productos de CD38 no son residuos: a concentraciones adecuadas son señales, y suprimir completamente la enzima puede alterar la función inmunitaria.
CD157, BST1, pertenece a la misma familia, pero se fija a la superficie externa de la membrana plasmática mediante un anclaje glucosilfosfatidilinositol, no una hélice de tipo II. Sus propiedades catalíticas e interacciones celulares difieren de CD38; la expresión medida de BST1 no equivale a una pérdida proporcional de NAD⁺ intracelular. CD157 aparece en algunas poblaciones inmunitarias y estromales y puede intervenir en contactos, migración y señalización local del calcio. No cabe aceptar un kcat único para condiciones diferentes ni una cadena causal desde CD157 de una célula de Paneth hasta restauración de una cripta Lgr5⁺ como explicación establecida del agotamiento de NAD⁺ con la edad sin un experimento directo. Los experimentos funcionales deben separar las funciones catalíticas y adhesivas de la proteína.
El dominio catalítico de la mayoría de moléculas CD38 mira al exterior, mientras la mayor parte del NAD⁺ medido se encuentra dentro de las células. Por ello, «CD38 de superficie consumió todo el NAD⁺ nuclear» contradice la topología. Los posibles puentes incluyen procesamiento de NAD⁺ y NMN extracelulares por CD38 hasta ADPR o ribosa-5-fosfato y NAM; liberación celular de NAD⁺ por canales regulados o tras daño; orientación inversa de CD38 con el dominio hacia dentro en ciertos sistemas experimentales; y CD38 en membranas intracelulares con distinta accesibilidad al sustrato. Cada mecanismo requiere evidencia de localización proteica, integridad de membrana y flujo de sustrato. Una proporción fija de CD38 invertido, liberación continua por Cx43/Panx1 y dirección del CD38 internalizado al nucleoplasma requieren mediciones propias. NR no debe equipararse a NMN como precursor escindido idénticamente por CD38: importa la especificidad del sustrato. Las concentraciones extracelulares de NAD⁺ y NMN varían local y rápidamente; compararlas con una cifra citosólica no permite calcular el flujo tisular.
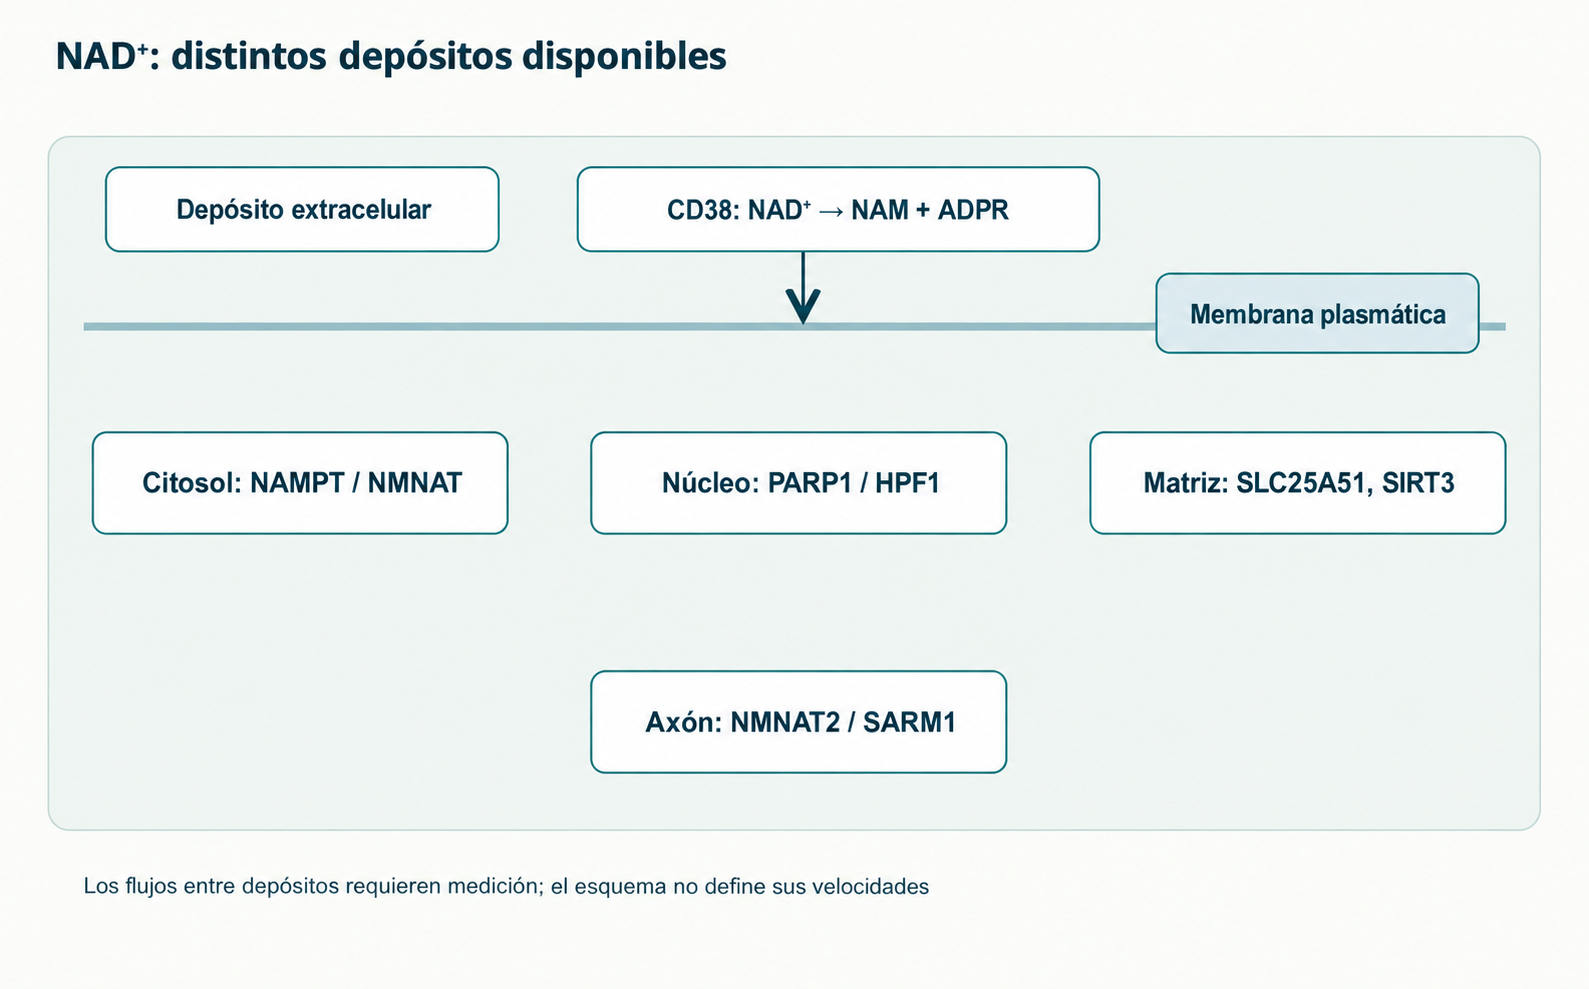
En experimentos de Camacho-Pereira y colaboradores en ratones, la ausencia genética de Cd38 se acompañó de conservación de NAD⁺ y cambios en parámetros mitocondriales durante el envejecimiento. Trabajos posteriores de Chini y Covarrubias relacionaron el aumento de actividad CD38 con células mieloides y la influencia del entorno secretor de células senescentes. En determinados tejidos, los macrófagos CD38⁺ son consumidores importantes de NAD⁺; esto no significa que todo CD38 esté exclusivamente en macrófagos ni que cada una de estas células sea «M1». El fenotipo secretor asociado a senescencia, SASP, es heterogéneo e incluye IL-6, IL-1β y otras moléculas según estímulo y tejido; IFN-γ no debe atribuirse automáticamente a toda célula senescente. La inducción de CD38 puede depender de redes transcripcionales inflamatorias, pero no se ha demostrado desmetilación obligatoria de CpG como causa universal de su aumento. La eliminación genética en ratones también altera el desarrollo inmunitario: debe aislarse la contribución del consumo catalítico al fenotipo. El análisis publicado de apigenina y CD38 distingue inhibición bioquímica de efecto humano.
PARP1 nuclear combina tres módulos N-terminales de unión a zinc, una región de localización nuclear y automodificación con dominio BRCT, un módulo WGR y un dominio catalítico C-terminal. Zn1/Zn2 reconocen la estructura de las roturas del ADN, WGR conecta su unión con la catálisis y el subdominio helicoidal HD restringe el acceso del sustrato antes de la activación. La región catalítica transfiere ADP-ribosa desde NAD⁺ y libera NAM. Esta organización explica el aumento brusco de consumo local nuclear tras daño del ADN. PARP2 tiene una arquitectura de reconocimiento distinta y también participa en reparación; la fracción total de actividad atribuible a PARP1 depende del estrés y ensayo celular, no es siempre el 90%.
La unión a una rotura aproxima los módulos Zn, WGR y HD y debilita la inhibición del centro activo. HPF1 completa la superficie catalítica de PARP1/2 y favorece ADP-ribosilación de serinas en histonas y otras proteínas; HPF1 Glu284 es importante para esta especificidad. Iniciación: proteína–Ser–OH + NAD⁺ → proteína–Ser–ADPR + NAM; elongación: proteína–ADPRₙ + NAD⁺ → proteína–ADPRₙ₊₁ + NAM. Algunas cadenas se ramifican, y sus tamaños y proporciones dependen de enzima y condiciones. PARG rompe enlaces ribosa–ribosa del polímero, mientras ARH3 elimina la última ADP-ribosa unida a serina. «PARG elimina todos los rastros» es por tanto inexacto. PAR recluta proteínas de respuesta al daño y modifica interacciones de cromatina; no toda su función es repulsión electrostática del ADN. XRCC1, POLβ y LIG3 participan en reparación de roturas de una hebra y por escisión de bases en el contexto correspondiente.
8-oxo-dG, sitios abásicos, roturas de una hebra y telómeros disfuncionales activan nodos distintos de respuesta. Una base oxidada no implica reconocimiento directo por PARP1: la reparación por escisión de bases primero procesa esa base y genera roturas intermedias. Los focos teloméricos tampoco equivalen al flujo de extremos libres del ADN. En estrés genotóxico intenso PARP1 puede consumir rápidamente NAD⁺; PARG devuelve el polímero ADPR a productos monoméricos, pero no regenera NAD⁺ automáticamente. La magnitud del agotamiento depende del daño, NAMPT/NMNAT, ATP disponible y tiempo. Un descenso universal «del 80–90% en horas durante el envejecimiento normal» extrapola modelos agudos. Inhibir PARP1 durante el envejecimiento ordinario sin exceso de actividad demostrado es arriesgado, pues la enzima conserva el genoma.
La activación excesiva de PARP1 puede combinar cadenas PAR libres y consumo marcado de NAD⁺ con alteraciones energéticas. En la rama experimental descrita, PAR favorece liberación mitocondrial de AIF, que interacciona con MIF; la actividad nucleasa de MIF contribuye a fragmentación extensa de cromatina. Este proceso difiere de la apoptosis clásica dependiente de caspasas y se denomina partanatos. Antes de liberarse, AIF está asociado funcionalmente a la membrana mitocondrial interna; situarlo exclusivamente en la externa es incorrecto. Las contribuciones de calpaínas y MIF y el tamaño de fragmentos dependen del modelo, y el daño intenso puede activar otras vías de muerte simultáneamente. NAD⁺ bajo no diagnostica partanatos: se necesitan dependencia de PAR, desplazamiento de AIF, participación de MIF y exclusión de alternativas. La resíntesis de NAD⁺ desde NMN consume ATP en NMNAT, pero cada ciclo no «quema» automáticamente toda la energía celular de forma irreversible. El efecto antitumoral de inhibidores PARP incluye atrapamiento sobre ADN y letalidad sintética en defectos de reparación homóloga, no solo conservación de NAD⁺.
SARM1 contiene un regulador N-terminal ARM, dos dominios SAM de oligomerización y un dominio C-terminal TIR con actividad NADasa. Las estructuras muestran un octámero anular; los contactos entre dominios en reposo restringen la interacción productiva de las regiones TIR. Una estructura cristalográfica «cerrada» no describe todos los estados del axón vivo: nucleótidos, proteínas asociadas y lesión modifican la conformación. La reacción catalítica de SARM1 es importante para la respuesta degenerativa local tras axotomía, no explica cualquier descenso de NAD⁺ con la edad en hígado o sangre.
NMNAT2, de vida corta, se transporta al axón y convierte NMN + ATP → NAD⁺ + PPᵢ. La interrupción de su entrega y degradación tras lesión alteran la razón local NMN/NAD⁺. La unión competitiva de NMN y NAD⁺ al bolsillo ARM modifica la autoinhibición de SARM1; un aumento de NMN y descenso de NAD⁺ favorecen activación. Varios reguladores influyen en ubiquitinación y transporte de NMNAT2: una cascada Phr1/Highwire obligatoria o una semivida fija no describen todos los axones. Hay que complementar el esquema con mediciones temporales de la razón local, sin transferir umbrales de una cultura a cualquier nervio humano.
TIR activo de SARM1 consume NAD⁺ y genera NAM y ADPR; también puede producir compuestos cíclicos. El déficit energético y los metabolitos pueden alterar señalización del calcio; las calpaínas activadas escinden espectrina, neurofilamentos y otros componentes del citoesqueleto. Bloquear SARM1 suele prolongar conservación morfológica del segmento distal de un axón cortado, pero no demuestra recuperación de conducción, regeneración del cuerpo neuronal ni tratamiento universal de ELA, enfermedad de Alzheimer o glaucoma. La velocidad de agotamiento tras una axotomía concreta no es un «20–40 minutos hasta cero» universal para toda neuropatía. La degeneración walleriana es un resultado local de múltiples etapas, con una contribución causal importante pero contextual de SARM1.
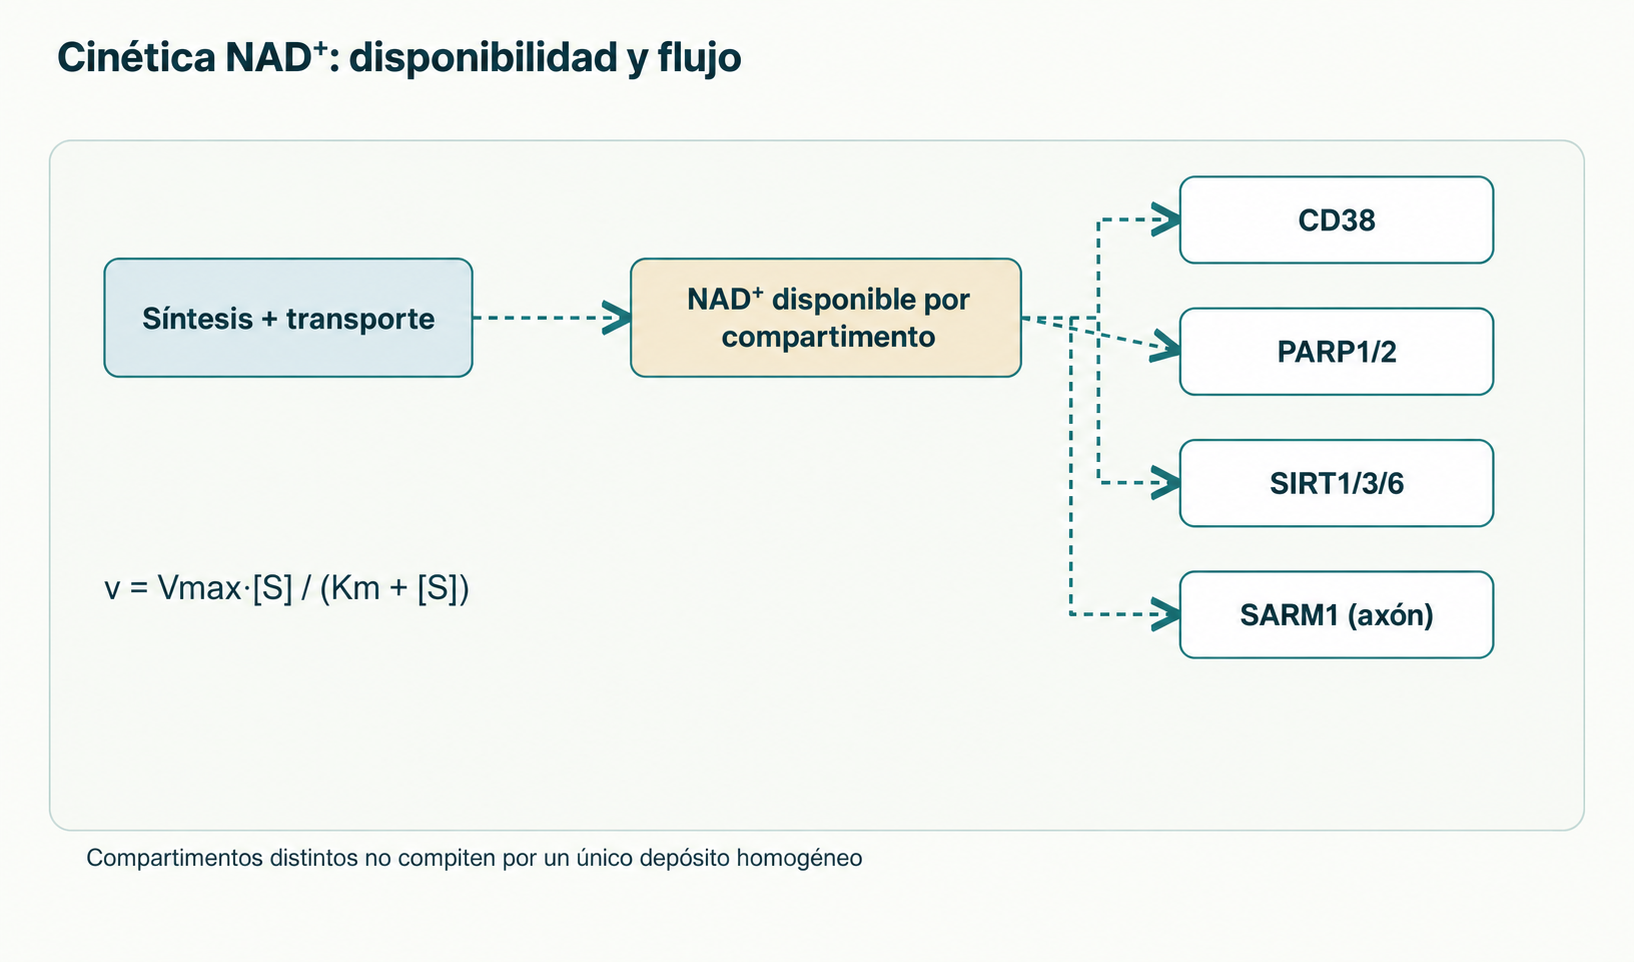
Para una enzima aislada y una reacción simplificada, v = Vmax·[S]/(Km + [S]) describe cómo depende la velocidad del sustrato disponible. Km es la concentración a la mitad de Vmax en condiciones concretas; no equivale a la afinidad de equilibrio Kd, especialmente con mecanismos complejos y reacciones acopladas. Comparar Km de CD38 exterior, PARP1 nuclear, SIRT3 de la matriz y SARM1 axonal como si estuvieran en un recipiente único es inapropiado. Incluso dentro de un compartimento, la velocidad depende de enzima activa, sustrato proteico, inhibidor NAM, pH, modificaciones postraduccionales y acceso a NAD⁺ libre. Para SIRT6 son especialmente importantes el grupo acilo y los activadores; un «Km de SIRT6» no caracteriza todas sus reacciones. Los rangos exactos obtenidos para enzimas distintas en condiciones no comparables no crean una clasificación fisiológica general del consumo de NAD⁺.
La dinámica local puede escribirse conceptualmente como d[NAD⁺]/dt = J_síntesis + J_entrada − J_CD38 − J_PARP − J_SIRT − J_SARM1 − J_otros, añadiendo conversión redox NAD⁺⇄NADH e intercambio entre regiones. Cada flujo debe medirse o justificarse; su magnitud no se deriva únicamente de una razón de Km. Un ejemplo matemático con NAD⁺ libre de 400 y 120 µM y Km arbitrarios de 20 o 250 µM ilustra la forma de la curva, no una transición medida de célula joven a vieja. Si cae el sustrato, disminuye la velocidad de cualquier enzima con Vmax constante; CD38 o PARP1 solo pueden aumentar el flujo total si cambia su cantidad activa o estimulación. No «apagan» automáticamente las sirtuinas: hay que mostrar que el consumo supera la compensación del rescate en la misma reserva accesible. PARP1 nuclear y SIRT3 de la matriz se relacionan mediante transporte y metabolismo; su competencia es indirecta, no un enfrentamiento directo por una molécula.
La desacetilación de PGC-1α, p53 y RelA/p65 por SIRT1, los cambios de SOD2/IDH2 dependientes de SIRT3 y la conservación de cromatina por SIRT6 se han estudiado en modelos distintos. PGC-1α coordina biogénesis mitocondrial mediante varios factores, pero su acetilación también depende de GCN5, señales nutricionales y actividad tisular; perder desacetilación no significa «detener completamente» renovación de orgánulos. En SOD2 importan residuos concretos y actividad enzimática; en IDH2, producción de NADPH. No debe fijarse una pérdida universal del 80% de actividad. La desacetilación de p53 cambia respuestas al estrés, por lo que aumentar arbitrariamente SIRT1 tampoco tiene por qué ser beneficioso durante daño del ADN. El efecto de acetilar RelA Lys310 sobre transcripción no prueba que toda citocina se deba a falta de NAD⁺. SIRT6 se relaciona con H3K9/H3K56, represión de LINE-1 y estabilidad genómica; implicación posterior de cGAS–STING requiere evidencia en la célula concreta. Estas vías pueden interactuar, pero un biomarcador aislado no establece «menos NAD⁺ → todas las sirtuinas apagadas → todos los rasgos del envejecimiento».
Apigenina, quercetina y luteolina inhiben la actividad NADasa de CD38 en sistemas bioquímicos. Escande y colaboradores demostraron con apigenina inhibición y cambios del metabolismo dependiente de NAD⁺ en células y ratones; su IC₅₀ depende de sustrato, construcción enzimática y condiciones analíticas. La actividad micromolar de un compuesto purificado no equivale a una concentración tisular libre alcanzable tras ingesta oral. Glucuronidación, sulfatación, unión a proteínas y distribución de metabolitos complican la transferencia. Afirmar contacto directo de cada flavonoide con Glu226 requiere confirmación estructural o mutacional específica. Quercetina y luteolina tienen otras dianas, y la actividad senolítica propuesta de quercetina depende del contexto celular y de combinarla con otros agentes. El artículo sobre apigenina distingue mecanismo bioquímico, señalización GABA y evidencia humana.
78c es un inhibidor de CD38 de molécula pequeña en investigación. En Tarragó y colaboradores elevó NAD⁺ tisular y cambió algunos parámetros metabólicos y funcionales en ratones viejos. El IC₅₀ nanomolar caracteriza el ensayo, no dosis, eficacia ni seguridad humanas. La selectividad debe comprobarse frente a CD157, otros consumidores de NAD⁺ y concentraciones tisulares en el mismo contexto; «no afecta a ninguna otra diana» no está justificado. No se aporta aquí un ensayo clínico de 78c que pruebe prevención de sarcopenia o restauración mitocondrial humana. Un anticuerpo anti-CD38 oncológico tiene efectos inmunitarios y celulares que superan la inhibición catalítica; no equivale a un flavonoide alimentario.
Olaparib y otros inhibidores PARP se utilizan en indicaciones oncológicas concretas; su efecto en deficiencia de recombinación homóloga incluye inhibición catalítica y, en grados diferentes según molécula, atrapamiento de PARP sobre ADN dañado. Ese balance beneficio–riesgo difiere fundamentalmente de reducir hipotéticamente consumo de NAD⁺ en personas sanas. Mielosupresión, otras toxicidades, interacciones farmacológicas y genoma tumoral hacen injustificado trasladar esta terapia a prevención del envejecimiento. Sin embargo, la afirmación inversa «toda disminución breve de PARP aumenta inmediatamente mutaciones» también excede los datos: depende del daño, PARP1/2, dosis y otras vías reparadoras.
NAM es producto de la reacción PARP y puede inhibir enzimas consumidoras de NAD⁺ in vitro, pero también es sustrato de NAMPT para rescate. No cabe deducir una dosis de «ajuste suave de PARP» de un solo IC₅₀: ambos flujos opuestos cambian según concentración tisular. Curcumina, resveratrol y otros polifenoles se han estudiado en modelos de estrés oxidativo; disminuir 8-oxo-dG no demuestra supresión de hiperactivación patológica de PARP en humanos sin comprometer reparación. El uso preventivo requeriría medidas directas de daño y reparación de ADN, farmacodinámica y resultados clínicos. Las formas alimentarias de B₃ y farmacología de nicotinamida a dosis altas se diferencian en el material sobre niacina.
La tabla distingue diseño, reserva medida y límite de inferencia: aumentar NAD⁺ sanguíneo no permite conocer sin mediciones adicionales NAD⁺ libre nuclear, de la matriz muscular o axonal.
| Estudio primario | Población e intervención | Hallazgos | Lo que no se estableció |
|---|---|---|---|
| Trammell y colaboradores, 2016 | Pequeña serie farmacocinética en personas sanas, dosis únicas de NR | Aparición de metabolitos dependientes de NR y aumento del metaboloma NAD⁺ sanguíneo medido; importan NAM/NAAD y hora de muestreo | Beneficio prolongado, restauración tisular o reducción del riesgo de enfermedades |
| Martens y colaboradores, 2018 | Ensayo aleatorizado cruzado de NR en adultos de mediana edad y mayores, seis semanas por fase | Aumento de NAD⁺ sanguíneo y tolerabilidad durante el período estudiado | La señal de presión arterial en subgrupos fue exploratoria y no demuestra tratamiento de hipertensión; no se probaron rejuvenecimiento clínico ni menos eventos vasculares |
| Yoshino y colaboradores, 2021 | 25 mujeres posmenopáusicas con sobrepeso/obesidad y prediabetes, NMN 250 mg/día durante diez semanas | Mejor sensibilidad muscular a insulina medida con clamp hiperinsulinémico euglucémico y cambios de señalización muscular | Efecto en hombres u otras poblaciones, prevención de diabetes o seguridad prolongada |
| Pencina y colaboradores, 2023 | 32 personas de 55–80 años con sobrepeso/obesidad, MIB-626 1000 mg una o dos veces al día o placebo, 14 días | Aumento de metabolitos NMN/NAD sanguíneos y tolerabilidad a corto plazo | Eficacia física, cognitiva o clínica y seguridad prolongada |
Los metabolitos metilados de NAM informan del flujo por NNMT; su presencia por sí sola no prueba agotamiento patológico de SAM ni hiperhomocisteinemia. Matriz sanguínea, extracción, estándares LC–MS y tiempo tras dosis cambian el efecto medido. Deficiencia vitamínica inicial, obesidad y lesión tisular son situaciones biológicas distintas. Junto al resultado muscular positivo de Yoshino existen ensayos sin cambios convincentes en varios criterios metabólicos; no todo aumento de NAD⁺ sanguíneo es mejora funcional. Las dosis describen protocolos de investigación, no una prescripción para el lector.
La hipótesis mecanística es comprensible: si CD38 consume precursor disponible o NAD⁺, inhibir su catálisis podría cambiar la respuesta a NR/NMN. Pero debe demostrarse flujo por CD38 en el tejido pertinente, disponibilidad del inhibidor activo y beneficio clínico adicional respecto a monoterapia. CD38 exterior no accede libremente a todas las moléculas intracelulares; NR y NMN tienen destinos enzimáticos y de transporte distintos. No se ha demostrado en humanos que «el 70–85% de cualquier NR/NMN se destruye antes de entrar» ni que una combinación eleve garantizadamente NAD⁺ libre por encima de un umbral universal de sirtuinas.
NNMT cataliza NAM + SAM → 1-metilnicotinamida + S-adenosilhomocisteína, SAH, cuyo metabolismo se relaciona con homocisteína. Es un posible vínculo del balance de metilos, pero aumentar 1-metilnicotinamida no demuestra agotamiento clínico inevitable de SAM con NR/NMN. Betaína–homocisteína metiltransferasa utiliza betaína para remetilar homocisteína principalmente en hígado y riñón; añadir TMG a cualquier precursor no es un estándar demostrado ni «asegura» todos los tejidos frente a un riesgo incierto. No se aportan estudios que validen NR/NMN + apigenina + TMG para resultados funcionales y seguridad. Sueño y ritmos circadianos pueden modificar el metabolismo NAD⁺, pero los mecanismos de melatonina tampoco establecen un horario universal para esta combinación.
Las células senescentes pueden crear SASP en modelos, y sus señales aumentar CD38 en células mieloides vecinas. Reducir ciertas células senescentes o cambiar su fenotipo secretor podría modificar consumo local de NAD⁺. Son intervenciones diferentes: senólisis implica muerte preferente de células senescentes seleccionadas; efecto senomórfico significa modificar SASP sin necesariamente eliminarlas. Ninguno garantiza desaparición sistémica de macrófagos CD38⁺ ni conversión binaria «M1 a M2» en todos los tejidos.
Fisetina mostró actividad senolítica y senomórfica contextual en modelos preclínicos, pero diana y dosis obtenidas en una cultura o ratón no prueban «terapia pulsátil» humana segura. Dasatinib con quercetina se estudió en pequeños trabajos clínicos abiertos con determinados biomarcadores y tolerabilidad; no establecieron prevención del agotamiento NAD⁺ por edad, mejora de supervivencia ni prevención de enfermedades. Dasatinib es un antitumoral de prescripción con riesgos importantes. La cadena «menos células senescentes → menos CD38 tisular → más NAD⁺ → beneficio clínico» requiere evaluación en una misma población humana con mediciones tisulares pertinentes, no unir experimentos distintos.
NAMPT y los procesos dependientes de NAD⁺ se relacionan con relojes circadianos en tejidos experimentales. No se deducen un pico matutino fijo en todos los órganos de cada persona ni ventajas demostradas de NR/NMN en ayunas a horas determinadas. Tampoco una «inhibición nocturna universal de CD38» por apigenina o compatibilidad de dosis propuestas con mejoras probadas del sueño. Ritmo diario, alimentación, turnos laborales, edad y tejido cambian la fase; comparar clínicamente horarios mediante criterios funcionales sigue siendo una tarea independiente.
Combinar precursores NAD⁺, polifenoles, TMG, senolíticos y activadores de sirtuinas representa varias hipótesis interactivas, no un protocolo validado. Las dosis experimentales animales no se trasladan automáticamente a humanos, y resveratrol no es un activador directo universal de todos los sustratos SIRT1: los resultados dependen del ensayo, incluidos sustratos con fluoróforo. La seguridad de cada sustancia y combinación requiere su propio contexto regulatorio y clínico.
Para investigar el mecanismo deben predefinirse matriz y método de NAD⁺/NADH, fraccionamiento con control de pureza, hora de extracción, NR/NMN/NAM/NAAD/1-MNA y, ante hipótesis de agotamiento de metilos, SAM/SAH/homocisteína considerando dieta y función renal. Marcadores generales inflamatorios como hs-CRP e IL-6, función hepática/renal y resultados clínicos contestan otras preguntas; no son pruebas específicas de CD38 o PARP. Porcentaje de aumento de NAD⁺ en mononucleares, homocisteína «ideal» o umbral único de hs-CRP no pueden ser metas terapéuticas para sanos sin métodos estandarizados y estudios de resultados. La interpretación de anomalías debe apoyarse en el contexto clínico, no en un algoritmo casero para subir TMG.
NAD⁺ conecta química redox, transferencia de ADP-ribosa y desacetilación. La contribución de fuentes y consumidores varía por tejido, estado celular y compartimento. CD38 tiene un papel experimental importante en contextos inmunitarios del envejecimiento; PARP1 protege el genoma, pero puede consumir gran parte de la reserva nuclear en daño grave; SARM1 inicia un programa local del axón lesionado. No conforman una causa obligatoria única del envejecimiento de todo órgano. Las razones de Km no establecen prioridad general por NAD⁺ sin medir sustrato accesible y flujos opuestos.
Los estudios humanos NR/NMN muestran con mayor solidez cambios en metabolitos sanguíneos accesibles a dosis y plazos estudiados; señales funcionales concretas están limitadas por población y diseño. Ni aumentar NAD⁺ sanguíneo ni intervenir con éxito en CD38 o SARM1 murinos demuestra ralentizar envejecimiento humano. El siguiente paso es vincular mecanismo anatómicamente definido, flujo tisular NAD⁺, resultado funcional preespecificado y evaluación adecuada de seguridad en un mismo estudio. Hasta entonces, las combinaciones siguen siendo hipótesis, no recomendaciones clínicas.
La base editorial es el manuscrito facilitado con 37 referencias bibliográficas. Los nodos mecanísticos se apoyan en estudios primarios seleccionados específicamente sobre CD38, PARP1–HPF1 y SARM1, y protocolos clínicos NR/NMN; las revisiones orientan sobre compartimentos, sin sustituir evidencia primaria. Es una revisión narrativa crítica, no búsqueda sistemática, evaluación GRADE ni revisión externa por pares. No se compararon exhaustivamente todas las dosis y ensayos registrados.
La comprobación específica guardada del 4 de octubre de 2026 detectó un error bibliográfico importante para Pencina: el estudio del metaboloma descrito corresponde al experimento MIB-626 de 14 días, publicado en The Journals of Gerontology: Series A en 2023, con 1000 mg una o dos veces al día. No se sustituyó por una publicación fisiológica diferente. Yoshino utilizó un clamp hiperinsulinémico euglucémico, no «hiperglucémico euglucémico». Modelos murinos y biomarcadores humanos breves no validan un protocolo combinado de geroprotección. Esta continuación tradujo y conservó el tratamiento científico guardado; no realizó nueva búsqueda sistemática ni revisión externa por pares.
No. Células sanguíneas, núcleo, matriz mitocondrial y axón tienen reservas accesibles diferentes; se necesitan una medición tisular directa y un resultado funcional.
El efecto clínico y la seguridad de esa combinación no se han establecido. La interacción entre CD38 y NNMT sigue siendo una hipótesis mecanística.
PARP participa en reparación del ADN; los inhibidores oncológicos tienen mecanismos y riesgos específicos, y no se ha demostrado beneficio preventivo en población sana.