
Апігенін: ГАМК-рецептори, CD38, NAD⁺ і сон
Як апігенін всмоктується й метаболізується, чому його дія на ГАМК-рецептори неоднозначна та що дослідження CD38 і ромашки справді дозволяють сказати про сон, тривогу, NAD⁺ і безпеку.
Як апігенін всмоктується й метаболізується, чому його дія на ГАМК-рецептори неоднозначна та що дослідження CD38 і ромашки справді дозволяють сказати про сон, тривогу, NAD⁺ і безпеку.
Багато людей знайомляться з апігеніном раніше, ніж дізнаються його назву: він міститься в ромашці, петрушці й селері. Проте чашка настою, рослинна їжа, стандартизований екстракт і капсула очищеного флавону створюють різний вплив на організм. Між кількістю на етикетці та дією в мозку лежать розчинення, кишковий і печінковий метаболізм, розподіл між тканинами та доступ до конкретної мішені. Саме цей шлях допомагає зрозуміти, чому цікаві результати з рецепторами й ферментами поки не утворюють доведеного засобу проти безсоння або старіння.
Апігенін має кілька експериментально досліджених напрямів дії: взаємодію з ГАМК-рецепторами, пригнічення активності ферменту CD38, який витрачає NAD⁺, і зміну запальної сигналізації. Ці напрями пов’язані з важливими фізіологічними процесами, але кожен потребує власного доказу в людини. Зниження ферментативної активності в пробірці не означає, що звичайна пероральна доза відтворить потрібну концентрацію в клітині. Нижче молекулярні механізми розглянуто разом з умовами дослідів, а людські дослідження ромашки — з їхніми клінічними результатами й обмеженнями.
Апігенін — 4′,5,7-тригідроксифлавон із формулою C₁₅H₁₀O₅ і молярною масою 270,24 г/моль. Його каркас C₆–C₃–C₆ включає два ароматичні кільця, A та B, і кисневмісне кільце C, що їх з’єднує. У кільці C розташовані подвійний зв’язок C2=C3 і карбонільна група при C4; гідроксили містяться при C5, C7 та C4′. Така структура визначає розподіл електронної густини, водневі зв’язки й можливість взаємодії з білками, проте сама собою не доводить високої спорідненості до CD38 або певного рецепторного підтипу.
Спряжена система робить хромонове ядро відносно жорстким, але поворот кільця B і геометрія зв’язаного комплексу залежать від оточення. Тому не можна виводити селективність молекули з твердження про незмінну «ідеальну площину». Фенольні OH-групи взаємодіють із розчинником і водночас є ділянками метаболічної кон’югації. Хімічна можливість зв’язування або антиоксидантних реакцій також не дорівнює клінічному антиоксидантному ефекту: важливі концентрація, середовище та конкурентні реакції.
Для очищеного аглікону істотна низька розчинність у воді. У ранній роботі про фізико-хімічні властивості коефіцієнт розподілу між октанолом і водою відповідав log K = 2,87, а розчинність суттєво відрізнялася між дослідженими розчинниками й поверхнево-активними середовищами. Це пояснює інтерес до систем доставки, але не встановлює універсальної розчинності будь-якого продукту та не дозволяє віднести всі препарати до одного класу BCS. Біофармацевтична класифікація потребує оцінки розчинності за заданих умов і проникності; запис «II/IV» не замінює таку оцінку.
У рослинах апігенін часто зв’язаний із цукровими залишками. Апігетрин — це апігенін-7-O-глюкозид, тоді як апіїн містить у тому самому положенні апіозилглюкозний фрагмент. Різниця між цими глікозидами впливає на доступність для гідролаз і місце вивільнення аглікону в кишечнику. Тому навіть однакова кількість апігенінового ядра в петрушці, ромашковому екстракті й очищеній добавці не гарантує однакового часу або величини системної експозиції.
Щоб рослинна молекула стала доступною тканинам, її спочатку потрібно вивільнити з харчової матриці та, для багатьох O-глікозидів, відокремити цукрову частину. У цьому можуть брати участь гідролази щіткової облямівки, зокрема лактаза-флоридзин-гідролаза, а також кишкова мікробіота. Цитозольна β-глюкозидаза здатна розщеплювати відповідні субстрати всередині клітини, але наявність цього ферменту ще не пояснює, як певний глікозид перетнув мембрану. Для апіїну додатковий цукровий залишок ускладнює гідроліз; частина перетворень зміщується до дистальних відділів кишечника.
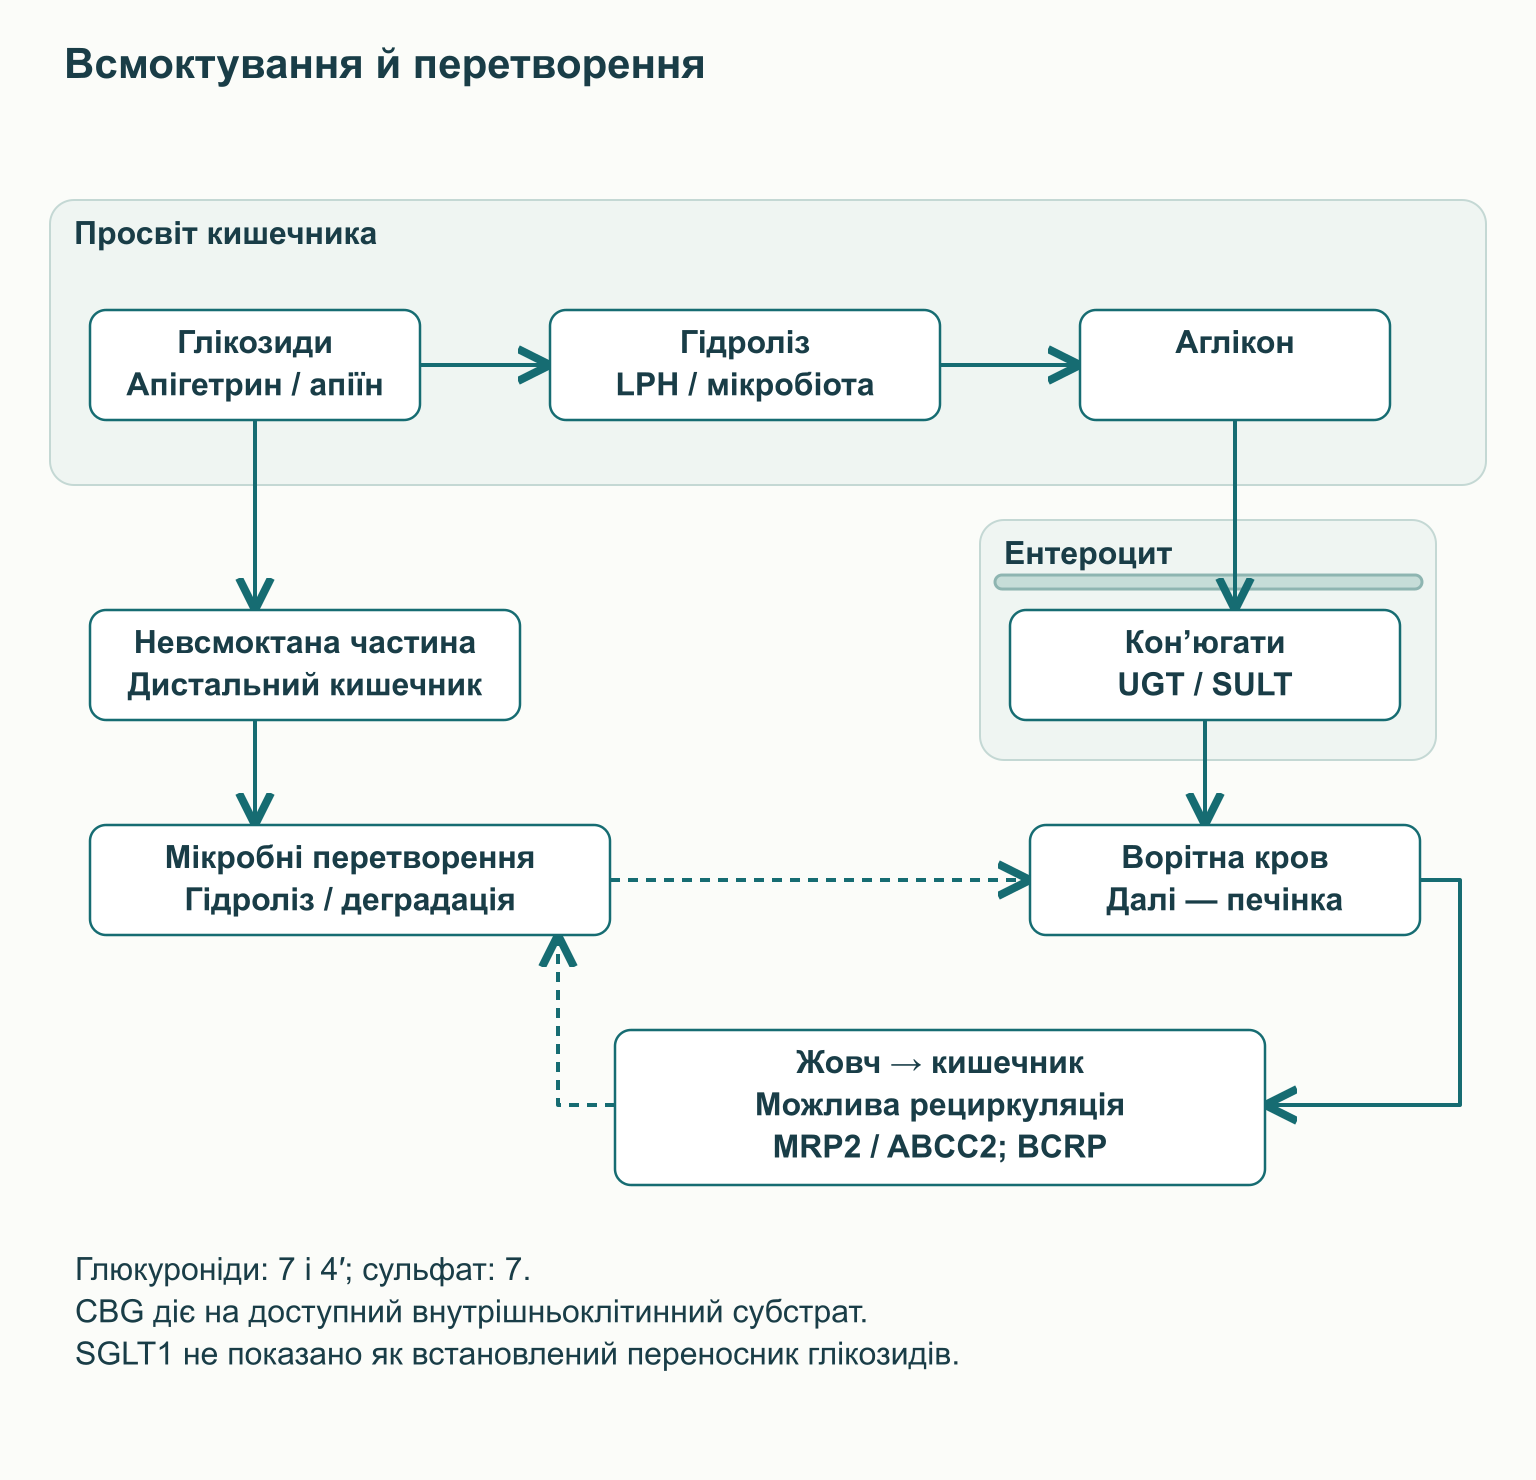
Популярна схема, у якій SGLT1 переносить глікозиди флавоноїдів разом із глюкозою, надто категорична. У дослідах із людським SGLT1, експресованим в ооцитах, досліджені флавоноїдні глікозиди не спричиняли транспортного струму, хоча деякі пригнічували захоплення глюкози. Це модель транспорту, а не дослідження всмоктування в живій людині, але вона показує, чому пряму стрілку «SGLT1 → апігенін» не можна вважати встановленим шляхом. Найнадійніше говорити про залежність абсорбції від структури глікозиду, гідролізу та властивостей кишкового середовища.
Після надходження в ентероцит аглікон зазнає глюкуронування та сульфатування, а подальший метаболізм відбувається в печінці. У дослідженні здорових чоловіків ідентифікували апігенін-4′-глюкуронід, апігенін-7-глюкуронід і апігенін-7-сульфат. UGT та SULT позначають родини відповідних ферментів; внесок окремих ізоформ залежить від тканини та умов досліду. Кон’югований метаболіт не можна автоматично вважати фармакологічно рівним вільному апігеніну, адже змінюються проникність мембран, зв’язування з білками та доступ до мішеней.
Частину кон’югатів виводять транспортні системи кишечника й печінки; жовчне виведення та наступний бактеріальний гідроліз можуть створювати можливість повторного всмоктування. У цих шляхах беруть участь ефлюксні білки, включно з MRP2/ABCC2 та BCRP, але їхній відносний внесок не можна переносити з однієї клітинної моделі на всі форми добавок. Мікробні перетворення можуть також руйнувати флавоновий каркас до простіших фенольних сполук. Тому тривале виявлення мітки або метаболітів не доводить такої самої тривалої присутності активного аглікону; універсального людського періоду напіввиведення 12–24 години для всіх продуктів не встановлено.
Показовим є харчовий експеримент з 11 здоровими дорослими, яким дали бланшовану петрушку з розрахунку 2 г/кг маси тіла. Середнє навантаження становило 65,8 мкмоль апігеніну, приблизно 18 мг, а вимірюваний плазмовий пік сягав 127 ± 81 нмоль/л через 7,2 ± 1,3 години. Із сечею за добу визначили 0,22 ± 0,16% введеної кількості; це не є абсолютною біодоступністю, оскільки не враховує всіх метаболітів і шляхів виведення. Великий харчовий обсяг використали для вивчення кінетики, а не як рекомендацію їсти петрушку кілограмами чи як модель будь-якої капсули.
Інше дослідження метаболізму в чоловіків також показало, що форма речовини й харчове джерело змінюють профіль циркулюючих сполук. Його перша частина включала чотирьох учасників, а наступні повторні приймання досліджували варіабельність; кількість приймань не можна вважати кількістю незалежних людей. Ці роботи дають людську основу для обговорення абсорбції, проте не показують концентрації вільного апігеніну в мозку. Порівнюючи їх із мікромолярними клітинними дослідами, слід розрізняти загальну аналітично визначену експозицію, незв’язану фракцію та локальну концентрацію в тканині.
ГАМК — головний медіатор швидкого гальмування в багатьох нейронних мережах, а рецептор GABA_A є пентамерним іонним каналом. Поширені синаптичні варіанти містять дві α-, дві β- та одну γ-субодиницю, хоча їхній набір змінюється між відділами мозку. ГАМК зв’язується на позаклітинному інтерфейсі β⁺/α⁻, тоді як класична бензодіазепінова ділянка розташована на α⁺/γ⁻. Це різні місця одного білкового комплексу: алостеричний ліганд може змінювати відповідь каналу на ГАМК, не замінюючи її в основній ділянці.
Відкритий канал проводить переважно аніони, а дія ГАМК визначається електрохімічним градієнтом, а не лише наявністю хлору. У зрілих нейронах відповідь зазвичай підтримує гальмування через гіперполяризацію та/або шунтування збуджувального струму. За іншого внутрішньоклітинного вмісту Cl⁻, наприклад на певних стадіях розвитку чи в патологічних станах, знак зміни мембранного потенціалу може бути іншим. Отже, вхід Cl⁻ і гіперполяризація не становлять обов’язкової послідовності для будь-якої клітини.
У ранньому дослідженні Viola апігенін витісняв ліганд центральної бензодіазепінової ділянки з Ki близько 4 мкмоль/л. У мишей за певних доз спостерігали поведінку, інтерпретовану як анксіолітичну, без виражених рухових змін; за десятикратно більшої дози виявляли ознаки седації. Це підтримує інтерес до взаємодії з рецепторною системою, але не встановлює ефективної концентрації в людському мозку чи відсутності небажаних ефектів. Ki характеризує зв’язування в конкретному досліді та не є дозою для приймання всередину.
Пізніші функціональні дослідження не дають єдиної картини позитивної модуляції. У дослідах Avallone апігенін зменшував ГАМК-активовані струми в культурі нейронів; у роботі Losi він також знижував струми рекомбінантного α1β2γ2-рецептора й змінював гальмівну передачу в коркових культурах. Losi додатково спостерігав пригнічення NMDA-відповідей з IC₅₀ близько 10 мкмоль/л за значно меншої дії на AMPA-відповіді. Це результати клітинних систем, які показують множинність мішеней, а не клінічне лікування тривоги завдяки вибірковому посиленню ГАМК.
В іншому рекомбінантному досліді апігенін у концентрації 1 мкмоль/л посилював позитивну модуляцію діазепамом відповіді на ГАМК, причому ефект залежав від поєднання речовин. Посилення вже наявного бензодіазепіну не дорівнює самостійній позитивній дії апігеніну. Відмінності можуть відображати склад рецепторів, концентрацію, експресійну систему та початковий рівень активації. Практично це аргумент проти домашнього поєднання із седативними ліками заради «синергії».
| Підтип α-субодиниці | Що відомо про рецепторну фізіологію | Чого не можна стверджувати про апігенін |
|---|---|---|
| α1 | Бере участь у низці седативних та інших ефектів бензодіазепінів | Що слабка дія на α1 надійно виключає сонливість |
| α2 | В експериментальній фармакології пов’язаний із компонентами анксіолізу | Що апігенін клінічно вибірковий до α2 |
| α3 | Робить внесок у гальмівну передачу й ефекти деяких модуляторів | Що встановлено окрему корисну «помірну» активність апігеніну |
| α5 | Важливий для певних мереж, зокрема гіпокампальних процесів | Що відсутність дії на α5 гарантує збереження пам’яті |
Розмежування функцій рецепторних підтипів корисне для розроблення ліків, проте не перетворює рослинну молекулу на селективний препарат. Для апігеніну недостатньо даних, щоб описувати його як доведений частковий позитивний алостеричний модулятор із перевагою до α2. Тим більше не можна виводити з цього відсутність амнезії, міорелаксації, толерантності чи синдрому відміни в людини. Ці клінічні властивості потребують окремих досліджень із відомими формою, дозою та тривалістю.
Засинання залежить від взаємодії циркадних сигналів, накопиченої потреби у сні та систем неспання. ГАМК-вмісні нейрони преоптичних ділянок беруть участь у гальмуванні кількох центрів неспання, але зв’язування речовини з рецептором ще не показує її вибіркової дії на ці мережі. Дельта-активність приблизно 0,5–4 Гц характерна для повільнохвильових процесів; тета-діапазон близько 4–8 Гц трапляється в кількох станах і сам собою не є ознакою відновного сну. Якісні людські випробування не показали, що апігенін збільшує N3, зберігає REM у певній пропорції чи поліпшує пам’ять через зміну цих ритмів.
У досліді з порушеним сном у щурів ромашковий екстракт у дозі 300 мг/кг скорочував латентність сну, але не змінював загального часу неспання, NREM або REM. Екстракт містить кілька речовин, а введену тварині кількість не можна прямо перерахувати в рекомендовані міліграми чистого апігеніну для людини. Це не підтверджує збільшення глибокої стадії N3 чи «нормалізації архітектури» людського сну. Обговорення глімфатичних процесів і нічної секреції гормонів також не доводить посиленого очищення мозку та відновлення тканин настоєм або добавкою.
Найпряміше плацебо-контрольоване випробування при хронічному первинному безсонні включало 34 дорослих. Вони отримували стандартизований ромашковий екстракт по 270 мг двічі на добу протягом 28 днів. Значущої переваги за загальною тривалістю сну, його ефективністю та основними нічними показниками не виявили. Пілотний розмір вибірки залишає невизначеність, але результат не підтримує обіцянки надійного снодійного ефекту; тим більше він не перевіряє окремої капсули апігеніну.
Для тривоги є інша клінічна лінія. У невеликому восьмитижневому дослідженні 57 людей із генералізованим тривожним розладом порівнювали ромашковий екстракт і плацебо; дозу екстракту збільшували в межах протоколу, а не задавали як кількість чистого флавону. Робота виявила сигнал можливого зменшення тривожних симптомів, проте суміш не дозволяє встановити, яка речовина забезпечила результат. Симптоми тривоги й показники сну різні, тому навіть позитивний результат за однією шкалою не можна переносити на стадії сну або запобігання рецидивам.
Триваліше дослідження спочатку включило 179 пацієнтів у відкритий 12-тижневий етап із 1500 мг ромашкового екстракту на добу. Потім 93 учасників, які відповіли на втручання, розподілили між продовженням екстракту та плацебо на 26 тижнів. Рецидив виник у 7 із 46, які продовжили лікування, та у 12 із 47 із плацебо; відношення ризиків становило 0,52, але 95%-й інтервал 0,20–1,33 включав відсутність ефекту. Первинний результат не був статистично значущим, хоча за окремими симптомними показниками були відмінності; відбір пацієнтів, які попередньо відповіли на втручання обмежує перенесення висновку на всіх людей із тривогою.
| Дослідження | Популяція, форма та тривалість | Практичне прочитання |
|---|---|---|
| Пілот при безсонні | 34 дорослих; ромашковий екстракт 270 мг двічі на добу, 28 днів | Переваги за основними показниками сну не показано |
| Перше випробування при тривозі | 57 пацієнтів; титрування ромашкового екстракту, 8 тижнів | Можливий симптомний ефект суміші; не випробування чистого апігеніну |
| Продовження лікування тривоги | 93 учасники з відповіддю після відкритого етапу; 1500 мг екстракту/добу, ще 26 тижнів | Первинне запобігання рецидиву не досягло статистичної значущості |
Міліграми ромашкового екстракту не можна читати як міліграми апігеніну. До того ж стандартизація не робить різні суміші взаємозамінними: важливі склад, спосіб екстракції й аналітичний контроль. При хронічному безсонні початковим завданням залишається оцінка причин та вибір лікування, а багатокомпонентна когнітивно-поведінкова терапія має сильну рекомендацію профільної настанови. Настій може бути частиною вечірнього ритуалу, проте не повинен відкладати допомогу за стійкого безсоння, вираженої денної сонливості чи підозри на порушення дихання уві сні.
NAD⁺ виконує дві принципово різні ролі. В окисно-відновних реакціях він приймає електрони й перетворюється на NADH, який потім знову окиснюється; у реакціях сиртуїнів, PARP і деяких інших ферментів молекула витрачається як субстрат. Тому загальний запас NAD⁺, співвідношення NAD⁺/NADH і швидкість споживання — пов’язані, але неоднакові показники. Їх вимірювання в тканині також не показує автоматично концентрації в ядрі, цитозолі чи мітохондріальному матриксі.
CD38 має NAD⁺-глікогідролазну й ADP-рибозилциклазну активність. Гідроліз можна записати NAD⁺ + H₂O → нікотинамід + ADP-рибоза; циклізація утворює нікотинамід і циклічну ADP-рибозу, cADPR. cADPR бере участь у кальцієвій сигналізації, тож CD38 не є просто «шкідливим руйнівником енергії». Співвідношення продуктів залежить від умов: фіксоване витрачання ста молекул NAD⁺ на одну cADPR не є універсальною стехіометрією.
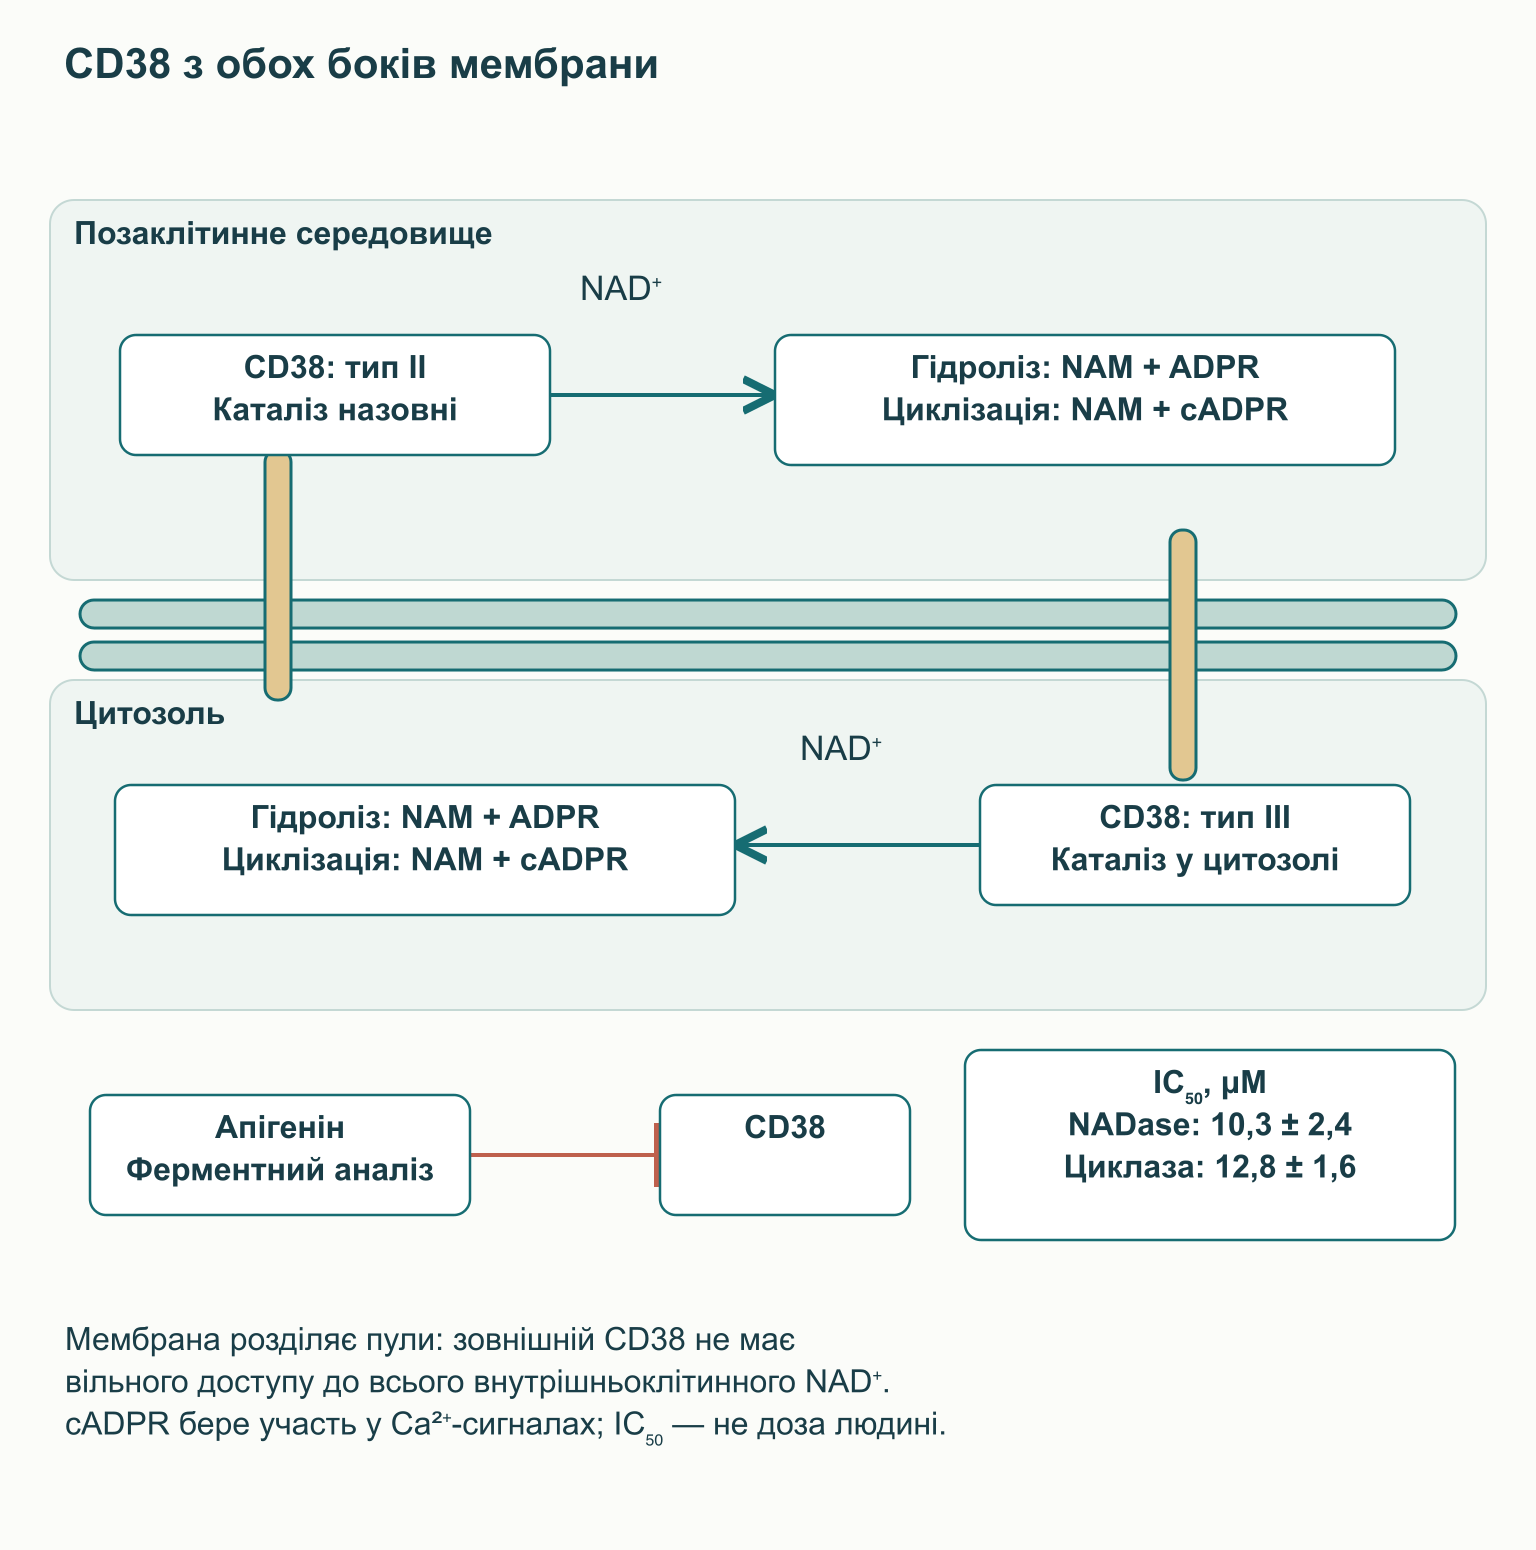
Для розуміння клітинного результату важлива орієнтація ферменту. У поширеної форми CD38 типу II каталітична частина звернена назовні клітини або в просвіт відповідного мембранного компартмента; у типу III — до цитозолю. Тому зовнішній фермент не можна малювати як такий, що безперешкодно споживає весь внутрішньоклітинний NAD⁺ через непроникну мембрану. Зміна доступності позаклітинних попередників, внутрішньоклітинні форми білка та міжклітинна організація тканини допомагають пояснювати ефект, але потребують окремих даних.
У мишачих моделях CD38 істотно брав участь у віковому зниженні NAD⁺ і мітохондріальних змінах, пов’язаних із SIRT3. Інші досліди показали, що сигнали сенесцентних клітин можуть збільшувати кількість і активність CD38-позитивних макрофагів у тканинах. Це пов’язує запальне середовище зі швидкістю споживання NAD⁺, а не доводить єдиного механізму старіння всього організму. Величина зміни залежить від тканини, моделі й методу; універсального зниження NAD⁺ на 50–80% у кожної людини зі старінням не встановлено.
Апігенін справді досліджували як інгібітор CD38, але його активність була мікромолярною. У роботі Escande IC₅₀ становила 10,3 ± 2,4 мкмоль/л для NADase-активності та 12,8 ± 1,6 мкмоль/л для циклазної активності. Це приблизно на два порядки вище від діапазону 100–300 нмоль/л у популярних описах вихідного матеріалу. Крім того, IC₅₀ залежить від концентрації субстрату й умов аналізу; вона не дорівнює константі зв’язування, концентрації в крові або безпечній дозі добавки.
Після клітинних дослідів автори вивчили 12 мишей на високожировому харчуванні, розділених на дві групи. Апігенін вводили внутрішньочеревно по 100 мг/кг сім днів і спостерігали зміни печінкового NAD⁺, ацетилювання білків і метаболічних показників. Коротке втручання, що обходить звичайне кишкове всмоктування, не задає перорального протоколу людині й не доводить запобігання віковій нейродегенерації. Дані про потужніший експериментальний інгібітор CD38, 78c, стосуються іншої молекули; їх не можна приписувати апігеніну.
SIRT1 і SIRT3 — NAD⁺-залежні деацетилази, але належать до різних клітинних контекстів. SIRT1 діє переважно в ядерних і цитозольних процесах, а SIRT3 регулює низку білків мітохондріального матриксу. За певних умов збільшення доступності NAD⁺ може підтримати їхні реакції, але активність залежить і від кількості ферменту, стану субстрату, продуктів та інших регуляторів. Тому схема «більше NAD⁺ → усі сиртуїни ввімкнені → клітина омолодилася» втрачає важливі обмеження.
Регуляторні зв’язки легше розуміти разом із конкретними білками та реакціями. У таблиці перелічено ланки, що пояснюють клітинну біологію; вона не доводить ефект приймання апігеніну в людини. Ні посилення окремої реакції, ні сама наявність NAD⁺ не гарантують клінічного поліпшення.
| Ланка | Реакція або мішені | Значення й обмеження |
|---|---|---|
| SIRT1 та аутофагія | FOXO, p53; Atg5, Atg7, Atg8 | Зміни ацетилювання та програм стресової відповіді залежать від клітини й умов |
| SIRT3 та IDH2 | Ізоцитрат + NADP⁺ → α-кетоглутарат + CO₂ + NADPH + H⁺ | Джерело мітохондріального NADPH, а не доведений ефект добавки |
| Глутатіонредуктаза | GSSG + NADPH + H⁺ → 2 GSH + NADP⁺ | Відновлення глутатіону; видалення H₂O₂ потребує відповідних ферментів |
| SIRT3 та дихальний ланцюг | Комплекс I, зокрема NDUFA9; енергетичний обмін | Регуляція мітохондріальних білків не гарантує збільшення ATP у людини |
Залежність від субстрату допомагає пояснити просте кінетичне наближення v = Vmax × [NAD⁺] / (Km + [NAD⁺]). Тут v — швидкість реакції, Vmax — межа за насичення, а Km — параметр конкретної фермент-субстратної системи. Формула показує поступове насичення, а не перемикач з єдиним «нормальним» діапазоном NAD⁺. Реальні сиртуїнові реакції складніші, тому один діапазон Km не можна використовувати як універсальний аналіз дефіциту NAD⁺ у пацієнта.
Один із відомих партнерів SIRT1 — коактиватор PGC-1α, що поєднує сигнали енергетичного стану з транскрипцією метаболічних генів. Залежно від тканини його регуляція пов’язана з окисненням субстратів, глюконеогенезом або програмами мітохондріального біогенезу. PGC-1α взаємодіє з ядерними респіраторними факторами NRF1 і GABP, історично названим NRF2, та з регуляцією TFAM, потрібного для обслуговування мітохондріальної ДНК. Цей NRF2 слід відрізняти від антиоксидантного фактора NFE2L2; однакове скорочення не робить їх одним білком.
SIRT1 також змінює ацетилювання FOXO-факторів, p53, компонентів аутофагії та субодиниці p65 комплексу NF-κB. Це може перерозподіляти стресові відповіді, але напрям результату залежить від клітини й завдання: пригнічення апоптозу, наприклад, корисне не за будь-яких обставин. Для p65 деацетилювання Lys310 і зміна фосфорилювання Ser536 — різні хімічні події. Їх не можна звести в одну непідписану стрілку «апігенін вимикає запалення», адже шляхи й доказові підстави відрізняються.
У мітохондріях SIRT3 може регулювати MnSOD/SOD2, IDH2 і компоненти дихального ланцюга, зокрема білки, пов’язані з комплексом I. SOD2 перетворює супероксид за реакцією 2 O₂•⁻ + 2 H⁺ → H₂O₂ + O₂; утворений пероксид водню далі мають видаляти інші системи. IDH2 утворює NADPH під час перетворення ізоцитрату на α-кетоглутарат, а глутатіонредуктаза використовує NADPH для відновлення окисненого глутатіону. Це конкретний ланцюг підтримання редокс-балансу, а не буквальне зникнення всіх активних форм кисню.
Досліди з генетичним вимкненням SIRT3 і обмеженням калорійності допомагають установлювати ці функції в клітинах і тварин. Зміни дихального ланцюга, проникності мітохондріальних мембран і вивільнення цитохрому c важливі для ушкодження й апоптозу, але не доводять, що капсула апігеніну запобігає таким подіям у людини. Для клінічного переходу потрібні вимірювання експозиції, активності шляху та значущого результату в одній популяції. Поки ці ланки не з’єднані, механістична карта пояснює біологію, а не обіцяє зростання ATP чи подовження життя.
NF-κB — родина транскрипційних регуляторів, через яку клітини координують багато імунних і стресових відповідей. У класичному варіанті комплекс IKK фосфорилює інгібітор IκBα, сприяючи його деградації та дозволяючи NF-κB, часто p50/p65, впливати на транскрипцію в ядрі. Це загальний шлях, а не повний механізм кожного запального захворювання. У різних моделях апігенін впливав на окремі етапи системи, причому результати не завжди збігалися.
У дослідах із LPS-активованими мишачими макрофагами апігенін знижував експресію COX-2 та iNOS і пов’язані транскрипційні відповіді. COX-2 бере участь в утворенні простаноїдів, зокрема PGE₂, а iNOS/NOS2 забезпечує індуцибельне утворення NO. За одночасного надлишку NO та супероксиду можлива реакція NO• + O₂•⁻ → ONOO⁻, але NO має й нормальні сигнальні функції. Зменшення продукції в запальній культурі не означає корисного пригнічення всіх цих речовин у цілому організмі.
В іншій первинній роботі з людськими моноцитами й мишачими макрофагами зниження прозапальних відповідей супроводжувалося зменшенням фосфорилювання p65 за Ser536. Водночас деградація IκBα тривала, а зв’язування NF-κB з ДНК не зникало. Подібну відсутність блокування низки ранніх етапів описано і при TNF-стимуляції в іншій роботі зі спорідненими флавоноїдами. Отже, апігенін не можна подавати як універсальний вимикач IKK, ядерного транспорту та зв’язування з ДНК водночас.
Зниження експресії COX-2 у клітинах також не встановлює лікарської селективності й не доводить відсутності шлунково-кишкових ризиків порівняно з протизапальними препаратами. Захист у мишачій моделі LPS-індукованої летальності не дорівнює лікуванню сепсису в людини. Спеціалісту важливо розрізняти зміну сигнального білка, зменшення продукції медіатора та поліпшення результату захворювання. Між ними можливий зв’язок, але кожен перехід потребує власного дослідження.
Для мікроглії є експериментальна робота, де апігенін і лютеолін зменшували IFN-γ-індуковану експресію CD40 через вплив на STAT1. Досліджували клітинну лінію, первинні мікрогліальні культури та запальні медіатори, зокрема IL-6 і TNF. Це не доказ клінічної перебудови мікроглії з «M1» у «M2» і не робота про єдиний універсальний шлях STAT3. Реальні мікрогліальні стани різноманітніші за два полюси, тому практичний висновок — перспективна дослідницька мішень із ще не встановленою терапевтичною придатністю.
Погане розчинення аглікону робить склад препарату важливим, але поліпшення одного етапу не усуває інших. Для розчинення частинок часто застосовують співвідношення Нойеса—Уїтні: dm/dt = D × A × (Cs − C) / h. Тут dm/dt — швидкість переходу в розчин, D — коефіцієнт дифузії, A — доступна поверхня, Cs — концентрація насичення, C — поточна концентрація, h — ефективна товщина дифузійного шару. Подрібнення може збільшити A, але агрегація частинок і властивості середовища змінюють очікуваний результат.
Фосфоліпідні комплекси й ліпосомальні системи використовують іншу логіку: змінюють взаємодію речовини з водним і ліпідним середовищем. У досліді з апігенін-фосфоліпідним комплексом APLC розчинність зросла більш ніж у 36 разів відносно дослідженої вільної речовини; подальшу фармакокінетику й антиоксидантні показники вивчали у тварин. Це результат конкретного складу, а не гарантована перевага будь-якої банки з написом «фітосома». Для ліпосом також важливі розмір, стабільність, частка інкапсульованої речовини та поведінка після перорального приймання, а не один припущений нанометровий діапазон.
Навіть збільшення площі під кривою концентрації не обов’язково покращує корисний клінічний ефект. Потрібно знати, чи вимірювали початкову молекулу або кон’югати, в якій популяції та як змінилися безпека й доступ до тканини-мішені. Пероральна ліпідна форма не отримує автоматичного права «обійти печінку», а кратність експозиції в щурів не можна переносити на людину без дослідження. Тому заяви про людську біодоступність, вищу у 3,5–5,2 раза, чи мозкову терапевтичну концентрацію потребують даних саме для вказаного продукту.
Практично оцінка починається з ідентичності складу та мети застосування. Харчова форма, ромашковий екстракт і очищений апігенін слід розглядати окремо; маркування має пояснювати, який компонент і в якій кількості міститься. Для спеціаліста наступне питання — чи є людське дослідження цієї форми з відповідним результатом, а не лише лабораторна розчинність. Без нього технологія доставки залишається фармацевтичною властивістю, а не підтвердженим лікувальним протоколом.
Апігенін часто поєднують із магнієм, L-теаніном або гліцином у «стек для сну». Проте спільний опис молекул, які діють на нервову систему, не доводить ефективності чи безпеки готової суміші. Для комбінації важливі конкретні форми, дози, час приймання й клінічний результат; наведених дослідів недостатньо для призначення такого стеку. Якщо одночасно змінюють кілька добавок, суб’єктивне поліпшення або небажаний ефект важко віднести до одного компонента.
Магній бере участь у фізіологічній регуляції NMDA-каналу, зокрема потенціал-залежному блокуванні, але приймання його солі не дорівнює спрямованому посиленню цього блоку в мозку. L-теанін не можна описувати як встановлений вибірковий антагоніст NMDA, а гліцин є коагоністом NMDA-рецептора та окремо діє через гліцинові рецептори. Тому малюнок, де всі три речовини однаково «гасять збудження», біологічно хибний. Наявність окремих досліджень іншого компонента також не підтверджує його спільного ефекту саме з апігеніном.
Для NAD⁺ логіка поєднань будується навколо балансу синтезу та витрачання. Нікотинамід, NAM, через NAMPT і з використанням PRPP перетворюється на NMN; нікотинамідрибозид, NR, може фосфорилюватися NMRK до NMN. Далі NMNAT використовує ATP для утворення NAD⁺ і пірофосфату: NMN + ATP → NAD⁺ + PPi. Ці шляхи пояснюють біохімію попередників, але не означають, що будь-яка пероральна молекула прямо й однаково поповнює кожен тканинний пул.
Повні реакції початкових етапів мають вигляд NAM + PRPP → NMN + PPi для NAMPT і NR + ATP → NMN + ADP для NMRK. Сиртуїни та PARP, як і CD38, витрачають NAD⁺, але виконують різні функції й не утворюють єдиного перемикача клітинного стану. Тому синтез із попередників, розподіл між компартментами та активність кожного споживача потрібно розглядати окремо.
Частина нікотинаміду може метилюватися NNMT: NAM + SAM → 1-метилнікотинамід + SAH. Донор метильної групи тут — S-аденозилметіонін, SAM, а не триметилгліцин. Бетаїн, або TMG, бере участь в іншій реакції BHMT переважно в печінці й нирках: бетаїн + гомоцистеїн → диметилгліцин + метіонін. Зв’язок через обмін метіоніну не робить TMG прямим кофактором NNMT і не встановлює обов’язку приймати його разом із попередниками NAD⁺.
Потенційне обмеження витрачання NAD⁺ апігеніном і збільшення синтезу попередниками — перевірювана гіпотеза, а не доведена терапевтична синергія. Та сама обережність потрібна для ресвератролу: дослідження прямої активації SIRT1 залежали від субстрату й побудови тестової системи. Роботи з немодифікованими субстратами та досліди на підтримку контекстної алостеричної активації не можна звести до гасла «ресвератрол вмикає SIRT1». Клінічно перевіреного поєднання апігенін–NMN/NR–ресвератрол–TMG для подовження життя чи профілактики нейродегенерації ці дані не створюють.
Для очищеного апігеніну не встановлено загальноприйнятого людського терапевтичного діапазону при безсонні, тривозі чи збереженні NAD⁺. Тому 50–100 мг «для сну» і 250–500 мг «для CD38» не можна подавати як перевірені клінічні протоколи. Час приймання за 45–60 хвилин до сну також не випливає з харчової кінетики з пізнім піком або внутрішньочеревного досліду в мишей. Різні форми змінюють експозицію, але поки не дають підстав самостійно розраховувати терапевтичне вікно за IC₅₀.
| Завдання | Що справді є | Чого поки недостатньо |
|---|---|---|
| Поліпшення сну | Пілотне дослідження певного ромашкового екстракту | Відтворюваної переваги й режиму чистого апігеніну |
| Зменшення тривоги | Невеликі дослідження екстракту в пацієнтів із ГТР | Еквівалентності екстракту й апігеніну; універсального призначення |
| Підтримання NAD⁺ | Ферментні, клітинні й мишачі дані | Клінічного результату та безпечної ефективної пероральної дози |
| Зниження нейрозапалення | Зміни сигналізації в експериментальних моделях | Доведеного лікування неврологічної хвороби |
У лабораторному дослідженні апігенін пригнічував метаболізм лозартану через CYP2C9; IC₅₀ у людських печінкових мікросомах становила 4,10 мкмоль/л. Інший тест із диклофенаком показав конкурентне пригнічення CYP2C9 з IC₅₀ 9,51 мкмоль/л. Це не виміряна величина взаємодії в пацієнта, який приймає капсулу, але важливий сигнал при обговоренні концентрованих добавок і препаратів із вузьким діапазоном безпеки. Роботи про метаболізм апігеніну CYP1A2 та CYP3A4 також не можна автоматично читати як клінічний доказ однакового пригнічення всіх цих ферментів.
Офіційні відомості про ромашку попереджають про можливі взаємодії з варфарином, деякими метаболізованими печінкою препаратами та седативними засобами. Екстракт і чистий флавон не ідентичні, тому ступінь ризику кожного продукту залишається окремим питанням. Якщо людина приймає антикоагулянт, снодійний, протитривожний засіб або кілька ліків, концентрований апігенін слід обговорити з лікарем чи клінічним фармакологом. Самостійно скасовувати призначене лікування або встановлювати «безпечний поріг взаємодій» у 300–500 мг з лабораторних даних не можна.
Для ромашки описано алергічні реакції, зокрема рідкісні тяжкі, особливо при чутливості до споріднених рослин родини айстрових. Можливі також нудота чи запаморочення; звичайні харчові кількості не еквівалентні концентрованому препарату. При вагітності, грудному вигодовуванні та в дітей достатніх даних для призначення очищеного апігеніну немає. Хвороби печінки й нирок, які впливають на метаболізм і виведення, додатково ускладнюють перенесення стандартних припущень про дозу.
Низька гостра токсичність в окремому тваринному досліді не встановлює безпеки багатомісячного застосування в людей. Тривале випробування ромашки досліджувало 1500 мг екстракту, а не тисячу міліграмів апігеніну, і включало відібраних пацієнтів із тривожним розладом. Відсутність доведеної залежності також не дорівнює доказу відсутності толерантності, відміни чи когнітивних ефектів для всіх форм і доз. Ці питання слід залишати відкритими, не перетворюючи нестачу спостережень на рекламну перевагу.
Для практики апігенін нині найкорисніший як приклад відстані між молекулярною правдоподібністю та готовністю до клінічного застосування. Флавоновмісна їжа може входити в різноманітний раціон без спроб досягти лабораторної концентрації окремої речовини. Обираючи добавку, розумно спочатку визначити проблему, оцінити ліки та шукати людські дані для конкретної форми; за стійкого безсоння чи тривоги пріоритетом залишається повноцінна клінічна допомога. Дослідження CD38, сиртуїнів і запалення дають змістовні напрями майбутньої роботи, але поки не перетворюють апігенін на універсальне снодійне, анксіолітик чи засіб проти старіння.
Ні. Зв’язування з рецепторною ділянкою не визначає всього фармакологічного профілю. У функціональних дослідах дія була неоднорідною, а людські дані не підтверджують селективного анксіолітика без седативних чи інших ризиків.
Загальноприйнятого режиму очищеного апігеніну немає. Пілотне випробування ромашкового екстракту не показало значущої переваги за основними показниками сну. Міліграми екстракту не можна перетворювати на призначення тієї самої дози чистого флавону.
Якісних людських даних про збільшення N3 або посилення глімфатичних процесів апігеніном немає. Результати з латентністю сну в щурів і загальна фізіологія сну не доводять цих ефектів.
Це концентрація, за якої в заданому аналізі активність зменшувалася наполовину. Для апігеніну вона була близько 10–13 мкмоль/л, а не 100–300 нмоль/л. Вона не визначає дози добавки та не показує досягнення такої концентрації в людській тканині.
Запас NAD⁺ відображає доступність молекули, а співвідношення NAD⁺/NADH характеризує частину редокс-стану. Вони залежать від компартмента й методу вимірювання. Зміна одного не гарантує зміни іншого чи клінічної користі.
Перевіреної клінічної підстави для обов’язкового поєднання немає. Шляхи синтезу й витрачання NAD⁺ пояснюють гіпотезу, але не доводять ефективності суміші. TMG бере участь у реакції BHMT і не є прямим донором метильної групи для NNMT.
Ні. Для конкретного експериментального фосфоліпідного комплексу поліпшили розчинність і дослідили фармакокінетику у тварин. Клінічна перевага потребує випробування саме цього продукту в людей із потрібним результатом.
За приймання антикоагулянтів, седативних та інших ліків, хвороб печінки чи нирок, вагітності й грудного вигодовування потрібна індивідуальна оцінка. Дітям не можна призначати дозу, розраховану за дорослою чи тваринною моделлю. Ромашка також може спричиняти алергію при чутливості до айстрових.