SIRT3: деацетилирование, NAD⁺ и митохондриальный обмен — NutriFit
SIRT3: митохондриальное деацетилирование, метаболизм и редокс-защита
Как SIRT3 использует NAD⁺ для удаления ацетильных меток, регулирует LCAD, ACSS1, HMGCS2, IDH2 и SOD2. Структура, импорт, дыхательная цепь, mPTP, модели дефицита и границы клинических выводов о добавках и тренировках.
SIRT3 связывает доступность NAD⁺ с состоянием митохондриальных белков. Этот фермент удаляет ацетильные группы с лизина и влияет на окисление жирных кислот, кетогенез, дыхание и антиоксидантные системы. Однако распространённость ацетилирования ещё не означает массового выключения ферментов, а эффект нокаута у мыши не превращает добавку в доказанное средство «реактивации митохондрий». Для понимания SIRT3 важно сопоставить химическую возможность модификации, долю изменённых молекул, конкретную мишень и уровень доказательств.
Митохондриальный ацетилом: химия и стехиометрия
Почему ацетилирование возможно без специального фермента
Дыхательная цепь выводит протоны из матрикса, поэтому он обычно щелочнее цитозоля. Одновременно здесь образуется ацетил-КоА при окислении пирувата и жирных кислот. Непротонированная ε-аминогруппа лизина может атаковать тиоэфир ацетил-КоА:
Wagner и Payne показали дозо- и времязависимое ацетилирование и сукцинилирование белков без фермента в условиях, воспроизводящих среду матрикса. Это подтверждает химический путь, но не исключает ферментативную регуляцию отдельных модификаций in vivo. Значения pH, ацетил-КоА и концентрации белка зависят от ткани, питания и метода; фиксированный набор чисел не описывает каждую митохондрию.
Доля доступной аминогруппы зависит от локального pKₐ:
fNH2=1+10pKa−pH1.
Для свободного лизина с pKₐ около 10,5 при pH 8 доля составляет примерно 0,3%, а не большинство молекул. Окружение отдельных остатков может менять pKₐ и реакционную способность. Макромолекулярное скучивание влияет на доступность и взаимодействия, но не доказывает одинаковое ускорение всех реакций.
Найденный сайт — не процент выключенного протеома
Ацетилирование нейтрализует положительный заряд лизина и может менять связывание кофактора, субстрата или мембраны. При этом обнаружение сайта масс-спектрометрией не сообщает автоматически, какая доля молекул модифицирована и насколько изменился общий поток. Ранние протеомные исследования выявили множество митохондриальных мишеней; из этого нельзя вывести универсальные «60–65% белков со стехиометрически значимыми метками» или «40–90% подавления».
Weinert и коллеги в 2015 году измеряли стехиометрию в печени мышей и обнаружили, что большинство митохондриального ацетилирования имеет низкую долю занятых сайтов. SIRT3 подавлял модификацию своих мишеней до особенно низкого уровня; многие такие сайты мало менялись при голодании. Это поддерживает модель удаления химических повреждений наряду с регуляцией отдельных функционально важных остатков. Образ «ацетиломного паралича» слишком категоричен: знак и масштаб эффекта нужно устанавливать для конкретного белка.
SIRT3 среди сиртуинов: локализация и созревание
Семь сиртуинов млекопитающих имеют общий NAD⁺-зависимый каталитический принцип, но различаются по субстратам и распределению. SIRT1 и SIRT2 преимущественно работают вне митохондрий, SIRT6 и SIRT7 связаны с ядерными процессами. SIRT3 — основная митохондриальная деацетилаза; потеря Sirt3 вызывает заметное гиперацетилирование белков во многих тканях. Это не означает, что SIRT4 и SIRT5 не важны или что их функции полностью неперекрывающиеся.
Свойство
SIRT3
SIRT4
SIRT5
Основная специализация
Удаление ацетильных групп лизина
Разные деацилазные реакции, включая липоамидазу; описана АДФ-рибозилирующая регуляция
CPS1 и другие белки с дикарбоксильными ацильными группами
Значение модификации
Заряд, каталитические контакты, устойчивость
Удаление липоамидного кофактора может уменьшать поток PDH
Изменение отрицательно заряженных ацильных меток
Ограничение сравнения
Эффект зависит от сайта и стехиометрии
Не сводится к одной «тормозной» функции
Слабая деацетилазная активность не означает отсутствия активности вообще
Mathias и коллеги продемонстрировали липоамидазную активность SIRT4, а Du и коллеги — предпочтение SIRT5 к сукцинильным и малонильным группам. Arg105 и Tyr102 помогают распознавать такие группы в SIRT5; тирозин при этом не следует называть обычным положительно заряженным остатком. Универсальные Kₘ для «ацетилированного лизина» без указания пептида и условий малоинформативны.
Ген, предшественник и импорт
Ген SIRT3 человека расположен в области 11p15.5; описание экзонов и альтернативных транскриптов нужно привязывать к конкретной аннотации. Полноразмерная форма содержит 399 аминокислот и имеет массу около 44 кДа. N-концевой участок несёт митохондриальный сигнал; его распознают системы импорта наружной и внутренней мембран. Путь с амфипатической последовательностью, TOM/TIM и матриксными шаперонами требует потенциала мембраны и энергетически обеспеченного импорта.
В работе Schwer 2002 года показаны матриксная локализация, процессинг до продукта около 28 кДа и активация после обработки MPP; мутация Arg99/Arg100 нарушала этот процесс. Масса зрелого продукта, точка расщепления, транскрипт и границы кристаллизованного каталитического конструкта — разные характеристики. Поэтому нельзя просто приравнять зрелый белок к «остаткам 142–399» во всех клетках или объявить каждую короткую изоформу функционально идентичной. Предполагаемые внемитохондриальные пулы также требуют отдельного доказательства, особенно при сверхэкспрессии.
Структура и NAD⁺-зависимый каталитический цикл
Каталитическое ядро имеет большой домен с россманоподобной укладкой и меньший цинксвязывающий домен. Структурный Zn²⁺ координируется цистеинами и поддерживает укладку, а не выполняет роль металлозависимого катализатора гидролиза. В междоменной области связываются ацетилированный пептид и NAD⁺; гибкие элементы меняют положение при связывании. Каталитический гистидин участвует в протонных переносах, но подробный путь нельзя вывести только из неподвижной структуры.
Реальные записи PDB различаются: 3GLS — структура человеческого SIRT3 с разрешением 2,70 Å; 4BV3 — комплекс с EX-527 и NAD, 2,00 Å; 4FVT — комплекс с ацетилированным ACS-пептидом и carba-NAD, 2,47 Å. Последний не является комплексом с обычной АДФ-рибозой. Carba-NAD — аналог для изучения связывания, а структура с ингибитором не описывает беспрепятственный каталитический оборот.
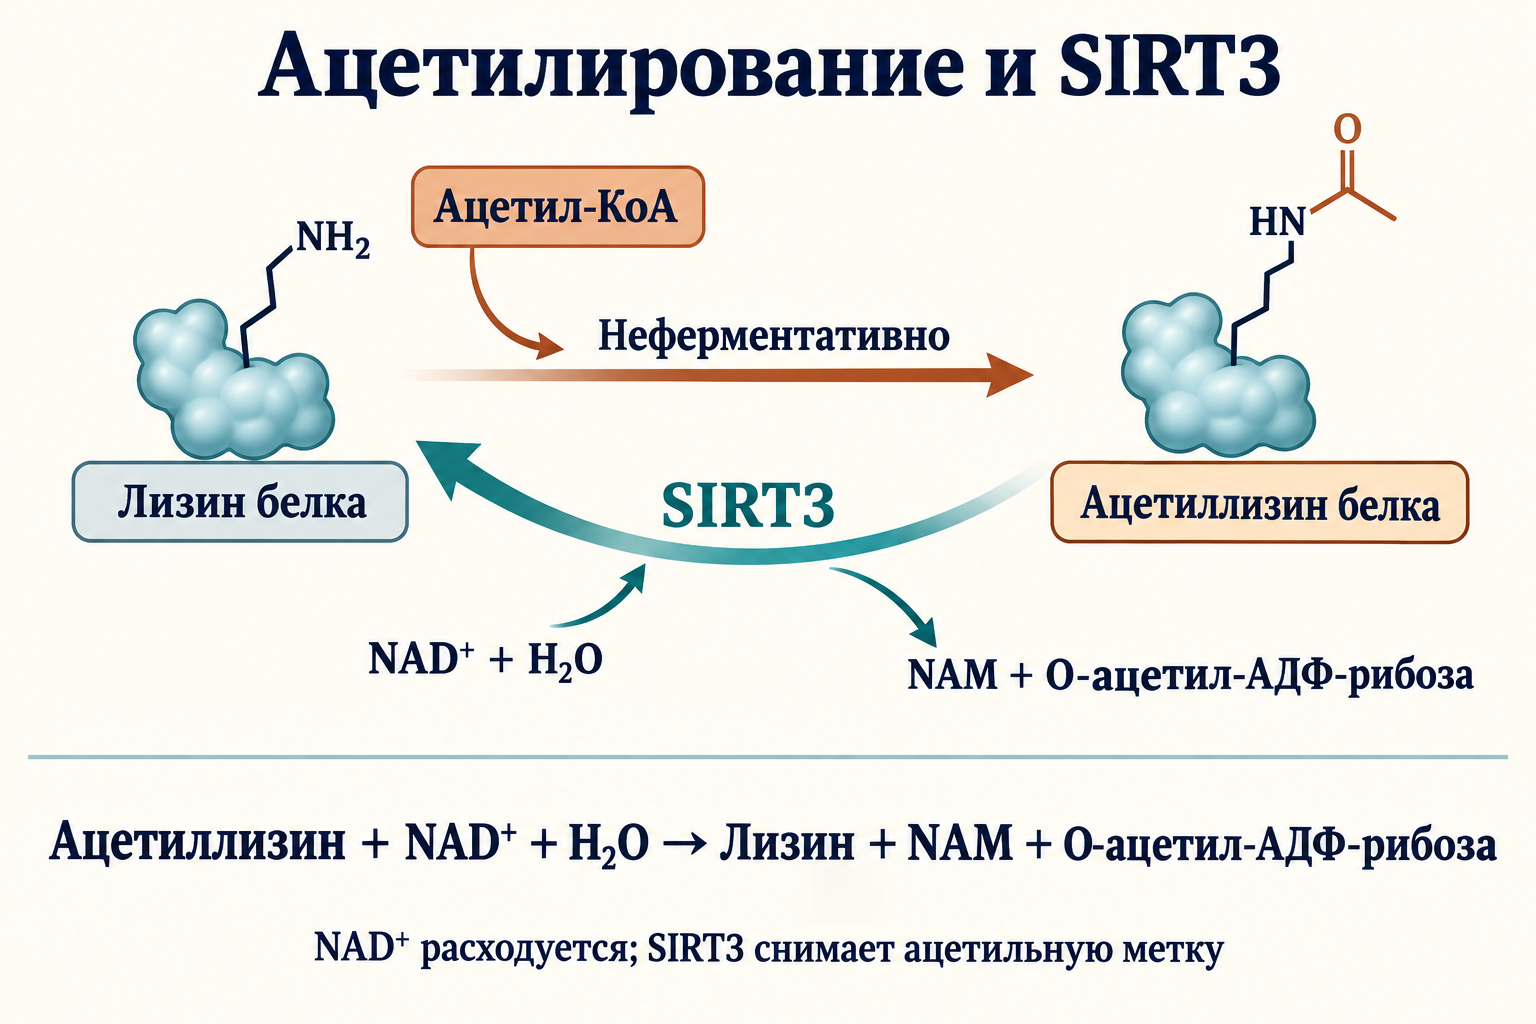
Суммарная реакция переносит ацетильную группу на ADP-рибозную часть кофактора:
NAD⁺ здесь расходуется, а не просто переходит в NADH. При расщеплении никотинамид-рибозной связи высвобождается никотинамид; через связанные промежуточные состояния образуется деацетилированный белок и преимущественно 2′-O-ацетил-АДФ-рибоза, способная переходить в 3′-изомер. Алкиламидатные и циклические интермедиаты помогают описывать механику, но простая формулировка «обычная строгая Sₙ2-реакция» не охватывает обсуждаемую диссоциативность и последовательность переноса протонов. OAADPR изучается как метаболит и возможный участник сигналов; его образование само по себе не доказывает конкретный системный эффект.
Что управляет количеством и активностью SIRT3
PGC-1α, ERRα и энергетические сигналы
Kong и коллеги показали, что PGC-1α усиливает экспрессию мышиного Sirt3 через элемент связывания ERRα в промоторе. PGC-1α является коактиватором, а не самостоятельным ДНК-связывающим фактором. В исследованных миотубах и гепатоцитах снижение ERRα ослабляло индукцию, а SIRT3 участвовал в изменениях ROS и митохондриального биогенеза. Это сильнее простого совпадения экспрессии, но не доказывает идентичную архитектуру каждого человеческого промотора.
AMPK, SIRT1 и PGC-1α связывают энергетический статус с адаптацией; PPARα координирует липидный обмен. Фосфорилирование, деацетилирование и взаимодействие с ядерными рецепторами зависят от ткани и стимула. Поэтому повышение SIRT3 после воздействия не равнозначно доказательству прямого связывания PPARα с определённым участком гена. При голодании, ограничении калорий и тренировке ответ различается по органам и срокам; универсального роста белка «в 3–5 раз» нет.
Доступный NAD⁺, транспорт и никотинамид
Для реакции важен свободный доступный матриксный NAD⁺, концентрация ацетилированного субстрата и никотинамид. Упрощённая зависимость при фиксированном пептидном субстрате может выглядеть так:
v≈Km,app+[NAD+]Vmax[NAD+].
Это условная модель, а не описание всех этапов двухсубстратной реакции. Kₘ зависит от пептида и метода; отношение NAD⁺/NADH не заменяет абсолютную концентрацию кофактора. Возможное ингибирование NADH in vitro нужно сопоставлять с реальной концентрацией и связыванием, прежде чем объявлять это главным физиологическим переключателем.
В 2020 году Luongo и коллеги показали, что SLC25A51 переносит целый NAD⁺ в митохондрии млекопитающих. Его потеря снижала митохондриальный, но не общий клеточный пул, нарушала дыхание и захват NAD⁺ изолированными органеллами. Поэтому тезис о полной непроницаемости внутренней мембраны для NAD⁺ и единственном источнике через NMNAT3 устарел. Метаболизм предшественников, транспорт и клеточные пулы нужно рассматривать отдельно.
Никотинамид способен возвращаться в каталитический карман и участвовать в обмене основаниями, восстанавливая NAD⁺ из промежуточного состояния и тормозя продуктивную реакцию. Это механизм продуктового ингибирования, а не обязательно классическое аллостерическое связывание вдали от активного центра. IC₅₀ и Kᵢ не взаимозаменяемы и зависят от условий; фиксированные «30–50 мкМ» и постоянный матриксный диапазон нельзя распространять на все ткани. Путь NAMPT → NMN → NAD⁺ одновременно удаляет NAM и пополняет кофактор. Его связь с расходованием NAD⁺ через CD38 и PARP помогает отличить обмен кофактора от прямой активации SIRT3.
Жирные кислоты, ацетат и кетогенез
LCAD: разные сайты и разные исследования
В 2010 году Hirschey и коллеги описали гиперацетилирование LCAD по Lys42 у Sirt3-нокаутных мышей, снижение окисления жирных кислот при голодании и накопление промежуточных продуктов. Lys318 и Lys322 изучались отдельно в работе Bharathi 2013 года: химическое ацетилирование рекомбинантной LCAD нарушало связывание субстрата, а SIRT3 частично восстанавливал активность. Эти остатки соседствуют с элементами, координирующими FAD; авторы предложили конформационный механизм. Приписывать все результаты двум сайтам и одной статье 2010 года неверно.
Мыши при голодании демонстрировали снижение ATP и непереносимость холода, но не все количественные эффекты можно объединить в фиксированную четырёхкратную активацию фермента. Важно и различие видов: человеческая LCAD не повторяет роль мышиной LCAD во всех энергоёмких органах; VLCAD имеет большое значение для человеческого длинноцепочечного окисления. В исследовании VLCAD показаны влияние SIRT3/SIRT5 на каталитические участки и связывание кардиолипина. Перечень сайтов MCAD или VLCAD нельзя достраивать без данных для соответствующего белка.
Карнитиновый челнок CPT1–CACT–CPT2 доставляет длинноцепочечные ацильные группы в матрикс. Его входной поток и downstream-окисление могут расходиться, создавая накопление ацилкарнитинов и липидных промежуточных продуктов. Это помогает понять липотоксичность, но не доказывает, что SIRT3 напрямую деацетилирует каждый компонент челнока. DAG, церамиды, PKC и инсулиновые сигналы образуют несколько путей; универсальная цепь через один IRS-1 Ser307 с «полным выключением» Akt слишком упрощена и зависит от вида.
AceCS2 — не современная цитозольная ACSS2
Историческое название митохондриальной AceCS2 соответствует ACSS1, тогда как современная ACSS2 в основном относится к цитозольно-ядерному ферменту. Schwer и Hallows в 2006 году показали регуляцию ацетил-КоА-синтетаз ацетилированием. Для человеческой митохондриальной AceCS2 важен Lys642: SIRT3 удаляет метку и восстанавливает ферментативную активность.
Acetate+ATP+CoA−SHACSS1Acetyl−CoA+AMP+PPi.
Ацетат может поддерживать обмен топлива, но эта реакция требует энергии и не делает его универсальным «сверхэффективным» питательным субстратом. Контекст ткани, доступность ацетата и связь с остальными путями важнее одного переключателя.
HMGCS2 и печёночные кетоновые тела
HMGCS2 участвует в ключевом этапе кетогенеза:
Acetoacetyl−CoA+Acetyl−CoA+H2O→HMG−CoA+CoA−SH.
Shimazu и коллеги показали гиперацетилирование Lys310/Lys447/Lys473 при отсутствии SIRT3, деацетилирование при голодании и увеличение активности после удаления меток или соответствующих замен. У нокаутных мышей уровень β-гидроксибутирата при голодании был ниже. Это демонстрирует вклад SIRT3, но не абсолютную невозможность кетогенеза без него. Последующие реакции образуют ацетоацетат и β-гидроксибутират; печёночное производство и использование кетонов другими тканями различаются.
Цикл трикарбоновых кислот и аминокислоты
SDH связывает окисление сукцината с восстановлением убихинона: SDHA содержит FAD, SDHB — Fe–S-центры, SDHC/SDHD обеспечивают мембранную часть. Комплекс II сам не перекачивает протоны. Cimen и коллеги продемонстрировали SIRT3-зависимые изменения ацетилирования и активности SDHA. Это не устанавливает универсальный механический путь через Lys179 или обязательное накопление онкогенного сукцината в любом Sirt3-дефицитном органе. Изменение сукцината может влиять на α-кетоглутарат-зависимые диоксигеназы, но полную причинную цепь нужно проверять отдельно.
IDH2 — NADP⁺-зависимый матриксный фермент, отличающийся от NAD⁺-зависимой IDH3:
Isocitrate+NADP+⇌α−Ketoglutarate+CO2+NADPH+H+.
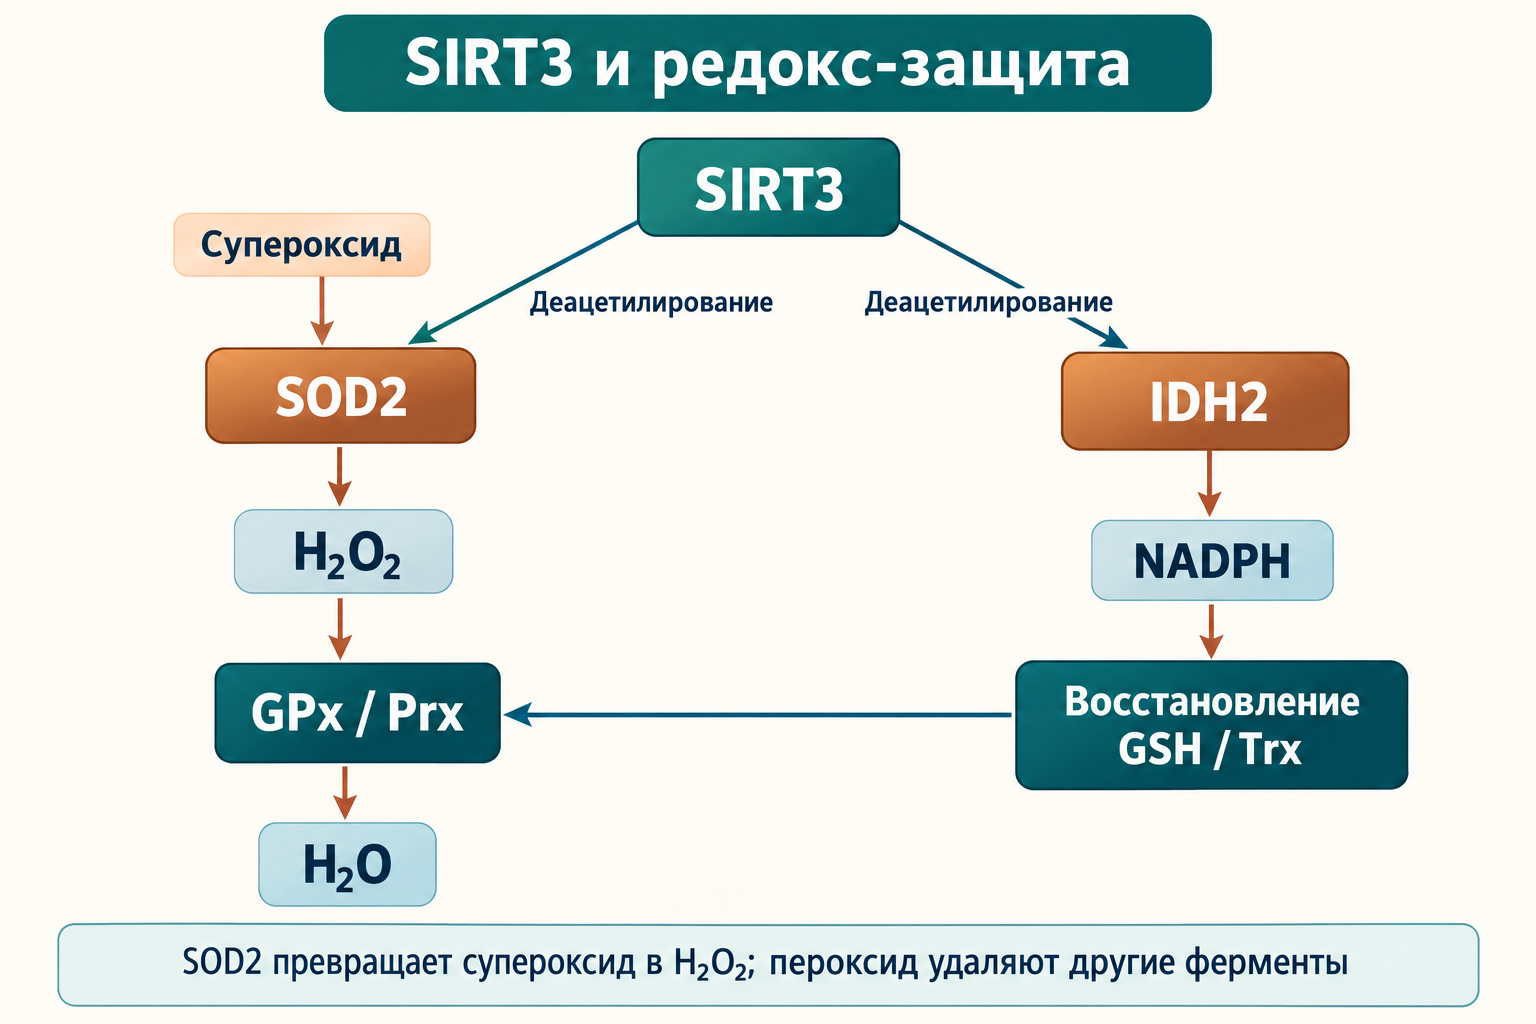
Someya связал SIRT3, активацию IDH2, NADPH/GSH и защиту слуха при ограничении калорий у мышей. Точный Lys413 подробно исследовал Yu в 2012 году: сайт-специфическое включение ацетиллизина резко снижало активность рекомбинантной IDH2, а SIRT3 её восстанавливал. Это конкретный биохимический результат, а не универсальное трёхкратное увеличение NADPH во всех митохондриях. Другие источники NADPH включают NNT, малик-энзимы и связанные метаболические пути; NNT является трансгидрогеназой, а не просто «транслоказой».
Глутаматдегидрогеназа GLUD1 связывает глутамат, α-кетоглутарат и аммоний:
Schlicker показал деацетилирование и активацию GDH SIRT3. Анаплероз, окисление аминокислот и азотистый обмен связаны, но выделившийся аммоний служит субстратом мочевинного цикла; ключевой аллостерический активатор CPS1 — N-ацетилглутамат. Нельзя без отдельного исследования утверждать, что SIRT3 снимает всё ингибирование GTP через один Lys398, а SIRT4 является его обязательным зеркальным антагонистом в каждом режиме питания.
Дыхательная цепь, ATP-синтаза и сопряжение
Ahn в 2008 году наблюдал снижение базального ATP более чем на 50% в отдельных органах Sirt3-нокаутных мышей, гиперацетилирование компонентов комплекса I и взаимодействие SIRT3 с NDUFA9. Добавление фермента могло увеличивать активность комплекса. Однако это не доказывает, что единственный Lys370 управляет шарниром, устраняет всю утечку электронов или блокирует обратный перенос электронов RET. Направление потока зависит также от восстановленности CoQ, протонного градиента и доступного субстрата.
ATP-синтаза преобразует энергию протонного градиента в ATP. Её ротор и периферический статор должны быть согласованы; OSCP, исторически ATP5O, теперь обычно обозначается ATP5PO. Работа Vassilopoulos 2014 года выявила SIRT3-зависимые ацетильные сайты в белках F₁ и исследовала OSCP Lys139 в связи с энергетическим и тренировочным стрессом. Объяснение через обязательный «люфт статора» и универсальное удвоение продукции ATP выходит за эти данные.
Yang и коллеги в 2016 году показали, что часть SIRT3 связывается с ATP-синтазой; снижение pH матрикса и потеря потенциала сопровождались высвобождением и быстрым деацетилированием матриксных белков. Для pH-зависимого механизма оказался важен His135 ATP5O. Это исследование клеточной сети взаимодействий, а не утверждение, что весь фермент всегда закреплён на мембране.
RCR сравнивает скорости дыхания в заданных состояниях, а P/O оценивает сопряжение фосфорилирования с кислородным обменом. Оба показателя зависят от препарата, субстрата, метода и определения состояний. Фиксированные «6–10 в норме» и «2,5–3,5 при дефиците SIRT3» нельзя использовать как универсальный диагноз. SIRT3 влияет на биоэнергетику, но не гарантирует отсутствие протонной утечки: регулируемое разобщение тоже выполняет физиологические функции.
Редокс-защита: SOD2, IDH2 и удаление пероксида
SOD2 переводит супероксид в H₂O₂ через цикл Mn(III)/Mn(II). Суммарно:
2O2∙−+2H+SOD2H2O2+O2.
Tao исследовал Lys122, Chen — Lys68, Qiu — связь калорийного ограничения с SIRT3/SOD2. Эти работы показывают функциональную регуляцию, но не универсальный десятикратный множитель или падение активности на 80–90% в каждой ткани. Константа встречи с супероксидом в M⁻¹·s⁻¹ также не является kcat в s⁻¹. Подробности марганцевой SOD2 и её катализа важны для правильного сравнения скоростей.
Снижение супероксида может уменьшать его конкурирующую реакцию с NO с образованием ONOO⁻, но её поток определяется концентрациями всех участников и локализацией. Сравнение двух бимолекулярных констант без количества фермента не устанавливает «единственный способ» защиты или обязательный порог супероксида 10⁻¹¹ M. Нитрация белков, повреждение Fe–S-центров и железозависимое окисление липидов возможны, но не образуют неизбежную одинаковую цепь ферроптоза при любой утрате SIRT3.
SOD2 производит пероксид, поэтому дальнейшая защита требует GPx и Prx. NADPH, образуемый IDH2 и другими путями, поддерживает глутатионредуктазу и тиоредоксинредуктазу; восстановленные GSH и Trx обеспечивают работу пероксидаз. PRDX3/PRDX5 и различные GPx имеют свою локализацию и субстраты; GPx4 особенно важен для липидных гидропероксидов. Увеличение дисмутации без согласованного удаления H₂O₂ не тождественно полной ликвидации ROS.
CypD, mPTP и сигналы FoxO3
Hafner показал деацетилирование CypD по Lys166 и возраст-зависимую чувствительность митохондрий Sirt3-нокаутных кардиомиоцитов к открытию mPTP, подавляемую циклоспорином A. CypD — регулятор проницаемости, а не самодостаточная пора. Обсуждаемое участие ATP-синтазы и ANT не означает окончательно установленную единственную архитектуру. Открытие поры может вести к деполяризации, набуханию и гибели, однако полная блокада всех взаимодействий CypD и универсальное увеличение инфаркта «на 60–80%» этим не доказаны. Механизм mPTP и данные о циклоспорине помогают отделить экспериментальную регуляцию от клинической кардиопротекции.
В работах Sundaresan, Jacobs и Tseng описаны взаимодействия SIRT3 с FoxO3 и изменения антиоксидантной экспрессии. Прямое деацетилирование транскрипционного фактора, его перемещение и косвенные редокс-сигналы нужно различать: доминирующая матриксная локализация SIRT3 не означает свободного доступа к любому ядерному белку. Фиксированные Lys271/Lys290, обязательная блокада MDM2 и четырёхкратное продление жизни FoxO3 нельзя приписать всей оси без соответствующих опытов.
Что показывают модели дефицита и онкология
Молодые Sirt3-нокаутные мыши могут выглядеть нормально при обычном питании, несмотря на гиперацетилирование. Более заметные фенотипы проявляются при голодании, высокожировой диете, старении и нагрузке. Hirschey 2011 показал ускоренное развитие ожирения, инсулинорезистентности, гиперлипидемии и стеатогепатита на высокожировом рационе. Это не доказывает, что дефицит SIRT3 — первичная универсальная причина диабета человека; MASLD и стеатогепатит также не являются взаимозаменяемыми названиями любой жировой инфильтрации.
Hafner и Sundaresan исследовали сердечную гипертрофию, фиброз и стрессовую чувствительность. Someya показал утрату слуховой защиты калорийного ограничения при отсутствии Sirt3 в конкретной линии мышей. Из этих результатов нельзя составлять обязательный календарь перехода всех животных к дилатационной кардиомиопатии или универсальную 80%-ную летальность. Модели ишемии и нейронального повреждения оценивают разные исходы, а человеческая ассоциация, генетическая модель и лечение пациента требуют разного доказательства.
В опухолевых моделях SIRT3 может ограничивать ROS/HIF-1α-зависимое перепрограммирование и поддерживать митохондриальную устойчивость. Kim и Finley показали опухолеподавляющие механизмы в исследованных системах. В иных опухолях сохранение окислительного обмена и защита от стресса могут помогать выживанию клеток. Гипоксия, ROS, метаболиты и пролилгидроксилазы формируют несколько путей стабилизации HIF; их нельзя свести к обязательному прямому окислению железа. Двойственность означает необходимость учитывать тип опухоли и стадию, а не автоматическое показание к активации или ингибированию SIRT3. Она также не устанавливает единое клиническое противопоказание для каждого NAD⁺-предшественника.
Предшественники NAD⁺, полифенолы, нагрузки и биоритмы
Повышение кофактора не равно доказанному лечению через SIRT3
NR и NMN участвуют в путях синтеза NAD⁺; вклад прямого транспорта, превращения в NR/NAM и разных органов зависит от контекста. SLC12A8 нельзя объявлять универсально установленным единственным человеческим NMN-транспортёром. CD38 способен расходовать NAD⁺ и связанные метаболиты, но ингибирование CD38 в пробирке не доказывает, что добавка апигенина обеспечит нужную экспозицию в тканях и усилит SIRT3 у пациента. Соединение 78c относится к исследовательским подходам, а не к установленному клиническому стеку.
В рандомизированном перекрёстном исследовании Elhassan 2019 года 12 пожилых мужчин получали NR 21 день. Изменился мышечный NAD⁺-метаболом и некоторые воспалительные показатели, но измеренная митохондриальная биоэнергетика не улучшилась. Такой результат полезнее обещания автоматической реактивации: он подтверждает воздействие на обмен при конкретной экспозиции, а не человеческую клиническую эффективность через SIRT3.
Метформин и берберин могут менять энергетический обмен и AMPK-зависимые сигналы, но они не являются селективными активаторами SIRT3. AICAR превращается в AMP-подобный ZMP; называть его прямым универсальным аллостерическим лекарством SIRT3 неверно. Ресвератрол, птеростильбен и гидрокситирозол изучаются как модуляторы сигнальных систем; изменение экспрессии не доказывает прямого связывания с каталитическим доменом. Сопоставлять человеческую биодоступность с фиксированными животными «80% против 1–2%» некорректно. Разработка малых молекул требует доказательства селективности, воздействия на мишень и клинических исходов.
Тренировка, голодание и время измерения
Мышечная нагрузка и пищевые режимы изменяют запрос ATP, топливный поток и экспрессию регуляторов. HIIT, аэробная тренировка, TRE и FMD не являются взаимозаменяемыми вмешательствами. Фиксированная временная последовательность «PGC-1α через 2–4 часа, SIRT3 через 6–12» или весь EPOC через деацетилирование LCAD требует прямых данных для соответствующего режима. Польза физической активности не нуждается в предположении, что вся она реализована SIRT3.
Peek в 2013 году показал у мышей связь циркадных колебаний синтеза NAD⁺, ацетилирования, SIRT3 и митохондриального дыхания. Это делает время забора материала важным для сравнения, но не устанавливает оптимальный человеческий час приёма NMN или необходимость приёма натощак. Голодающий организм одновременно меняет множество гормонов и субстратов, поэтому кетоз сам по себе не измеряет активность одной деацетилазы.
Почему предложенный «стек» и лабораторные цели не являются протоколом
Комбинация NR/NMN, апигенина, берберина или метформина, птеростильбена, R-ALA, ацетил-L-карнитина, CoQ10, магния и экстракта оливы объединяет разные вмешательства. Для заявленного сочетания не показана клиническая схема лечения «дефицита SIRT3», её оптимальные дозы, взаимодействия и долговременные исходы. Роль нутриента в обычном обмене не доказывает, что его дополнительное введение снимает ацетилирование нужных белков. Поэтому дозы и график из исходника не представлены как назначения.
Измерение
Что может отражать
Чего оно само не доказывает
Ацилкарнитины
Баланс транспорта и окисления жирных кислот, питание и метаболические нарушения
Специфическую активацию LCAD или SIRT3
β-Гидроксибутират
Производство и потребление кетонов, режим питания
Деацетилирование HMGCS2 или универсальную лечебную цель 0,5–1,5 мМ
Лактат/пируват
Контекст цитозольной редокс-пары с учётом забора и обработки
Прямое матриксное NAD⁺/NADH или единственный блок комплекса I
8-OHdG
Один из показателей повреждения/выведения продуктов окисления
Восстановление SOD2/IDH2 именно через SIRT3
GSH/GSSG
Редокс-пул в конкретной пробе с риском окисления при подготовке
Единое состояние всех митохондрий организма
Оценка противопоказаний относится к конкретному препарату и пациенту. Например, ограничения метформина при нарушении функции почек нельзя переносить на все компоненты или выдавать за противопоказание к «активации SIRT3». Онкологические механизмы требуют изучения взаимодействий с лечением, но не заменяют клинических данных о конкретном веществе. Эти показатели полезны в исследовательском контексте и при соответствующей диагностической задаче, а не как самостоятельный тест «реактивации ацетилома».
Карта мишеней и уровни доказательств
Мишень или ось
Основной результат
Граница вывода
LCAD
Lys42 в исследовании 2010 года; Lys318/322 в рекомбинантном исследовании 2013 года
Разные сайты, препараты и видовая роль LCAD
ACSS1/AceCS2
Деацетилирование Lys642 активирует фермент
Не путать с современной ACSS2
HMGCS2
Lys310/447/473, активность и кетоны при голодании мышей
Вклад в адаптацию, а не единственный путь кетогенеза
IDH2
Lys413, активность и поддержка NADPH
Не единственный источник NADPH
SDHA и комплекс I
Изменения ацетилирования, активности; взаимодействие с NDUFA9
Не доказательство всех конкретных сайтов и механических контактов
ATP-синтаза
OSCP Lys139; pH-зависимое связывание через His135 в отдельной работе
Разделять модификацию субстрата и высвобождение SIRT3
SOD2
Функциональные Lys68/Lys122 в разных исследованиях
Не универсальный множитель и не удаление H₂O₂
CypD/FoxO3
Регуляция проницаемости и стрессовых ответов в моделях
Не полная блокада клеточной гибели или доказанная терапия человека
Как подготовлен обзор
Это нарративный обзор предоставленного исходника с целевой проверкой спорных ссылок, механизмов и структурных записей 8 октября 2026 года. Использованы метаданные и аннотации первичных работ NCBI/PubMed и записи RCSB PDB; для отдельных вопросов дополнены необходимые исследования стехиометрии, NAD⁺-транспорта и человеческого NR. Поиск не был систематическим, полный охват новейшей литературы не заявляется, формальная GRADE-оценка и внешнее рецензирование не проводились. Аннотация ограничивает подробность проверки некоторых механистических утверждений; неподтверждённые точные числа и клинические назначения не перенесены.
SIRT3 помогает поддерживать митохондриальные белки и адаптацию к изменению топлива, но его функция складывается из локализации, доступного NAD⁺ и конкретных субстратов. Особенно убедительны сочетания биохимии, направленной модификации сайта и генетической модели. Следующий шаг к терапии требует измерения воздействия на человеческую мишень, клинического результата и нежелательных эффектов; одного увеличения NAD⁺ или изменения лабораторного маркера недостаточно.
Нет. Значение зависит от сайта, доли модифицированных молекул и структуры белка. Массовое обнаружение сайтов не доказывает массовое снижение активности.
SIRT3 расходует NAD⁺ или восстанавливает его до NADH?
В деацетилировании NAD⁺ расходуется с образованием никотинамида и O-ацетил-АДФ-рибозы. Это отличается от обычной реакции дегидрогеназы с образованием NADH.
Можно ли оценить SIRT3 по кетонам или ацилкарнитинам?
Эти показатели отражают многие процессы транспорта и обмена топлива. Сами по себе они не измеряют специфическую активность SIRT3 или деацетилирование одной мишени.
Доказана ли схема NR/NMN, апигенин и полифенолы для активации SIRT3 у человека?
Для такого сочетания не установлены клиническая эффективность через SIRT3, оптимальные дозы и долговременные исходы. Повышение кофактора или экспрессии в модели не заменяет доказательства человеческой терапии.