ADN mitocondrial: daño, heteroplasmia e inmunidad innata
Arquitectura del mitogenoma, TFAM, mtROS, BER/POLG, deleciones y umbrales tisulares; envejecimiento, cGAS–STING/TLR9/NLRP3, mitofagia, biogénesis y límites de la edición.
Arquitectura del mitogenoma, TFAM, mtROS, BER/POLG, deleciones y umbrales tisulares; envejecimiento, cGAS–STING/TLR9/NLRP3, mitofagia, biogénesis y límites de la edición.
El ADN mitocondrial (ADNmt) participa en la energética celular como plantilla genética, población de numerosas copias y posible señal de peligro. Una base dañada todavía no es una mutación fijada; la proporción de copias mutantes no determina por sí sola la función de un tejido; detectar ADNmt en sangre no demuestra la activación de un receptor inflamatorio. Estas distinciones permiten conectar la fosforilación oxidativa con las enfermedades hereditarias, el mosaicismo somático y el envejecimiento sin convertir una hipótesis molecular en un protocolo terapéutico.
Este análisis aborda el genoma mitocondrial humano, el daño y la reparación redox, la dinámica de la heteroplasmia, los experimentos sobre envejecimiento, el reconocimiento inmunitario y las intervenciones sobre la población mitocondrial. Los resultados estructurales, celulares y animales deben distinguirse de los desenlaces clínicos: dirigir un antioxidante, aumentar la mitofagia y modificar una secuencia de ADN responden a preguntas diferentes.
Las mitocondrias proceden de un endosimbionte bacteriano cuyo aparato genético se perdió en gran medida o se transfirió al núcleo durante la evolución. La biología comparada respalda un origen alfaproteobacteriano de la organela y una relación del hospedador eucariota con un linaje de arqueas. Sin embargo, el hospedador concreto, la secuencia de acontecimientos y la fecha exacta de la simbiosis se reconstruyen como hipótesis; no describen la ingestión directamente observada de un microorganismo moderno conocido.
La gran mayoría de las proteínas mitocondriales humanas están codificadas por genes nucleares. Después de sintetizarse en el citosol, sus precursores se dirigen a la organela, atraviesan el complejo TOM de la membrana externa y utilizan distintos sistemas de clasificación, incluidos TIM23 y TIM22. La importación, la inserción en membranas y el ensamblaje de complejos deben coordinarse con la síntesis de un pequeño grupo de proteínas en los ribosomas mitocondriales. Por tanto, conservar un genoma no convierte a la mitocondria en un organismo autónomo: su función exige la interacción continua de dos sistemas genéticos (Falkenberg et al., 2007).
La hipótesis CoRR, colocalización para la regulación redox, relaciona la conservación de la expresión local con la necesidad de responder al estado de la cadena respiratoria. Otra explicación considera la hidrofobicidad y los requisitos de ensamblaje de las subunidades de membrana, que dificultan trasladar su síntesis al citosol. Ambas explicaciones se complementan y siguen siendo modelos evolutivos; no demuestran que importar cualquier polipéptido codificado por la mitocondria sea físicamente imposible en todas las condiciones.
La secuencia de referencia de Cambridge revisada, rCRS, contiene 16 569 pares de bases de ADNmt humano. Es un sistema de coordenadas para describir variantes, no una afirmación de que todas las personas tengan un genoma de secuencia y longitud idénticas. La molécula suele ser ADN circular bicatenario. Históricamente, la cadena pesada H y la ligera L se distinguieron por su densidad de flotación en condiciones desnaturalizantes; sus nombres reflejan una asimetría de composición, no dos cromosomas diferentes (Anderson et al., 1981; Andrews et al., 1999).
En la anotación aceptada, la cadena H contiene 12 genes codificantes de proteínas, ambos ARNr y 14 ARNt; la L contiene ND6 y ocho ARNt. Esta asimetría importa para los modelos de transcripción y replicación. No obstante, «cadena codificante» no debe confundirse con la plantilla complementaria que lee directamente una polimerasa.
La principal región de control no codificante cruza el origen convencional de la rCRS circular. Se relaciona con los promotores HSP/LSP y el origen de replicación de la cadena H, ; el origen de la cadena L, , está en otra región del genoma. Región de control y D-loop no son sinónimos exactos: D-loop designa una estructura de tres cadenas formada al retenerse ADN 7S corto, que desplaza una cadena parental. Los segmentos transitoriamente monocatenarios tienen vulnerabilidades químicas particulares, pero ello no significa que toda la región esté permanentemente desprotegida por proteínas.
El genoma mitocondrial humano carece del conjunto habitual de intrones y de intervalos intergénicos largos. Algunos marcos de lectura se solapan: ATP8/ATP6 en 46 nucleótidos y ND4L/ND4 en siete. Esta compactación permite que el daño en un segmento corto afecte a varios elementos funcionales. No puede traducirse directamente en una probabilidad fija de enfermedad sin considerar la variante y el número de copias conservadas.
La transcripción genera ARN policistrónicos largos. En el modelo de puntuación por ARNt, estos señalan muchas fronteras de procesamiento de los transcritos adyacentes: la RNasa P mitocondrial, con MRPP1/2/3, contribuye a formar extremos 5′ y ELAC2 forma extremos 3′. No todas las fronteras siguen el mismo esquema; la maduración requiere más proteínas, modificaciones y control de estabilidad. Algunos transcritos codificantes terminan con señales incompletas T o TA; la poliadenilación del ARN completa UAA. Es una característica normal de la expresión, no un defecto adquirido de reparación del ADN.
El ADNmt humano tiene 37 genes anotados: 13 proteínas, 22 ARNt y dos ARNr. Los ribosomas mitocondriales utilizan ARNr 12S y 16S en sus subunidades pequeña y grande; 55S describe la sedimentación del complejo y no la suma de 28S y 39S. Un conjunto pequeño de ARNt reconoce los codones mediante reglas específicas y modificaciones del anticodón. Esto no significa que cualquier U no modificada se aparee libremente con cualquier base.
| Complejo OXPHOS | Proteínas codificadas por ADNmt | Importancia del genoma de la organela |
|---|---|---|
| I, NADH:ubiquinona oxidorreductasa | ND1, ND2, ND3, ND4, ND4L, ND5, ND6 | Elementos de membrana que acoplan transferencia de electrones y protones |
| II, succinato deshidrogenasa | Ninguna | Sus subunidades son nucleares; un defecto aislado no identifica una variante del ADNmt |
| III, complejo | CYTB | El citocromo b forma componentes importantes del ciclo Q |
| IV, citocromo c oxidasa | CO1, CO2, CO3 | Subunidades centrales de membrana; los centros metálicos catalíticos no se distribuyen por igual |
| V, ATP sintasa | ATP6, ATP8 | Componentes de membrana necesarios para ensamblaje y acoplamiento normales |
El código genético mitocondrial difiere del estándar: UGA codifica triptófano y AUA metionina; AGA/AGG se asocian con terminación en la anotación mitocondrial humana. El mecanismo real de terminación tiene particularidades adicionales, por lo que la tabla de codones no describe todo el proceso ribosomal. Como los ARNt sostienen la síntesis de distintas subunidades, una variante patogénica de ARNt puede afectar simultáneamente a varios complejos aunque no esté en un gen codificante de proteína.
El ADNmt se empaqueta en nucleoides con proteínas de mantenimiento, replicación y expresión. TFAM tiene dos dominios HMG, un conector y una región C-terminal; la unión al surco menor dobla el ADN, y los estudios estructurales muestran una configuración en U en un complejo promotor. El empaquetamiento influye en el acceso de las polimerasas y la organización transcripcional; cambiar la proporción TFAM/ADN puede alterar los nucleoides (Ngo et al., 2011; Rubio-Cosials et al., 2011).
Las estimaciones de tamaño, desde decenas hasta aproximadamente cien nanómetros, y de genomas por nucleoide dependen del método y del estado celular. Muchos contienen pocas moléculas, a menudo una, pero no existe una estequiometría fija universal. Tampoco la densidad de unión de TFAM medida en una preparación o modelo puede trasladarse automáticamente a cualquier tejido o fase de actividad metabólica.
Los nucleosomas nucleares canónicos no son el principal sistema de empaquetamiento del ADNmt. Sin embargo, la ausencia del patrón nucleosomal habitual no significa «ADN desnudo»: TFAM y otras proteínas organizan y protegen el genoma. Las histonas nucleares tampoco son una barrera impenetrable frente a radicales. Comparar compartimentos exige considerar exposición química, topología, reparación y recambio molecular, no únicamente la presencia de histonas.
Los nucleoides están funcionalmente asociados con la membrana interna y regiones organizativas de la organela; se estudian interacciones con ATAD3A, MICOS y otros sistemas proteicos. La proximidad a la cadena respiratoria hace relevante el ambiente redox local, pero no demuestra una dosis idéntica de oxidantes para todas las moléculas. La formación de ROS depende de sustratos, reducción de transportadores, dirección del flujo electrónico, potencial de membrana y enzimas antioxidantes (Murphy, 2009).
El complejo I tiene sitios asociados con flavina, , y ubiquinona, ; en el complejo III importa . El superóxido del complejo I se asocia principalmente con la matriz, mientras que el III puede liberarlo hacia matriz y espacio intermembrana. Las mtROS no constituyen una sola corriente dirigida exclusivamente al ADNmt desde todos los complejos, y la «fuga electrónica» no es una fracción constante.
La superóxido dismutasa matricial SOD2 cataliza la conversión del superóxido en peróxido de hidrógeno:
participa en señalización y puede eliminarse por peroxirredoxinas y glutatión peroxidasas, incluidas PRDX3 y GPX1; GPX4 es especialmente importante para reducir hidroperóxidos lipídicos. En presencia de hierro ferroso disponible, la reacción de Fenton produce un radical hidroxilo muy reactivo:
La gran reactividad de hace que el daño dependa de dónde se forme y de los blancos próximos. Ello explica la importancia de la química local, pero no establece una distancia de difusión universal ni un umbral de ROS común a célula, tejido y organismo.
La oxidación de guanina puede formar 8-oxoguanina; 8-oxo-dG y 8-OHdG describen el desoxinucleósido. La base dentro del ADN y su producto libre en orina son objetos analíticos distintos. En conformación anti, la 8-oxoguanina puede aparearse con citosina, y en syn con adenina mediante interacciones de tipo Hoogsteen. Si esta incorporación errónea no se repara y pasa por otro ciclo de replicación, puede fijarse una transversión:
Es una ruta posible, no el destino inevitable de cada guanina oxidada. BER puede eliminar la lesión, la molécula degradarse o el error corregirse en otra etapa. Medir 8-OHdG no equivale a medir sustituciones fijadas .
Las comparaciones de aductos oxidativos entre ADN nuclear y mitocondrial son sensibles al aislamiento, a la oxidación durante el procesamiento y a la normalización. Por ello, un multiplicador único de «cuántas veces más se daña el ADNmt» no es una constante humana. Un marcador de oxidación tampoco diagnostica por sí solo enfermedad mitocondrial o velocidad de envejecimiento.
La membrana interna contiene abundantes lípidos especializados, incluida cardiolipina, que sostiene la organización de los complejos respiratorios. Su composición de cadenas acilo depende del tejido y del estado fisiológico. La oxidación de ácidos grasos poliinsaturados inicia reacciones en cadena que producen hidroperóxidos y electrófilos secundarios. El malondialdehído, MDA, tiene estructura ; el 4-hidroxinonenal, 4-HNE, fórmula . A diferencia del radical hidroxilo de corta vida, pueden trasladar las consecuencias de la oxidación local a otros blancos.
MDA puede formar el aducto de guanina ; 4-HNE modifica proteínas y ácidos nucleicos. Estos cambios pueden dificultar la polimerasa, producir lectura errónea y afectar enzimas de membrana. El resultado depende del aducto y de su eliminación: no toda modificación causa bloqueo total inevitable de POLG. Una cantidad baja de catalasa tampoco significa ausencia de metabolismo de aldehídos; la catalasa descompone peróxido, mientras la detoxificación de aldehídos utiliza otras enzimas y reacciones dependientes de glutatión.
El daño lipídico y del ADNmt pueden potenciar alteraciones funcionales, pero un aducto no identifica una enfermedad concreta. El análisis de vitamina E y límites de la terapia antioxidante contextualiza los antioxidantes nutricionales: proteger lípidos, cambiar un marcador y prevenir eventos clínicos requieren pruebas diferentes.
Las grandes deleciones se han descrito en miopatías mitocondriales y aparecen en clones celulares durante el envejecimiento. La common deletion elimina 4977 pares de bases; sus límites en rCRS se asocian aproximadamente con 8470–13447 y repeticiones directas de 13 nucleótidos, ACCTCCCTCACCA. La notación exacta de la ruptura depende de cómo se representen las repeticiones. La molécula restante tiene pares de bases, pero ser más corta no demuestra ventaja replicativa universal en tejido vivo (Holt et al., 1988).
| Región de la deleción común | Alteración | Por qué afecta a más de una proteína |
|---|---|---|
| ATP8/ATP6 | Se afectan partes codificantes, incluido el solapamiento | Se altera la producción normal de componentes del complejo V |
| CO3 | Se elimina la secuencia codificante | Se afecta un componente del complejo IV |
| ND3, ND4L, ND4 y parte de ND5 | Se pierden o interrumpen secuencias | Se afecta el complejo I |
| Cinco ARNt | Se pierden elementos de traducción | Puede alterarse la síntesis de varias proteínas mitocondriales |
El modelo simplificado de deslizamiento propone que una repetición se alinea erróneamente con otra distante durante la replicación y se pierde el segmento intermedio. Las repeticiones, la detención de la horquilla y el procesamiento de moléculas dañadas pueden contribuir. Sin embargo, distintas deleciones no tienen que originarse por una sola vía; la expansión de un clon depende de formación, replicación, eliminación y distribución de genomas.
Las mitocondrias tienen reparación por escisión de bases, BER. Las ADN glucosilasas reconocen bases concretas: OGG1 procesa 8-oxoguanina, MUTYH adenina apareada incorrectamente con guanina oxidada y UNG1 uracilo. La eliminación forma un sitio AP, procesado por APE1; después se necesitan síntesis reparadora y ligación. Especificidad, importación y estado del sustrato importan más que trasladar un numérico de un experimento a todos los tejidos (Bogenhagen, 1999).
POLG sintetiza en dirección y corrige errores con actividad exonucleasa . Su subunidad catalítica interactúa con subunidades accesorias POLG2; el mantenimiento normal requiere además helicasa TWINKLE, SSB mitocondrial y reservas equilibradas de dNTP. LIG3 completa la reparación. A diferencia del complejo nuclear, la ligasa III mitocondrial no requiere XRCC1 como socio estructural obligatorio (Simsek et al., 2011). La BER de parche largo implica actividades adicionales de procesamiento de la cadena desplazada, incluidas FEN1 y DNA2.
La reparación por escisión de nucleótidos, NER, canónica del núcleo no está establecida en mitocondrias en una forma completa comparable. Ello no elimina cualquier control fuera de BER. Se investigan procesamiento de roturas y recombinación en diferentes modelos; el ADNmt dañado puede degradarse y las organelas eliminarse por mitofagia. Hablar de «callejón sin salida reparador» exagera un sistema que combina reparación de bases con sustitución de moléculas y organelas.
Variantes patogénicas del POLG nuclear, incluidas A467T y W748S, pueden alterar el mantenimiento, pero sus consecuencias dependen del genotipo y contexto clínico. Esto difiere del daño químico local de una molécula existente. Comparar «tasas de mutación» exige precisar si se miden sustituciones heredables, variantes somáticas, errores de replicación o proporciones de bases dañadas. Ningún multiplicador único describe esas magnitudes.
El número de copias varía entre tipos celulares y cambia con desarrollo, adaptación metabólica y enfermedad. Los tejidos de alta demanda energética suelen mantener una población mitocondrial grande, y los ovocitos contienen especialmente muchas copias. Pero cifras fijas «por célula» sin método ni estado tisular crean falsa precisión. Nucleoide, mitocondria, célula y muestra de tejido son niveles distintos y pueden ofrecer estimaciones diferentes de composición genómica.
Heteroplasmia significa coexistencia de variantes de ADNmt. Un caso particular es la mezcla de una variante mutante y el correspondiente tipo salvaje. Homoplasmia implica predominio de una variante, no necesariamente una secuencia sana. Para dos componentes:
se expresa en porcentaje y es una fracción adimensional entre 0 y 1. El número de copias conservadas aporta información que el porcentaje no refleja. Dos células con el mismo , pero distinto número total de genomas y demanda de ATP, pueden tener reservas funcionales diferentes.
Al dividirse la célula, la distribución aleatoria de copias y mitocondrias cambia la composición de las células hijas: segregación replicativa. En tejidos posmitóticos continúan replicación y recambio del ADNmt, de modo que puede haber expansión clonal sin división celular. Deriva, selección, organización local de la red y eliminación molecular actúan conjuntamente. El aumento de una variante en una fibra muscular no demuestra ventaja general en todos los tejidos (Chinnery y Turnbull, 1999).
La fusión mediante MFN1/2 y OPA1 y la fisión mediante DRP1 modifican la red mitocondrial. El intercambio de componentes y la complementación funcional pueden mantener respiración en una población mixta, pero no implican mezcla completamente libre de todos los nucleoides y productos de traducción. Las variantes alteran diferentes eslabones y no se reducen a una regla universal de recesividad.
El efecto umbral aparece cuando el recurso funcional conservado no satisface la demanda celular. Depende de variante, cantidad absoluta de ADNmt conservado, traducción, ensamblaje, rutas metabólicas y carga tisular. Valores obtenidos en una línea celular o familia no son fronteras diagnósticas para todas las deleciones, ARNt o variantes ATP6 (Rossignol et al., 2003).
Una respuesta no lineal puede ilustrarse con un modelo fenomenológico:
es un flujo funcional ilustrativo, la posición elegida del umbral y un parámetro de forma. El modelo muestra conservación de reserva y posterior caída, pero no es una calculadora validada de ATP para pacientes. No incorpora toda complementación, metabolismo ni curvas diferentes por tejido. Elegir requiere datos del sistema correspondiente, no una cifra universal atractiva.
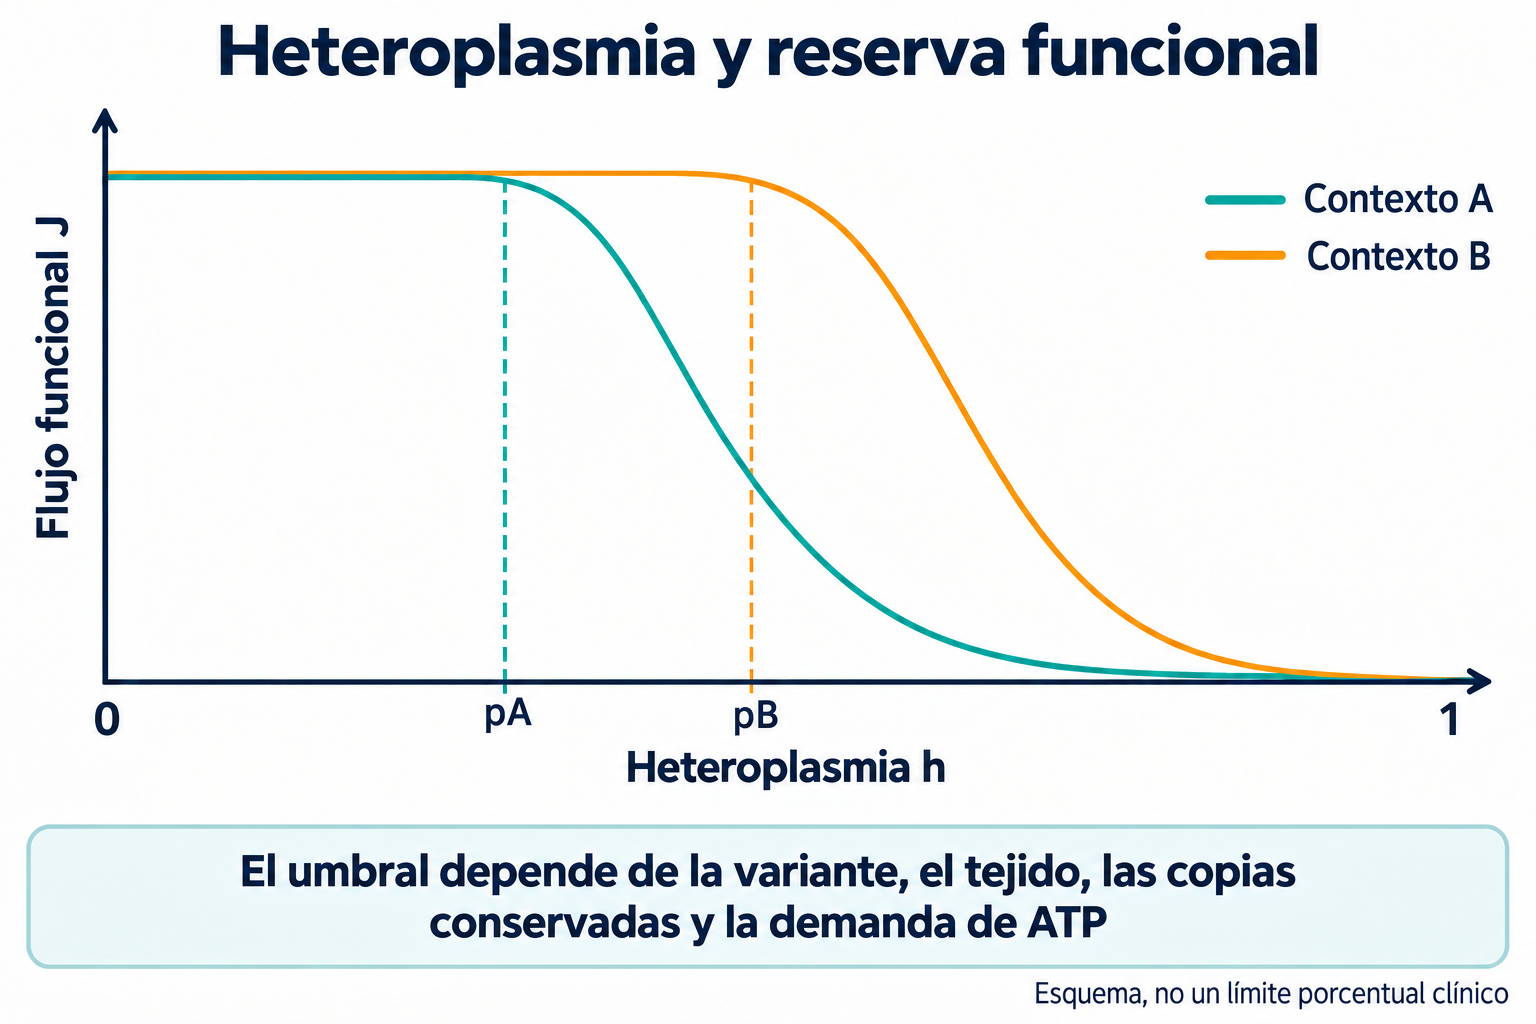
Figura 1. La misma heteroplasmia puede acompañarse de reservas funcionales distintas. El umbral depende de variante y tejido; las curvas esquemáticas no fijan límites porcentuales clínicos.
Sistema nervioso, retina, miocardio, músculo esquelético, túbulos renales y células endocrinas pueden ser sensibles a alteraciones de OXPHOS. La vulnerabilidad combina demanda energética, capacidad de reserva, cambio de combustible y distribución de células afectadas. No existe un orden universal en el que todos los órganos «fallen» al mismo porcentaje.
En neuronas, el déficit de ATP afecta gradientes iónicos, Na⁺/K⁺-ATPasa y manejo de neurotransmisores; en corazón, contracción y bombas que sostienen estabilidad eléctrica. El transporte energético permite reabsorción tubular renal; en células β pancreáticas, el acoplamiento metabólico a la secreción de insulina vuelve relevante el estado mitocondrial. Son mecanismos de posibles manifestaciones, no diagnósticos basados en un síntoma.
El promedio tisular puede ocultar clones con alta carga mutante. Las fibras rojas rasgadas, RRF, reflejan acumulación mitocondrial anómala en músculo; regiones COX-negativas muestran déficit local del complejo IV. Exigen interpretación morfológica y molecular y no identifican inequívocamente una variante concreta.
en MT-TL1 se asocia con un espectro amplio, incluidos MELAS y diabetes con sordera de herencia materna, MIDD. en MT-TK se discute frecuentemente en MERRF. Heteroplasmia tisular, edad, fondo nuclear y otros factores contribuyen a la diversidad: un síndrome no fija la misma proporción mutante en todas las muestras (Wallace, 1999; Chinnery y Turnbull, 1999).
En MT-ATP6 hay que distinguir de . La primera se asocia con Leu156Arg y la segunda con Leu156Pro; son cambios diferentes. Cargas altas de ciertas variantes pueden asociarse con un espectro más grave, incluidos NARP y síndrome de Leigh de herencia mitocondrial, pero los intervalos porcentuales de manual no sustituyen la valoración clínica.
El síndrome de Kearns–Sayre y la oftalmoplejía externa progresiva crónica pueden asociarse con grandes deleciones únicas. La de 4977 pares es un ejemplo conocido, no la causa obligatoria de cada caso. Variantes nucleares también ocasionan alteraciones semejantes de mantenimiento. «Enfermedad mitocondrial» abarca más que una enfermedad de una sola variante heredada mitocondrialmente.
Harman vinculó la acumulación de daño molecular con la disfunción por edad; la versión mitocondrial destacó la organela como fuente y blanco de oxidantes. El círculo clásico es una hipótesis: las ROS dañan ADNmt, las mutaciones alteran la cadena respiratoria y la cadena defectuosa produce más ROS. Generó preguntas comprobables, pero no demuestra que toda variante aumente necesariamente los oxidantes (Harman, 1956; Wallace, 1999).
Su evaluación exige medir de forma independiente secuencia, función OXPHOS, producción de ROS, defensa antioxidante y recambio celular. El aumento de un marcador no establece todas las direcciones causales. A la inversa, menor consumo de oxígeno puede reducir ROS en ciertos estados pese a un déficit energético importante. Un bucle universal que se acelera solo resulta demasiado simple.
Trifunovic y Kujoth estudiaron ratones con corrección exonucleasa defectuosa y mostraron que una carga artificialmente elevada de mutaciones puede acompañarse de rasgos semejantes al envejecimiento prematuro. El modelo presentó disfunción tisular, pérdida de peso y otras alteraciones; Kujoth vinculó el fenotipo con mayor apoptosis. El aumento oxidativo obligatorio previsto no explicó todo el fenotipo (Trifunovic et al., 2004; Kujoth et al., 2005).
Esto cuestiona fuertemente que el bucle ROS sea necesario como único mecanismo de las consecuencias mutacionales. Pero un animal con defecto artificial no equivale a una persona que envejece normalmente: espectro, velocidad y distribución de mutaciones difieren. El experimento muestra daño tisular por alteración grave del mantenimiento, no la proporción de todos los cambios humanos atribuible al ADNmt.
La secuenciación muy precisa distingue variantes raras reales de errores técnicos. Kennedy et al. observaron que muchas sustituciones asociadas con edad eran transiciones, sin predominio del aumento de transversiones esperado del modelo simple de 8-oxoguanina. El espectro es compatible con participación importante de errores replicativos y otros procesos, incluidas modificaciones de bases, pero no asigna cada sustitución a una única causa química (Kennedy et al., 2013).
La carga mutacional puede contribuir a cambios de proteostasis, respuestas al estrés, apoptosis y menor capacidad de mantenimiento tisular de células individuales. Los efectos en poblaciones madre y progenitoras se investigan en modelos; no son el mecanismo único universal de agotamiento de todas ellas. Un órgano puede tener carga media baja y pequeños clones COX-negativos con carga local alta.
La interpretación actual distingue formación de variantes, expansión clonal, función y eliminación celular como procesos relacionados. El daño redox sigue siendo parte de la biología. Ni un aducto aislado ni una variante se convierten en un reloj universal de edad biológica.
El ADNmt endógeno en su compartimento habitual no equivale a un estímulo inflamatorio. Adquiere significado de DAMP, patrón molecular asociado con daño, al alcanzar los sistemas de reconocimiento pertinentes. Importan forma, oxidación, cantidad, localización, captación y eliminación. La misma concentración extracelular no garantiza idéntica respuesta celular (West y Shadel, 2017).
El origen bacteriano explica el interés por CpG y TLR9. Sin embargo, no todas las secuencias CpG nucleares están metiladas ni toda molécula de ADNmt está absolutamente libre de metilación; las mediciones mitocondriales presentan dificultades metodológicas. Además, cGAS reconoce ADN bicatenario accesible sin exigir un motivo CpG concreto. Este argumento no explica todas las vías.
La pérdida de integridad, cambios de permeabilidad y mecanismos apoptóticos permiten distintas rutas de salida. mPTP se asocia con permeabilidad a moléculas pequeñas; no es un canal establecido para todo el mitogenoma. Hinchamiento, ruptura y liberación de fragmentos se consideran en modelos específicos. McArthur et al. mostraron que macroporos BAX/BAK en apoptosis permiten herniación de membrana interna y salida de ADNmt. Es una ruta experimental, no una secuencia obligatoria de toda disfunción (McArthur et al., 2018).
Cuando el ADN bicatenario queda accesible a cGAS, esta cataliza un dinucleótido cíclico a partir de ATP y GTP:
es pirofosfato; los enlaces mixtos 2′–5′ y 3′–5′ distinguen el producto de un oligonucleótido lineal. cGAMP activa STING, adaptador de membrana del retículo endoplásmico. Los cambios de localización, incluido desplazamiento hacia Golgi, sostienen señalización por TBK1 y fosforilación de IRF3 (Sun et al., 2013; West et al., 2015).
IRF3 induce interferones tipo I y genes estimulados por interferón, ISG; otra rama implica NF-κB. Así, el estrés mitocondrial puede conectarse con un programa semejante al antiviral sin virus. Pero IFN, CXCL10 y otros mediadores dependen del tipo celular y del estado de la vía. El ADN citosólico no produce inevitablemente idéntica liberación de todas las citocinas.
TLR9 actúa en endosomas. El ADN extracelular debe llegar allí mediante captación; una flecha directa «ADNmt citosólico → TLR9» sin transporte no es correcta. El reconocimiento implica MyD88, IRAK4/IRAK1, TRAF6 e IKK, que regulan IκB y NF-κB.
En un contexto adecuado puede aumentar la transcripción de mediadores como TNF e IL-6. Química y empaquetamiento del ADN, función endosomal y expresión del receptor cambian la reacción. TLR9, cGAS y concentración extracelular son niveles distintos, no marcadores diagnósticos intercambiables.
Shimada et al. relacionaron ADNmt oxidado con activación de NLRP3 en su sistema experimental. Es una conexión relevante entre estrés e inflamación, pero llamarlo «ligando directo universal del dominio LRR» supera las pruebas. NLRP3 integra distintos eventos; preparación o priming, cambios iónicos incluido eflujo de K⁺ y estado celular tienen importancia propia (Shimada et al., 2012).
Tras ensamblarse con ASC, la activación de caspasa-1 procesa pro-IL-1β y pro-IL-18. La escisión de gasdermina D, GSDMD, puede formar poros y causar piroptosis. Maduración de citocinas y muerte se relacionan, pero no son consecuencias inevitables de cualquier detección de ox-ADNmt. Es posible priming dependiente de TLR, sin una entrada TLR9 única obligatoria.
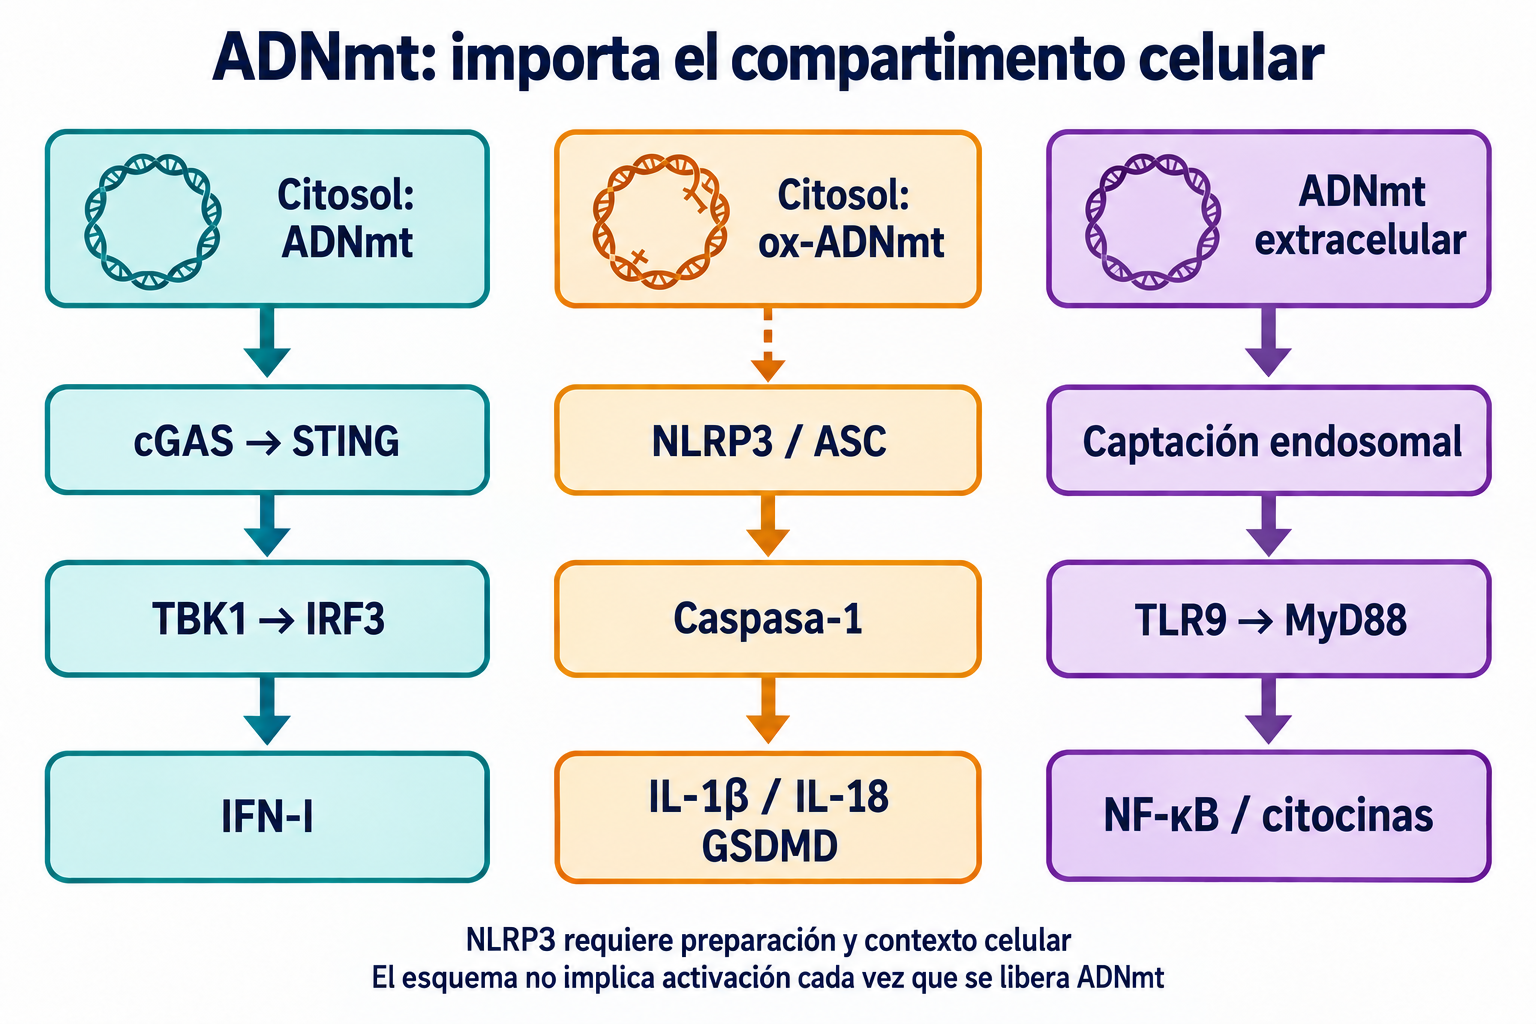
Figura 2. El ADNmt citosólico, el oxidado y el extracelular captado por endosomas se vinculan con vías diferentes. La flecha discontinua expresa la dependencia contextual de NLRP3; no establece reconocimiento directo universal de cada fragmento.
El ccf-mtDNA puede estar libre o en estructuras extracelulares. Su concentración combina liberación, transportadores, degradación y eliminación. Preparación del plasma, células y plaquetas residuales, extracción, blanco de amplificación y normalización qPCR/ddPCR afectan intensamente la medición. El número de copias no se interpreta independientemente del protocolo.
Se investigan asociaciones con inflamación, enfermedades cardiovasculares y neurodegenerativas, pero magnitud e incluso dirección dependen de enfermedad y muestra. Plasma y líquido cefalorraquídeo son medios distintos: un aumento en uno no predice aumento en el otro. Correlación con gravedad tampoco establece que el ADN cause cada manifestación.
En inflammaging importa el desequilibrio persistente entre daño, eliminación y regulación inmune. Una asociación investigacional no convierte ccf-mtDNA en prueba independiente de velocidad de envejecimiento, diagnóstico de Alzheimer o indicación de bloquear STING. La cantidad de señal y la operación demostrada de la vía requieren evaluaciones separadas.
Unir el catión lipofílico trifenilfosfonio, , permite que el potencial eléctrico concentre una molécula en mitocondrias. Distribución de carga y lipofilia facilitan atravesar la bicapa. Esto difiere de afirmar que vitamina C, E o resveratrol nunca entran: sus propiedades y distribución varían, pero la impermeabilidad absoluta no explica adecuadamente los límites clínicos (Smith et al., 1999; Skulachev, 2007).
Con , el equilibrio de un catión monovalente ideal es:
Un potencial matricial negativo da un exponente positivo. Cerca de 37 °C, unos 60 mV corresponden a un cambio aproximado de diez veces en la razón ideal de equilibrio. La exposición real también depende de unión, accesibilidad, cinética y metabolismo. Los potenciales de dos membranas consecutivas pueden combinarse en un modelo; introducir valores negativos con el signo opuesto no puede predecir simultáneamente acumulación.
MitoQ contiene ubiquinona y un espaciador unido a TPP; su forma reducida puede proteger lípidos. SkQ1 utiliza plastoquinona. Actividad antioxidante y prooxidante, efectos de membrana y tolerancia dependen de concentración y sistema. La despolarización intensa puede reducir acumulación precisamente en la organela más dañada. La entrega dirigida no implica selectividad absoluta, ausencia de toxicidad o reparación de una mutación fijada.
El efecto vascular numérico del texto original, sin publicación clínica correspondiente en la bibliografía, no se utiliza como prueba de protección del ADNmt. Esa conclusión requiere desenlaces y mediciones genómicas confirmados. Coenzima Q10 y polifenoles amplía propiedades de ubiquinona y límites clínicos; aporta contexto respiratorio, no prueba de corrección de heteroplasmia por MitoQ.
En una mitocondria polarizada, importación y procesamiento de PINK1, con participación de PARL, mantienen poca proteína en la membrana externa. Si la importación falla, PINK1 se acumula y fosforila ubiquitina en Ser65, permitiendo reclutamiento y activación de Parkin. Ubiquitinación y receptores, incluidos OPTN y NDP52, conectan el área dañada con LC3 y el autofagosoma; TBK1 participa en regulación (Pickrell y Youle, 2015; Lazarou et al., 2015).
La entrega lisosomal puede eliminar organela y contenido, pero PINK1 no detecta un porcentaje concreto de ADNmt mutante. No requiere heteroplasmia universal ni colapso completo obligatorio del potencial. BNIP3, NIX y FUNDC1 ofrecen otras conexiones con autofagia, por ejemplo en hipoxia o desarrollo. Su importancia depende de tejido y estímulo.
La urolitina A se estudia como intervención relacionada con calidad mitocondrial y mitofagia. Andreux et al. describieron tolerancia y firmas moleculares humanas; Singh et al., función muscular y biomarcadores en adultos de mediana edad. Esto no demuestra eliminación selectiva de genomas mutantes, reducción sostenida de heteroplasmia en pacientes o tratamiento de MELAS. Expresión génica y metabolitos no miden directamente flujo de mitofagia en todos los tejidos (Andreux et al., 2019; Singh et al., 2022).
La espermidina se investiga por autofagia y longevidad en modelos; Eisenberg et al. sostienen ese contexto. La regulación de acetilación y el mecanismo EP300 requieren distinguir publicaciones y condiciones, sin atribuir todos los mecanismos posteriores a un estudio temprano. Activar autofagia tampoco garantiza selección del genotipo. No establece «rejuvenecimiento del genoma» humano ni dosis universal.
El estado energético influye en AMPK; la fosforilación Thr172 conecta déficit energético con programas adaptativos. PGC-1α es coactivador transcripcional y SIRT1, desacetilasa dependiente de NAD⁺, relaciona su regulación con metabolismo. Fosforilación y acetilación modifican la red, pero una cadena lineal no describe todas las retroalimentaciones o particularidades tisulares (Cantó y Auwerx, 2009).
NRF1 y NRF2/GABP regulan genes de función mitocondrial. Aquí NRF2 significa GABP, no el factor antioxidante NFE2L2, también denominado Nrf2. TFAM importado participa en empaquetamiento e inicio de transcripción con POLRMT y TFB2M; no duplica por sí solo el genoma. Replicación, biogénesis de membranas, importación y ensamblaje deben coordinarse (Scarpulla, 2011).
Aumentar genomas puede aumentar copias conservadas absolutas sin cambiar la proporción. También puede expandir mutantes: una replicación preferente del tipo salvaje necesita pruebas independientes. Vitamina B3 y metabolismo dependiente de NAD ofrece contexto de cofactores; la existencia de una enzima dependiente de NAD⁺ no prueba que cualquier precursor reduzca heteroplasmia o restaure secuencia.
El ejercicio aeróbico y de fuerza puede cambiar biogénesis, calidad y capacidad muscular. La adaptación implica señales energéticas, proteostasis y recambio, por lo que más resistencia no significa necesariamente menor fracción mutante. Reserva funcional y composición genotípica deben medirse separadamente.
La participación de progenitores musculares tampoco significa ADNmt exclusivamente «limpio» o sustitución invariable de copias mutantes. En enfermedad mitocondrial, la programación depende del estado y valoración clínica; un esquema molecular no convierte HIIT en terapia universal. No puede prometerse corrección por ejercicio sin datos de variante, tejido y respuesta a largo plazo.
Las nucleasas dirigidas a mitocondrias llevan un complejo proteico que reconoce secuencias. mitoZFN usa dedos de zinc y mitoTALEN dominios TALE; dominios catalíticos FokI cortan en una configuración apropiada. Dañar selectivamente moléculas mutantes puede causar degradación y enriquecer el resto con la variante conservada. Cambia la población, no necesariamente repara cada molécula cortada.
Gammage et al. utilizaron mtZFN, no TALEN: intervenciones repetidas en un modelo celular cambiaron heteroplasmia aproximadamente de 80% a 7%. Discutieron también depleción no deseada del total y control de dosis de expresión. Ese experimento no establece igual corrección de MELAS o MERRF en pacientes (Gammage et al., 2016).
El principio necesita una población conservada para recuperar copias y selectividad suficiente. Destruir una variante homoplásmica no crea una secuencia normal. Entrega a órganos, cortes indeseados, respuesta inmune y seguridad duradera limitan el traslado a tratamiento.
DdCBE, editores de citosina derivados de DddA, emplea componentes divididos de una desaminasa bacteriana dirigidos por reconocimiento proteico e inhibidor de uracilo-ADN glucosilasa. Mok et al. demostraron edición mitocondrial independiente de CRISPR sin rotura bicatenaria. El cambio principal original es , no sustitución arbitraria de cualquier base (Mok et al., 2020).
La entrega proteica evita el problema del ARN guía, pero no hace universal o segura la edición. Importan contexto, cambios acompañantes, edición fuera de blanco y distribución. no implica revertir directamente a A con este sistema. Abre oportunidades de investigación; una «reparación del mitogenoma» estándar exige pruebas clínicas adicionales.
Un marcador mecanístico define preguntas y métodos, no prescribe automáticamente fármacos. La tabla conserva procesos del material original y sustituye promesas clínicas por límites de interpretación.
| Proceso / medida | Mecanismo principal | Qué se mide | Límite interpretativo |
|---|---|---|---|
| 8-oxoG / 8-OHdG | Oxidación de guanina; posible apareamiento erróneo | Aducto en ADN aislado o producto en biofluido | No es mutación fijada ni localización mitocondrial automática |
| y aductos 4-HNE | Productos secundarios de peroxidación | Aductos, modificaciones proteicas y nucleicas | No específicos de un órgano o enfermedad; requieren controles |
| Deleción de 4977 pb | Pérdida de genes y ARNt | Fracción y distribución tisular | Sin umbral único; no explica todo KSS/CPEO |
| Variante ARNt MT-TL1 | Variante y heteroplasmia de la muestra | Sangre puede no reflejar tejido; MELAS/MIDD no son un porcentaje | |
| MT-ATP6, Leu156Arg | Variante y carga tisular | Diferenciar , Leu156Pro | |
| Corrección POLG defectuosa | Errores de mantenimiento | Genotipo nuclear, depleción o cambios múltiples | Ratón mutador no prueba envejecimiento humano normal |
| ADNmt citosólico | Acceso a cGAS–STING | Localización y activación | Concentración plasmática no demuestra vía citosólica |
| ox-ADNmt / NLRP3 | Inflamación contextual | Ensamblaje, caspasa-1, citocinas maduras | Requiere priming y función; no ligando directo universal |
| ccf-mtDNA | Liberación, transporte y eliminación | Copias bajo protocolo estandarizado | No diagnóstico independiente, edad o indicación de bloqueo |
El diagnóstico empieza por fenotipo, historia familiar y órganos afectados. La herencia materna orienta a ADNmt, pero causas nucleares tienen otros patrones y ausencia de antecedentes no excluye enfermedad. El método debe responder a una hipótesis, no repetir un panel universal de «edad mitocondrial».
Lactato y piruvato dependen de obtención, procesamiento, ejercicio y otras condiciones. Su razón no tiene límite aplicable a cualquier concentración y situación. CK, AST/ALT, mioglobina y ácidos orgánicos valoran procesos, pero no son específicos de variantes. Una elevación aislada no confirma y la normalidad no excluye todas las enfermedades.
El estudio genético puede incluir secuenciación, deleciones/duplicaciones y análisis indicado de genes nucleares POLG, TWNK y DGUOK. La heteroplasmia rara requiere límite de detección validado, control de errores y distinción de inserciones nucleares mitocondriales, NUMT. Profundidad sola no garantiza precisión: análisis y calidad son esenciales. ddPCR puede precisar una variante o copias, según blanco y normalización.
Elegir tejido es fundamental. Sangre puede subestimar carga de órganos para algunas variantes; negatividad en un medio no excluye mosaicismo. Epitelio urinario o músculo se seleccionan según pregunta clínica, no obligatoriamente para todos. 8-OHdG urinario, hsCRP, IL-6 y ccf-mtDNA no reemplazan diagnóstico molecular ni identifican una mutación o todas las causas de síntomas.
Cuando está indicada, biopsia y tinciones RRF y COX/SDH complementan. La respirometría estudia respiración con sustratos y condiciones definidos; State 3/State 4 y razón de control respiratorio, RCR, solo tienen sentido en un protocolo. Morfología y función no sustituyen explicación genética; la participación del ADNmt en envejecimiento no convierte pruebas invasivas en cribado preventivo rutinario.
La resiliencia mitocondrial depende de conservar secuencia, suficientes copias funcionales, organización de red y eliminación oportuna. Son procesos conectados con resultados medibles distintos. Antioxidación no repara una variante fijada; mitofagia no garantiza selección genotípica; biogénesis no necesariamente reduce heteroplasmia relativa; mejor función no prueba cambio de secuencia.
Los estudios de envejecimiento expusieron límites del círculo ROS universal, y la inmunobiología mostró la importancia de la salida del ADN de su compartimento. Ninguna línea explica por sí sola toda enfermedad de edad o inflamatoria. Una conclusión sólida vincula resultado molecular, modelo, tejido y pregunta clínica, distinguiendo asociación, mecanismo y tratamiento confirmado.
Es un análisis científico narrativo del texto proporcionado y su bibliografía. No es revisión sistemática con búsqueda prerregistrada, no asigna GRADE formal ni afirma revisión clínica experta independiente. En la edición del 8 de octubre de 2026 se comprobaron selectivamente registros ambiguos de TFAM, mtZFN, Kennedy y urolitina A y la distinción LIG3/XRCC1 mitocondrial; no hubo búsqueda general nueva ni auditoría exhaustiva de enlaces. Los niveles se describen según modelo y desenlaces, sin convertirlos en recomendaciones terapéuticas.
No hay una frontera única. Importan variante, tejido, copias conservadas absolutas, demanda energética y distribución de células afectadas.
Investigan daño o ADN circulante, pero solos no determinan velocidad de envejecimiento, origen de todo daño ni una enfermedad mitocondrial concreta.
Cambiar marcadores y función no demuestra eliminación selectiva de genomas mutantes. Se requieren mediciones independientes de variante y tejido.
No. Las nucleasas cambian la población y DdCBE tiene especificidad química limitada; entrega, número de copias y cambios indeseados requieren evaluación.