Який відсоток гетероплазмії спричиняє хворобу?
Єдиної межі немає. Важливі варіант, тканина, збережені копії, енергетична потреба й розподіл уражених клітин.
Мітогеном, TFAM, mtROS, BER/POLG, делеції й тканинні пороги; старіння, cGAS–STING/TLR9/NLRP3, мітофагія, біогенез і межі редагування.
Мітохондріальна ДНК (мтДНК) бере участь у клітинній енергетиці як генетична матриця, популяція багатьох копій і потенційний сигнал небезпеки. Пошкоджена основа ще не є закріпленою мутацією; частка мутантних копій сама по собі не визначає функцію тканини; виявлення мтДНК у крові не доводить активації запального рецептора. Ці відмінності пов'язують біохімію окисного фосфорилювання зі спадковими хворобами, соматичним мозаїцизмом і старінням, не перетворюючи молекулярну гіпотезу на готовий лікувальний протокол.
Розбір послідовно розглядає будову людського мітогеному, редокс-пошкодження та репарацію, динаміку гетероплазмії, досліди старіння, імунне розпізнавання та вплив на мітохондріальний пул. Структурні, клітинні й тваринні результати слід відділяти від клінічних наслідків: адресна доставка антиоксиданта, посилення мітофагії та зміна послідовності ДНК відповідають на різні запитання.
Мітохондрії походять від бактеріального ендосимбіонта, генетичний апарат якого в еволюції значною мірою втрачено або перенесено до ядра. Порівняльна біологія підтримує альфапротеобактеріальне походження органели та спорідненість еукаріотичного господаря з архейною лінією. Однак конкретного господаря, послідовність подій і точну дату симбіозу реконструюють як гіпотези; це не безпосередньо спостережене поглинання відомого сучасного мікроорганізму.
Переважну більшість мітохондріальних білків людини кодують ядерні гени. Після синтезу в цитозолі попередники спрямовуються до органели, проходять комплекс TOM зовнішньої мембрани, а потім використовують різні системи сортування, зокрема TIM23 і TIM22. Імпорт, вбудовування в мембрани та складання багатосубодиничних комплексів мають узгоджуватися із синтезом невеликої групи білків на мітохондріальних рибосомах. Власний геном не робить мітохондрію автономним організмом: її функція потребує постійної взаємодії двох генетичних систем (Falkenberg et al., 2007).
Гіпотеза CoRR, спільної локалізації для редокс-регуляції, пов'язує збереження локальної експресії з необхідністю реагувати на стан дихального ланцюга. Інше пояснення враховує гідрофобність та вимоги складання мембранних субодиниць, що ускладнюють перенесення синтезу до цитозолю. Пояснення доповнюють одне одного й залишаються еволюційними моделями; вони не доводять фізичної неможливості імпорту будь-якого мітохондріально кодованого поліпептиду за всіх умов.
Переглянута кембриджська референсна послідовність, rCRS, містить 16 569 пар основ. Це система координат для опису варіантів, а не твердження про однакові довжину та послідовність у всіх людей. Молекула переважно є кільцевою дволанцюговою ДНК. Важкий H і легкий L ланцюги історично розрізняли за плавучою густиною в денатурувальних умовах; назви відображають асиметрію складу, а не два різні хромосоми (Anderson et al., 1981; Andrews et al., 1999).
У прийнятій анотації H містить 12 білок-кодуючих генів, обидві рРНК і 14 тРНК; L — ND6 та вісім тРНК. Асиметрія важлива для моделей транскрипції та реплікації. Водночас «кодуючий ланцюг» не слід плутати з комплементарною матрицею, яку безпосередньо читає полімераза.
Основна некодуюча контрольна ділянка перетинає умовний початок кільцевої rCRS. З нею пов'язані промотори HSP/LSP та початок реплікації H, ; початок L, , розташований в іншій частині геному. Контрольна ділянка й D-loop не точні синоніми: D-loop є триланцюговою структурою з короткою утриманою 7S ДНК, що витісняє батьківський ланцюг. Тимчасові одноланцюгові фрагменти мають хімічні вразливості, але вся ділянка не є постійно незахищеною білками.
Людський мітохондріальний геном не має звичайного набору інтронів і довгих міжгенних інтервалів. Рамки ATP8/ATP6 перекриваються на 46 нуклеотидів, ND4L/ND4 — на сім. Тому пошкодження короткої ділянки може зачепити кілька елементів. Це не можна прямо перетворити на фіксовану ймовірність хвороби без урахування варіанта й числа збережених копій.
Транскрипція утворює довгі поліцистронні РНК. У моделі тРНК-пунктуації тРНК позначають багато меж обробки сусідніх транскриптів: мітохондріальна RNase P з MRPP1/2/3 формує 5′-кінці, ELAC2 — 3′-кінці. Не всі межі відповідають одній схемі; дозрівання потребує інших білків, модифікацій і контролю стабільності. Деякі транскрипти мають неповні стоп-сигнали T або TA; поліаденілювання РНК завершує UAA. Це нормальна архітектура експресії, а не набутий дефект репарації ДНК.
У мтДНК анотовано 37 генів: 13 білків, 22 тРНК і дві рРНК. Рибосоми використовують 12S і 16S рРНК у малій та великій субодиницях; 55S характеризує седиментацію комплексу, а не суму 28S і 39S. Малий набір тРНК розпізнає кодони за особливими правилами та з модифікаціями антикодонів. Це не означає вільного спарювання будь-якого немодифікованого U з будь-якою основою.
| Комплекс OXPHOS | Білки, кодовані мтДНК | Значення геному органели |
|---|---|---|
| I, NADH:убіхінон-оксидоредуктаза | ND1, ND2, ND3, ND4, ND4L, ND5, ND6 | Мембранні елементи спряження перенесення електронів і протонів |
| II, сукцинатдегідрогеназа | Немає | Субодиниці ядерні; ізольований дефект не визначає варіант мтДНК |
| III, комплекс | CYTB | Цитохром b формує важливі компоненти Q-циклу |
| IV, цитохром-c-оксидаза | CO1, CO2, CO3 | Основні мембранні субодиниці; каталітичні металеві центри розподілені нерівномірно |
| V, АТФ-синтаза | ATP6, ATP8 | Мембранні компоненти для нормального складання й спряження |
Мітохондріальний код відрізняється від стандартного: UGA кодує триптофан, AUA — метіонін; AGA/AGG пов'язані із завершенням трансляції в людській анотації. Реальний механізм термінації має додаткові особливості, тож таблиця кодонів не описує весь процес. Оскільки тРНК підтримують синтез різних субодиниць, патогенний варіант тРНК може впливати на кілька комплексів навіть поза білок-кодуючим геном.
МтДНК упакована в нуклеоїди з білками підтримання, реплікації та експресії. TFAM має два HMG-домени, лінкер і C-кінцеву ділянку; зв'язування з малою борозенкою згинає ДНК, а структурні досліди показують U-подібну конфігурацію промоторного комплексу. Упаковка впливає на доступ полімераз і транскрипцію; співвідношення TFAM/ДНК змінює властивості нуклеоїда (Ngo et al., 2011; Rubio-Cosials et al., 2011).
Оцінки розміру від десятків до приблизно ста нанометрів і кількості геномів залежать від методу та клітинного стану. Багато нуклеоїдів містять мало молекул, часто одну, але це не універсальна стехіометрія. Щільність зв'язування TFAM у препараті чи моделі також не переноситься автоматично на кожну тканину та фазу метаболізму.
Канонічні ядерні нуклеосоми не є головним пакувальним механізмом мтДНК. Проте відсутність звичайної нуклеосомної решітки не означає «голу ДНК»: TFAM та інші білки організують і захищають геном. Ядерні гістони також не є непроникним бар'єром для радикалів. Порівняння потребує хімічної експозиції, топології, репарації та обороту молекул, а не лише наявності гістонів.
Нуклеоїди функціонально пов'язані з внутрішньою мембраною й організаційними ділянками органели; обговорюють ATAD3A, MICOS та інші системи. Близькість дихального ланцюга робить локальне редокс-середовище важливим, але не доводить однакової дози окисників для кожної молекули. ROS залежать від субстратів, відновлення переносників, напрямку електронного потоку, потенціалу й антиоксидантних ферментів (Murphy, 2009).
У комплексі I є флавіновий та убіхіноновий сайти; у III важливий . Супероксид I переважно пов'язаний із матриксом, III може виходити до матриксу й міжмембранного простору. Усі mtROS не є одним потоком винятково до ДНК від кожного комплексу, а «витік електронів» не сталий відсоток.
Матриксна супероксиддисмутаза SOD2 каталізує утворення пероксиду водню:
бере участь у сигналах і видаляється пероксиредоксинами та глутатіонпероксидазами, зокрема PRDX3 і GPX1; GPX4 особливо важлива для ліпідних гідропероксидів. За доступного двовалентного заліза реакція Фентона утворює високореактивний гідроксильний радикал:
Висока реактивність зумовлює залежність пошкодження від місця утворення та близьких мішеней. Це пояснює локальну хімію, але не універсальну відстань дифузії або поріг ROS для клітини, тканини й організму.
Окиснення гуаніну утворює 8-оксогуанін; 8-oxo-dG та 8-OHdG позначають дезоксинуклеозид. Основа в ДНК і вільний продукт у сечі — різні аналітичні об'єкти. В anti-конформації можливе спарювання з цитозином, у syn — з аденіном за типом Гуґстина. Якщо помилку не виправлено й вона проходить наступну реплікацію, може закріпитися трансверсія:
Це можливий шлях, не неминуча доля кожного окисненого гуаніну. BER може видалити ураження, молекула деградувати чи помилка виправитися пізніше. Вимір 8-OHdG не рівнозначний виміру закріплених замін.
Порівняння аддуктів ядерної й мітохондріальної ДНК чутливі до виділення, окиснення зразка при обробці та нормалізації. Єдиний множник «у скільки разів більше пошкоджується мтДНК» не є людською константою. Маркер окиснення сам по собі не діагностує мітохондріальну хворобу або швидкість старіння.
Внутрішня мембрана багата спеціалізованими ліпідами, зокрема кардіоліпіном, що підтримує дихальні комплекси. Ацильний склад залежить від тканини й стану. Окиснення поліненасичених кислот запускає ланцюгові реакції з гідропероксидами та вторинними електрофілами. Малоновий діальдегід, MDA, має ; 4-гідроксиноненаль, 4-HNE, — . На відміну від короткоживучого гідроксильного радикала, вони переносять наслідки локального окиснення на інші мішені.
MDA утворює гуаніновий аддукт ; 4-HNE модифікує білки й нуклеїнові кислоти. Це може заважати полімеразі, спричиняти помилкове читання та впливати на мембранні ферменти. Наслідок залежить від аддукту й видалення, тому не кожна модифікація неминуче повністю блокує POLG. Мала кількість каталази не означає відсутності метаболізму альдегідів: вона розщеплює пероксид, а детоксикація альдегідів включає інші ферменти та глутатіон-залежні реакції.
Ліпідні й ДНК-пошкодження можуть посилювати дисфункцію, але аддукт не специфічний для однієї хвороби. Розбір вітаміну E та меж антиоксидантної терапії надає нутриційний контекст: захист ліпідів, зміна маркера й запобігання клінічним подіям потребують різних доказів.
Великі делеції описано при міопатіях і в окремих клонах при старінні. Common deletion видаляє 4977 пар; межі rCRS пов'язують приблизно з 8470–13447 та прямими повторами ACCTCCCTCACCA із 13 нуклеотидів. Позначення розриву залежить від представлення повторів. Залишається пар, але менша довжина сама по собі не доводить реплікативної переваги в живій тканині (Holt et al., 1988).
| Ділянка поширеної делеції | Порушення | Чому наслідок охоплює кілька білків |
|---|---|---|
| ATP8/ATP6 | Частини кодуючих ділянок, включно з перекриттям | Порушення утворення компонентів V |
| CO3 | Видалення кодуючої послідовності | Дефект компонента IV |
| ND3, ND4L, ND4 і частина ND5 | Втрата або переривання послідовностей | Ураження I |
| П'ять тРНК | Втрата елементів трансляції | Порушення синтезу кількох білків |
Модель прослизання припускає помилкове суміщення повтору з віддаленим повтором під час реплікації та втрату проміжного сегмента. Повтори, зупинка вилки й обробка пошкоджених молекул можуть сприяти делеціям. Різні делеції не обов'язково мають один шлях; перевага клону залежить від утворення, реплікації, видалення й розподілу геномів.
Мітохондрії мають ексцизійну репарацію основ, BER. ДНК-глікозилази розпізнають пошкодження: OGG1 — 8-оксогуанін, MUTYH — аденін навпроти окисненого гуаніну, UNG1 — урацил. Видалення основи дає AP-сайт для APE1, далі потрібні синтез і лігування. Специфічність, імпорт і субстрат важливіші за універсальний , перенесений з одного досліду на всі тканини (Bogenhagen, 1999).
POLG синтезує і коригує помилки екзонуклеазою . Каталітична субодиниця взаємодіє з POLG2; потрібні TWINKLE, мітохондріальний SSB і збалансовані dNTP. LIG3 завершує репарацію. На відміну від ядра, мітохондріальна лігаза III не потребує XRCC1 як обов'язкового каркасного партнера (Simsek et al., 2011). Довголаткова BER включає обробку витісненого ланцюга, зокрема FEN1 і DNA2.
Повна канонічна нуклеотидна ексцизійна репарація NER, як у ядрі, для мітохондрій не встановлена. Але це не виключає будь-якого контролю поза BER. Обробку розривів і рекомбінаційні процеси досліджують; пошкоджена ДНК деградує, органели видаляються мітофагією. «Репараційний тупик» перебільшує систему, де виправлення основ поєднується із заміною молекул та органел.
Патогенні варіанти ядерного POLG, зокрема A467T і W748S, порушують підтримання залежно від генотипу й клініки. Це інше, ніж хімічне пошкодження існуючої молекули. Порівняння «частот мутацій» потребує визначення спадкових замін, соматичних варіантів, реплікативних помилок чи пошкоджених основ. Єдиного множника для них немає.
Копійність відрізняється між клітинами й змінюється при розвитку, адаптації та хворобі. Енергетично активні тканини зазвичай мають великий пул, ооцити — особливо багато копій. Фіксовані числа без методу й стану дають хибну точність. Нуклеоїд, органела, клітина й тканина — різні рівні, на яких оцінки складу можуть відрізнятися.
Гетероплазмія означає співіснування варіантів. Частковий випадок — мутантний і дикий тип. Гомоплазмія означає переважання одного варіанта, не обов'язково здорової послідовності. Для двох компонентів:
— відсоток, — безрозмірна частка 0–1. Число збережених копій дає інформацію, якої немає у відсотку. Однаковий за різної копійності й потреби в АТФ може відповідати різному резерву.
Випадковий розподіл копій і мітохондрій при поділі змінює дочірні клітини — реплікативна сегрегація. У постмітотичній тканині реплікація й оборот тривають, тому клон розширюється без клітинного поділу. Дрейф, відбір, локальна мережа й видалення діють разом. Зростання варіанта в одному волокні не доводить загальної переваги в усіх тканинах (Chinnery і Turnbull, 1999).
Злиття MFN1/2 і OPA1 та поділ DRP1 змінюють мережу. Обмін і функціональна комплементація можуть підтримувати дихання змішаного пулу, але не означають повного вільного змішування всіх нуклеоїдів і продуктів. Варіанти уражають різні ланки й не підпорядковуються універсальному правилу рецесивності.
Поріг виникає, коли збережених ресурсів не вистачає для поточної потреби. Він залежить від варіанта, абсолютних копій, трансляції, складання, метаболізму й навантаження. Значення з клітинної лінії або сім'ї не є межами для всіх делецій, тРНК чи ATP6 (Rossignol et al., 2003).
Нелінійність пояснює феноменологічна модель:
— умовний потік, — вибраний поріг, — форма кривої. Модель показує резерв і падіння функції, але не є валідованим калькулятором АТФ для пацієнта. Вона не охоплює всю комплементацію, метаболізм і тканеві криві. Конкретний потребує даних відповідної системи, не універсального красивого числа.
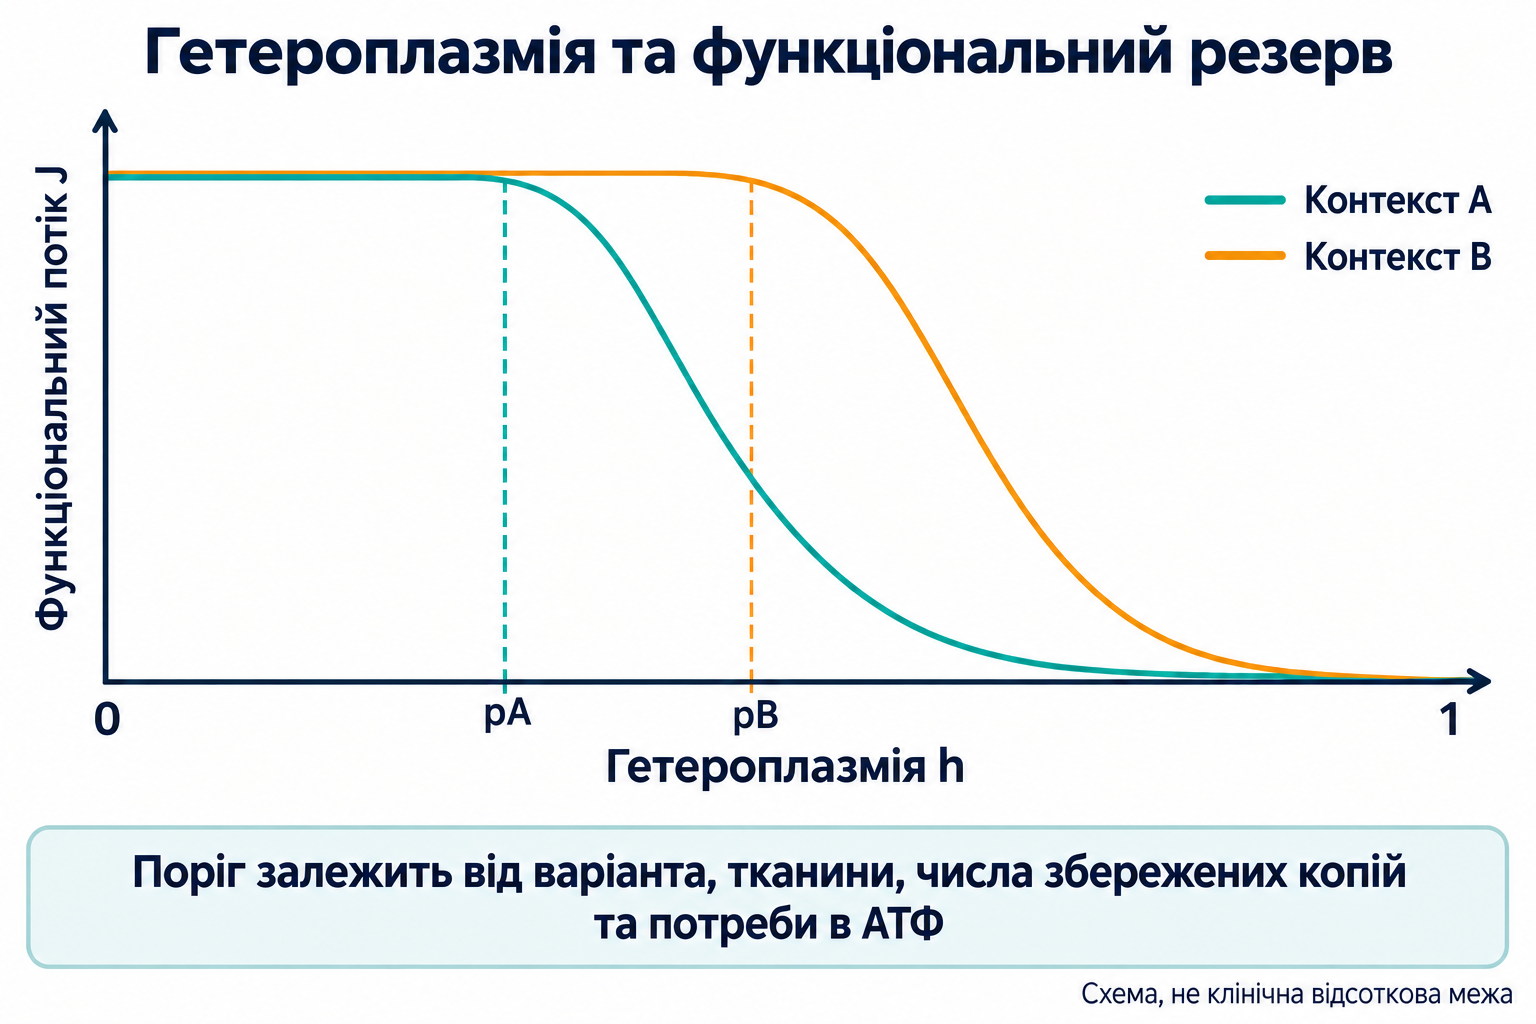
Рисунок 1. Однакова гетероплазмія може поєднуватися з різним резервом. Поріг залежить від варіанта та тканини; схематичні криві не задають клінічних відсоткових меж.
Нервова система, сітківка, міокард, скелетні м'язи, ниркові канальці й ендокринні клітини чутливі до OXPHOS. Вразливість поєднує енергетичну потребу, запас потужності, зміну палива й розподіл ураження. Немає єдиного порядку «відмови» органів при одному відсотку.
У нейронах брак АТФ впливає на градієнти, Na⁺/K⁺-ATPазу й нейромедіатори; у серці — скорочення та насоси електричної стабільності. Енергозалежний транспорт забезпечує ниркову реабсорбцію; у β-клітинах метаболізм пов'язаний із секрецією інсуліну. Це пояснює прояви, але не діагноз за симптомом.
Середнє приховує клони високої мутантної частки. Червоні рвані волокна RRF відображають аномальне накопичення мітохондрій, COX-негативні ділянки — локальний дефіцит IV. Потрібна морфологічна й молекулярна інтерпретація; вони не визначають один варіант однозначно.
у MT-TL1 пов'язаний зі спектром, зокрема MELAS та діабетом із глухотою MIDD. у MT-TK часто обговорюють при MERRF. Тканинна гетероплазмія, вік і ядерний фон створюють різноманітність; назва синдрому не задає однакової частки в усіх зразках (Wallace, 1999; Chinnery і Turnbull, 1999).
Для MT-ATP6 розрізняють — Leu156Arg і — Leu156Pro. Це різні амінокислотні заміни. Високе навантаження певних варіантів пов'язане з тяжчим спектром, включно з NARP і мітохондріально успадкованим синдромом Лея, але навчальні відсотки не замінюють клінічної оцінки.
Кірнса–Сейра та хронічна прогресуюча зовнішня офтальмоплегія можуть бути пов'язані з одиничними великими делеціями. 4977 пар — приклад, не обов'язкова причина кожного випадку. Подібне підтримання порушують ядерні гени. Мітохондріальна хвороба ширша за одну мітохондріально успадковану заміну.
Теорія Harman пов'язала накопичення пошкоджень із віковою дисфункцією; мітохондріальна версія зосередилася на органелі як джерелі та мішені окисників. Класичне коло є гіпотезою: ROS пошкоджують ДНК, мутації порушують ланцюг, а дефектний ланцюг збільшує ROS. Схема дала перевірювані запитання, але не доводить обов'язкового підвищення окисників від кожного варіанта (Harman, 1956; Wallace, 1999).
Потрібні незалежні виміри послідовності, OXPHOS, ROS, антиоксидантного захисту й обороту клітин. Один підвищений маркер не задає напрямків усіх причинних стрілок. Знижене споживання кисню іноді зменшує ROS навіть при тяжкому дефіциті енергії. Універсальна самоприскорювана петля надто проста.
Trifunovic і Kujoth показали, що штучно підвищені мутації при дефекті екзонуклеазної корекції POLG супроводжуються передчасними віковоподібними ознаками. У були тканинна дисфункція, втрата ваги та інші зміни; Kujoth пов'язав фенотип із посиленою апоптозою. Очікуване обов'язкове зростання окисного стресу не пояснило весь фенотип (Trifunovic et al., 2004; Kujoth et al., 2005).
Це ставить під сумнів необхідність ROS-петлі як єдиного механізму наслідків мутацій. Але тварина зі штучним дефектом не дорівнює людині при звичайному старінні: спектр, швидкість і розподіл мутацій інші. Дослід показує шкоду тяжкого порушення підтримання, не частку всіх людських вікових змін від мтДНК.
Точне секвенування відрізняє рідкі варіанти від технічних помилок. Kennedy et al. виявили багато вікових транзицій без переважного зростання трансверсій, очікуваного від простої моделі 8-оксогуаніну. Спектр узгоджується з роллю реплікативних помилок та інших процесів, включно зі змінами основ, але не призначає кожній заміні одну хімічну причину (Kennedy et al., 2013).
Мутації можуть змінювати протеостаз, стресові відповіді, апоптоз і здатність клітин підтримувати тканину. Вплив на стовбурові та прогеніторні популяції досліджують у моделях; це не єдине універсальне пояснення виснаження всіх популяцій. Середня частка в органі може бути малою при високих локальних навантаженнях COX-негативних клонів.
Сучасний підхід розділяє утворення варіантів, експансію, функцію й видалення клітин як пов'язані процеси. Редокс-пошкодження не виключається з біології. Окремий аддукт або варіант не стає універсальним годинником віку.
Ендогенна ДНК у звичному компартменті не дорівнює запальному стимулу. Значення DAMP, молекулярного патерну пошкодження, вона набуває при доступі до відповідних систем. Форма, окиснення, кількість, положення, захоплення й видалення важливі. Однакова позаклітинна концентрація не гарантує однакової відповіді різних клітин (West і Shadel, 2017).
Бактеріальне походження пояснює інтерес до CpG і TLR9. Однак не кожний ядерний CpG метильований і не кожна мтДНК абсолютно неметильована: вимірювання модифікацій методологічно складне. cGAS розпізнає доступну дволанцюгову ДНК без обов'язкового CpG. Тому аргумент CpG не пояснює всі шляхи.
Порушення мембран, проникності й апоптоз дають різні маршрути. mPTP пропускає малі молекули, а не є встановленим каналом для цілого мітогеному. Набухання, руйнування мембран і фрагменти розглядають у конкретних моделях. McArthur et al. показали, як макропори BAX/BAK при апоптозі дозволяють грижу внутрішньої мембрани й вихід ДНК. Це експериментальний маршрут, не обов'язкова послідовність будь-якої дисфункції (McArthur et al., 2018).
Доступна cGAS дволанцюгова ДНК запускає синтез циклічного динуклеотиду з АТФ і GTP:
— пірофосфат; змішані 2′–5′ і 3′–5′ зв'язки відрізняють продукт від лінійного олігонуклеотиду. cGAMP активує STING, мембранний адаптер ендоплазматичного ретикулума. Переміщення STING, зокрема до Гольджі, підтримує TBK1 і фосфорилювання IRF3 (Sun et al., 2013; West et al., 2015).
IRF3 індукує інтерферони I типу й ISG; інша гілка включає NF-κB. Вихід ДНК може пов'язувати стрес із противірусоподібною програмою без вірусу. Проте IFN, CXCL10 та інші медіатори залежать від клітини й стану шляху; однаковий вихід усіх цитокінів не неминучий.
TLR9 працює в ендосомі. Позаклітинна ДНК має потрапити туди шляхом захоплення; пряма стрілка від цитозольної ДНК без доставки неправильна. Розпізнавання включає MyD88, IRAK4/IRAK1, TRAF6 і IKK, що регулюють IκB та NF-κB.
У відповідному контексті зростає транскрипція TNF, IL-6 та інших медіаторів. Хімія й упаковка ДНК, ендосомна функція та експресія рецептора змінюють відповідь. TLR9, cGAS і позаклітинна концентрація представляють різні рівні, не взаємозамінні маркери.
Shimada et al. пов'язали ox-мтДНК з активацією NLRP3 у своїй системі. Це важливо, але «універсальний прямий ліганд LRR-домену» перевищує доказ. NLRP3 інтегрує стресові події; праймінг, іонні зміни включно з виходом K⁺ і клітинний стан мають власне значення (Shimada et al., 2012).
Збірка з ASC активує каспазу-1, що обробляє pro-IL-1β і pro-IL-18. Розщеплення GSDMD може давати пори й піроптоз. Дозрівання й смерть пов'язані, але не є неминучим наслідком будь-якого ox-мтДНК. TLR-залежний праймінг можливий, без єдиного обов'язкового TLR9-входу.
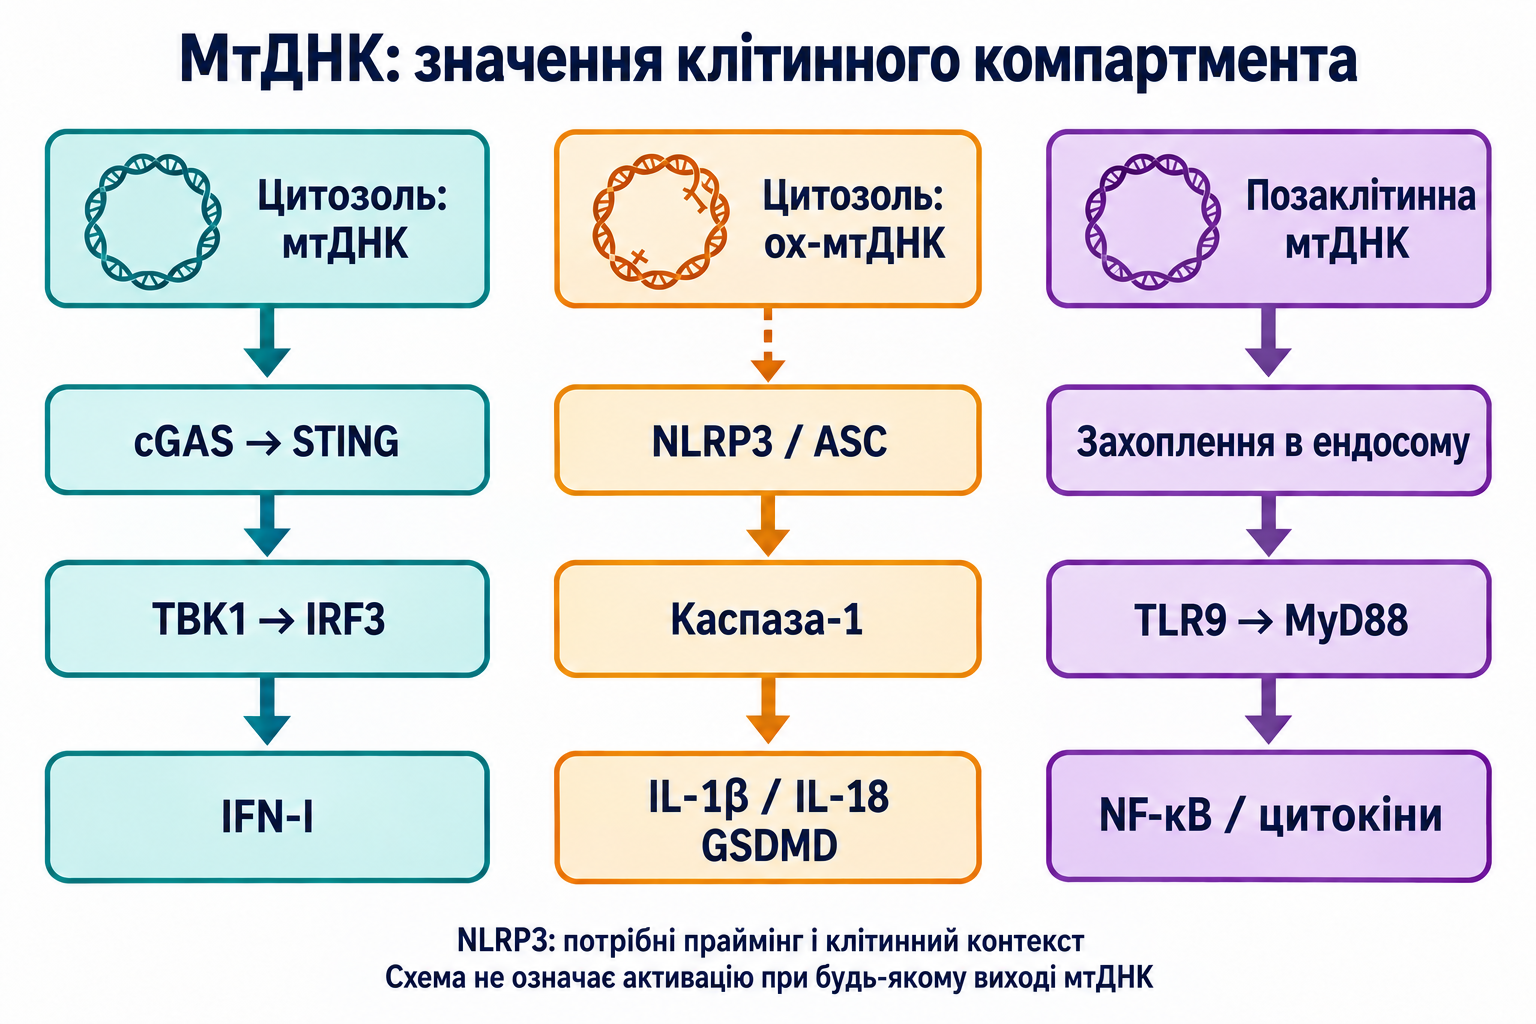
Рисунок 2. Цитозольна, окиснена й захоплена ендосомою позаклітинна ДНК пов'язані з різними шляхами. Пунктир позначає контекстну залежність NLRP3, а не універсальне пряме розпізнавання кожного фрагмента.
ccf-mtDNA буває вільною та в позаклітинних структурах. Концентрація відображає вихід, носії, деградацію й кліренс. Підготовка плазми, залишкові клітини й тромбоцити, екстракція, ампліфікаційна мішень і нормалізація qPCR/ddPCR сильно впливають. Копійність не інтерпретується без протоколу.
Досліджують асоціації із запаленням, серцево-судинними й нейродегенеративними станами, але величина та напрямок залежать від хвороби й зразка. Плазма й ліквор — різні середовища; зміна одного не прогнозує інше. Кореляція з тяжкістю не доводить причинності кожного прояву.
Для inflammaging важливий стійкий дисбаланс пошкодження, видалення й імунної регуляції. Дослідна асоціація не робить ccf-mtDNA самостійним тестом старіння, діагнозом Альцгеймера або показанням до блокади STING. Кількість сигналу й підтверджена робота шляху оцінюються окремо.
Приєднання трифенілфосфонію дозволяє електричному потенціалу збагачувати молекулу в мітохондріях. Розподіл заряду й ліпофільність полегшують проходження бішару. Це не доводить повної непроникності вітамінів C, E або ресвератролу: їхні властивості різні, але абсолютна недоступність не пояснює клінічних меж (Smith et al., 1999; Skulachev, 2007).
За рівновага ідеального одновалентного катіона:
Негативний потенціал матриксу дає позитивний показник накопичення. Близько 37 °C зміна приблизно 60 мВ відповідає десятикратній зміні ідеального співвідношення. Реальна експозиція залежить від зв'язування, доступності, кінетики й метаболізму. Потенціали двох мембран можна поєднувати в моделі; неправильний знак із негативним потенціалом не може одночасно передбачати збагачення.
MitoQ має убіхінон і TPP-спейсер; відновлена форма може захищати ліпіди. SkQ1 використовує пластохінон. Анти- й прооксидантні ефекти, мембрани та переносимість залежать від концентрації. Тяжка деполяризація зменшує накопичення саме в найбільш ураженій органелі. Адресність не дорівнює повній селективності, нетоксичності чи виправленню мутації.
Числовий судинний ефект із вихідного тексту без відповідної клінічної публікації не використовується як доказ захисту ДНК. Потрібні окремі підтверджені результати й виміри геному. Коензим Q10 і поліфеноли пояснюють убіхінон і клінічні межі, не доводять корекції гетероплазмії MitoQ.
У поляризованій органелі імпорт та обробка PINK1 із PARL підтримують низьку кількість на зовнішній мембрані. Порушення імпорту накопичує PINK1; фосфорилювання убіквітину Ser65 дозволяє залучити й активувати Parkin. Убіквітинування мішеней і рецептори OPTN/NDP52 з'єднують ділянку з LC3 та аутофагосомою; TBK1 регулює процес (Pickrell і Youle, 2015; Lazarou et al., 2015).
Лізосома видаляє органелу, але PINK1 не вимірює певний відсоток мутантів. Немає універсальної гетероплазмії чи обов'язкового повного колапсу потенціалу. BNIP3, NIX і FUNDC1 дають альтернативні шляхи, наприклад при гіпоксії або розвитку. Важливість залежить від тканини й стимулу.
Уролітин A вивчають щодо якості та мітофагії. Andreux описав переносимість і молекулярні сигнатури в людей, Singh — м'язову функцію й маркери середнього віку. Це не доказ вибіркового видалення мутантів, стійкої корекції в пацієнтів чи лікування MELAS. Експресія й метаболіти не вимірюють прямо потік у кожній тканині (Andreux et al., 2019; Singh et al., 2022).
Спермідин досліджують щодо аутофагії й тривалості життя в моделях; Eisenberg підтримує цей контекст. Ацетилювання й EP300 потребують розрізнення публікацій та умов, не приписування всіх пізніших механізмів ранній роботі. Активація аутофагії не гарантує відбору генотипу, «омолодження геному» людини чи універсальної дози.
Енергетичний стан впливає на AMPK; фосфорилювання Thr172 з'єднує дефіцит із адаптацією. PGC-1α — транскрипційний коактиватор, NAD⁺-залежна деацетилаза SIRT1 пов'язує регуляцію з метаболізмом. Фосфорилювання й ацетилювання змінюють мережу, але проста лінія не охоплює всі зворотні зв'язки та тканини (Cantó і Auwerx, 2009).
NRF1 та NRF2/GABP регулюють мітохондріальні гени. Тут NRF2 — GABP, не антиоксидантний NFE2L2/Nrf2. Імпортований TFAM пакує й ініціює транскрипцію з POLRMT/TFB2M, не самостійно подвоює геном. Реплікація має узгодитися з мембранами, імпортом і складанням (Scarpulla, 2011).
Більше геномів може дати більше абсолютних збережених копій без зміни частки. Мутанти теж можуть збільшитися: переважна реплікація дикого типу потребує доказу. Вітамін B3 і NAD-залежний метаболізм дають контекст кофактора, але залежний фермент не доводить корекції гетероплазмії кожним попередником.
Аеробні та силові вправи змінюють біогенез, якість і м'язову функцію. Адаптація включає енергетичні сигнали, протеостаз і оборот; витривалість не дорівнює нижчій мутантній частці. Резерв і генотип вимірюють окремо.
Участь прогеніторів не означає винятково «чисту» ДНК чи неминучу заміну мутантів. При хворобі програму визначає клінічний стан; HIIT не стає універсальною терапією зі схеми. Корекцію тренуванням не обіцяють без даних варіанта, тканини й тривалого ефекту.
Адресні нуклеази доставляють білкове розпізнавання послідовності. mitoZFN має цинкові пальці, mitoTALEN — TALE; FokI розрізає у відповідній конфігурації. Пошкодження мутантів сприяє деградації та збагаченню збереженого пулу. Це зміна популяції, не ремонт кожної розрізаної молекули.
Gammage використав mtZFN, не TALEN: у клітинній моделі повторні втручання змінювали приблизно 80% на 7%. Обговорено небажане виснаження копій і дозування експресії. Це не доводить аналогічного лікування MELAS чи MERRF (Gammage et al., 2016).
Потрібні збережений пул для відновлення та селективність. Знищення гомоплазмічного варіанта не створює нормальної послідовності. Доставка, зайві розрізи, імунні реакції й тривала безпека обмежують перенесення в клініку.
DdCBE використовує розділені бактеріальні цитидиндеаміназні компоненти DddA, спрямовані білками, та інгібітор урацил-ДНК-глікозилази. Mok показав CRISPR-незалежне редагування без дволанцюгового розриву. Основна початкова зміна , не будь-яка довільна заміна (Mok et al., 2020).
Білкова доставка обходить проблему guide RNA, але не робить систему універсальною чи безпечною. Контекст послідовності, супутні й позамішеневі зміни та доставка важливі. не означає прямого повернення до A. Це дослідні можливості; стандартний «ремонт мітогеному» потребує клінічних доказів.
Маркер задає запитання й метод, не автоматично препарат. Таблиця зберігає процеси вихідного матеріалу, замінюючи обіцянки межами інтерпретації.
| Процес / показник | Механізм | Вимір | Межа |
|---|---|---|---|
| 8-oxoG / 8-OHdG | Окиснення гуаніну, помилкове спарювання | Аддукт ДНК чи продукт біорідини | Не фіксована мутація і не автоматично мітохондрія |
| , 4-HNE | Вторинна пероксидація | Аддукти, білкові й нуклеїнові модифікації | Не специфічні; потрібні контролі |
| Делеція 4977 пар | Втрата генів і тРНК | Частка й тканинний розподіл | Не єдиний поріг, не всі KSS/CPEO |
| MT-TL1 тРНК | Варіант і частка в зразку | Кров не завжди відображає тканину; MELAS/MIDD не один відсоток | |
| MT-ATP6, Leu156Arg | Варіант і навантаження | Відрізняти , Leu156Pro | |
| Дефект корекції POLG | Помилки підтримання | Ядерний генотип, виснаження, множинні зміни | Миша-мутатор не звичайне старіння людини |
| Цитозольна мтДНК | Доступ до cGAS–STING | Положення й сигнали | Плазмова концентрація не доводить цитозольного шляху |
| ox-мтДНК/NLRP3 | Контекстне запалення | Збірка, каспаза-1, зрілі цитокіни | Праймінг і функція; не універсальний ліганд |
| ccf-mtDNA | Вихід, транспорт, видалення | Копії за стандартним протоколом | Не самостійні діагноз, вік або показання до блокатора |
Починають із фенотипу, родини й органів. Материнське успадкування вказує на мтДНК, ядерні причини мають інші типи; відсутність родинної історії не виключає хвороби. Метод відповідає конкретній гіпотезі, не універсальному «віковому» панелю.
Лактат і піруват залежать від забору, обробки, вправ та умов. Співвідношення не має порогу для всіх концентрацій. CK, AST/ALT, міоглобін і органічні кислоти допомагають, але не специфічні. Підвищення не підтверджує саме по собі, нормальність не виключає всіх хвороб.
Генетика може включати секвенування, делеції/дуплікації та показане дослідження POLG, TWNK, DGUOK. Рідкісна гетероплазмія потребує валідованої межі виявлення, контролю помилок і відділення NUMT. Глибина сама по собі не гарантує точності. ddPCR уточнює певну частку або копійність залежно від мішені й нормалізації.
Вибір тканини принциповий. Кров іноді недооцінює органну частку; негативний зразок не виключає мозаїцизму. Сечовий епітелій чи м'яз вибирають за питанням, не для всіх. 8-OHdG, hsCRP, IL-6 і ccf-mtDNA не замінюють молекулярної діагностики й не визначають усі причини симптомів чи конкретну мутацію.
За показаннями біопсія, RRF та COX/SDH доповнюють картину. Респірометрія має задані субстрати й умови; State 3/State 4 і RCR осмислені в протоколі. Морфологія не замінює генетики, а інвазивні досліди не стають профілактичним скринінгом через участь ДНК у старінні.
Стійкість залежить від послідовності, достатніх функціональних копій, мережі й видалення пошкодженого. Процеси пов'язані, але результати різні. Антиоксидант не ремонтує мутацію; мітофагія не гарантує відбору; біогенез не обов'язково знижує частку; краща функція не доводить нової послідовності.
Дослідження старіння показали межі ROS-кола, імунологія — важливість виходу ДНК. Жодна лінія не пояснює всі вікові й запальні хвороби. Висновок пов'язує молекулу з моделлю, тканиною й клінічним питанням, розрізняючи асоціацію, механізм і підтверджене лікування.
Це наративний науковий розбір наданого тексту й бібліографії. Це не систематичний огляд із попередньо зареєстрованим пошуком, без формальної GRADE та заяви про незалежну клінічну експертизу. При редактурі 8 жовтня 2026 року адресно звірено неоднозначні записи TFAM, mtZFN, Kennedy, уролітину A та розрізнення мітохондріальних LIG3/XRCC1; нового загального пошуку й суцільного аудиту посилань не було. Рівні доказів описано словами за моделями й результатами, не як лікувальні рекомендації.
Єдиної межі немає. Важливі варіант, тканина, збережені копії, енергетична потреба й розподіл уражених клітин.
Це показники пошкодження чи циркулюючої ДНК, а не самостійні визначники швидкості старіння або конкретної мітохондріальної хвороби.
Зміна функції й маркерів не доводить вибіркового видалення мутантів. Потрібні окремі виміри варіанта й тканини.
Ні. Нуклеази змінюють пул, DdCBE має обмежену специфічність; доставка, копійність і небажані зміни потребують оцінки.