Mitoxondrial DNK: shikast, geteroplazmiya va tug‘ma immunitet
Mitogenom, TFAM, mtROS, BER/POLG, delesiyalar va to‘qima chegaralari; qarish, cGAS–STING/TLR9/NLRP3, mitofagiya, biogenez va tahrir cheklovlari.
Mitoxondrial DNK (mtDNK) hujayra energetikasida genetik qolip, ko‘plab nusxalar populyatsiyasi va ehtimoliy xavf signali sifatida qatnashadi. Asosning shikastlanishi hali mustahkamlangan mutatsiya emas; mutant nusxalar ulushi o‘z-o‘zidan to‘qima funksiyasini belgilamaydi; qonda mtDNK topilishi yallig‘lanish retseptori faollashganini isbotlamaydi. Bu farqlar oksidlovchi fosforlanishni irsiy kasalliklar, somatik mozaiklik va qarish bilan bog‘lashga imkon beradi, molekulyar gipotezani tayyor davolash protokoliga aylantirmaydi.
Tahlil inson mitogenomi tuzilishi, redoks shikast va reparatsiya, geteroplazmiya dinamikasi, qarish tajribalari, immun tanish va mitoxondrial pulga ta’sir usullarini ko‘rib chiqadi. Tuzilmaviy, hujayraviy va hayvon natijalarini odamlardagi klinik natijalardan ajratish zarur: antioksidantni nishonga yetkazish, mitofagiyani oshirish va DNK ketma-ketligini o‘zgartirish turli savollarga javob beradi.
1. Inson mitoxondrial genomining arxitekturasi
1.1. Endosimbioz, genlar ko‘chishi va mahalliy ekspressiya
Mitoxondriyalar bakterial endosimbiontdan kelib chiqqan; evolyutsiyada uning genetik apparatining katta qismi yo‘qolgan yoki yadroga ko‘chgan. Qiyosiy biologiya organellaning alfaproteobakterial kelib chiqishi va eukariot mezbonning arxeya liniyasiga aloqasini qo‘llab-quvvatlaydi. Biroq aniq mezbon, voqealar tartibi va simbioz sanasi gipotezalar bilan rekonstruksiya qilinadi; ma’lum zamonaviy mikroorganizm yutilishini bevosita kuzatilgan voqea sifatida tasvirlab bo‘lmaydi.
Inson mitoxondrial oqsillarining aksariyatini yadro genlari kodlaydi. Sitozolda sintezdan keyin prekursorlar organellaga yo‘nalib, tashqi membrananing TOM kompleksidan o‘tadi, so‘ng TIM23 va TIM22 kabi turli saralash tizimlarini ishlatadi. Import, membranaga joylashish va ko‘p subbirlikli komplekslar yig‘ilishi mitoxondrial ribosomalardagi kichik oqsil guruhining sintezi bilan muvofiqlashishi kerak. Genom saqlanishi mitoxondriyani mustaqil organizm qilmaydi: uning faoliyati ikki genetik tizimning uzluksiz hamkorligiga bog‘liq (Falkenberg et al., 2007).
CoRR, redoks boshqaruv uchun bir joyda bo‘lish gipotezasi, mahalliy ekspressiyani nafas zanjiri holatiga javob berish ehtiyoji bilan bog‘laydi. Boshqa izoh membrana subbirliklarining gidrofobligi va yig‘ilish talablarini ko‘radi: bular sintezni sitozolga ko‘chirishni qiyinlashtiradi. Izohlar bir-birini to‘ldiradi va evolyutsion model bo‘lib qoladi; har bir mitoxondrial polipeptidni import qilish barcha sharoitda fizik jihatdan imkonsizligini isbotlamaydi.
1.2. Halqasimon DNK, H/L zanjirlari va nazorat sohasi
Qayta ko‘rilgan Kembrij referens ketma-ketligi, rCRS, inson mtDNKsining 16 569 asos juftini o‘z ichiga oladi. U variantlarni tavsiflash koordinata tizimi, barcha inson genomlari bir xil uzunlik va ketma-ketlikda degan da’vo emas. Molekula odatda ikki zanjirli halqasimon DNK. Og‘ir H va yengil L tarixan denaturatsiyadagi suzuvchi zichlik bilan farqlangan; nomlar ikki xromosomani emas, tarkib asimmetriyasini bildiradi (Anderson et al., 1981; Andrews et al., 1999).
Qabul qilingan annotatsiyada H 12 oqsil geni, ikki rRNK va 14 tRNKni, L ND6 va sakkiz tRNKni tutadi. Asimmetriya transkripsiya va replikatsiya modellariga muhim. Lekin «kodlovchi zanjir» polimeraza bevosita o‘qiydigan komplementar qolip bilan bir xil emas.
Asosiy kodlamaydigan nazorat sohasi halqasimon rCRSning shartli boshlanish nuqtasini kesib o‘tadi. HSP/LSP promotorlari va H replikatsiya boshlanishi unga bog‘langan; L boshlanishi boshqa sohada. Nazorat sohasi va D-loop aniq sinonim emas: qisqa 7S DNK saqlanib, ota-ona zanjirini siqib chiqarganda uch zanjirli D-loop hosil bo‘ladi. Vaqtinchalik bir zanjirli qismlar kimyoviy zaiflikka ega, ammo butun soha doimo oqsilsiz himoyasiz degani emas.
1.3. Ixchamlik, RNK ishlovi va stop-kodonlar tugallanishi
Inson mitogenomida odatiy intronlar to‘plami va uzun genlararo masofalar yo‘q. ATP8/ATP6 o‘qish ramkalari 46, ND4L/ND4 yetti nukleotidda ustma-ust tushadi. Qisqa qism zarari bir nechta funksional elementga tegishi mumkin. Buni variant va butun nusxalar sonisiz qat’iy kasallik ehtimoliga aylantirib bo‘lmaydi.
Transkripsiya uzun polisistron RNK hosil qiladi. tRNK-punktuatsiya modelida tRNKlar qo‘shni transkriptlar ishlovining ko‘p chegarasini belgilaydi: MRPP1/2/3li mitoxondrial RNase P 5′-uchlarni, ELAC2 3′-uchlarni shakllantiradi. Hamma chegara bir sxemaga mos emas; yetilish boshqa oqsillar, modifikatsiya va barqarorlik nazoratini talab qiladi. Ba’zi oqsil transkriptlarida T yoki TA stop-signali tugallanmagan, RNK poliadenillanishi UAAni yakunlaydi. Bu normal ekspressiya arxitekturasi, orttirilgan DNK reparatsiya nuqsoni emas.
1.4. O‘ttiz yetti gen va mitoxondrial translyatsiya
MtDNKda 37 gen annotatsiyalangan: 13 oqsil, 22 tRNK va ikki rRNK. Ribosomaning kichik/katta subbirligida 12S/16S rRNK ishlatiladi; 55S butun kompleks sedimentatsiyasi, 28S va 39S yig‘indisi emas. Kichik tRNK to‘plami maxsus tanish qoidalari va antikodon modifikatsiyalari bilan kodonlarga xizmat qiladi. Har bir o‘zgarmagan U istalgan asos bilan erkin juftlashadi degani emas.
| OXPHOS kompleksi | MtDNK kodlaydigan oqsillar | Organella genomining ahamiyati |
|---|---|---|
| I, NADH:ubixinon oksidoreduktaza | ND1, ND2, ND3, ND4, ND4L, ND5, ND6 | Elektron/proton o‘tishini bog‘lovchi membrana elementlari |
| II, suksinat degidrogenaza | Yo‘q | Subbirliklar yadrodan; alohida nuqson mtDNK variantini ko‘rsatmaydi |
| III, kompleksi | CYTB | Sitoxrom b Q-siklning muhim qismlarini hosil qiladi |
| IV, sitoxrom-c-oksidaza | CO1, CO2, CO3 | Asosiy membrana subbirliklari; katalitik metall markazlar teng taqsimlanmagan |
| V, ATF-sintaza | ATP6, ATP8 | Normal yig‘ilish va bog‘lanish uchun membrana qismlari |
Mitoxondrial kod standartdan farq qiladi: UGA triptofan, AUA metionin; inson annotatsiyasida AGA/AGG translyatsiya tugashiga bog‘langan. Haqiqiy terminatsiyaning qo‘shimcha xususiyatlari bor, kodon jadvali butun ribosomal jarayon emas. tRNKlar turli subbirliklar sintezini ta’minlagani uchun patogen variant oqsil geni tashqarisida ham bir necha kompleksga ta’sir qilishi mumkin.
1.5. Nukleoidlar va TFAM qadoqlashi
MtDNK saqlash, replikatsiya va ekspressiya oqsillari bor nukleoidlarga qadoqlanadi. TFAM ikki HMG domeni, linker va C-terminal sohaga ega; kichik egatga bog‘lanish DNKni bukadi, strukturaviy ishlar promotor kompleksida U-shaklni ko‘rsatadi. Qadoqlash polimeraza kirishi va transkripsiyaga ta’sir qiladi; TFAM/DNK nisbati nukleoidni o‘zgartirishi mumkin (Ngo et al., 2011; Rubio-Cosials et al., 2011).
O‘lchamning o‘nlabdan taxminan yuz nanometrgacha bahosi va genom soni usul va hujayra holatiga bog‘liq. Ko‘p nukleoidda kam, ko‘pincha bitta molekula bor, lekin universal qat’iy stexiometriya emas. Preparatdagi TFAM bog‘lanish zichligini har to‘qima yoki metabolik bosqichga ko‘chirib bo‘lmaydi.
Yadro nukleosomalari mtDNK qadoqlashining asosiy tizimi emas. Biroq oddiy nukleosoma qatori yo‘qligi «yalang‘och DNK» emas: TFAM va boshqa oqsillar himoyalaydi. Yadro gistonlari ham radikalga mutlaq to‘siq emas. Qiyoslash kimyoviy ta’sir, topologiya, reparatsiya va molekula aylanishini talab qiladi.
2. MtDNK shikasti va saqlanishi
2.1. Nukleoid joylashuvi va mtROS manbalari
Nukleoidlar ichki membrana va organella tashkiliy sohalari bilan funksional bog‘langan; ATAD3A, MICOS va boshqa tizimlar muhokama qilinadi. Nafas zanjiriga yaqinlik mahalliy redoks muhitni muhim qiladi, lekin barcha DNK bir xil oksidant dozasi olishini isbotlamaydi. ROS substrat, tashuvchilar qaytarilishi, elektron yo‘nalishi, potensial va antioksidant fermentlarga bog‘liq (Murphy, 2009).
I kompleksda flavin va ubixinon , IIIda muhim. I superoksidi asosan matritsaga, III matritsa va membranalararo bo‘shliqqa chiqishi mumkin. MtROS har kompleksdan faqat DNK tomon bir oqim emas; «elektron sizishi» doimiy ulush emas.
Matritsa SOD2 superoksidni vodorod peroksidiga aylantiradi:
signalda qatnashib, PRDX3 va GPX1 singari peroksiredoksin/glutation peroksidazalar bilan yo‘qotiladi; GPX4 lipid gidroperoksidlari uchun ayniqsa muhim. Mavjud ikki valentli temir bilan Fenton reaksiyasi o‘ta reaktiv gidroksil radikalini beradi:
reaktivligi shikastni hosil bo‘lish joyi va yaqin nishonga bog‘laydi. Bu mahalliy kimyo ahamiyatini bildiradi, hujayra, to‘qima va organizm uchun yagona diffuziya masofasi yoki ROS chegarasini bermaydi.
2.2. 8-Oksoguanin: kimyoviy o‘zgarishdan mutatsiyaga
Guanin oksidlanib 8-oksoguanin beradi; 8-oxo-dG/8-OHdG dezoksinukleozid nomlari. DNKdagi asos va siydikdagi erkin mahsulot boshqa tahlil obyektlari. Anti holatda sitozin, syn holatda Hoogsteen tipida adenin bilan juftlashishi mumkin. Xato tuzatilmay keyingi replikatsiyaga o‘tsa, transversiya mustahkamlanadi:
Bu mumkin yo‘l, har oksidlangan guanin taqdiri emas. BER zararni olib tashlashi, molekula parchalanishi yoki keyingi bosqichda tuzatilishi mumkin. 8-OHdG o‘lchovi mustahkam almashtirish o‘lchovi emas.
Yadro va mitoxondrial adduct qiyosi ajratish, ishlovdagi namuna oksidlanishi va normallashtirishga sezgir. «MtDNK falon baravar ko‘p shikastlanadi» yagona koeffitsiyent inson konstantasi emas. Oksidlanish markeri yakka holda kasallik yoki qarish tezligini tashxislamaydi.
2.3. Lipid peroksidlanishi va aldegid adduktlari
Ichki membrana maxsus lipidlar, nafas komplekslarini ushlovchi kardiolipinga boy. Atsil tarkibi to‘qima va holatga bog‘liq. Ko‘p to‘yinmagan kislotalar oksidlanishi gidroperoksid va ikkilamchi elektrofilli zanjir reaksiyalarini boshlaydi. Malondialdegid MDA tuzilishi , 4-gidroksinonenal 4-HNE formulasi . Qisqa yashovchi gidroksil radikalidan farqli, ular oqibatni boshqa nishonlarga eltadi.
MDA guaninning adduktini hosil qiladi, 4-HNE oqsil va nuklein kislotalarni o‘zgartiradi. Polimeraza ishi, noto‘g‘ri o‘qish va membrana fermentlariga ta’sir bo‘lishi mumkin. Natija addukt va chiqarish tizimiga bog‘liq: har o‘zgarish POLGni to‘liq majburiy to‘xtatmaydi. Katalaza kamligi aldegid metabolizmi yo‘q degani emas: u peroksidni parchalasa, aldegidlar boshqa fermentlar va glutation bilan zararsizlanadi.
Lipid va DNK zarari funksiyani kuchaytirib buzishi mumkin, lekin addukt bitta kasallikka xos emas. E vitamini va antioksidant davolash chegaralari oziq kontekstini beradi: lipid himoyasi, marker o‘zgarishi va klinik hodisani oldini olish turli dalillarni talab qiladi.
2.4. 4977 asos jufti delesiyasi va replikatsiya
Katta delesiyalar mitoxondrial miopatiyada va qarishdagi alohida klonlarda tavsiflangan. Common deletion 4977 juftni yo‘qotadi; rCRS chegaralari taxminan 8470–13447 va 13 nukleotid ACCTCCCTCACCA takrorlariga bog‘liq. Uzilish belgisi takrorlarni tasvirlashga qarab farq qiladi. Qolgan molekula juft, lekin qisqarish tirik to‘qimada universal replikativ ustunlik emas (Holt et al., 1988).
| Delesiya sohasi | Buzilishi | Nega bitta oqsil bilan cheklanmaydi |
|---|---|---|
| ATP8/ATP6 | Kodlovchi qism va ustma-ust soha | V kompleks qismlari hosil bo‘lishi buziladi |
| CO3 | Ketma-ketlik yo‘qoladi | IV qismi nuqsonli |
| ND3, ND4L, ND4 va ND5 qismi | Ketma-ketlik yo‘qoladi/uziladi | I kompleksga ta’sir |
| Besh tRNK | Translyatsiya qismlari yo‘qoladi | Bir necha oqsil sintezi buziladi |
Sirpanish modeli replikatsiyada takror uzoq takrorga xato moslashib, oraliq segment tushishini taklif qiladi. Takrorlar, vilka to‘xtashi va zararli molekulalar ishlovi qatnashadi. Har delesiya bitta yo‘ldan paydo bo‘lishi shart emas; klon ko‘payishi genom hosil bo‘lishi, replikatsiya, chiqarish va taqsimlanishga bog‘liq.
2.5. BER, POLG va zararlangan molekula degradatsiyasi
Mitoxondriyalar asos eksizion reparatsiya BERga ega. OGG1 8-oksoguanin, MUTYH oksidlangan guaninga xato adenin, UNG1 uratsilni qayta ishlaydi. Asos olib tashlangach AP joy APE1 bilan ishlanadi, so‘ng sintez va ligatsiya kerak. Ferment xosligi, import va substrat holati bitta tajribadan barcha to‘qimaga ko‘chirilgan universal dan muhim (Bogenhagen, 1999).
POLG sintez va ekzonukleaza tuzatishini bajaradi. Katalitik subbirlik POLG2 bilan ishlaydi; TWINKLE, mitoxondrial SSB va muvozanatli dNTP zarur. LIG3 yakunlaydi; yadrodan farqli, mitoxondrial ligaza III majburiy XRCC1 tayanch sherigiga muhtoj emas (Simsek et al., 2011). Uzun yamoqli BERda surilgan zanjirni FEN1/DNA2 qayta ishlashi ham muhokama qilinadi.
Yadrodagi to‘liq kanonik NER mitoxondriyada qiyoslanuvchi shaklda aniqlanmagan. Bu BER tashqarisidagi barcha nazorat yo‘q degani emas. Uzilish ishlovi va rekombinatsiya modellarida o‘rganiladi; zararli DNK parchalanadi, organellalar mitofagiya bilan ketadi. «Reparatsiya berk ko‘chasi» asos tuzatish va molekula/organella almashuvini birlashtirgan tizimga ortiqcha qat’iy baho.
Yadroviy POLG A467T/W748S variantlari saqlanishni buzishi mumkin, ammo oqibat genotip va klinik holatga bog‘liq. Bu mavjud molekuladagi mahalliy kimyoviy shikastdan boshqa. «Mutatsiya tezligi» qiyosida irsiy almashtirish, somatik variant, replikatsiya xatosi yoki zararli asos ulushi ekanini belgilash kerak. Barchasiga yagona ko‘paytiruvchi yo‘q.
3. Geteroplazmiya, klonal kengayish va to‘qima chegarasi
3.1. Ko‘p nusxa va hujayra ichidagi populyatsiya
Nusxalar hujayralar orasida farqlanib, rivojlanish, moslashuv va kasallikda o‘zgaradi. Energetik faol to‘qimada pul katta, ootsitda ayniqsa ko‘p. Usul/holatsiz qat’iy «har hujayrada» son soxta aniqlik beradi. Nukleoid, organella, hujayra va to‘qima alohida darajalar; tarkib bahosi turlicha chiqadi.
Geteroplazmiya variantlarning birga mavjudligi; maxsus holat mutant va yovvoyi tur aralashuvi. Gomoplazmiya bitta variant ustunligi, albatta sog‘lom ketma-ketlik emas. Ikki komponent uchun:
foiz, 0–1 o‘lchovsiz ulush. Butun soni foiz aks ettirmaydigan ma’lumotdir. Bir xil , lekin umumiy son va ATF ehtiyoji boshqa hujayralarda zaxira boshqacha.
Bo‘linishda tasodifiy nusxa/organella taqsimlanishi qiz hujayra tarkibini o‘zgartiradi — replikativ segregatsiya. Postmitotik to‘qimada DNK replikatsiya/aylanishi davom etadi, klon hujayra bo‘linmasdan ham kengayadi. Drift, tanlanish, mahalliy tarmoq va chiqarish birga ishlaydi. Bitta mushak tolasida ulush o‘sishi barcha to‘qimada ustunlik isboti emas (Chinnery va Turnbull, 1999).
MFN1/2, OPA1 qo‘shilishi va DRP1 bo‘linishi tarmoqni o‘zgartiradi. Komponent almashuvi va funksional komplementatsiya aralash pul nafasini ushlaydi, barcha nukleoid/mahsulot erkin to‘liq aralashuvi emas. Variantlar turli bo‘g‘inni buzadi; bitta universal retsessiv qoida yo‘q.
3.2. Fenotipik chegara nimani bildiradi
Butun funksional resurs joriy talabga yetmaganda chegara paydo bo‘ladi. U variant, mutlaq nusxa, translyatsiya, yig‘ilish, metabolizm va to‘qima yukiga bog‘liq. Hujayra liniyasi/oila soni barcha delesiya, tRNK yoki ATP6 uchun tashxis chegarasi emas (Rossignol et al., 2003).
Nochiziqlikni fenomenologik model tushuntiradi:
shartli funksional oqim, tanlangan chegara, shakl parametri. Model zaxira va keyingi tushishni ko‘rsatadi, bemor uchun tasdiqlangan ATF kalkulyatori emas. Barcha komplementatsiya, metabolizm yoki to‘qima egri chizig‘ini qamramaydi. Aniq tegishli tizim ma’lumotiga tayanadi.
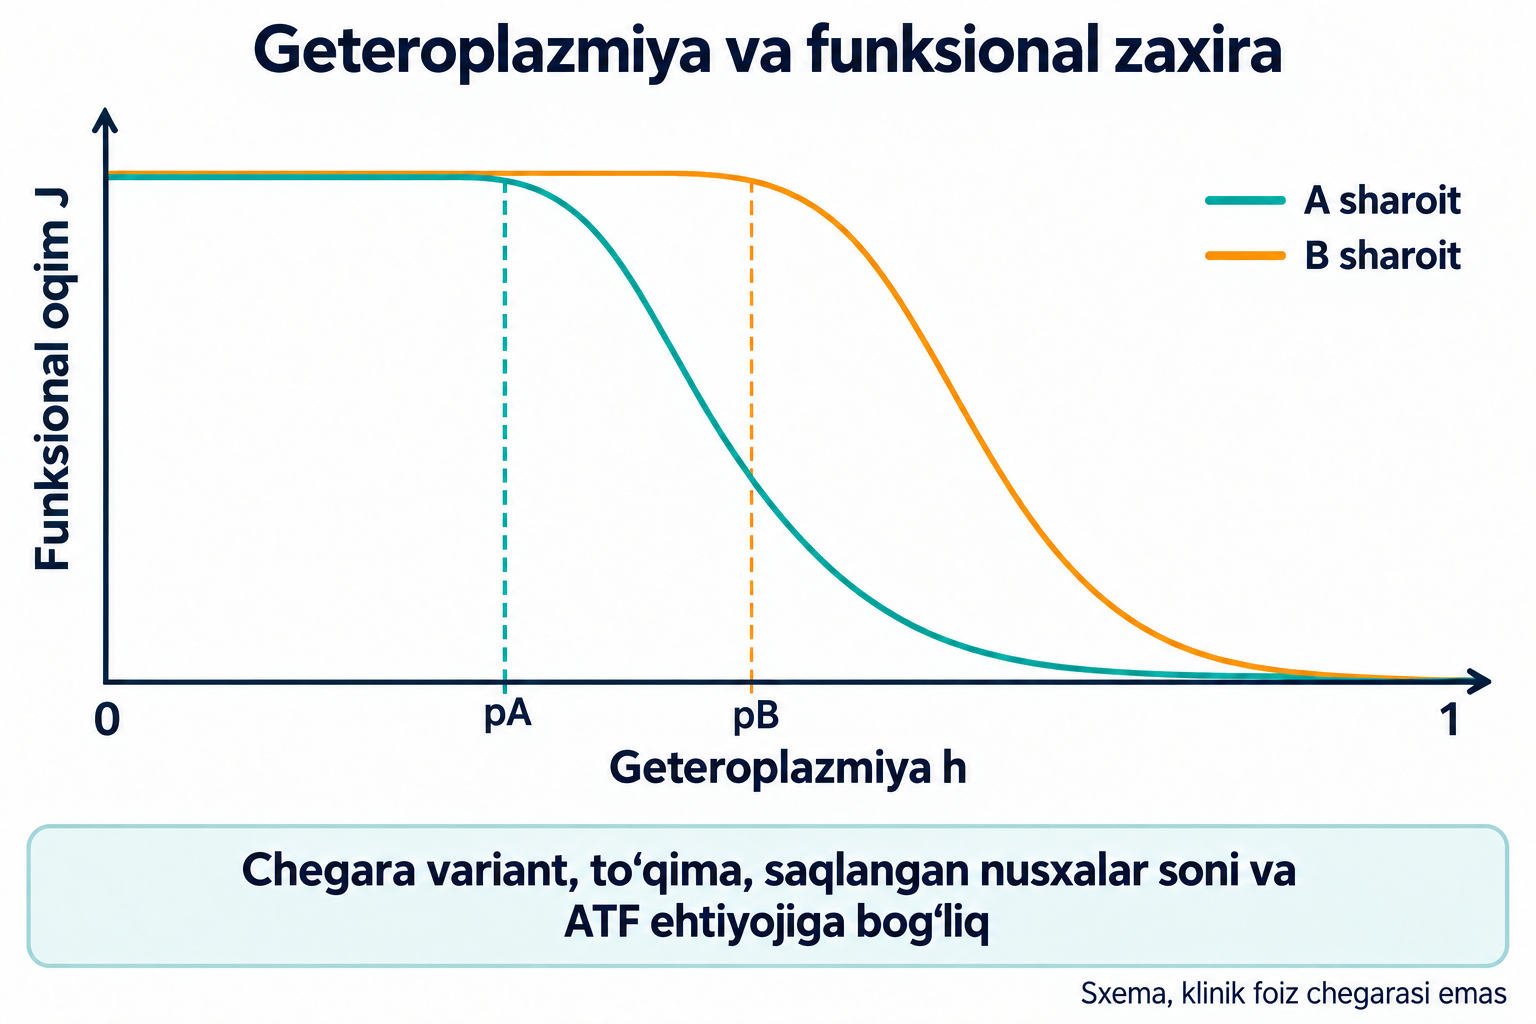
1-rasm. Bir xil geteroplazmiya turli zaxira bilan birga kelishi mumkin. Chegara variant/to‘qimaga bog‘liq; sxematik egri chiziqlar klinik foiz chegarasi emas.
3.3. Organ zaifligi va mozaiklik
Asab tizimi, retina, miokard, skelet mushagi, buyrak naychalari va endokrin hujayralar OXPHOSga sezgir. Zaiflik energiya talabi, zaxira, yoqilg‘i almashtirish va zararli hujayra taqsimlanishini birlashtiradi. Bir foizda organlar doim «ishdan chiqadigan» yagona tartib yo‘q.
Neyronda ATF tanqisligi ion gradienti, Na⁺/K⁺-ATFaza va mediator, yurakda qisqarish va elektr barqarorligiga ta’sir qiladi. Buyrak qayta so‘rishi energiyaga bog‘liq; β-hujayrada metabolizm insulin sekretsiyasi bilan tutashadi. Mexanizmlar mumkin belgini tushuntiradi, bitta simptomdan tashxis emas.
O‘rtacha to‘qima soni yuqori mutantli klonni yashiradi. RRF yirtiq-qizil tolalar g‘ayrioddiy mitoxondriya yig‘ilishi, COX-manfiy joylar IV faollik tanqisligi. Morfologik/molekulyar talqin zarur, bitta variantni aniq ko‘rsatmaydi.
3.4. MELAS, MERRF, NARP va yirik delesiyalar
MT-TL1 keng spektr, MELAS va diabet/kar bo‘lish MIDD bilan bog‘liq. MT-TK MERRFda muhokama qilinadi. To‘qima ulushi, yosh, yadro foni va boshqa omillar xilma-xillik beradi; sindrom nomi hamma namuna uchun bitta mutant foizi emas (Wallace, 1999; Chinnery va Turnbull, 1999).
MT-ATP6 — Leu156Arg, — Leu156Pro; ular bir almashtirish emas. Ayrim variant yukining ko‘pligi NARP yoki mitoxondrial irsiy Ley sindromi kabi og‘ir spektrga aloqador, ammo darslik foizi klinik bahoni almashtirmaydi.
Kerns–Seyr va surunkali progressiv tashqi oftalmoplegiya yagona yirik delesiyaga bog‘liq bo‘lishi mumkin. 4977 juft misol, har holatning majburiy sababi emas. Yadro genlari ham o‘xshash saqlash nuqsoni beradi. Mitoxondrial kasallik bitta mitoxondrial irsiy variantdan kengroq.
4. MtDNK va qarish: «aylana» gipotezasini sinash
4.1. Erkin radikal nazariyasidan mitoxondrial modelga
Harman molekulyar shikast yig‘ilishini yosh disfunksiyasiga bog‘ladi; mitoxondrial shakl organellani oksidant manbai va nishoni deb ko‘rdi. Klassik aylana gipoteza: ROS DNKni shikastlaydi, mutatsiya zanjirni buzadi, nuqsonli zanjir ROSni oshiradi. Bu tekshiriladigan savol, har variant majburiy oksidant orttirishi isboti emas (Harman, 1956; Wallace, 1999).
Sinashda ketma-ketlik, OXPHOS, ROS, antioksidant himoya va hujayra aylanishi mustaqil o‘lchanadi. Bitta marker ko‘tarilishi barcha sabab strelkasi yo‘nalishini bermaydi. Aksincha, past kislorod sarfi kuchli energiya nuqsoniga qaramay ayrim holatda ROSni kamaytiradi. Universal o‘zini tezlashtiruvchi aylana ortiqcha sodda.
4.2. POLG tuzatishi nuqsonli sichqonlar
Trifunovic va Kujoth ekzonukleaza tuzatishi buzilgan POLG sichqonlarida sun’iy yuqori mtDNK mutatsiyalari erta qarishga o‘xshash belgilar bilan kechishini ko‘rsatdi. modelida to‘qima disfunksiyasi, vazn yo‘qotish va boshqa o‘zgarishlar bo‘ldi; Kujoth apoptoz ko‘payishiga bog‘ladi. Kutilgan majburiy oksidativ stress ortishi butun fenotipni tushuntirmadi (Trifunovic et al., 2004; Kujoth et al., 2005).
Bu ROS aylanasining mutatsiya oqibati uchun yagona majburiy mexanizm ekanini shubha ostiga qo‘yadi. Sun’iy nuqsonli hayvon oddiy qarigan inson emas: spektr, yig‘ilish tezligi va taqsimlanishi boshqa. Tajriba genom saqlanishining og‘ir buzilishi zararli ekanini ko‘rsatadi, insondagi barcha yosh o‘zgarishining mtDNK ulushini emas.
4.3. Almashtirish spektri, hujayra yo‘qolishi va mahalliy klon
Aniq sekvenslash noyob variantni texnik xatodan ajratadi. Kennedy ishida yoshga aloqador ko‘p almashtirish tranzitsiya bo‘lib, oddiy 8-oksoguanin modelidagi transversiya ustun o‘sishiga mos emas. Bu replikativ xato va asos o‘zgarishi kabi boshqa jarayonlarning roliga muvofiq, lekin har variantga yagona kimyoviy sabab bermaydi (Kennedy et al., 2013).
Mutatsiya proteostaz, stress, apoptoz va alohida hujayraning to‘qima saqlashiga ta’sir qiladi. Ildiz/progenitorlar modeli o‘rganiladi, barcha populyatsiya qarishdagi tugashining yagona universal mexanizmi emas. Organning o‘rtachasi past bo‘lsa ham kichik COX-manfiy klonda yuqori yuk bo‘lishi mumkin.
Zamonaviy talqin variant hosil bo‘lishi, klon kengayishi, funksiya va hujayra chiqarishini bog‘liq, ammo alohida ko‘radi. Redoks zarari biologiyadan chiqarilmaydi. Bitta addukt yoki variant universal biologik yosh soati emas.
5. MtDNK xavf signali sifatida
5.1. DAMP, CpG va mitoxondriyadan chiqish
Normal kompartimentdagi endogen DNK yallig‘lanish stimuliga teng emas. Tegishli tanish tizimiga yetganda DAMP, shikastga aloqador molekulyar naqsh ahamiyatiga ega. Shakl, oksidlanish, miqdor, joy, qabul qilish va chiqarish muhim. Bir xil tashqi suyuqlik miqdori hujayralarda bir xil javob bermaydi (West va Shadel, 2017).
Bakterial kelib chiqish CpG/TLR9 qiziqishini tushuntiradi. Ammo har yadro CpG metillangan va mtDNK mutlaqo metillanmagan emas: o‘lchash metodik murakkab. cGAS mavjud ikki zanjirli DNKni aniq CpG talab qilmasdan taniydi. CpG dalili barcha yo‘l izohi bo‘lmaydi.
Membrana yaxlitligi buzilishi, o‘tkazuvchanlik va apoptoz turli chiqish yo‘li beradi. mPTP kichik molekulaga bog‘liq, butun mitogenom uchun tasdiqlangan kanal emas. Shish, membrana uzilishi va fragment chiqishi muayyan modelda ko‘riladi. McArthur BAX/BAK makroporalari apoptozda ichki membrana bo‘rtishi va DNK chiqishiga imkon berishini ko‘rsatdi. Bu har disfunksiyaning majburiy ketma-ketligi emas (McArthur et al., 2018).
5.2. Sitozol DNKsi va cGAS–STING
Ikki zanjirli DNK cGASga mavjud bo‘lsa, ferment ATF/GTPdan siklik dinukleotid hosil qiladi:
pirofosfat; aralash 2′–5′/3′–5′ bog‘lar mahsulotni chiziqli oligonukleotiddan ajratadi. cGAMP endoplazmatik to‘r membranasi STING adaptorini faollashtiradi. Joy o‘zgarishi, Goljiga ko‘chish bilan, TBK1 va IRF3 fosforlanishini qo‘llaydi (Sun et al., 2013; West et al., 2015).
IRF3 I tur interferon va ISGni, boshqa shox NF-κBni ishga soladi. DNK chiqishi virus bo‘lmasa ham virusga qarshi kabi dasturni bog‘laydi. IFN, CXCL10 va boshqalar hujayra va yo‘l holatiga bog‘liq; barcha sitokin bir xil ajralishi shart emas.
5.3. Endosomal TLR9 va MyD88
TLR9 endosomada ishlaydi. Tashqi DNK qabul qilinib shu bo‘shliqqa yetishi lozim; yetkazishsiz «sitozol mtDNK → TLR9» to‘g‘ri emas. MyD88, IRAK4/IRAK1, TRAF6, IKK IκB/NF-κBni boshqaradi.
Mos sharoitda TNF/IL-6 singari mediator transkripsiyasi oshadi. DNK kimyosi, qadoqlash, endosoma ishi va retseptor ekspressiyasi javobni o‘zgartiradi. TLR9, cGAS va tashqi konsentratsiya turli darajalar, almashtiriladigan tashxis markerlari emas.
5.4. Oksidlangan mtDNK va NLRP3 inflammasomasi
Shimada tajribasida ox-mtDNK NLRP3 faollashuviga bog‘landi. Muhim aloqa, ammo «LRR domenining universal bevosita ligandi» dalildan ortiq. NLRP3 ko‘p stress hodisasini birlashtiradi; prayming, K⁺ chiqishi kabi ion o‘zgarishi va hujayra holati mustaqil muhim (Shimada et al., 2012).
ASC bilan yig‘ilgach kaspaza-1 pro-IL-1β/pro-IL-18ni ishlaydi. GSDMD kesilishi membrana porasi va piroptozga olib kelishi mumkin. Yetilish va o‘lim bog‘liq, lekin har ox-DNK aniqlanishining majburiy natijasi emas. TLRga bog‘liq prayming mumkin, yagona majburiy TLR9 kirishi yo‘q.
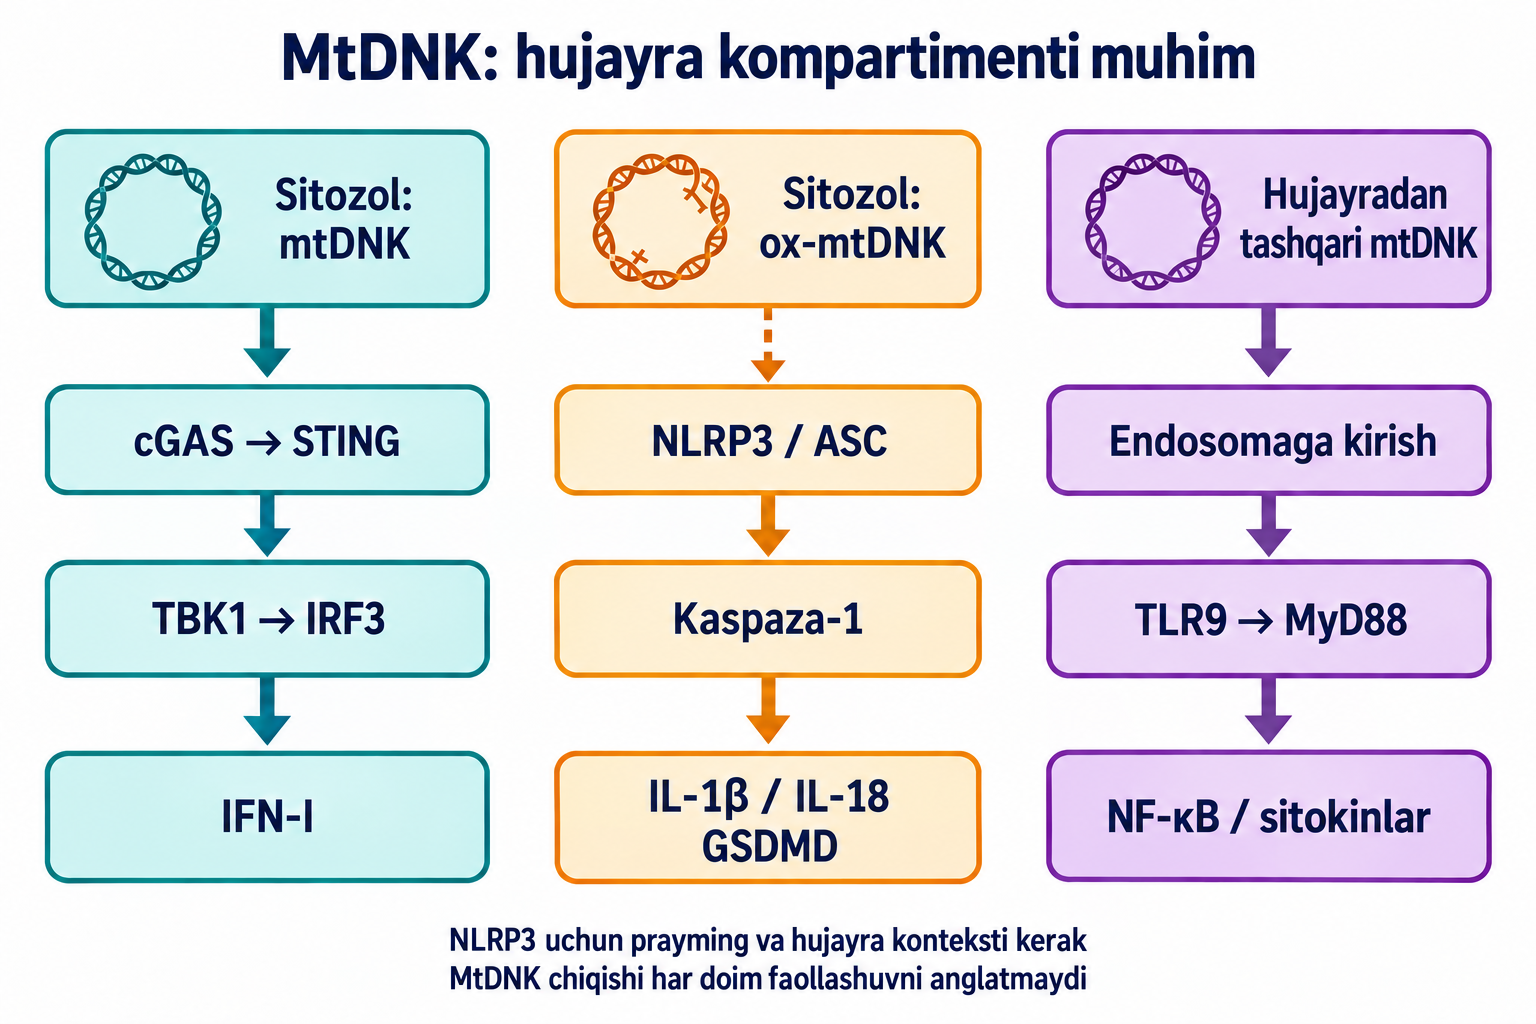
2-rasm. Sitozol, oksidlangan va endosomaga kirgan tashqi DNK turli yo‘lga bog‘liq. Uzilgan strelka NLRP3 aloqasining sharoitga bog‘liqligi, har fragment universal bevosita tanilishi emas.
5.5. Aylanadigan hujayrasiz mtDNK
ccf-mtDNA erkin yoki hujayradan tashqari tuzilmalarda bo‘ladi. Miqdor chiqish, tashuvchi, degradatsiya va tozalash yig‘indisi. Plazma tayyorlash, qolgan hujayra/trombotsit, ekstraksiya, amplifikatsiya nishoni va qPCR/ddPCR normallashtirish kuchli ta’sir qiladi. Nusxa protokoldan mustaqil talqin etilmaydi.
Yallig‘lanish, yurak-qon tomir va neyrodegeneratsiya aloqasi o‘rganiladi, ammo kattalik va yo‘nalish kasallik/namunaga bog‘liq. Plazma va likvor boshqa muhitlar; birida ko‘payish ikkinchisini bashorat qilmaydi. Og‘irlik bilan korrelatsiya DNK har belgini sabab bo‘lishini isbotlamaydi.
Inflammagingda shikast, chiqarish va immun boshqaruvning davomli nomutanosibligi muhim. Tadqiqot aloqasi ccf-mtDNAni yakka qarish testi, Altsgeymer tashxisi yoki STING blokatori ko‘rsatmasi qilmaydi. Signal miqdori va tasdiqlangan yo‘l ishlashi alohida baholanadi.
6. Mitoxondrial pulga ta’sir: vazifalar va dalil darajalari
6.1. MitoQ, SkQ1 va lipofil kation yig‘ilishi
Trifenilfosfoniy ni ulash elektr potensiali bilan molekulani mitoxondriyada boyitadi. Zaryad tarqalishi/lipofillik ikki qatlamdan o‘tishni yengillashtiradi. Bu C/E vitamini yoki resveratrol umuman kirmaydi degani emas: xususiyati va taqsimlanishi boshqa, mutlaq o‘tmaslik klinik cheklovni tushuntirmaydi (Smith et al., 1999; Skulachev, 2007).
bo‘lsa, ideal bir valentli kation muvozanati:
Manfiy matritsa potensiali musbat to‘planish darajasini beradi. 37 °C atrofida 60 mV o‘zgarish ideal nisbatni taxminan o‘n marta o‘zgartiradi. Haqiqiy ta’sir bog‘lanish, membrana mavjudligi, kinetika va metabolizmga ham bog‘liq. Ikki membrana potensiali modelda birlashadi; teskari belgiga manfiy son qo‘yish bir vaqtda boyishni bashorat qilmaydi.
MitoQ ubixinon va TPPga ulangan oraliqdan iborat, qaytarilgan shakl lipidni himoyalashi mumkin. SkQ1 plastoxinon ishlatadi. Anti-/prooksidant faollik, membrana ta’siri va chidamlilik konsentratsiya/tizimga bog‘liq. Kuchli depolyarizatsiya eng zararlangan organellada yig‘ilishni pasaytiradi. Nishonlash to‘liq selektivlik, toksikliksiz yoki mustahkam mutatsiya reparatsiyasi emas.
Asl matndagi raqamli tomir natijasi mos klinik bibliografiya yo‘qligi sabab DNK himoya dalili emas. Alohida tasdiqlangan natija va genom o‘lchovi kerak. Koenzim Q10 va polifenollar ubixinon/nafas konteksti, MitoQ geteroplazmiyani tuzatishi isboti emas.
6.2. Mitofagiya: PINK1/Parkin va retseptor yo‘llari
Polyar organellada PINK1 importi va PARL bilan ishlovi tashqi membranada kam darajani saqlaydi. Import buzilsa, PINK1 yig‘ilib Ser65 ubikvitinni fosforlaydi, Parkinni chaqirib faollashtiradi. Nishon ubikvitinlanishi va OPTN/NDP52 retseptorlari LC3/autofagosomaga bog‘laydi; TBK1 boshqaradi (Pickrell va Youle, 2015; Lazarou et al., 2015).
Lizosoma organella va tarkibni chiqaradi, lekin PINK1 aniq mutant foizni sezmaydi. Universal geteroplazmiya yoki potensialning majburiy to‘liq qulashi kerak emas. BNIP3, NIX va FUNDC1 gipoksiya/rivojlanishda boshqa yo‘llar beradi. Ahamiyat to‘qima/stimulga bog‘liq.
Urolitin A sifat va mitofagiya bilan bog‘liq o‘rganilgan. Andreux odamlarda chidamlilik va molekulyar javob, Singh o‘rta yoshda mushak funksiyasi/markerlarni tekshirgan. Bu mutant genomni selektiv chiqarish, bemorda davomli geteroplazmiya kamayishi yoki MELAS davosi emas. Ekspressiya/metabolit har to‘qima mitofagiya oqimini bevosita o‘lchamaydi (Andreux et al., 2019; Singh et al., 2022).
Spermidin modellarda autofagiya/umrga aloqador; Eisenberg bu kontekstni beradi. Atsetillanish va EP300 uchun nashr/sharoitni ajratib, barcha keyingi mexanizmni ilk ishga qo‘shmaslik kerak. Umumiy autofagiya genotip tanlashni kafolatlamaydi. Inson «genom yoshartirish» yoki universal doza dalili emas.
6.3. AMPK, SIRT1, PGC-1α va biogenez
Energiya holati AMPKga ta’sir qiladi; Thr172 fosforlanishi tanqislikni moslashuvga bog‘laydi. PGC-1α transkripsion koaktivator, NAD⁺ga bog‘liq SIRT1 deatsetilazasi boshqaruvni metabolizmga ulaydi. Fosforlanish/atsetillanish tarmoqni o‘zgartiradi, sodda chiziq barcha qayta aloqa va to‘qimani qamramaydi (Cantó va Auwerx, 2009).
NRF1 va NRF2/GABP mitoxondrial genlarni boshqaradi. Bu yerda NRF2 GABP, NFE2L2/Nrf2 antioksidant faktori emas. Importlangan TFAM POLRMT/TFB2M bilan qadoqlash/transkripsiyada qatnashadi, mustaqil genom ikki baravar qilmaydi. Replikatsiya, membrana biogenez, import va yig‘ilish muvofiqlashadi (Scarpulla, 2011).
Genom soni o‘sishi ulush o‘zgarmasa ham mutlaq butun nusxani oshiradi. Mutant pul ham kengayishi mumkin: yovvoyi tur afzal replikatsiyasi mustaqil dalil talab qiladi. B3 vitamini va NADga bog‘liq metabolizm kofaktor konteksti, NAD⁺ fermenti borligi har prekursor ulushni kamaytirib tizmalarni tiklashi isboti emas.
6.4. Mashq va to‘qima qayta tuzilishi
Aerob/kuch mashqi biogenez, organella sifati va mushak qobiliyatini o‘zgartiradi. Moslashuv energiya signali, proteostaz va aylanish; chidamlilik o‘sishi aniq mutant ulushi kamayishi emas. Funksional zaxira va genotip alohida o‘lchanadi.
Mushak progenitorlari har doim «toza» mtDNK yoki mutantni albatta almashtirish degani emas. Kasallikda dastur holat va klinik bahoga bog‘liq; HIIT molekulyar sxemadan universal davo emas. Variant/to‘qima/uzoq javobsiz mashqdan bevosita tuzatish va’da qilinmaydi.
6.5. mitoZFN, mitoTALEN va DdCBE
Mitoxondrial nukleazalar ketma-ketlikni tanigan oqsil kompleksini yetkazadi. mitoZFN rux barmoqlari, mitoTALEN TALE domenlarini; FokI to‘g‘ri konfiguratsiyada kesadi. Mutantga selektiv zarar degradatsiya va qolgan butun variant boyishiga olib keladi. Bu populyatsiya o‘zgarishi, har kesilgan molekula ta’miri emas.
Gammage TALEN emas mtZFN ishlatgan: hujayra modelida takroriy ta’sir geteroplazmiyani taxminan 80%dan 7%ga siljitgan. Umumiy nusxa kamayishi va ekspressiya doza nazorati muhokama qilingan. Bu bemorda MELAS/MERRF aynan tuzalganini ko‘rsatmaydi (Gammage et al., 2016).
Nusxani tiklash uchun butun pul va yetarli selektivlik kerak. Gomoplazmik mutantni yo‘qotish yangi normal ketma-ketlik bermaydi. Organ yetkazish, nojo‘ya kesish, immun reaksiya va uzoq xavfsizlik klinikaga o‘tkazishni cheklaydi.
DdCBE DddA bakterial sitidin deaminazasining bo‘lingan qismlarini oqsil tanish orqali yo‘naltirib, uratsil-DNK-glikozilaza ingibitorini qo‘llaydi. Mok CRISPRsiz ikki zanjirli uzilishsiz mitoxondrial tahrir ko‘rsatdi. Asl asosiy o‘zgarish , istalgan asos almashuvi emas (Mok et al., 2020).
Oqsil yetkazish guide RNA muammosini chetlab, tahrirni universal/xavfsiz qilmaydi. Kontekst, qo‘shni o‘zgarish, nishondan tashqari tahrir va yetkazish muhim. ayni tizim bilan ni A ga to‘g‘ridan qaytarish emas. Tadqiqot imkoniyati standart «mitogenom ta’miri» uchun alohida klinik dalilni almashtirmaydi.
7. Markerlar va tashxisga yondashuv
7.1. Mexanizmlar tahlil matritsasi
Marker savol va usulni belgilaydi, avtomatik dori tayinlamaydi. Jadval asl jarayonni saqlab, klinik va’dani talqin chegarasi bilan almashtiradi.
| Jarayon / o‘lchov | Mexanizm | O‘lchanadigan | Talqin chegarasi |
|---|---|---|---|
| 8-oxoG/8-OHdG | Guanin oksidlanishi, xato juft | DNK addukti/biosuyuqlik mahsuloti | Mustahkam mutatsiya va avtomatik mt joy emas |
| , 4-HNE | Lipid ikkilamchi mahsuloti | Addukt, oqsil/nuklein o‘zgarish | Organ/kasallikka xos emas, nazorat kerak |
| 4977 juft delesiya | Gen/tRNK yo‘qotish | Ulush/to‘qima tarqalish | Yagona chegara, barcha KSS/CPEO emas |
| MT-TL1 tRNK | Variant/namuna ulushi | Qon to‘qimani aks ettirmasligi; MELAS/MIDD bir foiz emas | |
| MT-ATP6, Leu156Arg | Variant/to‘qima yuk | , Leu156Prodan ajratish | |
| POLG tuzatish nuqsoni | Saqlash xatosi | Yadro genotipi, depletsiya, ko‘p o‘zgarish | Mutator sichqon oddiy inson qarishi emas |
| Sitozol mtDNK | cGAS–STINGga kirish | Joy/signal | Plazma konsentratsiyasi yo‘l ishlashi isboti emas |
| ox-mtDNK/NLRP3 | Sharoitli yallig‘lanish | Yig‘ilish, kaspaza-1, yetilgan sitokin | Prayming/funksiya kerak, universal ligand emas |
| ccf-mtDNA | Chiqish, tashish, chiqarish | Standart protokol nusxasi | Yakka tashxis, yosh yoki blokator ko‘rsatmasi emas |
7.2. Klinik va laborator mantiq
Tashxis fenotip, oila tarixi va organ taqsimotidan boshlanadi. Ona irsiyati mtDNKga yo‘naltiradi, yadro sabablarida boshqa naqshlar; oilaviy tarix yo‘qligi kasallikni istisno qilmaydi. Usul aniq gipotezaga javob, universal «mitoxondrial yosh» paneli emas.
Laktat/piruvat olish, ishlov, mashq va sharoitga bog‘liq. Nisbat barcha konsentratsiya/holat uchun bitta chegara emas. CK, AST/ALT, mioglobin va organik kislotalar yordamchi, variantga xos emas. Bitta yuqori natija tasdiqlamaydi, normal barcha kasallikni chiqarmaydi.
Genetika genom sekvensi, delesiya/duplikatsiya va kerakli POLG/TWNK/DGUOK tahlilini qamraydi. Noyob geteroplazmiya validlangan aniqlash chegarasi, xato nazorati va NUMTdan ajratishni talab qiladi. O‘qish chuqurligi yolg‘iz aniqlik kafolati emas. ddPCR ma’lum ulush yoki sonni nishon/normallashga qarab aniqlashtiradi.
To‘qima tanlash muhim. Qon ba’zi variantlarda organ yukini past baholaydi; bitta manfiy muhit mozaiklikni istisno qilmaydi. Siydik epiteliysi/mushak klinik savolga qarab tanlanadi, hamma uchun majburiy emas. 8-OHdG, hsCRP, IL-6, ccf-mtDNA molekulyar tashxisni almashtirmaydi, barcha simptom sababini yoki aniq mutatsiyani bermaydi.
Ko‘rsatmada biopsiya, RRF va COX/SDH bo‘yash to‘ldiradi. Respirometriya aniq substrat va sharoitda nafasni ko‘radi; State 3/State 4 va RCR protokol bilan ma’noli. Morfologiya/funksiya genetikani almashtirmaydi; invaziv tekshiruv DNK qarish aloqasi sabab kundalik profilaktik skrining bo‘lmaydi.
8. Sintez: ketma-ketlik, populyatsiya va kompartiment
Mitoxondrial barqarorlik ketma-ketlik saqlanishi, yetarli funksional nusxa, tarmoq va vaqtida zarar chiqarishiga bog‘liq. Jarayonlar bog‘liq, o‘lchanadigan natija boshqa. Antioksidant mustahkam variant ta’miri emas; mitofagiya genotip tanlashni kafolatlamaydi; biogenez ulushni majburiy kamaytirmaydi; funksiya yaxshilanishi ketma-ketlik o‘zgarishining isboti emas.
Qarish tadqiqoti ROS universal aylana cheklovini, immunologiya DNK o‘z joyidan chiqish ahamiyatini ko‘rsatdi. Har biri barcha yosh/yallig‘lanish kasalliklarini yolg‘iz tushuntirmaydi. Asosli xulosa molekula, model, to‘qima va klinik savolni bog‘lab, assotsiatsiya, mexanizm va tasdiqlangan davoni ajratadi.
Metodologik izoh
Bu berilgan matn va bibliografiyaga tayangan narrativ ilmiy tahlil. Oldindan ro‘yxatga olingan qidiruvli tizimli sharh emas, formal GRADE yoki mustaqil klinik ekspert bahosini da’vo qilmaydi. 2026-yil 8-oktabr tahririda TFAM, mtZFN, Kennedy, urolitin A yozuvlari va mitoxondrial LIG3/XRCC1 farqi tanlab tekshirildi; umumiy yangi adabiyot qidiruvi yoki to‘liq havola auditi bo‘lmadi. Dalil darajasi model/natijaga ko‘ra so‘z bilan beriladi, davolash tavsiyasiga aylantirilmaydi.
Tez-tez beriladigan savollar
Qaysi geteroplazmiya foizi kasallik keltiradi?
Yagona chegara yo‘q. Variant, to‘qima, butun nusxa, energiya ehtiyoji va zararli hujayra taqsimoti muhim.
8-OHdG yoki ccf-mtDNA qarishni o‘lchaydimi?
Ular shikast/aylanadigan DNKni o‘rganadi, yakka holda qarish tezligi yoki aniq mitoxondrial kasallikni belgilamaydi.
Urolitin A va mashq geteroplazmiyani kamaytiradimi?
Marker/funksiya o‘zgarishi mutant genom selektiv chiqarilganini isbotlamaydi. Variant va to‘qima alohida o‘lchanishi kerak.
MtDNK tahriri universal davoga aylandimi?
Yo‘q. Nukleaza pulni o‘zgartiradi, DdCBE kimyoviy cheklangan; yetkazish, nusxa soni va nojo‘ya o‘zgarish baholanadi.
Manbalar
- Anderson S, Bankier AT, Barrell BG, et al. Sequence and organization of the human mitochondrial genome. Nature. 1981;290(5806):457-465.
- Andrews RM, Kubacka I, Chinnery PF, et al. Reanalysis and revision of the Cambridge reference sequence for human mitochondrial DNA. Nat Genet. 1999;23(2):147.
- Wallace DC. Mitochondrial diseases in man and mouse. Science. 1999;283(5407):1482-1488.
- Trifunovic A, Wredenberg A, Falkenberg M, et al. Premature ageing in mice expressing defective mitochondrial DNA polymerase. Nature. 2004;429(6990):417-423.
- Kujoth GC, Hiona A, Pugh TD, et al. Mitochondrial DNA mutations, oxidative stress, and apoptosis in mammalian aging. Science. 2005;309(5733):481-484.
- Harman D. Aging: a theory based on free radical and radiation chemistry. J Gerontol. 1956;11(3):298-300.
- Murphy MP. How mitochondria produce reactive oxygen species. Biochem J. 2009;417(1):1-13.
- West AP, Shadel GS. Mitochondrial DNA in innate immune responses and inflammatory pathology. Nat Rev Immunol. 2017;17(6):363-375.
- West AP, Khoury-Hanold W, Staron M, et al. Mitochondrial DNA stress primes the antiviral innate immune response. Nature. 2015;520(7548):553-557.
- McArthur K, Whitehead LW, Heddleston JM, et al. BAK/BAX macropores facilitate mitochondrial herniation and mtDNA efflux during apoptosis. Science. 2018;359(6378):eaao6047.
- Bogenhagen DF. Repair of mtDNA in vertebrates. Am J Hum Genet. 1999;64(5):1276-1281.
- Falkenberg M, Larsson NG, Gustafsson CM. DNA replication and transcription in mammalian mitochondria. Annu Rev Biochem. 2007;76:679-699.
- Holt IJ, Harding AE, Morgan-Hughes JA. Deletions of muscle mitochondrial DNA in patients with mitochondrial myopathies. Nature. 1988;331(6158):717-719.
- Chinnery PF, Turnbull DM. Mitochondrial DNA and disease. Lancet. 1999;354 Suppl 1:SI17-21.
- Rossignol R, Faustin B, Rocher C, et al. Mitochondrial threshold effects. Biochem J. 2003;370(Pt 3):751-762.
- Ngo H. B., Kaiser J. T., Chan D. C. The mitochondrial transcription and packaging factor Tfam imposes a U-turn on mitochondrial DNA. Nat Struct Mol Biol. 2011;18:1290–1296.
- Rubio-Cosials A. et al. Human mitochondrial transcription factor A induces a U-turn structure in the light strand promoter. Nat Struct Mol Biol. 2011;18:1281–1289.
- Shimada K, Crother TR, Karlin J, et al. Oxidized mitochondrial DNA activates the NLRP3 inflammasome during apoptosis. Immunity. 2012;36(3):401-414.
- Sun L, Wu J, Du F, et al. Cyclic GMP-AMP synthase is a cytosolic DNA sensor that activates the type I interferon pathway. Science. 2013;339(6121):786-791.
- Pickrell AM, Youle RJ. The roles of PINK1, parkin, and mitochondrial fidelity in Parkinson's disease. Neuron. 2015;85(2):257-273.
- Lazarou M, Sliter DA, Kane LA, et al. The ubiquitin kinase PINK1 recruits autophagy receptors to induce mitophagy. Nature. 2015;524(7565):309-314.
- Andreux PA, Blanco-Bose W, Ryu D, et al. The mitophagy activator urolithin A is safe and induces a molecular signature of improved mitochondrial and cellular health in humans. Nat Metab. 2019;1(6):595-603.
- Singh A. et al. Urolithin A improves muscle strength, exercise performance, and biomarkers of mitochondrial health in a randomized trial in middle-aged adults. Cell Rep Med. 2022;3:100633.
- Eisenberg T, Knauer H, Schauer A, et al. Induction of autophagy by spermidine promotes longevity. Nat Cell Biol. 2009;11(11):1305-1314.
- Skulachev VP. A biochemical approach to the problem of aging: "megaproject" on membrane-penetrating ions. The first results and prospects. Biochemistry (Mosc). 2007;72(12):1385-1396.
- Smith RA, Porteous CM, Coulter CV, Murphy MP. Selective targeting of an antioxidant to mitochondria. Eur J Biochem. 1999;263(3):709-716.
- Gammage P. A. et al. Near-complete elimination of mutant mtDNA by iterative or dynamic dose-controlled treatment with mtZFNs. Nucleic Acids Res. 2016;44:7804–7816.
- Mok BY, de Moraes MH, Zeng J, et al. A bacterial cytidine deaminase toxin enables CRISPR-free mitochondrial base editing. Nature. 2020;583(7817):631-637.
- Scarpulla RC. Metabolic control of mitochondrial biogenesis through the PGC-1 family regulatory network. Biochim Biophys Acta. 2011;1813(7):1269-1278.
- Cantó C, Auwerx J. PGC-1alpha, SIRT1 and AMPK, an energy sensing network that controls energy expenditure. Curr Opin Lipidol. 2009;20(2):98-105.
- Kennedy S. R., Salk J. J., Schmitt M. W., Loeb L. A. Ultra-sensitive sequencing reveals an age-related increase in somatic mitochondrial mutations that are inconsistent with oxidative damage. PLoS Genet. 2013;9:e1003794.
- Simsek D. et al. Crucial role for DNA ligase III in mitochondria but not in Xrcc1-dependent repair. Nature. 2011;471:245–248.