
Піролохінолінхінон (PQQ): редокс-хімія, CREB–PGC-1α і межі клінічних даних
Від бактеріального хінонового кофактора й клітинного біогенезу мітохондрій до моделей серця та мозку, невеликих досліджень за участю людей і токсикологічних обмежень.
Від бактеріального хінонового кофактора й клітинного біогенезу мітохондрій до моделей серця та мозку, невеликих досліджень за участю людей і токсикологічних обмежень.
Піролохінолінхінон (PQQ, метоксантин) посідає незвичне місце між ензимологією бактерій і експериментальною біологією ссавців. Для низки бактеріальних дегідрогеназ він справді є редокс-кофактором; у клітинних культурах і тварин вплив PQQ змінює показники мітохондріальної функції. Однак із цих спостережень не випливає, що PQQ є визнаним вітаміном людини, універсальним внутрішньомітохондріальним антиоксидантом або доведеним засобом лікування ішемії, нейродегенерації чи метаболічних захворювань. Для прочитання подальшої літератури важливо розрізняти хімічну можливість, виміряну клітинну відповідь і клінічний результат.
Історія PQQ почалася з бактеріальних дегідрогеназ, активність яких не пояснювали звичні схеми, залежні від NAD(P) і флавінів. Дослідження хінопротеїнів метилотрофів привели до виділення нового низькомолекулярного кофактора; структурна робота Salisbury та співавторів закріпила назву «метоксантин». У метанолдегідрогеназі кофактор утримується в активному центрі білка за участю іона металу й переносить відновні еквіваленти від субстрату до фізіологічного акцептора. Таке ферментне оточення принципово відрізняється від вільного PQQ, доданого до культурального середовища або прийнятого всередину: концентрації, редокс-партнери й конкурентні реакції в цих ситуаціях різні.
Повідомлення Kasahara і Kato про ймовірну роль PQQ як кофактора ферменту катаболізму лізину в ссавців спричинило дискусію про «новий вітамін». Подальший критичний аналіз Felton і Anthony поставив під сумнів ідентифікацію такого кофактора. Дієтичні досліди на гризунах, у яких змінювалися вміст мітохондріальної ДНК та окремі метаболічні показники, свідчать про біологічну чутливість моделі до складу раціону, але самі собою не встановлюють обов’язкової PQQ-залежної реакції, синдрому дефіциту чи потреби людини. «Вітамін B14» залишається неофіційною назвою, а гіпотеза «вітаміну довголіття» — рамкою для дослідження довгострокових ефектів харчування, а не визнанням есенціальності PQQ.
Бактерії синтезують PQQ, а рослини й харчові продукти можуть містити його в невеликих кількостях. Відсутність у ссавців відомого шляху бактеріального біосинтезу сумісна з надходженням із їжею, але не доводить, що мікробний PQQ є еволюційно закріпленим сигналом ядерно-мітохондріального діалогу. Це приваблива гіпотеза, для якої потрібні дані про доступність конкретної речовини в тканинах, її розпізнавання та залежність фізіологічної відповіді від концентрації in vivo.
Молекула PQQ має формулу і молярну масу близько для вільної кислоти. Її конденсована ароматична система містить орто-хіноновий фрагмент і три карбоксильні групи. Положення C4 і C5 беруть участь у двоелектронному відновленні хінону до гідрохінонової форми; одноелектронний етап утворює семіхіноновий інтермедіат. Співвідношення протонованих і депротонованих форм залежить від pH та середовища, а динатрієва сіль відрізняється від вільної кислоти масою і розчинністю. Тому структурну формулу, аналітичну концентрацію та масу добавки не можна змішувати без зазначення хімічної форми.
Окиснена й відновлена форми можуть багаторазово переходити одна в одну, якщо є донор та акцептор електронів. Але кількість циклів — властивість чітко визначеного досліду з конкретними реагентами й часом спостереження, а не незмінна «ємність» молекули в тканині. Початкове порівняння «20 000 циклів PQQ проти кількох циклів вітамінів C і E» не задає однакових умов і не підтверджується наведеною роботою Paz як універсальна біологічна константа. Аскорбат і токоферол також регенеруються пов’язаними клітинними системами, тож ранжувати їх у такій таблиці науково некоректно.
Хінонова хімія не тотожна безумовному поглинанню вільних радикалів. За різних умов перенесення електрона між PQQ, амінокислотами, білками та киснем може супроводжуватися як відновленням окисника, так і утворенням активних форм кисню. Для реакції в клітині важливі концентрації реагентів, швидкість конкуруючих ферментативних шляхів, локалізація, доступність відновника та побічні процеси, каталізовані металами. Тому формули прямого «перехоплення» супероксиду, гідроксильного радикала й пероксинітриту не слід трактувати як доказ того, що після перорального прийому PQQ досягає потрібного мітохондріального мікродомену й там переважає супероксиддисмутазу або пероксиредоксини.
Три карбоксильні групи підвищують полярність молекули й роблять її кислотно-основний стан важливим для розчинності, зв’язування з білками та проходження крізь мембрани. Навіть якщо біля нейтрального pH переважають іонізовані форми, частку кожного мікростану не можна вивести без виміряних у конкретному середовищі; вихідні значення , і не слід автоматично вважати константами цитозолю. Хіноновий потенціал також залежить від протонування: рівняння Нернста пов’язує спостережуваний потенціал з активностями окисненої та відновленої форм і , а не задає один універсальний для всіх компартментів. Ця фізична хімія особливо важлива для тлумачення можливої прооксидантної реакції: доступність електронів у вільного хінону, зв’язаного кофактора й комплексного аддукту з амінокислотою різна.
У хінопротеїновій дегідрогеназі білок орієнтує субстрат, PQQ та іон металу, а потім передає електрони визначеним фізіологічним шляхом. У вільного PQQ такого каталітичного каркаса немає. Тому «псевдофермент» доречний лише як аналогія для реакції в розчині, а не як ідентифікація нового ферменту людини. Навіть якщо константа швидкості елементарної реакції з радикалом висока, її внесок у клітинні потоки визначається добутком порівняно з конкурентними реакціями SOD, каталази, пероксиредоксинів і глутатіонової системи в тому самому об’ємі.
| Рівень спостереження | Що можна виснувати | Чого не можна виснувати |
|---|---|---|
| Бактеріальний хінопротеїн | Зв’язаний PQQ бере участь у каталітичному перенесенні електронів. | Вільний PQQ здійснює той самий цикл у мітохондріях людини. |
| Реакція в розчині | Можливі хінонна, семіхінонна та хінольна форми; швидкість залежить від середовища. | Константа в розчині описує захист тканини після прийому всередину. |
| Клітинна культура | Експозиція може змінити ROS, дихання та експресію генів. | Виміряна зміна доводить профілактику захворювання в людей. |
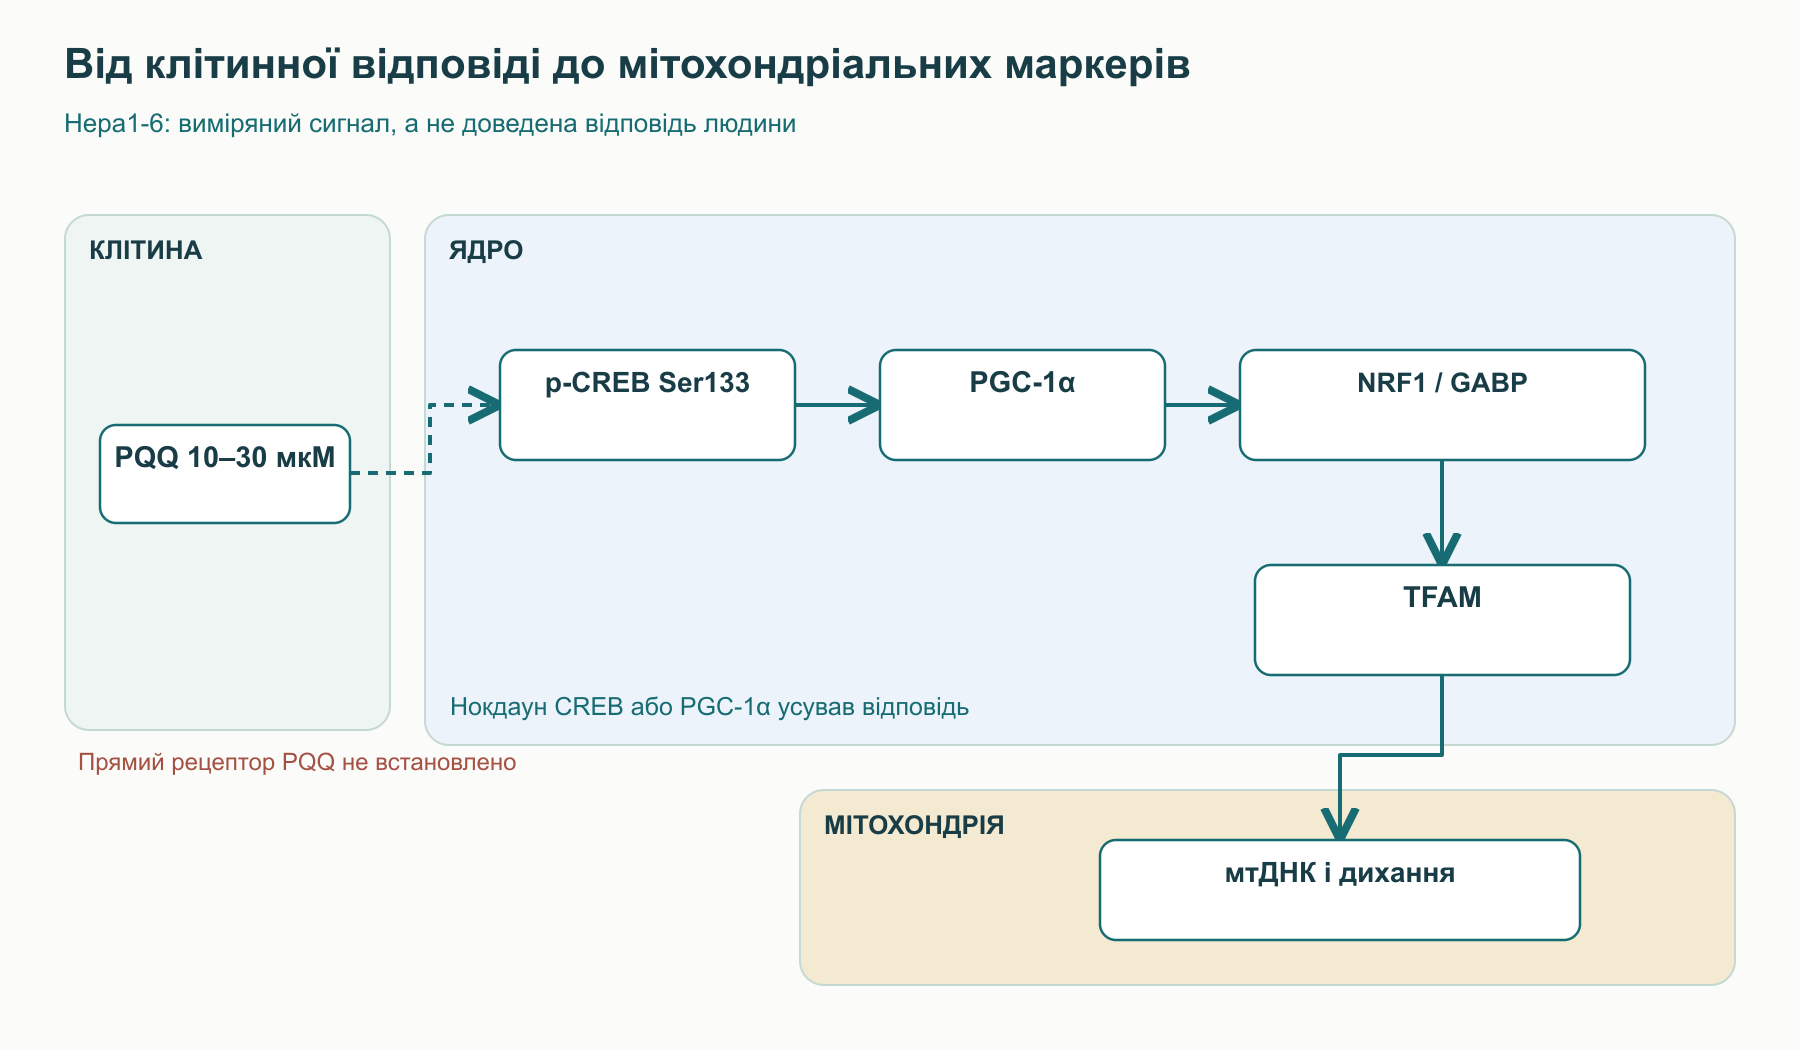
Ключовий дослід Chowanadisai та співавторів виконано переважно на клітинах печінки миші Hepa1-6: після експозиції PQQ – упродовж – годин зросли активність цитратсинтази й цитохром-c-оксидази, забарвлення Mitotracker, співвідношення мітохондріальної та ядерної ДНК і споживання кисню. Автори виявили фосфорилювання CREB за Ser133, активацію промотора Ppargc1a і збільшення мРНК та білка PGC-1α. Нокдаун CREB або PGC-1α за допомогою siRNA усував індукцію мітохондріальних маркерів, що є значно переконливішим за просту кореляцію: у цій моделі обидві ланки потрібні для відповіді на PQQ. Водночас дослід не встановлює, що звичайна пероральна доза в людини створює порівнянну експозицію в гепатоцитах.
CREB — транскрипційний фактор, який після фосфорилювання за Ser133 може рекрутувати коактиватори CBP/p300 у певних контекстах промотора. Канонічна схема цАМФ–PKA–CREB допомагає зрозуміти можливу верхню ділянку сигналу, однак саме спостереження фосфорильованого CREB не доводить прямого зв’язування PQQ з аденілатциклазою, конкретною субодиницею G-білка чи обов’язковості кожної проміжної ланки. У цій моделі не можна прирівнювати спостереження «CREB активований» до встановлення молекулярного рецептора PQQ. У реакції фосфорилювання PKA використовує ATP для перенесення фосфатної групи на білок, а PQQ не є її субстратом:
Часова послідовність також важлива: рання зміна фосфорилювання транскрипційного фактора, пізніша зміна мРНК Ppargc1a, збільшення білка й маркери зміненого вмісту мітохондрій через добу є різними рівнями причинного ланцюга. Якщо виміряно лише кінцеві маркери через 24–48 годин, точну похвилинну кінетику цАМФ або активності аденілатциклази відновити не можна. Щоб встановити прямий шлях, потрібні селективні інгібітори або генетичне вимкнення запропонованої кінази, кількісне вимірювання другого посередника та контроль неспецифічного клітинного стресу. У вихідному тексті стрибок цАМФ через 10–15 хвилин подано як установлений факт, хоча цитований абстракт Chowanadisai підтверджує CREB Ser133 і залежність від нього, але не таку часову послідовність.
PGC-1α, продукт PPARGC1A, не зв’язується з ДНК самостійно. Він коактивує ядерні транскрипційні фактори, зокрема NRF1, GABP/NRF2, ERR і PPAR; набір партнерів залежить від тканини та метаболічного стану. Тут важливо розрізняти GABP, який історично називали «ядерним респіраторним фактором 2», і NFE2L2/NRF2 — фактор антиоксидантної відповіді: однакова абревіатура «NRF2» позначає різні білки. У клітинному досліді PQQ підвищував активність NRF1 і GABP та експресію Tfam, Tfb1m і Tfb2m; це підтримує зв’язок між ядерною транскрипцією та мітохондріальною відповіддю, але не означає, що було виміряно збільшення кожної білкової субодиниці дихального ланцюга.
Попередник TFAM синтезується на цитозольних рибосомах, спрямовується через комплекси TOM і TIM до внутрішніх компартментів і після процесингу діє в матриксі. Він пакує мтДНК у нуклеоїди й бере участь в ініціації транскрипції разом із мітохондріальною РНК-полімеразою POLRMT та факторами TFB. Мітохондріальний геном людини кодує 13 поліпептидів окисного фосфорилювання: сім ND-субодиниць комплексу I, цитохром b комплексу III, три COX-субодиниці комплексу IV та ATP6/ATP8 комплексу V; комплекс II повністю кодується ядерним геномом. Зростання експресії Tfam і співвідношення мтДНК/яДНК не підтверджує автоматичного збільшення всіх 13 продуктів, правильного складання комплексів або більшого виходу ATP на молекулу кисню.
Послідовність імпорту й складання треба розрізняти за компартментами. Ядерно кодований TFAM проходить зовнішню мембрану через комплекс TOM, а внутрішню — за допомогою механізму імпорту; після цього в матриксі його сигнальний пептид відщеплюється і TFAM взаємодіє з мітохондріальною ДНК. Мітохондріальні промотори LSP і HSP забезпечують транскрипцію поліцистронних попередників, які потім процесуються й транслюються мітохондріальними рибосомами. Для функціональних комплексів потрібні також десятки ядерно кодованих субодиниць, їх імпорт, фактори складання, залізо-сірчані центри, гемові групи й відповідне ліпідне середовище. Тому вимірювання TFAM і мітохондріальної ДНК є важливою, але неповною частиною доказу біогенезу.
Форма крист, вміст кардіоліпіну, MICOS, баланс злиття через MFN1/MFN2/OPA1 і поділу через DRP1, а також PINK1/Parkin-залежний мітофаг можуть впливати на якість мітохондріальної мережі. Але загальна фізіологічна роль цих структур не є прямим доказом того, що саме PQQ змінює кожну з цих ланок у досліді Chowanadisai. «Біогенез» варто описувати через фактично виміряні ознаки — ферментативну активність, забарвлення, мтДНК і дихання — з урахуванням того, що окремий маркер не вимірює повного складання функціональних органел.
Електрони NADH і FADH₂ надходять до дихального ланцюга через комплекси I і II, а далі проходять через убіхінон, комплекс III, цитохром c і комплекс IV до кисню. Комплекси I, III та IV створюють протонний електрохімічний градієнт, який ATP-синтаза використовує для фосфорилювання ADP. За певних умов відновлені проміжні переносники передають електрон кисню з утворенням супероксиду; місця й швидкість такого витоку залежать від субстратів, мембранного потенціалу, режиму кисню та напрямку потоку електронів. Універсальна частка «0,2–2% кисню» не описує всіх тканин і станів. Під час реперфузії високий потенціал на тлі накопичення сукцинату може підтримати зворотне перенесення електронів до комплексу I і короткий сплеск ROS. Це конкретний механізм моделі реперфузії, а не обов’язковий ефект старіння кожної клітини.
Протонорушійна сила поєднує електричну й хімічну складові: за заданого напрямку градієнта й температури. Значення близько на одиницю pH отримують лише за певної температури, тому його не можна підставляти як безумовну константу. Тривалий дефіцит кисню, кальцієве перевантаження та окиснення ліпідів можуть порушувати спряження, знижувати і змушувати ATP-синтазу працювати у зворотному напрямку. Однак більша кількість мітохондріальних маркерів не гарантує кращого спряження чи меншого утворення ROS.
Перехід мітохондріальної проникності (mPTP) — це чутливе до кальцію й редокс-стану підвищення проникності внутрішньої мембрани, що веде до набухання матриксу, втрати і, за тяжкого ушкодження, розриву зовнішньої мембрани. Циклофілін D (PPIF) регулює ймовірність переходу; участь ANT і компонентів ATP-синтази обговорюється, а канонічна схема «VDAC–ANT–CypD як один доведений канал» надмірно категорична. Вихід цитохрому c у цитозоль може сприяти складанню апоптосоми з APAF1, dATP/ATP і прокаспазою-9, тоді як за вираженого енергетичного колапсу переважає некротичне ушкодження. Результат залежить від інтенсивності стресу й залишкового ATP.
В ізольованих кардіоміоцитах Tao та співавтори показали, що попередня експозиція PQQ послаблювала ROS-сигнал і деполяризацію, спричинені ; у порівняльному досліді циклоспорин A також запобігав втраті потенціалу. Результат узгоджується з впливом на процеси, пов’язані з переходом проникності, але не доводить прямого зв’язування PQQ із циклофіліном D, збереження певних тіолів ANT, нормалізації NCLX або «блокування пори» в людини. Зазначене у вихідному тексті три-чотириразове зміщення порога кальцієвого відкриття не підтверджене наведеним первинним дослідом і тут виключене. Кардіоліпін і контакти внутрішніх мембран також важливі для структурного розуміння; їхню роль у патофізіології не слід перетворювати на виміряний ефект PQQ без окремого експерименту.
SIRT1 переважно діє в ядрі та цитозолі, SIRT3 — у матриксі мітохондрій. Їхні деацетилазні реакції залежать від і утворюють нікотинамід та O-ацетил-ADP-рибозу; SIRT1 може змінювати ацетилювання PGC-1α, а SIRT3 — окремих мітохондріальних ферментів, зокрема SOD2 та IDH2. У роботі Huang на клітинах HepG2 повідомляли про зміни експресії й активності SIRT1/SIRT3 після PQQ. Вимірювання сиртуїнів у цій моделі не доводить, що PQQ збільшує доступність у людей, безпосередньо деацетилює кожен із перелічених білків або посилює весь дихальний ланцюг через єдиний обов’язковий механізм. Для причинного висновку потрібні незалежні вимірювання ацетилювання конкретних субстратів і потоків, а також генетичне вимкнення відповідної ланки.
Окремий розбір CD38 і NAD⁺ у контексті апігеніну допомагає розрізнити кількість NAD⁺, активність сиртуїну та клінічний ефект: подібність біохімічної термінології не робить дві добавки взаємозамінними.
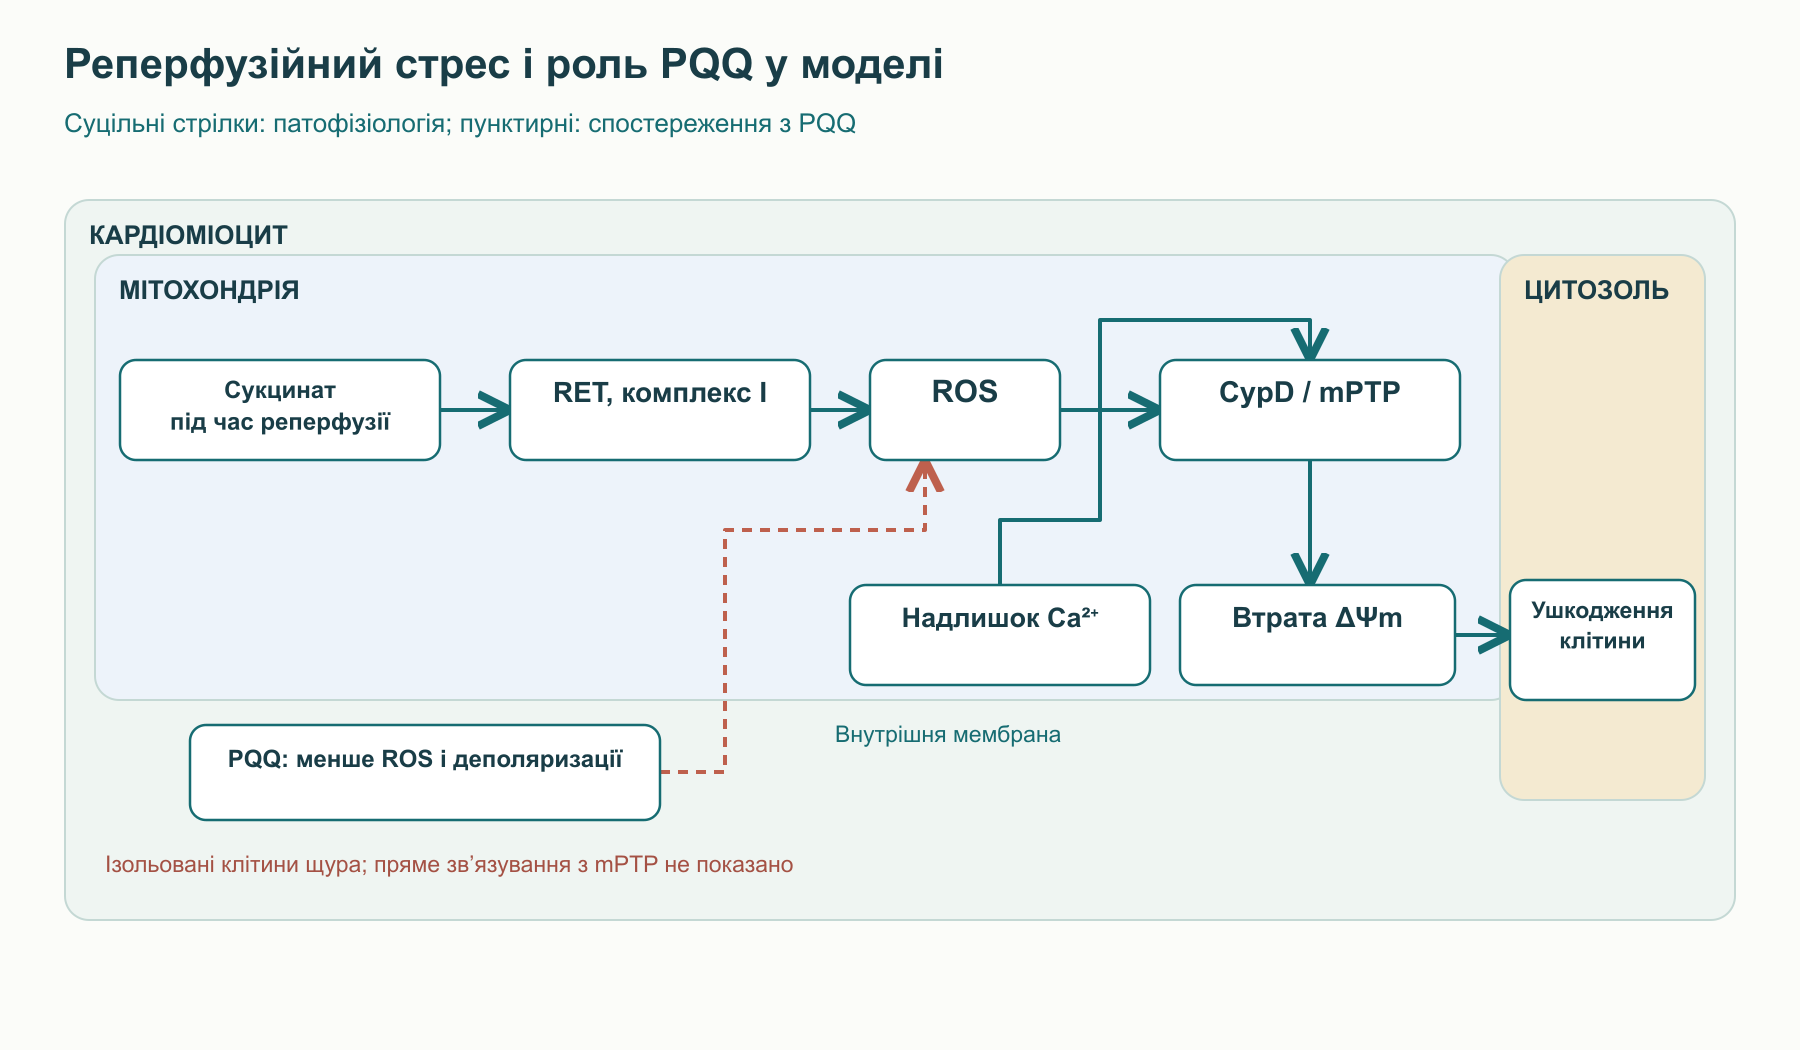
Під час коронарної ішемії знижується окисне фосфорилювання, накопичуються лактат і протони, виснажуються ATP та фосфокреатин. Порушення роботи Na⁺/K⁺-АТФази, SERCA й іонних обмінників сприяє цитозольному та мітохондріальному кальцієвому перевантаженню. Реперфузія повертає кисень і нормалізує pH, але надлишок сукцинату та порушений ланцюг перенесення електронів можуть спричинити різкий редокс-зсув; разом із кальцієм він полегшує перехід проникності. Така схема пояснює вибір мішеней у дослідах, але не перетворює будь-який антиоксидант на ефективний засіб лікування інфаркту міокарда.
Zhu та співавтори досліджували щурів після перев’язування передньої низхідної коронарної артерії. Одна модель включала дві години ішемії без реперфузії, інша — 17 або 30 хвилин оклюзії та дві години реперфузії. PQQ вводили внутрішньоочеревинно до оклюзії або внутрішньовенно на початку реперфузії, а не перорально у звичній харчовій дозі. За цих умов автори повідомили про зменшення площі інфаркту й поліпшення ранніх показників тиску. У моделі реперфузії опубліковані співвідношення становили 18,4 ± 2,3% і 25,6 ± 3,5% для профілактичного введення та введення під час реперфузії відповідно проти 38,1 ± 2,6% у контролі. Ці числа стосуються протоколу й способу нормування авторів; початкові значення 55,4 → 26,1% не відповідають анотації цієї роботи. Результати не доводять зниження смертності, довгострокового поліпшення фракції викиду чи еквівалентності клінічній реперфузійній терапії.
В експерименті Tao ізольовані кардіоміоцити дорослих щурів після попередньої інкубації з PQQ піддавали дії . Вимірювання ROS, життєздатності та дали узгоджений сигнал клітинного захисту; утім, гострий токсичний стрес у чашці не відтворює судинну, імунну та гемодинамічну складові інфаркту. Окреме порівняння з метопрололом у щурів не можна читати як доведену клінічну перевагу: втручання різняться дозами, шляхами введення й механізмами. Твердження вихідного тексту про багатомісячне збереження LVEF, постінфарктне ремоделювання та конкретні діапазони LVEDP не підтверджені наведеними короткочасними дослідами й тут не повторюються як факти.
У ранніх роботах Murase і Yamaguchi вивчали продукцію фактора росту нервів (NGF) в астрогліальних та інших експериментальних системах після впливу PQQ і його похідних. NGF діє через TrkA та p75NTR, тоді як BDNF пов’язаний переважно з TrkB; далі можливі каскади PI3K–Akt і MAPK–ERK, пов’язані з виживанням і пластичністю. Проте клітинна відповідь NGF не дорівнює встановленому збільшенню NGF/BDNF у мозку людини, відновленню базальних холінергічних нейронів чи лікуванню полінейропатії. Для BDNF особливо важливі модель і контекст концентрації: результат із досліджень NGF не можна автоматично переносити на нього.
6-гідроксидофамін ушкоджує катехоламінергічні клітини через окисні реакції та хіноїдні продукти, а ротенон інгібує комплекс I і спричиняє енергетичний та редокс-стрес. Роботи Hara, Qin і Martin описують нейропротекторні сигнали PQQ у клітинних культурах і токсинових моделях, зокрема показники ROS, життєздатності й рухової поведінки тварин. Токсинові моделі допомагають розбирати механізми хвороби Паркінсона, але не відтворюють усю хронічну патологію людини; результат у них не можна перетворювати на обіцянку збереження нейронів substantia nigra у пацієнтів. Пряме зв’язування з DJ-1, відновлення тирозингідроксилази й конкретні поведінкові ефекти слід пов’язувати з окремими дослідами, а не об’єднувати в універсальний ланцюг.
Для рекомбінантного α-синуклеїну Kobayashi та співавтори спостерігали, що додавання PQQ гальмувало утворення фібрил; Kim та співавтори досліджували амілоїдогенні білки, зокрема Aβ, in vitro. Тіофлавінова флуоресценція, електронна мікроскопія й структурні методи описують агрегацію в пробірці, але зниження сигналу зрілих фібрил не гарантує відсутності токсичних розчинних олігомерів і тим більше їхнього кліренсу мікроглією. Тому твердження про ковалентний захист Lys16/Lys28 Aβ, повну деполімеризацію вже наявних бляшок і лікувальний ефект при хворобі Альцгеймера потребують інших даних. У клітинній моделі Zhang повідомляли про послаблення токсичності Aβ, але вона не встановлює потрібної концентрації вільного PQQ у мозку людини.
Aizenman та співавтори показали взаємодію PQQ з редокс-модульованою складовою відповіді NMDA-рецептора. Цистеїнові залишки рецептора змінюють чутливість каналу до редокс-середовища; надмірне надходження Ca²⁺ під час глутаматної ексайтотоксичності активує кальпаїни, фосфоліпази та NO-синтазу. Це правдоподібний експериментальний контекст, але він не підтверджує запропонованої у вихідному тексті точної стехіометрії прямого окиснення певної пари цистеїнів однією молекулою PQQ, безпечної вибірковості щодо фізіологічної пластичності чи ефективності при інсульті.
AMPK реагує на енергетичний стан клітини й через фосфорилювання ACC зменшує утворення малоніл-КоА; останній гальмує CPT1 і тим самим регулює доступ довголанцюгових ацильних груп до мітохондріального β-окиснення. У м’язах AMPK-залежний сигнал може сприяти транслокації GLUT4 через регуляцію TBC1D4/AS160 і білків Rab. Своєю чергою PGC-1α коактивує програми окисного метаболізму через PPAR та інші фактори. Ця фізіологічна мережа пояснює, які кінцеві точки варто вимірювати в роботах про PQQ, але сама собою не показує, що PQQ безпосередньо активує AMPK за Thr172, відновлює чутливість IRS1 у людей із діабетом або підвищує клінічне використання глюкози. Для таких висновків потрібні тканинні потоки, метаболічні проби й контрольовані дослідження в людей.
Ензимологію надходження жирних кислот розглянуто в окремому матеріалі про карнітин-пальмітоїлтрансферазу CPT1. Її механізм задає корисну межу для гіпотези про PQQ: транскрипційна гіпотеза не замінює вимірювання транспорту ацилів і швидкості β-окиснення.
Мітохондріальний стрес може підтримувати запалення через ROS, вивільнення мтДНК, NF-κB та інфламасому NLRP3. Активація NLRP3 сприяє дозріванню каспази-1 і процесингу IL-1β/IL-18; пригнічення сигналу IκBα–NF-κB теоретично змінює експресію багатьох запальних генів. Однак без відповідних тканинних даних зміну сироваткових CRP або IL-6 у здорових учасників не можна приписати прямому пригніченню NLRP3 саме в їхній мікроглії. Inflammaging описує широке вікове явище, а не встановлене показання до PQQ.
Клінічна база даних щодо PQQ значно вужча за набір доклінічних моделей і різнорідна за дизайном. Не всі публікації з вихідного тексту можна назвати рандомізованими подвійними сліпими випробуваннями: частина робіт мала, частина має відкритий дизайн, частина використовує комбінації речовин. Їхні кінцеві точки — біомаркери, результати когнітивних тестів і самозвіти, а не профілактика інфаркту, прогресування деменції чи смерті. Під час інтерпретації треба окремо враховувати експозицію PQQ, форму продукту, контрольну групу й досліджувану популяцію.
Harris та співавтори досліджували невелику групу здорових добровольців після одноразового та короткого повторного прийому PQQ; робота з метаболомними й запальними маркерами мала пошуковий характер. Повідомляли про зміни окремих показників запалення та метаболітів сечі, але відсутність належно контрольованої клінічної кінцевої точки не дає змоги зробити висновок про лікування хронічного запалення. Зміна виведення органічних кислот не є прямим вимірюванням ефективності мітохондріального спряження або синтезу ATP у м’язах. У вихідного тексту цієї роботи неправильний ідентифікатор: правильний PMID — 24231099, DOI 10.1016/j.jnutbio.2013.07.008. Тому точне твердження «зниження hs-CRP на 45% за 76 годин» не повторюється як відтворюваний клінічний ефект без підтвердження протоколом і контрольним порівнянням.
У публікації Itoh та співавторів 41 здорового учасника старшого віку включили до рандомізованого подвійного сліпого плацебо-контрольованого дослідження динатрієвої солі PQQ. Зміни окремих когнітивних показників у такій вибірці формують гіпотезу, але потребують уваги до множинності тестів, вихідного рівня, розміру ефекту й відтворення незалежною групою. Коротка первинна анотація не підтверджує всіх деталей вихідного тексту про гемодинаміку префронтальної кори та конкретне «поліпшення Stroop»; близькі досліди NIRS не можна автоматично приєднувати до цього випробування. Публікацію Nakano 2009 про PQQ і CoQ10 розглядають окремо: якщо група отримує комбінацію, порівняння лише з плацебо не виявляє внеску обох речовин або їхньої взаємодії. Отже, «синергія у 2,2 раза» не є надійно встановленим ефектом самого PQQ.
Nakano та співавтори також спостерігали за 17 дорослими після восьми тижнів прийому PQQ і описали зміни суб’єктивних шкал сну, втоми й настрою. Ця робота може бути сигналом для планування контрольованого випробування, але відкритий дизайн і самозвіти вразливі до очікувань учасників і змін стану з часом. Піттсбурзький індекс якості сну (PSQI) оцінює суб’єктивну якість, а не полісомнографічну архітектуру стадій; за ним не можна виснувати про «поглиблення сну» чи нормалізацію циркадного ритму. Конкретні значення PSQI, латентності сну, LF/HF і кортизолу у вихідному тексті потребують звірення з таблицями статті, тому тут не повторюються як підтверджені результати.
| Первинна робота | Дизайн і виміряний результат | Допустимий висновок |
|---|---|---|
| Harris 2013 | Невелика короткотривала група здорових добровольців; запальні та сечові метаболомні показники. | Можливий біомаркерний сигнал; клінічну користь не встановлено. |
| Itoh 2016 | 41 здоровий учасник старшого віку, рандомізоване плацебо-контрольоване випробування; когнітивні тести. | Потрібні незалежне відтворення й оцінка множинних порівнянь. |
| Nakano 2012 | 17 дорослих, вісім тижнів, суб’єктивні шкали без переконливого плацебо-контролю. | Не можна стверджувати, що змінилася фізіологічна архітектура сну. |
Зіставити цей матеріал із мітохондріальними й циркадними механізмами мелатоніну корисно саме через різницю кінцевих точок: подібні слова «мітохондрії» й «сон» не означають спільного доведеного лікувального ефекту.
Бактеріальний шлях біосинтезу PQQ починається з короткого пептиду PqqA, який містить залишки Glu і Tyr. Білок PqqD представляє цей попередник ферменту PqqE родини radical-SAM; утворення зв’язку C–C між залишками створює основу майбутнього хінонового каркаса. У подальших перетвореннях беруть участь PqqB і PqqC, причому останній етап пов’язаний з окисним утворенням зрілого кофактора. Склад і організація генних кластерів різняться між бактеріями; скорочення «pqqA–E» описує базову схему, а не єдиний промисловий штам або повний перелік допоміжних генів. Виробництво може включати ферментацію, очищення та перетворення на динатрієву сіль, але конкретні виходи хімічного синтезу, склад розчинників, незмінна чистота понад 99% і ексклюзивний «золотий стандарт» однієї технології, наведені у вихідному тексті, не підтверджені його біохімічними джерелами.
Різниця між вільною кислотою та динатрієвою сіллю важлива для перерахунку маси дози, розчинності й порівняння аналізів. Оцінка безпеки харчового інгредієнта стосується визначених речовини, способу виробництва, специфікації та передбаченого рівня споживання; вона не є схваленням PQQ як ліків від серцевих чи неврологічних захворювань. У харчових матрицях PQQ наявний у невеликих кількостях, однак аналіз ускладнюють низька концентрація, білкові аддукти та умови підготовки зразка. Для людини залишаються прогалини щодо балансу всмоктування, зв’язування з білками, тканинного розподілу, метаболітів і ниркового виведення для різних форм речовини. Точні цифри «60–80% абсорбції», «пікова концентрація через 1–2 години», «період напіввиведення 8–12 годин» і твердження про проходження гематоенцефалічного бар’єра, наведені у вихідному тексті, не мають у цьому наборі чітко описаної клінічної фармакокінетичної методики, тож не переносяться в рекомендації.
У дослідах Nakano та співавторів із динатрієвою сіллю BioPQQ застосовували гостре введення, попередні 14- і 28-денні серії та 13-тижневе повторне пероральне введення щурам. Автори повідомили про ознаки впливу на нирки в окремих серіях високих доз у самиць, зокрема зміну відносної маси нирок, білок і кристали в сечі; у період відновлення ці знахідки зникали. Для 13-тижневого протоколу вони визначили NOAEL 100 мг/кг маси тіла на добу, що було найвищою дослідженою дозою в цій серії. Твердження вихідного тексту, що саме в цьому дослідженні випробовували 100, 200 і 400 мг/кг, суперечить первинній анотації.
NOAEL стосується виду тварин, конкретної солі, тривалості й набору виміряних наслідків. Алометричне перерахування за площею поверхні тіла може бути одним етапом токсикологічної оцінки, але не дає «55-кратного клінічного запасу безпеки» без вибору коефіцієнтів невизначеності, урахування хронічної експозиції та даних про людей. Давні повідомлення про ураження нирок за інших шляхів введення або вищих доз не можна оголошувати «міфом»; так само необґрунтовано вважати PQQ доведеним нефропротектором у людини. На наявному масиві клінічних даних не можна встановити безпеку високих доз упродовж місяців, під час вагітності, за ниркової недостатності чи складної медикаментозної терапії. Запропоновані у вихідному тексті контроль кожні шість місяців і поріг 40 мг/добу не мають валідованого протоколу й тут не є призначенням.
Фізіологічна взаємодоповнюваність PQQ і CoQ10 правдоподібна: убіхінон переносить електрони між комплексами I/II та III, тоді як PQQ змінює сигнали біогенезу в клітинній моделі. Але не показано, що після прийому PQQ «подвоює мітохондрії», безпосередньо відновлює убіхінон у внутрішній мембрані або що комбінація клінічно переважає кожну речовину в факторному порівнянні. Те саме стосується комбінацій з ацетил-L-карнітином, ресвератролом, NMN/NR та α-ліпоєвою кислотою: наявність взаємодоповнювальних схем на папері не визначає користь, безпеку й дозу суміші. Окремий матеріал про ацетил-L-карнітин допомагає правильно зрозуміти перенесення ацетильних груп; він не переносить довголанцюгові жирні кислоти через CPT1 автоматично, як стверджував вихідний «стек».
PQQ — структурно визначений бактеріальний редокс-кофактор і корисний експериментальний інструмент для дослідження клітинної біоенергетики. Найпереконливіше механістичне підґрунтя гіпотези мітохондріального біогенезу дають вимірювання в клітинах Hepa1-6 із вимкненням CREB і PGC-1α; моделі серцевої та нервової тканини в тварин додають доклінічні сигнали, але використовують інші шляхи введення й контексти ушкодження. Дані про людей поки обмежені невеликими й неоднаково контрольованими роботами з проміжними кінцевими точками. Наступні дослідження мають пов’язати виміряну експозицію в тканині з мішенню, підтвердити ефект незалежним факторним дизайном і заздалегідь визначити клінічно значущі кінцеві точки. До цього ані «вітамінний статус», ані протоколи лікування інфаркту, деменції чи діабету не випливають із розглянутої літератури.
Це наративний огляд PQQ, заснований на добірці з 35 публікацій. У редакції від 4 жовтня 2026 року адресно звірено окремі ключові праці про клітинну вісь CREB–PGC-1α, експериментальну кардіопротекцію, токсикологію та бібліографічні розбіжності. Систематичного пошуку за заздалегідь визначеним протоколом, метааналізу й формального оцінювання ризику упередженості кожного дослідження не проводили; список джерел не слід вважати вичерпним.
Редокс-хімію, зміни експресії генів у клітинній лінії та дію в тваринній моделі розглянуто окремо від клінічних результатів. Концентрація в культурі й доза для тварини не визначають ефективного режиму для людини. Під час інтерпретації невеликих і неоднорідних досліджень за участю людей важливі популяція, форма речовини, тривалість і кінцева точка. Механістична узгодженість не встановлює довгострокової клінічної користі чи фармакокінетики в тканинах.
PQQ — підтверджений кофактор низки бактеріальних ферментів; обов’язкового PQQ-залежного ферменту людини та синдрому дефіциту не встановлено.
Ключовий дослід із CREB і PGC-1α проводили на клітинах печінки миші за визначеної експозиції. Порівнянного тканинного ефекту після звичайного перорального прийому в людей не показано.
Зменшення площі ушкодження показано в щурів за парентерального введення. Клінічну ефективність і лікувальну дозу після інфаркту не встановлено.
Є невеликі дослідження з неоднаковим контролем, що використовували тести або самозвіти. Вони не доводять профілактики деменції чи зміни фізіологічної архітектури сну.
Ні. Він обмежений конкретною хімічною формою, видом тварин і тривалістю досліду; для безпеки людей і конкретної дози потрібні окремі дані.