Карнітинпальмітоїлтрансфераза-1: карнітиновий човник, малоніл-CoA та β-окиснення
Глибока монографія про доставлення довголанцюгових жирних кислот до мітохондрій, тканинні ізоформи CPT1 і регуляцію малоніл-CoA. Розглянуто каталіз, AMPK–ACC, β-окиснення, енергетичні розрахунки, метаболічну гнучкість і спадкові дефекти. Клінічні та спортивні дослідження карнітину, мікробний шлях TMAO і фармакологічні підходи розглянуто з урахуванням меж доказів.
Довголанцюгова жирна кислота не стає мітохондріальним паливом одразу після надходження до клітини. Спочатку її активують, потім ацильну групу переносять через внутрішню мітохондріальну мембрану, після чого ферменти β-окиснення послідовно вкорочують вуглецевий ланцюг. Карнітинпальмітоїлтрансфераза-1, або CPT1, регулює вхід у цю послідовність, пов’язуючи доступність жирних кислот з енергетичним станом клітини. Її інгібітор малоніл-CoA водночас слугує будівельним матеріалом для синтезу ліпідів, тому один метаболіт допомагає узгодити два протилежно спрямовані процеси.
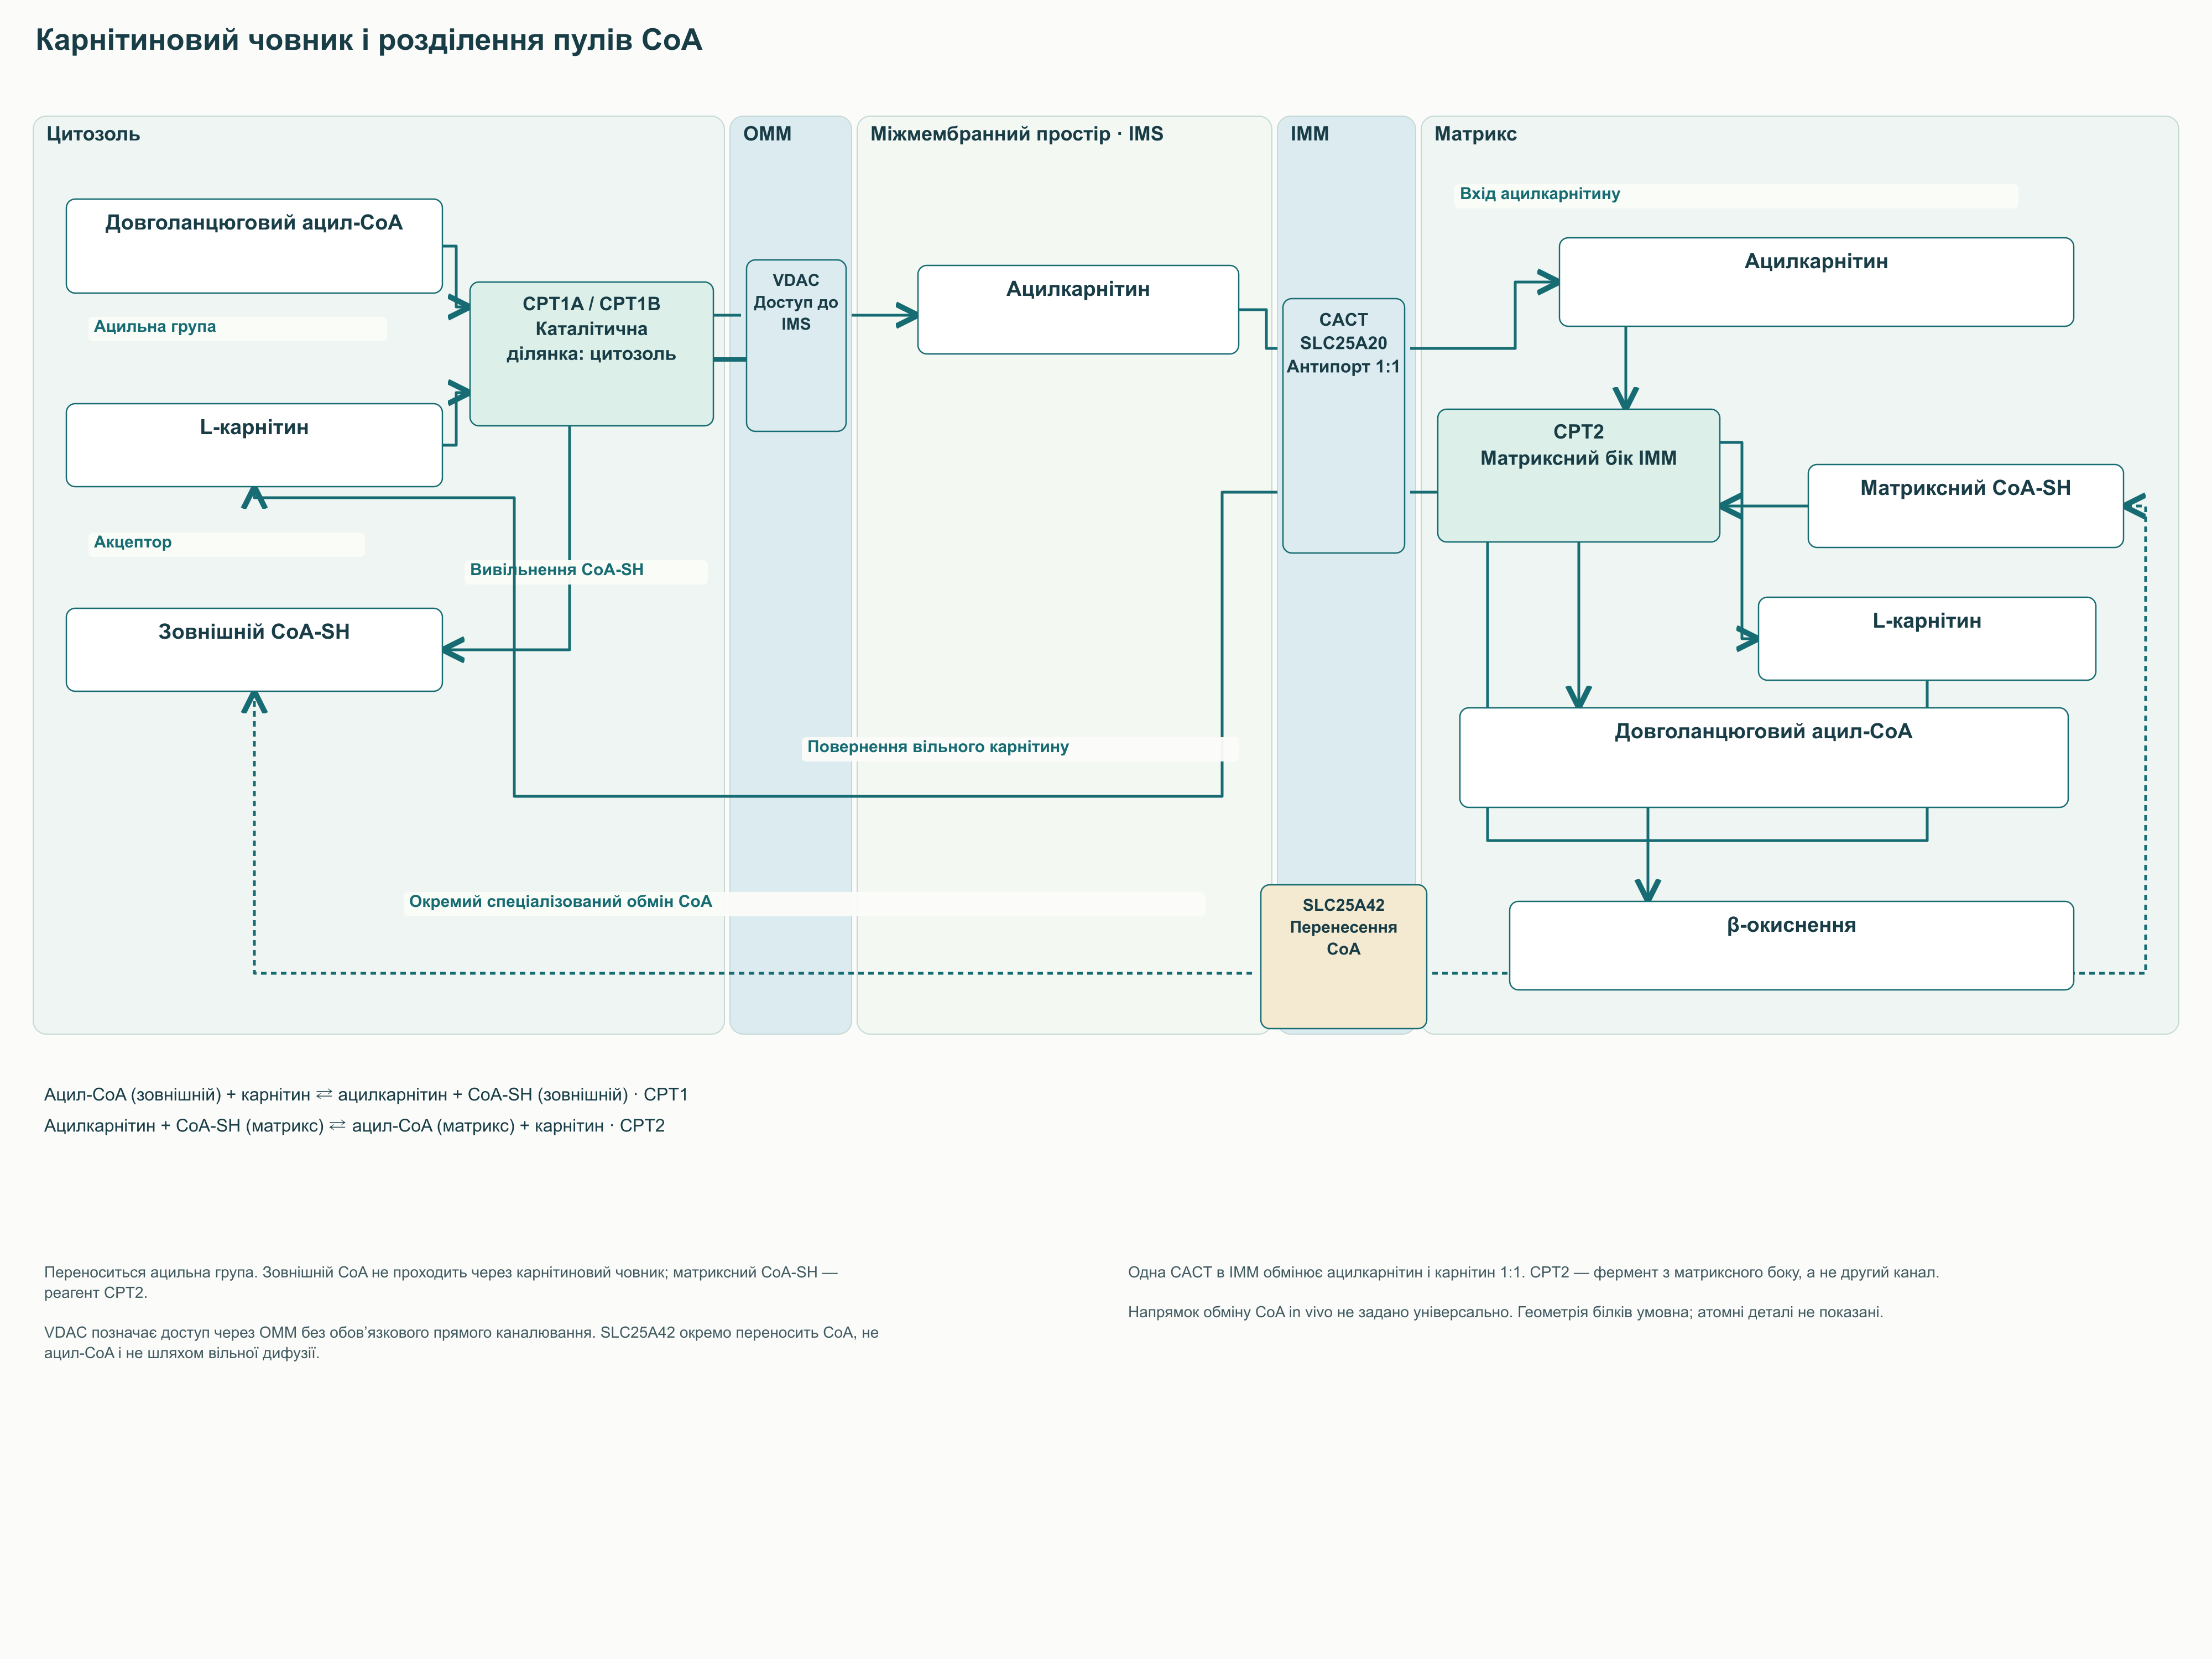
Карнітиновий човник включає CPT1, карнітин-ацилкарнітинтранслоказу CACT і CPT2. Він переносить ацильну групу, зберігаючи відмінність між позамітохондріальним і матриксним пулами коферменту А; існування переносника CoA SLC25A42 не скасовує потреби в такому маршруті для довголанцюгового ацил-CoA. Регуляція човника залежить від ізоформи CPT1, локальної концентрації малоніл-CoA, мембранного оточення, AMPK, ацетил-CoA-карбоксилаз і транскрипційних програм. Однак прискорення входу субстрату корисне лише тоді, коли наступні реакції, дихальний ланцюг і потреба в АТФ здатні прийняти цей потік.
Ця монографія розглядає транспортну архітектуру, хімію каталізу, тканинні відмінності, енергетичний баланс і наслідки порушення окиснення жирних кислот. Окремо розібрано спадкові дефекти, карнітинові добавки, спортивні дослідження та мікробний шлях утворення TMAO. Біохімічний механізм, результат експерименту на тваринах і клінічний ефект у людини мають різну доказову силу, і далі в тексті ця відмінність зберігається. Розрахунок 106 АТФ подано як модель за вибраних коефіцієнтів P/O, а експериментальні втручання в CPT1 і мікробіоту — із зазначенням меж їх застосування.
1. Чому довголанцюговим жирним кислотам потрібен човник
1.1. Дві мембрани та два функціонально розділені пули CoA
Зовнішня та внутрішня мембрани мітохондрії виконують різні завдання. Зовнішня мембрана містить канали VDAC, через які багато невеликих метаболітів обмінюються між цитозолем і міжмембранним простором. Внутрішня мембрана значно суворіше контролює перенесення: потік більшості полярних речовин залежить від певних транспортних білків. Завдяки цьому зберігаються електрохімічний градієнт протонів і умови для окисного фосфорилювання.
Низька пасивна проникність внутрішньої мембрани не означає, що через неї взагалі не можуть проходити CoA, іони чи інші полярні сполуки. У 2009 році Fiermonte та колеги експресували людський SLC25A42, реконституювали його в ліпосомах і показали перенесення CoA та низки аденінових нуклеотидів за механізмом обміну. Це пряме експериментальне підґрунтя для розрізнення відсутності вільної дифузії та наявності спеціалізованого транспорту. Твердження про повну ізоляцію мітохондрій від зовнішнього CoA суперечить цим даним.
CoA-SH — кофермент із реакційноздатною тіольною групою, до якої приєднуються ацильні залишки. Його спрощену структурну послідовність можна записати так: аденозин-3′-фосфат-5′-дифосфат — пантотенат — цистеамін-SH. До складу самого пантотенату вже входить β-аланіновий фрагмент, тому його окреме повторне включення до цієї схеми подвоювало б частину молекули. Фосфатні групи роблять CoA полярним і зарядженим, а тіоефірний зв’язок дозволяє переносити активовані вуглецеві групи між реакціями.
Цитозольний і матриксний пули CoA функціонально компартменталізовані, але не є двома назавжди замкненими резервуарами. Позамітохондріальний CoA бере участь в активації жирних кислот і складанні ліпідів, тоді як матриксний потрібний для піруватдегідрогенази, циклу трикарбонових кислот і β-окиснення. Їхній склад визначається транспортом, синтезом, розпадом і розподілом між вільною та ацильованими формами. Саме тому загальний вміст CoA не тотожний доступності вільного CoA-SH для окремої реакції.
Для довголанцюгового ацил-CoA ситуація інша: канонічний шлях доставлення його ацильної групи до матриксу використовує карнітиновий човник. Перенесення CoA через SLC25A42 не є перенесенням пальмітоїл-CoA і не замінює CPT1, CACT та CPT2. На зовнішньому боці ацильна група знімається з однієї молекули CoA, а в матриксі приєднується до іншої. Таке розділення пояснює водночас потребу в човнику та збереження самостійної регуляції CoA в різних компартментах.
Кардіоліпін підтримує організацію внутрішньої мембрани та роботу багатьох мітохондріальних білків, але його присутність сама собою не пояснює всю вибірковість бар’єра. Так само негативний потенціал матриксу важливий для біоенергетики, однак не перетворює внутрішню мембрану на універсально непроникну стіну. Протонний витік, перенесення іонів і робота спеціалізованих переносників існують одночасно з підтриманням градієнта. Для розуміння CPT1 достатньо цієї функціональної картини; фіксовані відсотки кардіоліпіну, розміри пор і значення потенціалу без зазначення тканини та умов створювали б хибну точність.
1.2. Активація жирної кислоти: енергія витрачається до початку β-окиснення
Жирні кислоти надходять до клітин із їжі, ліпопротеїнів і жирової тканини. Їх захоплення та внутрішньоклітинний розподіл пов’язані з CD36, білками родини FATP та іншими учасниками, а також із фізичними властивостями самої мембрани. Потім ацил-CoA-синтетази утворюють активовані похідні, які можуть спрямовуватися на окиснення, синтез триацилгліцеролів або побудову фосфоліпідів. Тому збільшення надходження жирної кислоти ще не визначає, до якого з цих шляхів потрапить її вуглець.
Реакція активації записується як R–COOH + ATP + CoA-SH → R–CO–S–CoA + AMP + PPᵢ. Тут R позначає вуглеводневу частину жирної кислоти, а PPᵢ — неорганічний пірофосфат. Подальший гідроліз PPᵢ + H₂O → 2 Pᵢ сприяє спрямованості сумарного процесу. Оскільки ATP перетворюється на AMP, енергетична вартість становить два АТФ-еквіваленти, хоча у вихідній реакції бере участь одна молекула ATP.
У родині довголанцюгових ацил-CoA-синтетаз відрізняються тканинна експресія, локалізація та переваги щодо субстратів. ACSL1 особливо важлива для окисного використання жирних кислот, ACSL3 пов’язана з ліпідними краплями, а ACSL4 бере участь у включенні поліненасичених ланцюгів до фосфоліпідів. Ці зв’язки описують переважні функції в певних клітинних системах, а не виняткову долю кожного синтезованого ацил-CoA. Доступність субстрату та взаємодія із сусідніми ферментами можуть змінювати розподіл потоку.
У препаратах зовнішньої мембрани виявлено комплекси, що містять CPT1A, ACSL1 і VDAC. Такі результати підтримують уявлення про просторове поєднання активації та передавання ацильної групи, але не доводять, що кожна молекула завжди передається безпосередньо з одного активного центру до іншого. Важливо розрізняти виявлену асоціацію білків і кількісно доведене каналювання субстрату. Для фахівця це означає, що локалізація ферменту може бути такою самою значущою, як його сумарна експресія.
1.3. CPT1, CACT і CPT2: один безперервний маршрут
За фізіологічного pH карнітин містить позитивно заряджену триметиламонієву групу та негативно заряджений карбоксилат. Його спрощений запис: ⁻OOC–CH₂–CH(OH)–CH₂–N⁺(CH₃)₃. Така цвітеріонна будова сумісна з розчинністю у водному середовищі, а гідроксил при C3 приймає ацильну групу. Ацилювання змінює хімічний вантаж, що переноситься, зберігаючи карнітин як компонент човника, який повертається.
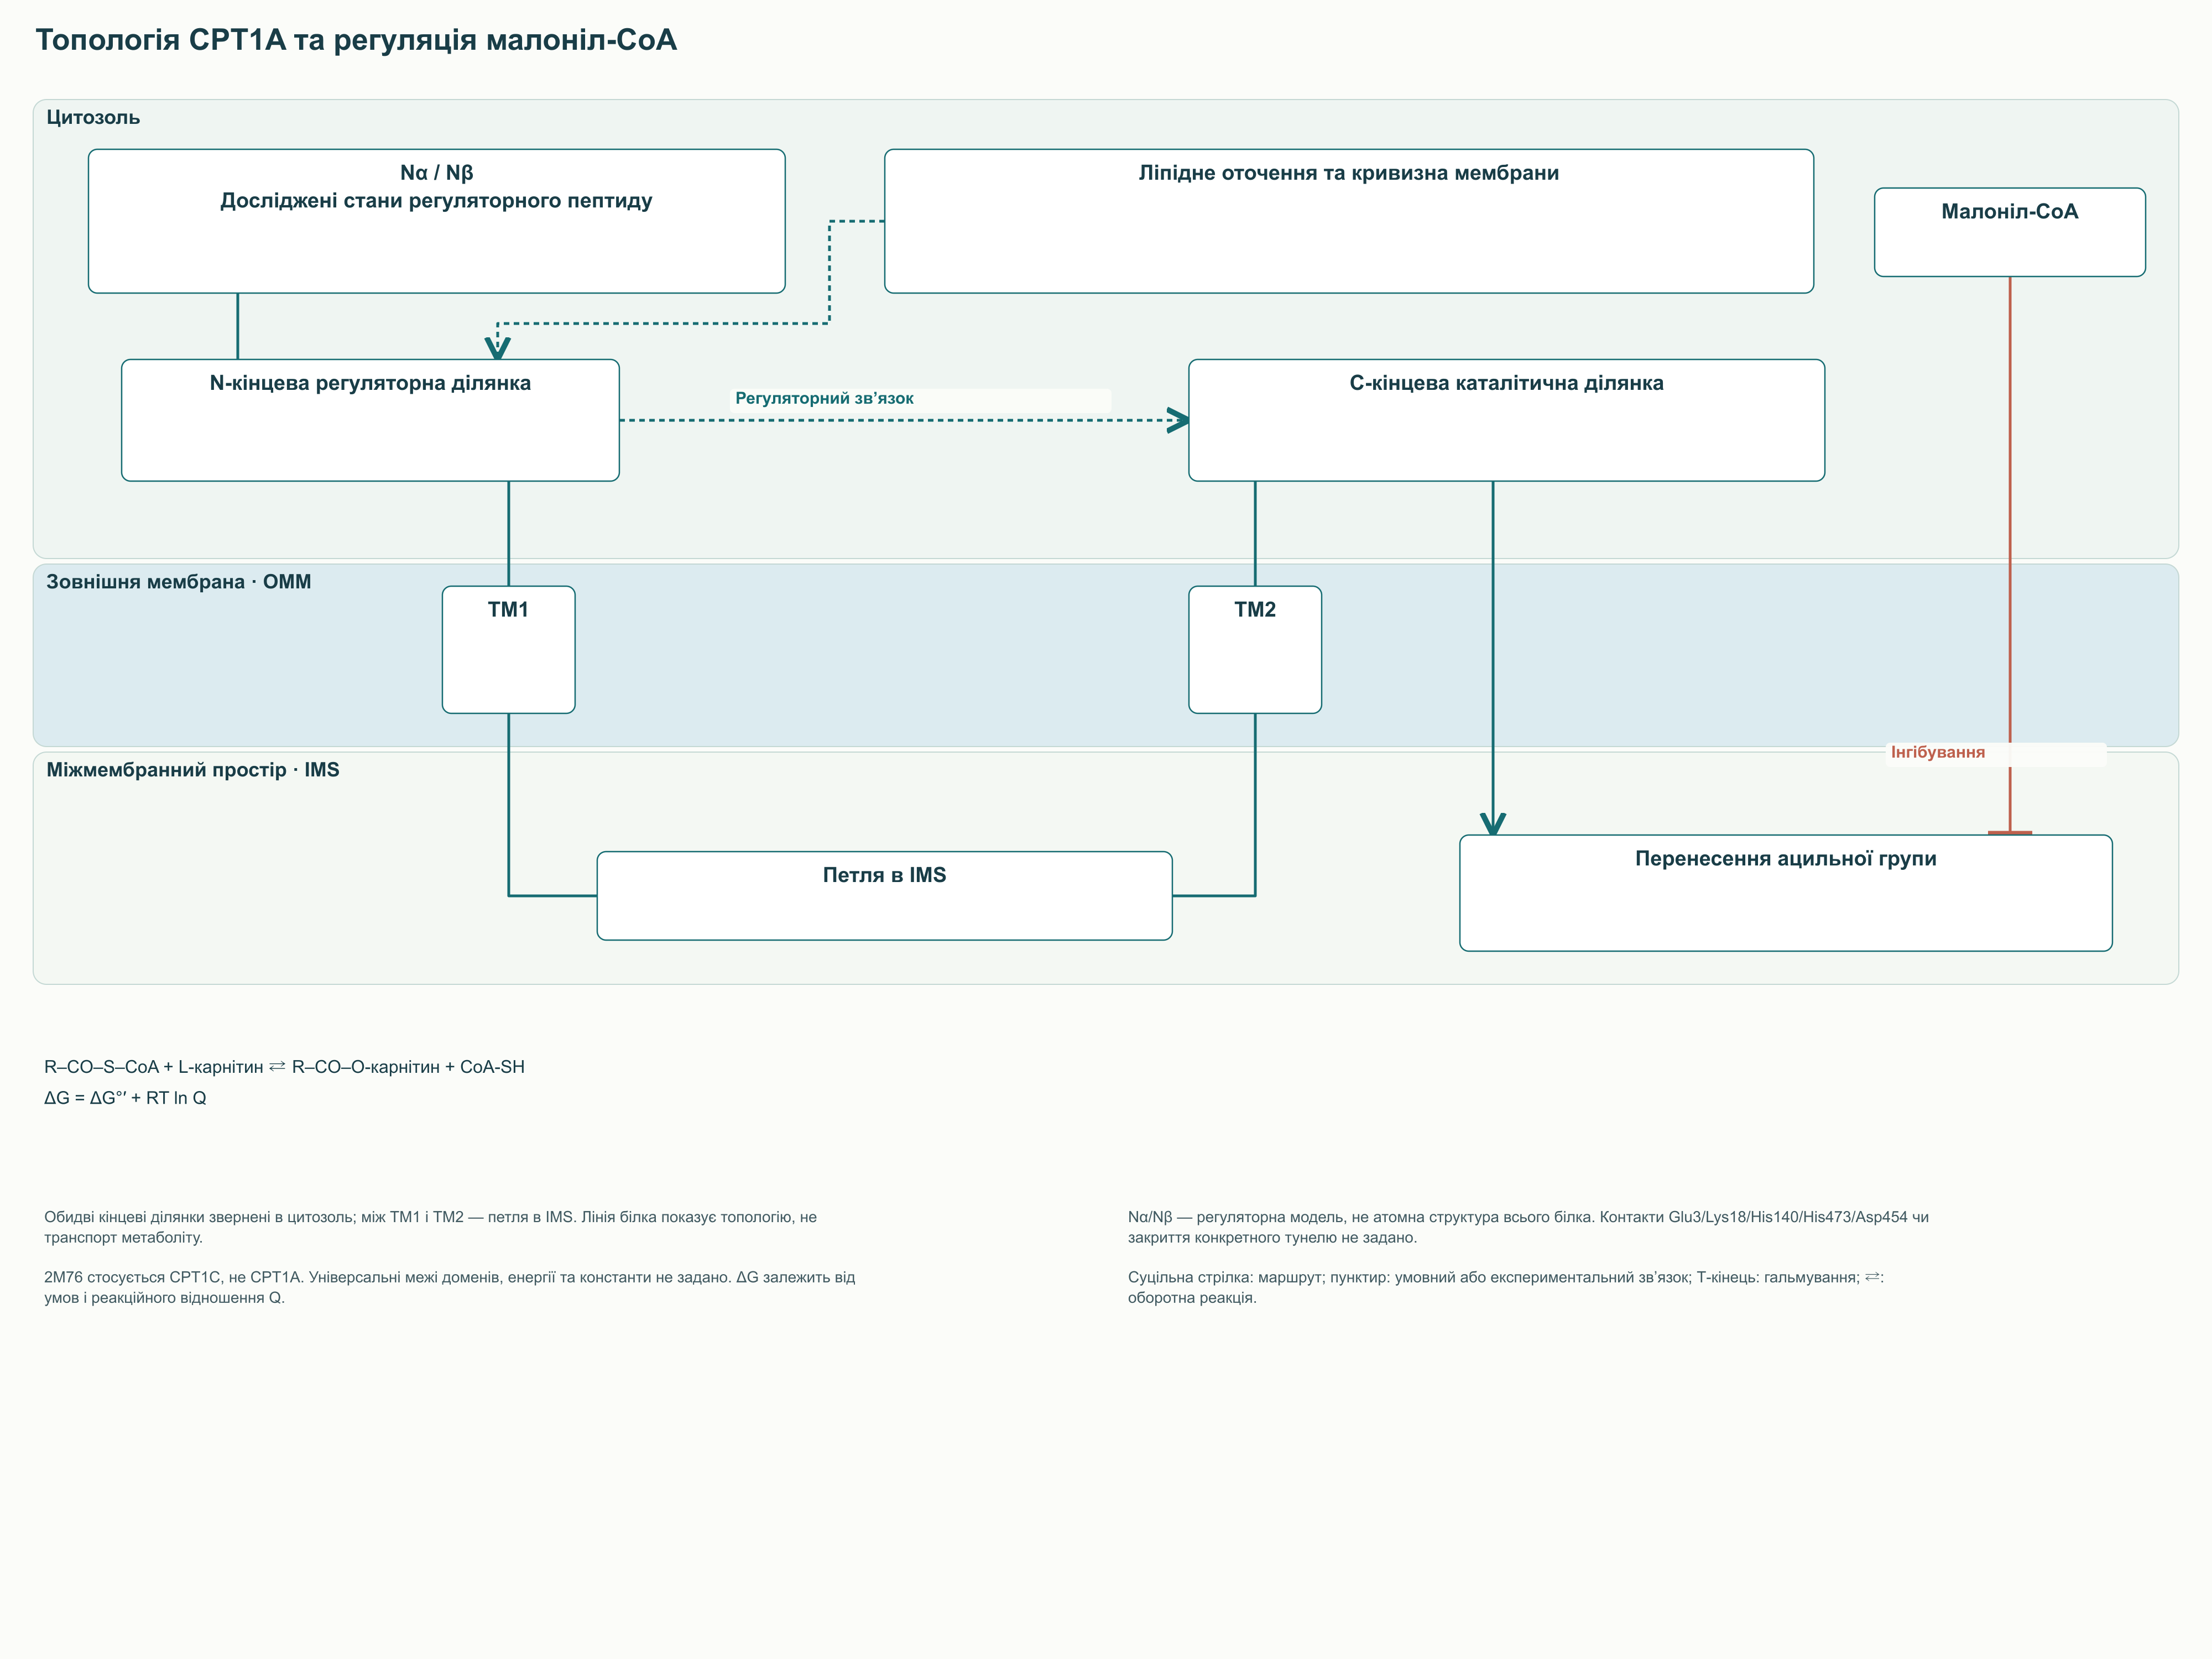
CPT1A та CPT1B вбудовані в зовнішню мітохондріальну мембрану. В експериментальному дослідженні топології CPT1 печінки щура доступність білка для протеаз і антитіл показала два трансмембранні сегменти, спрямовані в цитозоль N- та C-кінці й петлю в міжмембранному просторі. Таке розташування узгоджується з доступом ферменту до зовнішнього ацил-CoA та карнітину. Воно не потребує розташування каталітичного центру всередині матриксу.
Перша реакція човника: ацил-CoA₍зовнішній₎ + L-карнітин ⇄ ацилкарнітин + CoA-SH₍зовнішній₎. Вона переносить ацильну групу на кисень гідроксильної групи карнітину. Вивільнений CoA залишається в зовнішньому пулі, а ацилкарнітин отримує можливість досягти внутрішньої мембрани. Карнітин тут слугує переносником групи, а не джерелом енергії, яке витрачається.
CACT, кодована SLC25A20, переносить ацилкарнітин через внутрішню мембрану переважно в обмін на вільний карнітин. На фізіологічній схемі це один транспортний білок із протилежно спрямованими потоками субстратів, а не дві послідовно розташовані CACT. Робота рекомбінантного переносника в ліпосомах безпосередньо показала обмін карнітину та транспорт його ацильних похідних. Уявлення про почерговий доступ пояснює перенесення без постійно відкритого наскрізного каналу.
На матриксному боці CPT2 виконує зворотне перенесення: ацилкарнітин + CoA-SH₍матрикс₎ ⇄ ацил-CoA₍матрикс₎ + L-карнітин. Отриманий ацил-CoA доступний ферментам β-окиснення, а карнітин повертається через CACT. Сумарно човник доставляє ацильну групу між пулами CoA та регенерує переносник. Його спрямованість у живій клітині підтримується доступністю субстратів і подальшим використанням ацил-CoA, а не незворотністю кожної трансферазної реакції.
Вільні коротко- та деякі середньоланцюгові жирні кислоти можуть використовувати маршрути, менш залежні від CPT1. При цьому межа між «середнім» і «довгим» ланцюгом не є однаковою для всіх тканин та умов, особливо для C12. Дуже довгі ланцюги часто спочатку вкорочуються в пероксисомах, після чого продукти можуть включатися до мітохондріального обміну. Отже, карнітиновий човник — центральний маршрут для довгих ланцюгів, але не єдина транспортна система всього ліпідного катаболізму.
2. Три білки родини CPT1 і різні завдання тканин
2.1. CPT1A та CPT1B: подібна реакція, різна кінетика
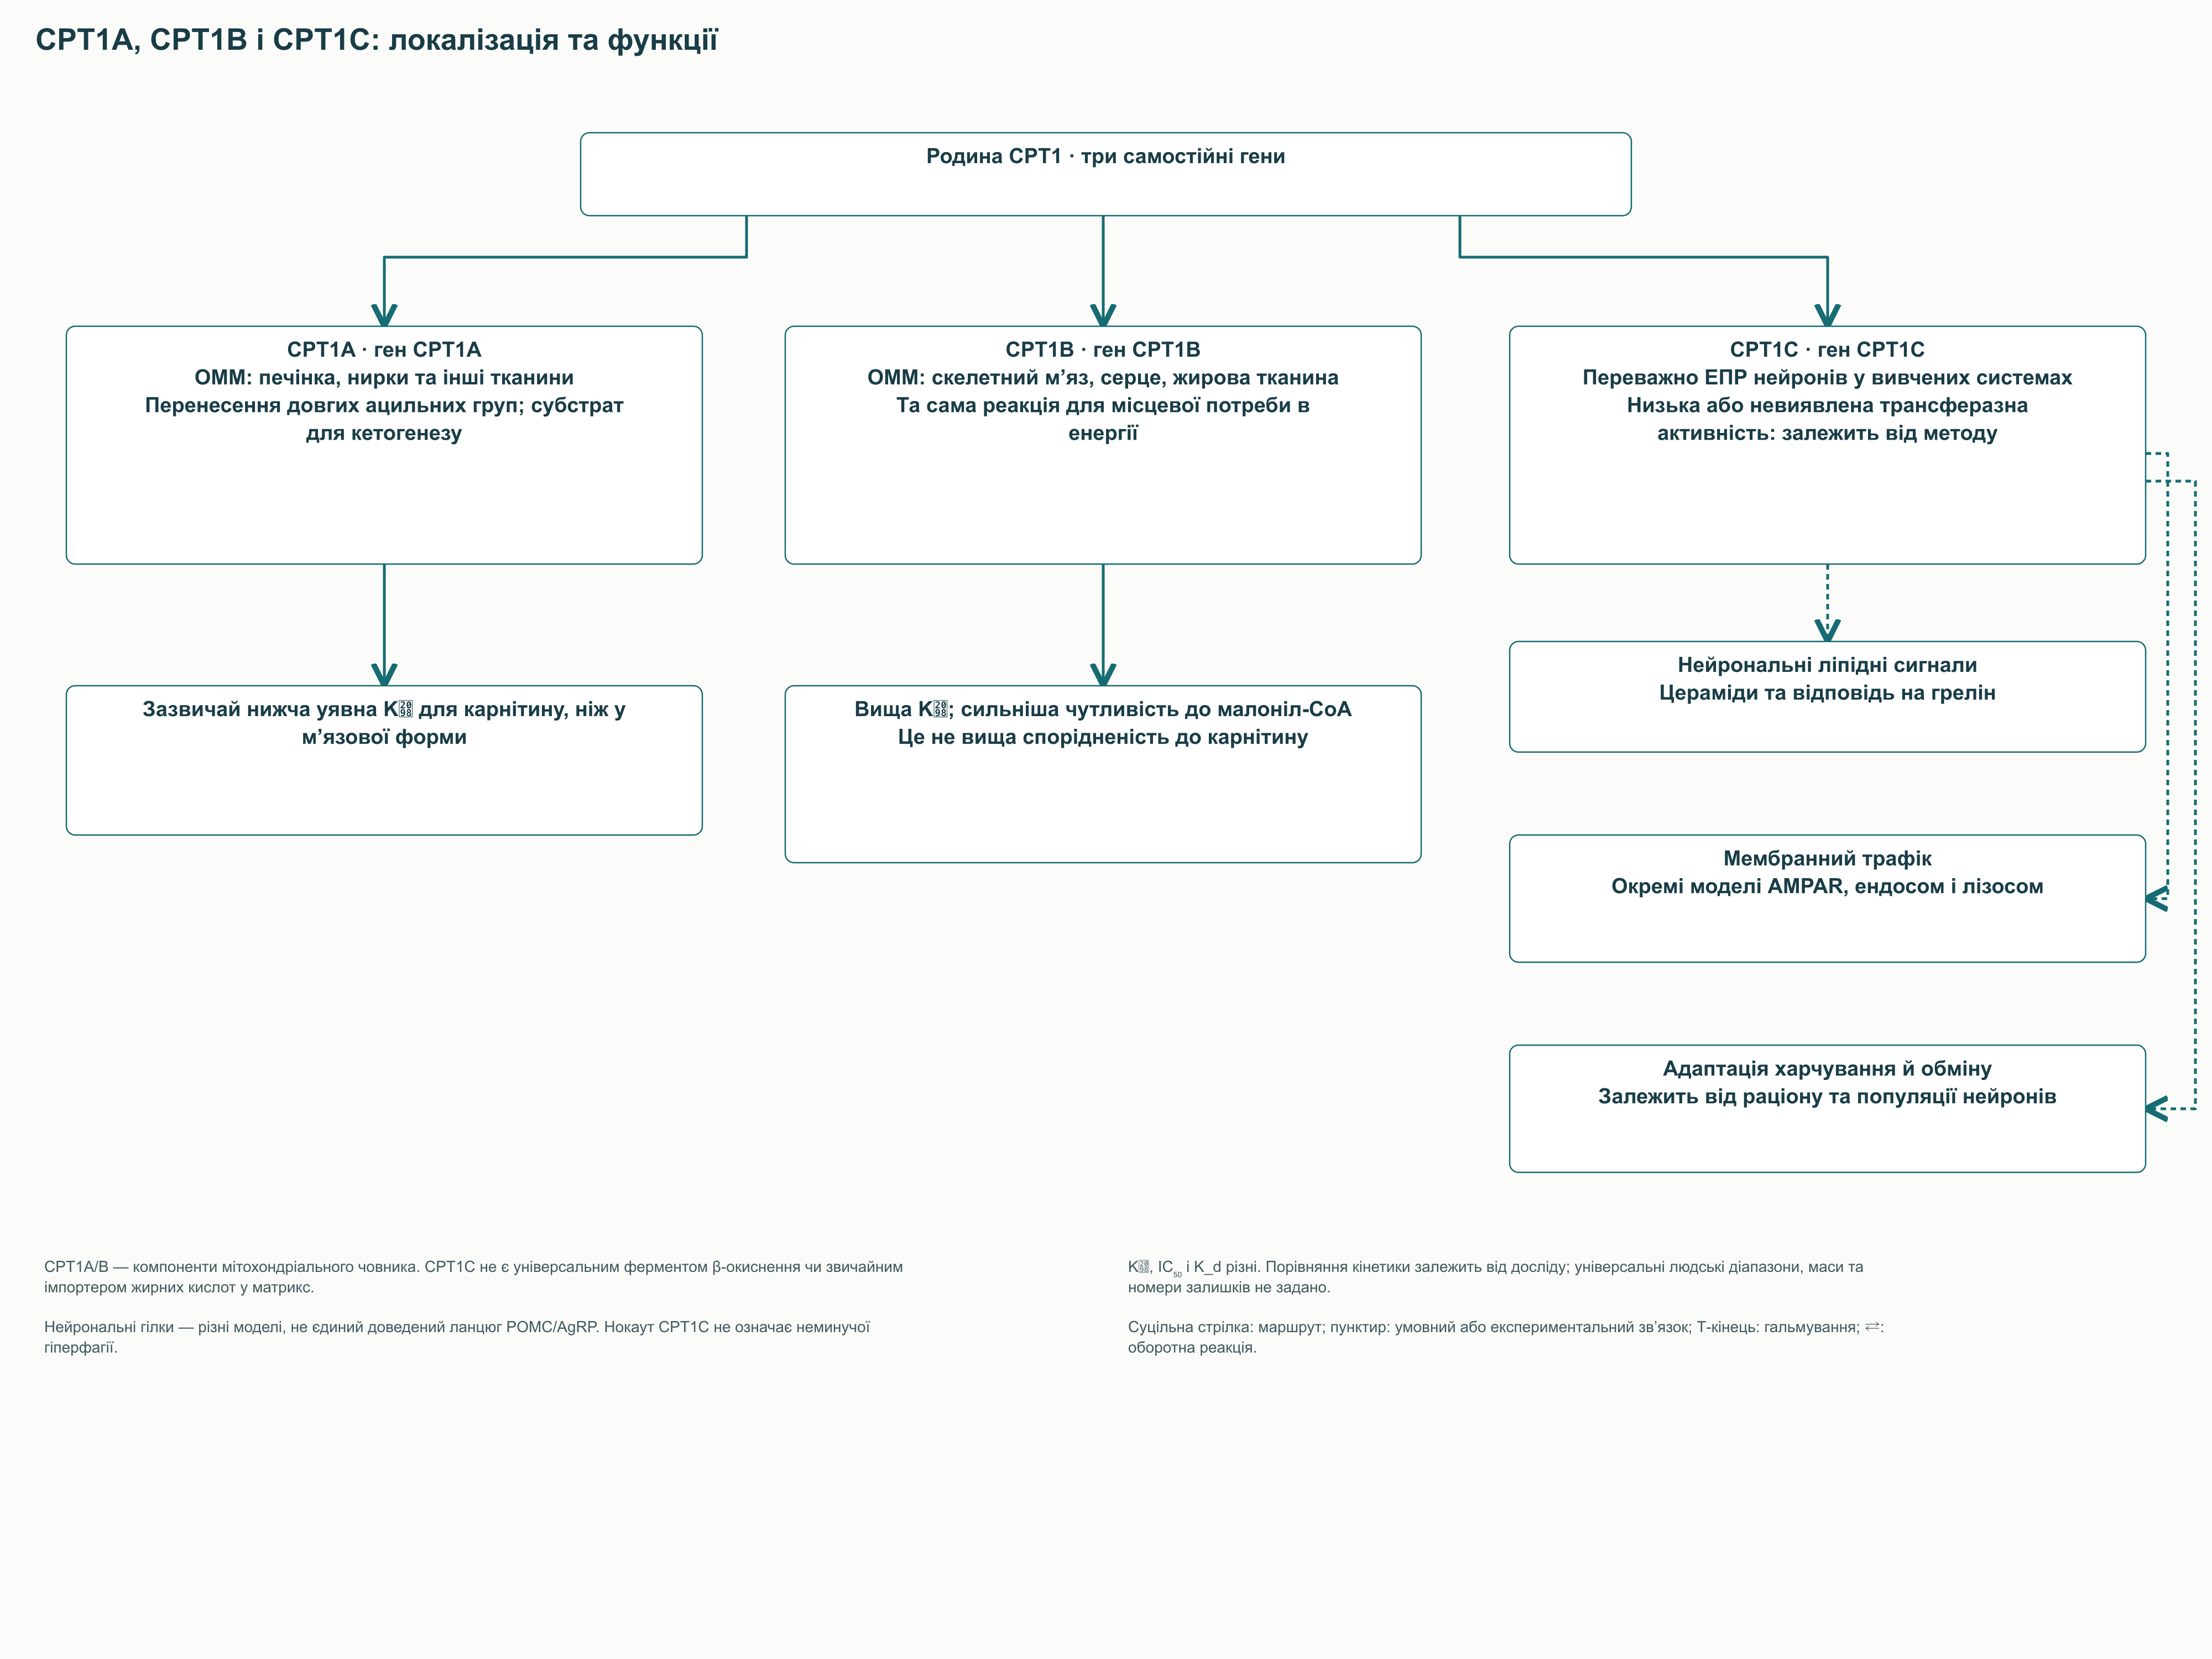
Позначення «печінкова» та «м’язова» ізоформи корисні, якщо не розуміти їх буквально. CPT1A трапляється в печінці та низці інших тканин; CPT1B характерна для скелетних м’язів, серця та деяких жирових клітин. У печінці окиснення жирних кислот забезпечує енергію для обміну в умовах голодування та ацетил-CoA для кетогенезу. У м’язі, що скорочується, і міокарді воно насамперед бере участь у підтриманні локальної потреби в АТФ.
Сама CPT1A не синтезує кетонові тіла. Вона регулює надходження довголанцюгового субстрату, а утворення ацетоацетату та β-гідроксибутирату потребує подальшого β-окиснення й ферментів кетогенезу. У серці частка жирних кислот в енергетичному забезпеченні змінюється з навантаженням, доступністю субстратів і захворюванням. Тому ні постійний відсоток «енергії з жирів», ні універсальна максимальна активність CPT1 не описують усіх фізіологічних станів.
У класичному порівнянні ізольованих мітохондрій із кількох тканин позірна Kₘ щодо карнітину варіювала приблизно у двадцять разів. Для печінки дорослого щура та печінки плода людини вона становила близько 35 мкмоль/л, а в деяких м’язових і серцевих препаратах була суттєво вищою. Водночас м’язова CPT1 сильніше інгібувалася малоніл-CoA. У цьому порівнянні м’язова форма характеризувалася вищою Kₘ щодо карнітину, тому її підвищену чутливість до малоніл-CoA не можна пояснювати вищою спорідненістю до карнітину.
Kₘ, IC₅₀ та K_d не можна читати як взаємозамінні характеристики. Kₘ — параметр залежності швидкості реакції від концентрації субстрату, IC₅₀ — концентрація інгібітора, яка зменшує виміряну активність наполовину, а K_d описує рівноважне зв’язування. Усі три залежать від системи вимірювання, але по-різному. Для мембранного ферменту особливо суттєві концентрація карнітину, зв’язування ацил-CoA альбуміном, підготовка мембран і вид організму.
Властивість
CPT1A
CPT1B
CPT1C
Ген
CPT1A
CPT1B
CPT1C
Типова локалізація
Зовнішня мембрана мітохондрій
Зовнішня мембрана мітохондрій
Переважно ЕПР нейронів у досліджених системах
Характерні тканини
Печінка, нирки та інші тканини
Скелетні м’язи, серце, жирова тканина
Нервова система; також вивчається в пухлинних клітинах
Основна встановлена функція
Утворення довголанцюгових ацилкарнітинів
Та сама транспортна реакція в окисних тканинах
Регуляція нейрональних ліпідних процесів і мембранного транспорту в експериментальних моделях
Малоніл-CoA
Інгібує; чутливість залежить від умов
Зазвичай виразніша чутливість у зіставних дослідах
Зв’язування та регуляторні ефекти не можна прирівнювати до кінетики CPT1A/B
Карнітинова кінетика
У класичному тканинному порівнянні нижча Kₘ
Вища Kₘ у низці м’язових препаратів
Низька або невиявлювана трансферазна активність залежно від методу
Клінічна інтерпретація
Дефіцит CPT1A порушує переносимість голодування
Енергетичний обмін м’язів і серця
Немає універсального лікувального правила «активувати» або «інгібувати»
Таблиця зіставляє функціональні класи, а не задає довідкові константи для всіх людських тканин. Назви ізоформ і напрям кінетичних відмінностей підтримуються порівняльними експериментами, а особливості CPT1C — окремими клітинними дослідженнями. Точні значення з одного препарату не можна переносити в розрахунок потоку іншої тканини без додаткового підґрунтя. Це особливо важливо при спробах пояснити ефект добавки через «насичення CPT1 карнітином».
2.2. CPT1C: зв’язок енергетичних сигналів із нейрональною функцією
CPT1C відрізняється від двох мітохондріальних ізоформ не лише тканинною експресією. У дослідженнях клітинної локалізації її виявляли переважно в ендоплазматичному ретикулумі нейронів. Одні ранні роботи не виявляли стандартної карнітинпальмітоїлтрансферазної активності, тоді як Sierra та колеги виявили слабку активність у мікросомальних препаратах. У їхніх експериментальних системах каталітична ефективність була нижчою, ніж у CPT1A, а участь у звичайному мітохондріальному β-окисненні не підтверджувалася.
Ця неоднорідність результатів не виправдовує ні оголошення CPT1C повністю неактивним білком, ні зображення її як третіх рівнозначних воріт карнітинового човника. Метод вимірювання, клітинна фракція та передбачуваний субстрат впливають на спостережувану активність. Зв’язування малоніл-CoA підтримує гіпотезу про сенсорну функцію, але не визначає єдиний наступний сигнал. Клітинну дію CPT1C слід описувати через конкретну експериментальну систему.
У мишачій моделі введення греліну було показано паралельну гілку передавання сигналу через CPT1C і зміну гіпоталамічних церамідів. У тварин без CPT1C стимулювальна щодо апетиту дія греліну послаблювалася, а центральне введення цераміду могло відновлювати частину відповіді. Такий результат пов’язує ліпідний обмін нейронів із регуляцією харчової поведінки. Він не доводить, що в людини підвищення чи зниження активності CPT1C дасть передбачуваний лікувальний ефект.
Інші експерименти пов’язують CPT1C із виходом AMPA-рецепторів на поверхню клітини. У моделях GluA1 розглядали зміни пальмітоїлювання та транспорту рецептора з ЕПР, але це окрема лінія доказів, яку не можна просто приєднати до ланцюжка «ситість — збудження POMC-нейронів». Участь білка в мембранному трафікінгу також досліджували на прикладі пізніх ендосом, лізосом і взаємодії з protrudin. Ці роботи розширюють функціональну картину, водночас показуючи, чому одного універсального механізму для CPT1C недостатньо.
Фенотип нокауту CPT1C також залежить від харчування та досліджуваної популяції нейронів. У ранньому дослідженні миші на стандартному раціоні їли менше та мали меншу масу тіла, але за високожирового харчування ставали більш схильними до накопичення жиру. Отже, початкова формула «нокаут спричиняє гіперфагію» неправильна як загальне правило. Нові умовні моделі, включно з видаленням CPT1C із SF1-нейронів, уточнюють тканинну причинність, а не скасовують потребу враховувати контекст.
3. Каталіз і малоніл-CoA: що відомо про перемикання потоку
3.1. Перенесення ацильної групи та межі атомної деталізації
Хімічне завдання CPT1 можна виразити загальною реакцією R–CO–S–CoA + L-карнітин ⇄ R–CO–O-карнітин + CoA-SH. Тіоефір перетворюється на кисневий ефір карнітину, а вуглецевий ланцюг зберігається. У загальних моделях каталізу активація гідроксильної групи полегшує її атаку на карбонільний вуглець ацил-CoA. Перебудова зв’язків через тетраедричний стан завершується виходом вільного CoA-SH і ацилкарнітину.
Для родини карнітинацилтрансфераз структурні дослідження та мутагенез підтверджують участь консервативного гістидину й інших залишків у каталітичному оточенні. Однак структура гомолога, модель за подібністю послідовностей і безпосередньо визначена структура конкретного комплексу — різні рівні доказів. Модель CPT1, побудована на карнітинацетилтрансферазі, використовувалася для вибору залишків і подальшого мутагенезу. Її результати підтримують участь окремих позицій, однак не встановлюють усю геометрію перехідного стану чи універсальну мережу контактів між субстратами й білком.
У цій монографії молекулярна логіка перенесення зберігається, але непідтверджена атомна геометрія не використовується. Нумерація залишку потребує зазначення білка, виду та вихідної роботи, а мутаційна втрата активності сама собою не доводить конкретного водневого зв’язку. Так само оборотність реакції не означає, що її стандартна вільна енергія точно дорівнює нулю. Напрям залежить від хімічних потенціалів, співвідношення реагентів та їх споживання сусідніми процесами.
Зв’язок між концентраціями й термодинамікою описує вираз ΔG = ΔG°′ + RT ln Q. Для реакції перенесення Q = [ацилкарнітин][CoA-SH] / ([ацил-CoA][карнітин]), якщо використовувати відповідне наближення активностей. Тут R — газова стала, T — абсолютна температура, а ΔG°′ — стандартна перетворена зміна вільної енергії. Формула показує, чому потік може змінюватися навіть за незмінної кількості ферменту; вона не задає непідтвердженої числової ΔG°′ або константи рівноваги.
3.2. Відкриття Макгаррі: синтез і окиснення використовують спільний сигнал
У 1977 році McGarry, Mannaerts і Foster показали, що малоніл-CoA пригнічує утворення кетонових тіл із довголанцюгової олеїнової кислоти в препаратах печінки щура, але не з октаноату. Автори пов’язали точку гальмування з першою карнітинацилтрансферазною реакцією. Наступна робота локалізувала інгібування на CPT1. Важливо зберігати фактичну експериментальну послідовність: ці результати не були клінічним випробуванням повного «вимкнення жирів» після їди в людини.
Малоніл-CoA утворюється під час карбоксилювання ацетил-CoA. Реакція ацетил-CoA + HCO₃⁻ + ATP → малоніл-CoA + ADP + Pᵢ поєднує джерело вуглецю, бікарбонат і витрати енергії; її каталізує ацетил-CoA-карбоксилаза ACC. У ліпогенезі малонільні групи послідовно подовжують ланцюг, який складає синтаза жирних кислот FASN. Водночас малоніл-CoA зменшує доступ довголанцюгових субстратів до мітохондріального окиснення.
Під час синтезу пальмітату FASN використовує одну стартову ацетильну групу, сім малонільних груп і 14 NADPH. Сім ATP витрачаються на попереднє утворення семи малоніл-CoA ферментом ACC, тому приписувати ці витрати вдруге самій FASN неправильно. Така послідовність допомагає зрозуміти, чому одночасні інтенсивні синтез і розпад одного ланцюга були б енергетично витратними. Регуляція малоніл-CoA зменшує цей конфлікт, але не встановлює абсолютної заборони на співіснування ліпогенезу та окиснення в усій клітині.
Після надходження їжі інсулінові та нутрієнтні сигнали зазвичай підтримують ліпогенні процеси й можуть посилювати гальмування CPT1. Під час голодування та навантаження змінюються доставлення жирних кислот, активність ACC і енергетичний стан, що сприяє більшому використанню жирів. Ці тенденції не слід описувати як два повністю взаємовиключні положення електричного вимикача. У різних тканинах одночасно окиснюються різні суміші субстратів, а локальний потік залежить від багатьох обмежень.
3.3. Регуляторний домен і вплив мембрани
N-кінцева ділянка CPT1A впливає на чутливість до малоніл-CoA через взаємодію з рештою білка та мембранним оточенням. ЯМР-дослідження регуляторного пептиду виявило стани Nα та Nβ; мутагенез повного білка підтримав модель, у якій вони по-різному пов’язані з інгібуванням. Це важливий результат щодо конформаційної регуляції, але не готова атомна фотографія закритого карнітинового тунелю. Автори прямо розрізняли експериментальні дані про пептид і модельовану орієнтацію доменів цілого ферменту.
При зіставленні структур важливо враховувати, який саме білок досліджено. Запис 2M76 належить до регуляторного домену людської CPT1C, тоді як для Nβ-стану CPT1A обговорюється 2LE3. Така відмінність суттєва, тому що два білки не мають взаємозамінних функцій. Рисунок алостерії тому показує доведену топологію та регуляторний зв’язок без призначення непідтверджених атомних контактів.
Чутливість CPT1A до малоніл-CoA справді пов’язана з ліпідними властивостями й кривизною зовнішньої мембрани. Однак із цього не випливає просте правило, що будь-яке зростання холестерину, фрагментація чи злиття мітохондрій завжди змінюють окиснення в одному напрямі. На рівні цілої органели одночасно змінюються контактні ділянки, розподіл білків, дихальна функція та доступність субстратів. Фрагментацію та злиття тому слід розглядати разом зі станом органели, уникаючи універсального прямого зв’язку між формою мітохондрії та активністю CPT1.
Тему окиснення кардіоліпіну слід зберігати окремо від гіпотез про олігомери CPT1. Пошкодження мембранних ліпідів може порушувати мітохондріальну функцію, але конкретне твердження про розпад тримерів і гексамерів CPT1 потребує власного експериментального підтвердження. Для деяких ферментів подальшого β-окиснення зв’язок із кардіоліпіном досліджено безпосередньо: у VLCAD ацилювання певних лізинів змінювало мембранне зв’язування, а SIRT3 і SIRT5 могли його відновлювати. Цей приклад підтверджує значення мембранного оточення, не підмінюючи дані про CPT1 даними про інший білок.
4. Швидка та довготривала регуляція окиснення
4.1. AMPK: стан енергетичного обміну перетворюється на сигнал
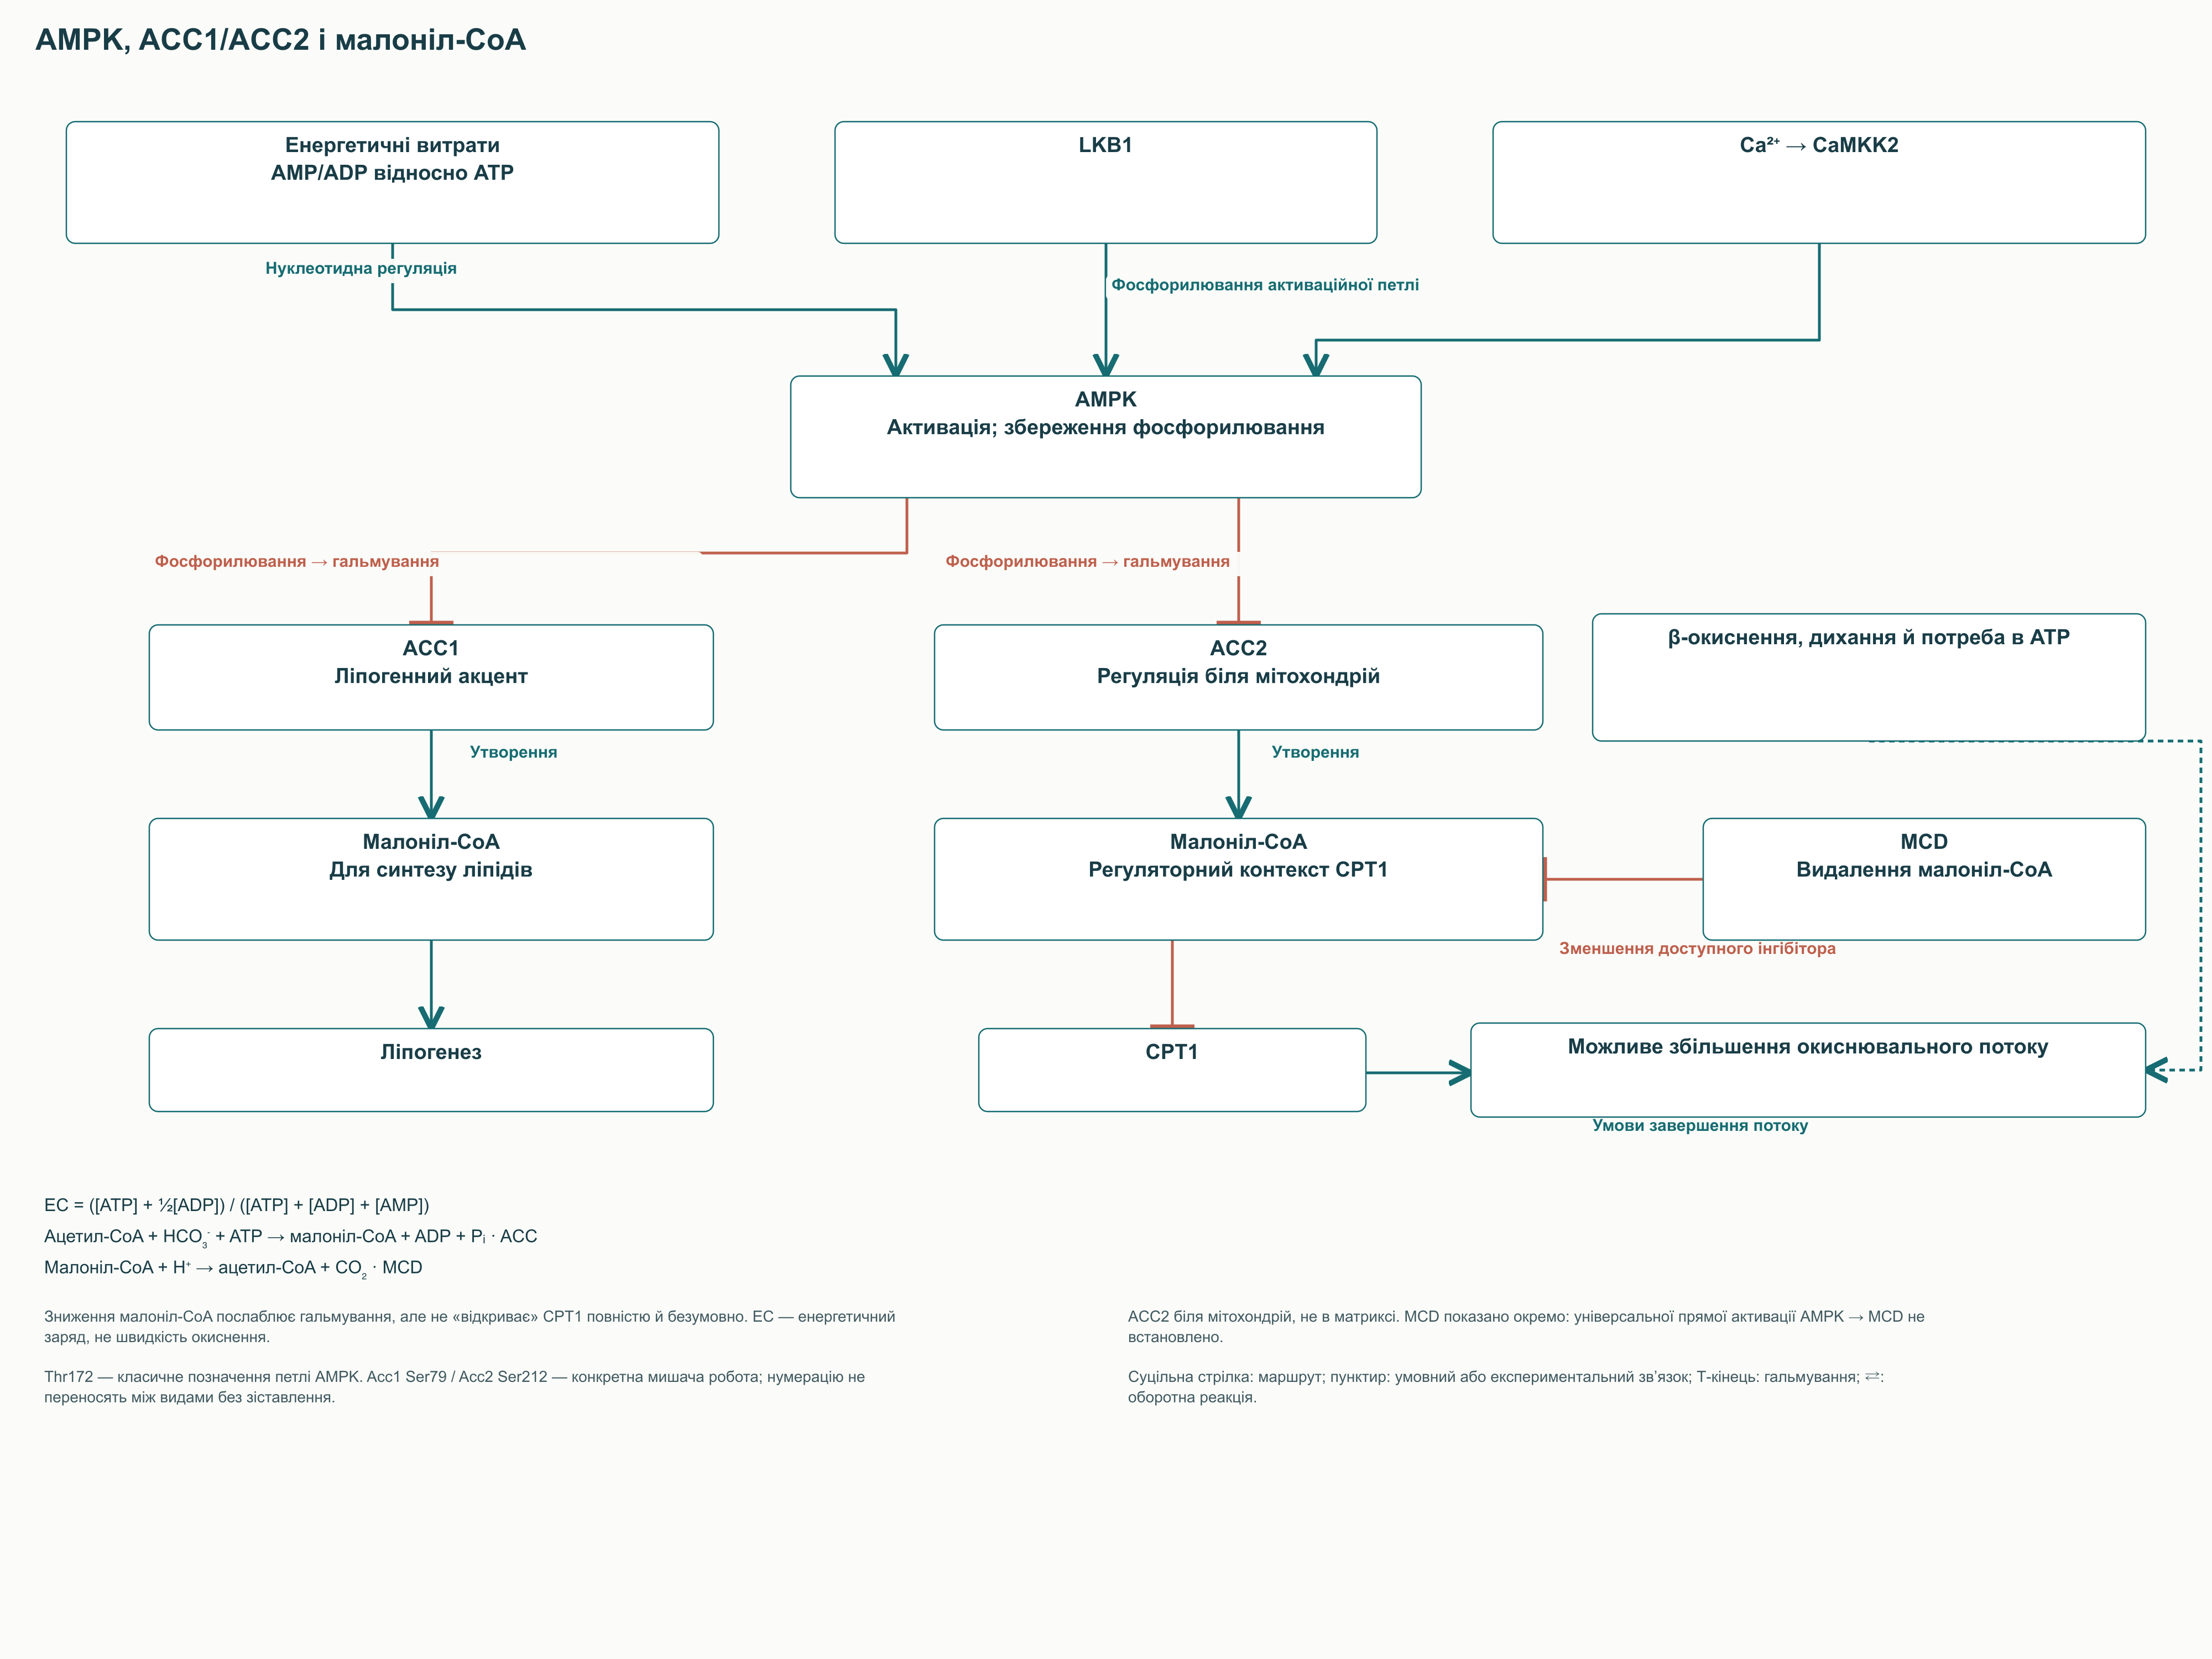
AMPK є комплексом каталітичної α-субодиниці та регуляторних β- і γ-субодиниць. Різні їхні ізоформи утворюють комбінації з неоднаковою експресією та регуляцією в тканинах. Зростання AMP і ADP відносно ATP сприяє активації комплексу та збереженню фосфорилювання активаційної петлі. При цьому AMPK не вимірює винятково одну концентрацію AMP: вона поєднує нуклеотидні сигнали з дією upstream-кіназ та іншими умовами клітини.
Важлива ділянка активації — Thr172 α-субодиниці. Її фосфорилювання пов’язане з LKB1, а кальцієвий сигнал може залучати CaMKK2. AMP здатний алостерично активувати комплекс, тоді як AMP і ADP беруть участь у захисті активувального фосфорилювання від видалення. Така будова дозволяє реагувати як на енергетичні витрати, так і на сигнали, що супроводжують скорочення та зміну клітинної активності.
Для опису загального стану аденілатного пулу використовують енергетичний заряд EC = ([ATP] + ½[ADP]) / ([ATP] + [ADP] + [AMP]). Формула показує частку доступних високоенергетичних станів аденілових нуклеотидів, а не є прямим рівнянням активності AMPK. За збереження загального пулу перетворення ATP на ADP і AMP зменшує EC. Усередині клітини локальні концентрації та кінетика обміну можуть відрізнятися від середніх значень, виміряних у гомогенаті тканини.
Один із ключових виходів AMPK — гальмування ACC шляхом фосфорилювання. Зниження утворення малоніл-CoA зменшує ліпогенний потік і може послаблювати інгібування CPT1. У дослідах Fullerton та колег із мишами, в яких ключові фосфорильовані ділянки ACC1 і ACC2 замінювали аланіном, було показано порушення ліпідного обміну та зміну відповіді на метформін. Ці дані підтверджують причинну роль осі AMPK–ACC, але не означають повного відкриття CPT1 при кожному її ввімкненні.
Номери ділянок фосфорилювання необхідно супроводжувати видом і використаною послідовністю. У зазначеній мишачій моделі йшлося про Ser79 ACC1 і Ser212 ACC2; для іншого виду номери ділянок необхідно встановлювати за відповідною послідовністю. Для змістової схеми достатньо підписів «фосфорилювання ACC1/ACC2» і «зниження малоніл-CoA». Детальна карта залишків доречна лише при розборі конкретної первинної роботи.
SIRT1 пов’язує регуляцію ацетилювання із цією віссю в певних експериментальних системах. У роботі Lan та колег зміна ацетилювання LKB1 супроводжувалася зміною її локалізації, взаємодії зі STRAD та активності AMPK. Такий результат пояснює ще один спосіб узгодження енергетичного й посттрансляційного сигналів. Однак він не встановлює однакового напряму дії SIRT1 у кожній тканині та за будь-якого стану клітини.
4.2. ACC1 і ACC2: різні акценти, спільна хімічна реакція
ACC1 і ACC2 каталізують однакове карбоксилювання ацетил-CoA, але мають відмінності в організації та тканинній ролі. ACC1 особливо важлива для забезпечення синтезу жирних кислот малонільними групами. ACC2 пов’язана з регуляцією окиснення поруч із мітохондріями та містить N-кінцеві особливості, що впливають на локалізацію. Таке розділення корисне як робоча модель, але не означає відсутності функціонального перекривання між двома ізоформами.
У роботі Abu-Elheiga та колег 2001 року видалення ACC2 у мишей супроводжувалося посиленим окисненням жирних кислот і меншим накопиченням жиру. Це був генетичний експеримент на тваринах, а не доказ безпечності фармакологічної стимуляції окиснення в пацієнтів. Видалення білка протягом розвитку, короткочасне пригнічення його активності та зміна харчування — різні втручання. Тому висновок «інгібування ACC2 лікує ожиріння» не можна зробити лише за фенотипом однієї моделі.
Рівень малоніл-CoA визначається не тільки кількістю активної ACC. Значущі доступність ацетил-CoA, алостеричні сигнали, використання малонільних груп у синтезі та їх видалення декарбоксилазою. Виміряна концентрація в цілій тканині не обов’язково збігається з концентрацією поблизу зовнішньої мембрани. Особливо обережно слід порівнювати значення з печінки, м’яза та нейрональних препаратів, у яких метаболіт обслуговує різні процеси.
4.3. MCD і посттрансляційне ацилювання
Малоніл-CoA-декарбоксилаза MCD, кодована MLYCD, зменшує пул малоніл-CoA реакцією малоніл-CoA + H⁺ → ацетил-CoA + CO₂. Тим самим вона може знімати частину гальмування CPT1 і повертати вуглець у форму ацетил-CoA. Її розподіл між компартментами важливий, оскільки зовнішня концентрація малоніл-CoA та матриксні процеси не є одним і тим самим вимірюванням. Збільшення активності MCD не гарантує однакового результату в усіх тканинах.
У літературі обговорювалося, чи може AMPK безпосередньо фосфорилювати й активувати MCD. Однак у роботі Sambandam та колег із клітинами H9c2 прямого фосфорилювання не спостерігали; зміни активності пов’язували з розподілом і експресією білка. Тому паралель «AMPK вимикає ACC і негайно вмикає MCD» має залишатися умовною, а не канонічною прямою стрілкою. На схемі пряму дію AMPK показано на ACC, а MCD подано як самостійний шлях видалення інгібітора.
Малоніл-CoA пов’язаний і з ковалентним малонілюванням лізинів білків. Додавання малонільної групи змінює заряд і потенційно впливає на властивості конкретної ділянки білка, але напрям функціонального ефекту залежить від ферменту та позиції. Звідси не випливає, що будь-яке малонілювання завжди гальмує весь енергетичний обмін. Тим більше не можна описувати весь матриксний пул малоніл-CoA як винятково токсичний: компартментні ацильні похідні мають власні фізіологічні функції.
Du та колеги продемонстрували NAD⁺-залежні демалонілазну та десукцинілазну активності SIRT5. В іншій лінії експериментів SIRT4 деацетилювала й пригнічувала MCD, що супроводжувалося зміною ліпідного обміну в мишей. Отже, деацетилювання не завжди означає активацію, а різні сиртуїни не виконують одну універсальну «очисну» функцію. Ці дані зберігають тему посттрансляційної регуляції, усуваючи спрощене уявлення про один вимикач усіх ацильованих ферментів.
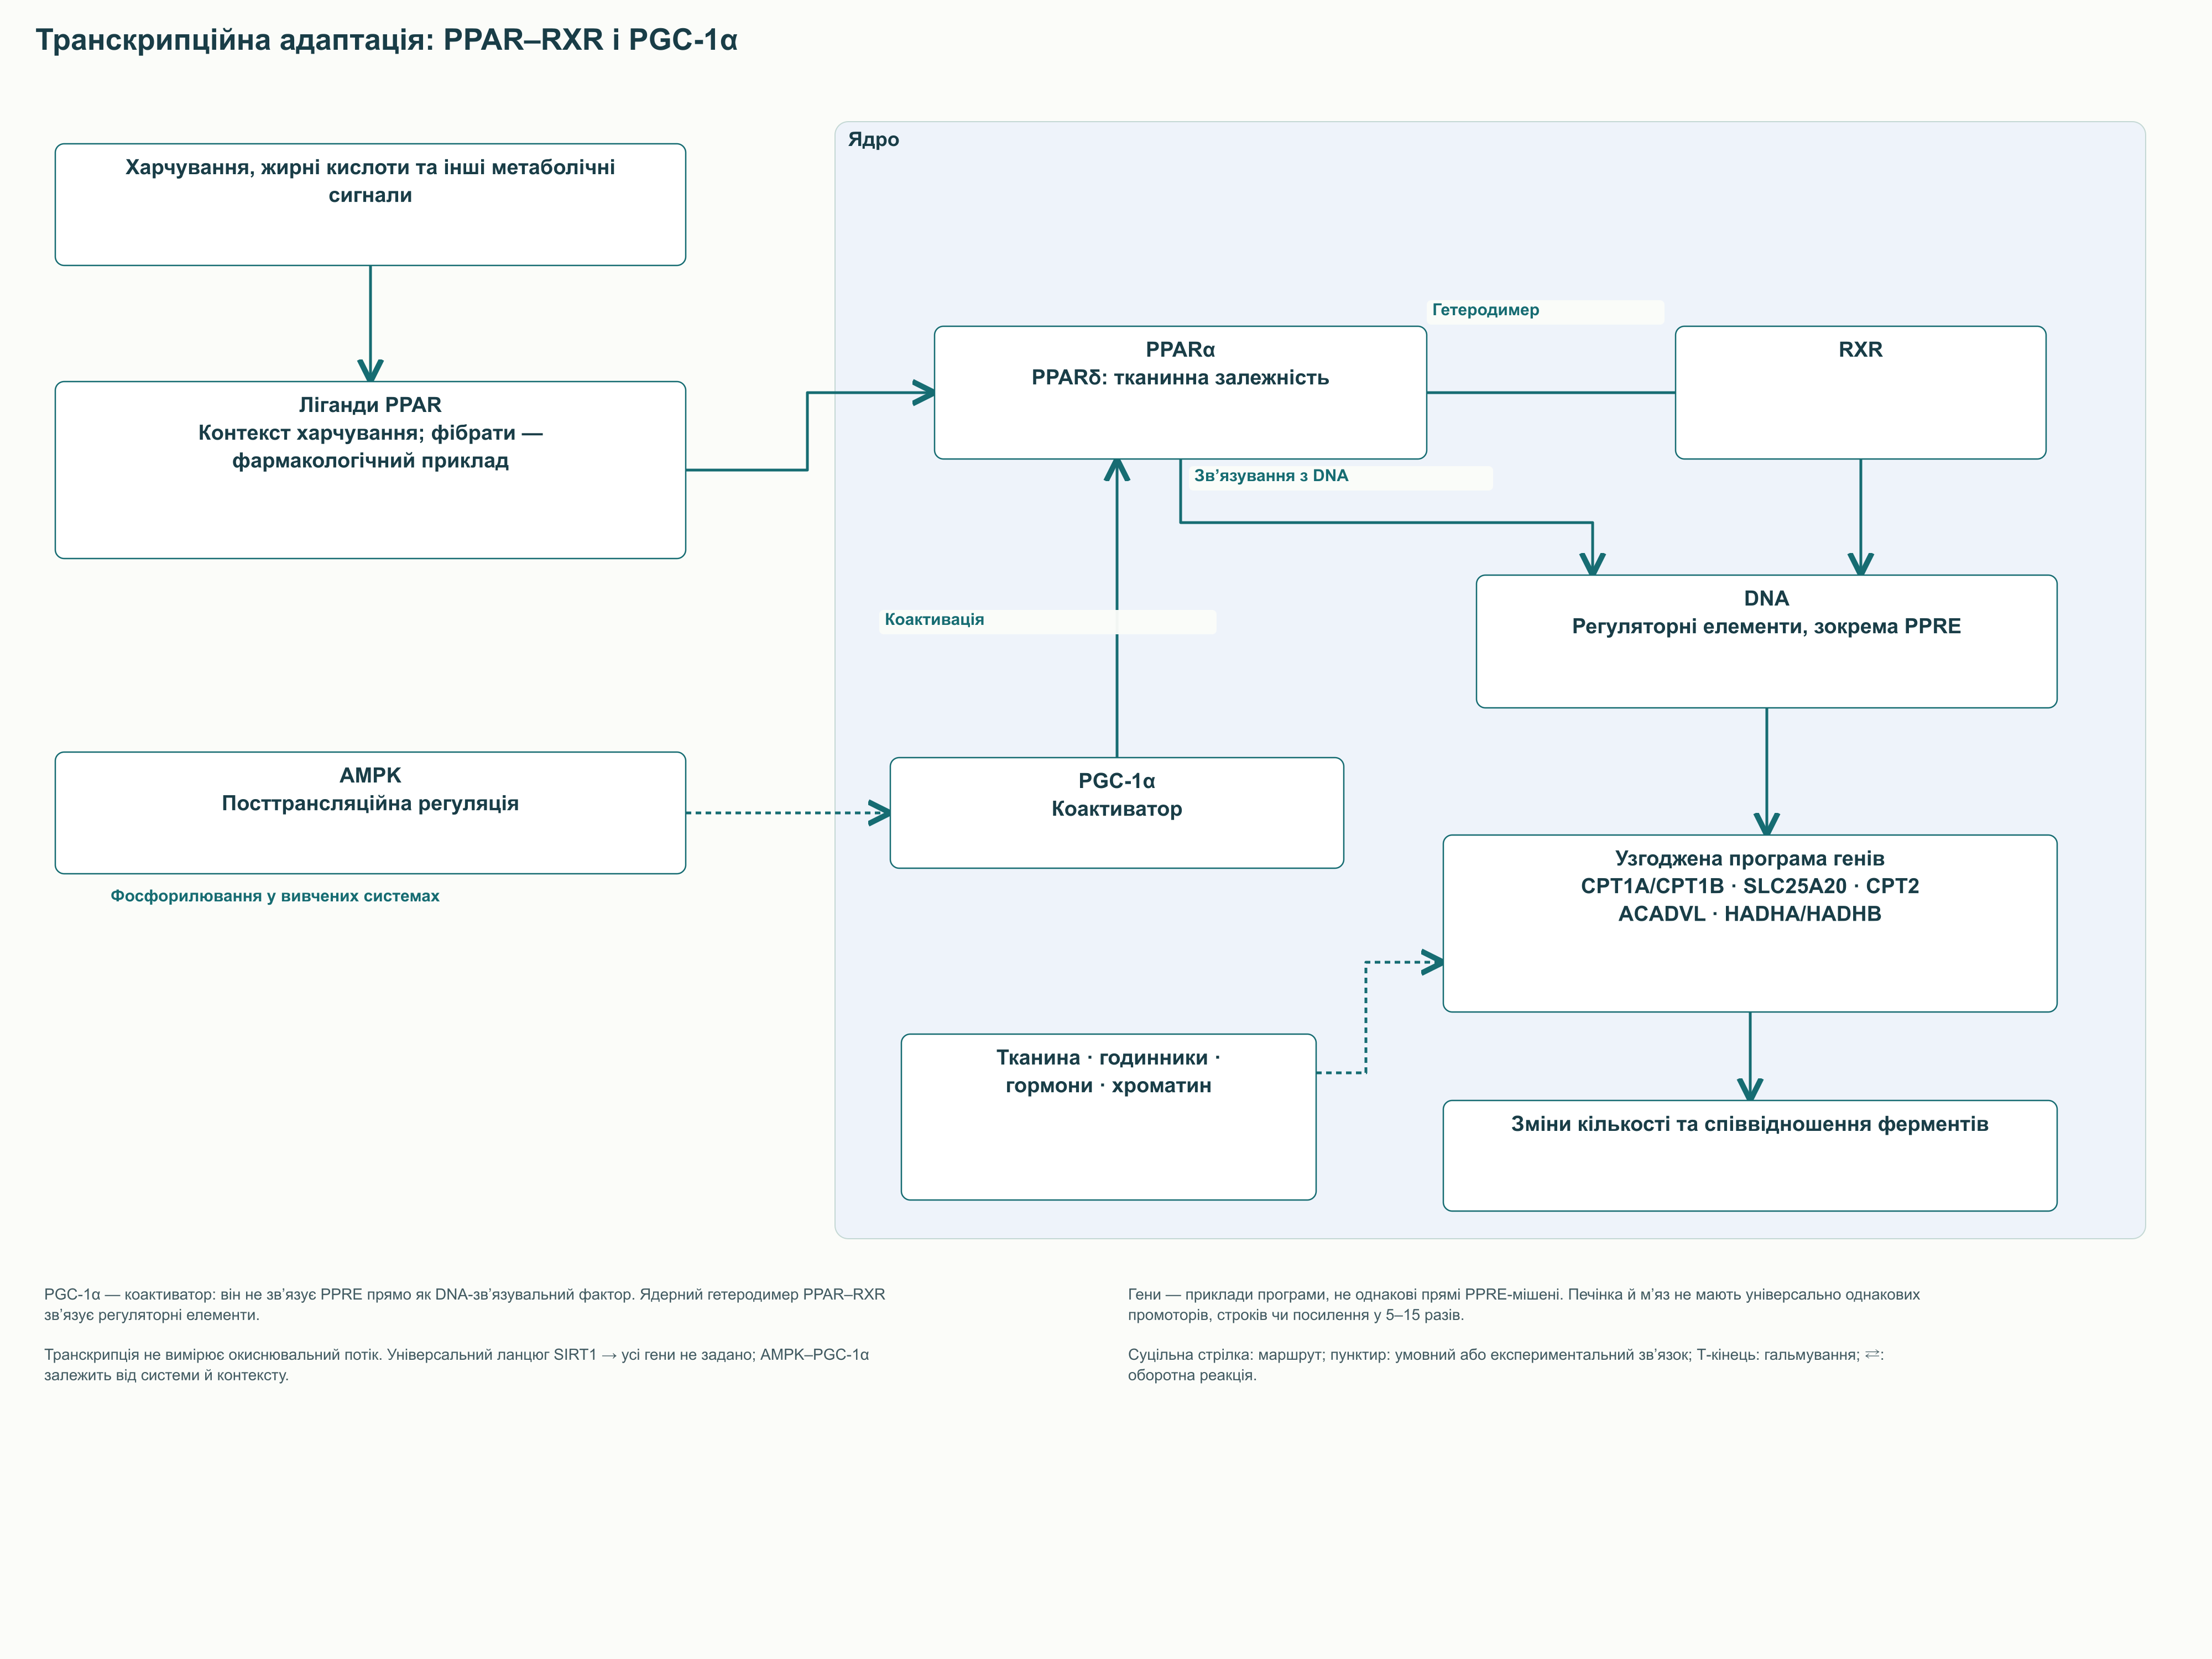
4.4. PPAR, PGC-1α та адаптація ферментного апарату
Швидка регуляція змінює активність уже наявних білків, тоді як транскрипційна адаптація перебудовує їх кількість і співвідношення. У печінці значущий PPARα, у м’язовій окисній програмі беруть участь також PPARδ та інші фактори. PPAR взаємодіють із RXR і розпізнають регуляторні елементи ДНК, але набір генів, що відповідають, залежить від тканини. Вільна жирна кислота тут може виступати не лише паливом, а й учасником сигнального контексту.
У дослідах Kersten та колег миші без PPARα погано адаптувалися до голодування: накопичували ліпіди в печінці та мали порушення кетонового і глюкозного обміну. Ці результати показують значення координованої програми окиснення, а не лише експресії CPT1A. До такої програми входять ферменти транспорту, β-окиснення та пов’язані метаболічні шляхи. Не можна припускати, що зміна одного транскрипту автоматично відтворює адаптацію цілої тканини.
PGC-1α слугує коактиватором і взаємодіє з кількома транскрипційними факторами, зокрема PPAR та ERR. Вона не є рецептором жирної кислоти й не зв’язується з PPRE як самостійний ДНК-розпізнавальний фактор. Jäger та колеги показали пряме фосфорилювання PGC-1α AMPK в експериментальних м’язових системах і залежність частини генної програми від цього коактиватора. Разом із деацетилюванням, рекрутуванням хроматинових комплексів і зміною експресії це пов’язує енергосенсор із довготривалою адаптацією.
Прикладом мітохондріальної посттрансляційної регуляції слугує SIRT3. Hirschey та колеги досліджували зміну ацетилювання LCAD і окиснення жирних кислот у мишей, позбавлених SIRT3. Однак LCAD має неоднакове значення в різних видів, тому мишачу модель не можна без поправок перетворювати на опис провідного людського ферменту для всіх довгих ланцюгів. Зв’язок сиртуїнів з окисненням слід пояснювати через конкретний білок і модель, а не через обіцянку загального «розгону мітохондрій».
Циркадні годинники, харчування, гормони та корепресори також впливають на метаболічні програми. При цьому твердження про суворо визначений максимум CPT1A «на початку неспання» потребує даних для виду, тканини та режиму освітлення. Так само кратність підвищення експресії на тлі фібрату залежить від препарату, дози й експериментального контексту. У практичній інтерпретації ці напрями корисні для розуміння адаптації, але не задають часу приймання добавок або передбачуваного клінічного відгуку.
5. Що відбувається після входу ацильної групи до матриксу
5.1. Чотири реакції β-окиснення
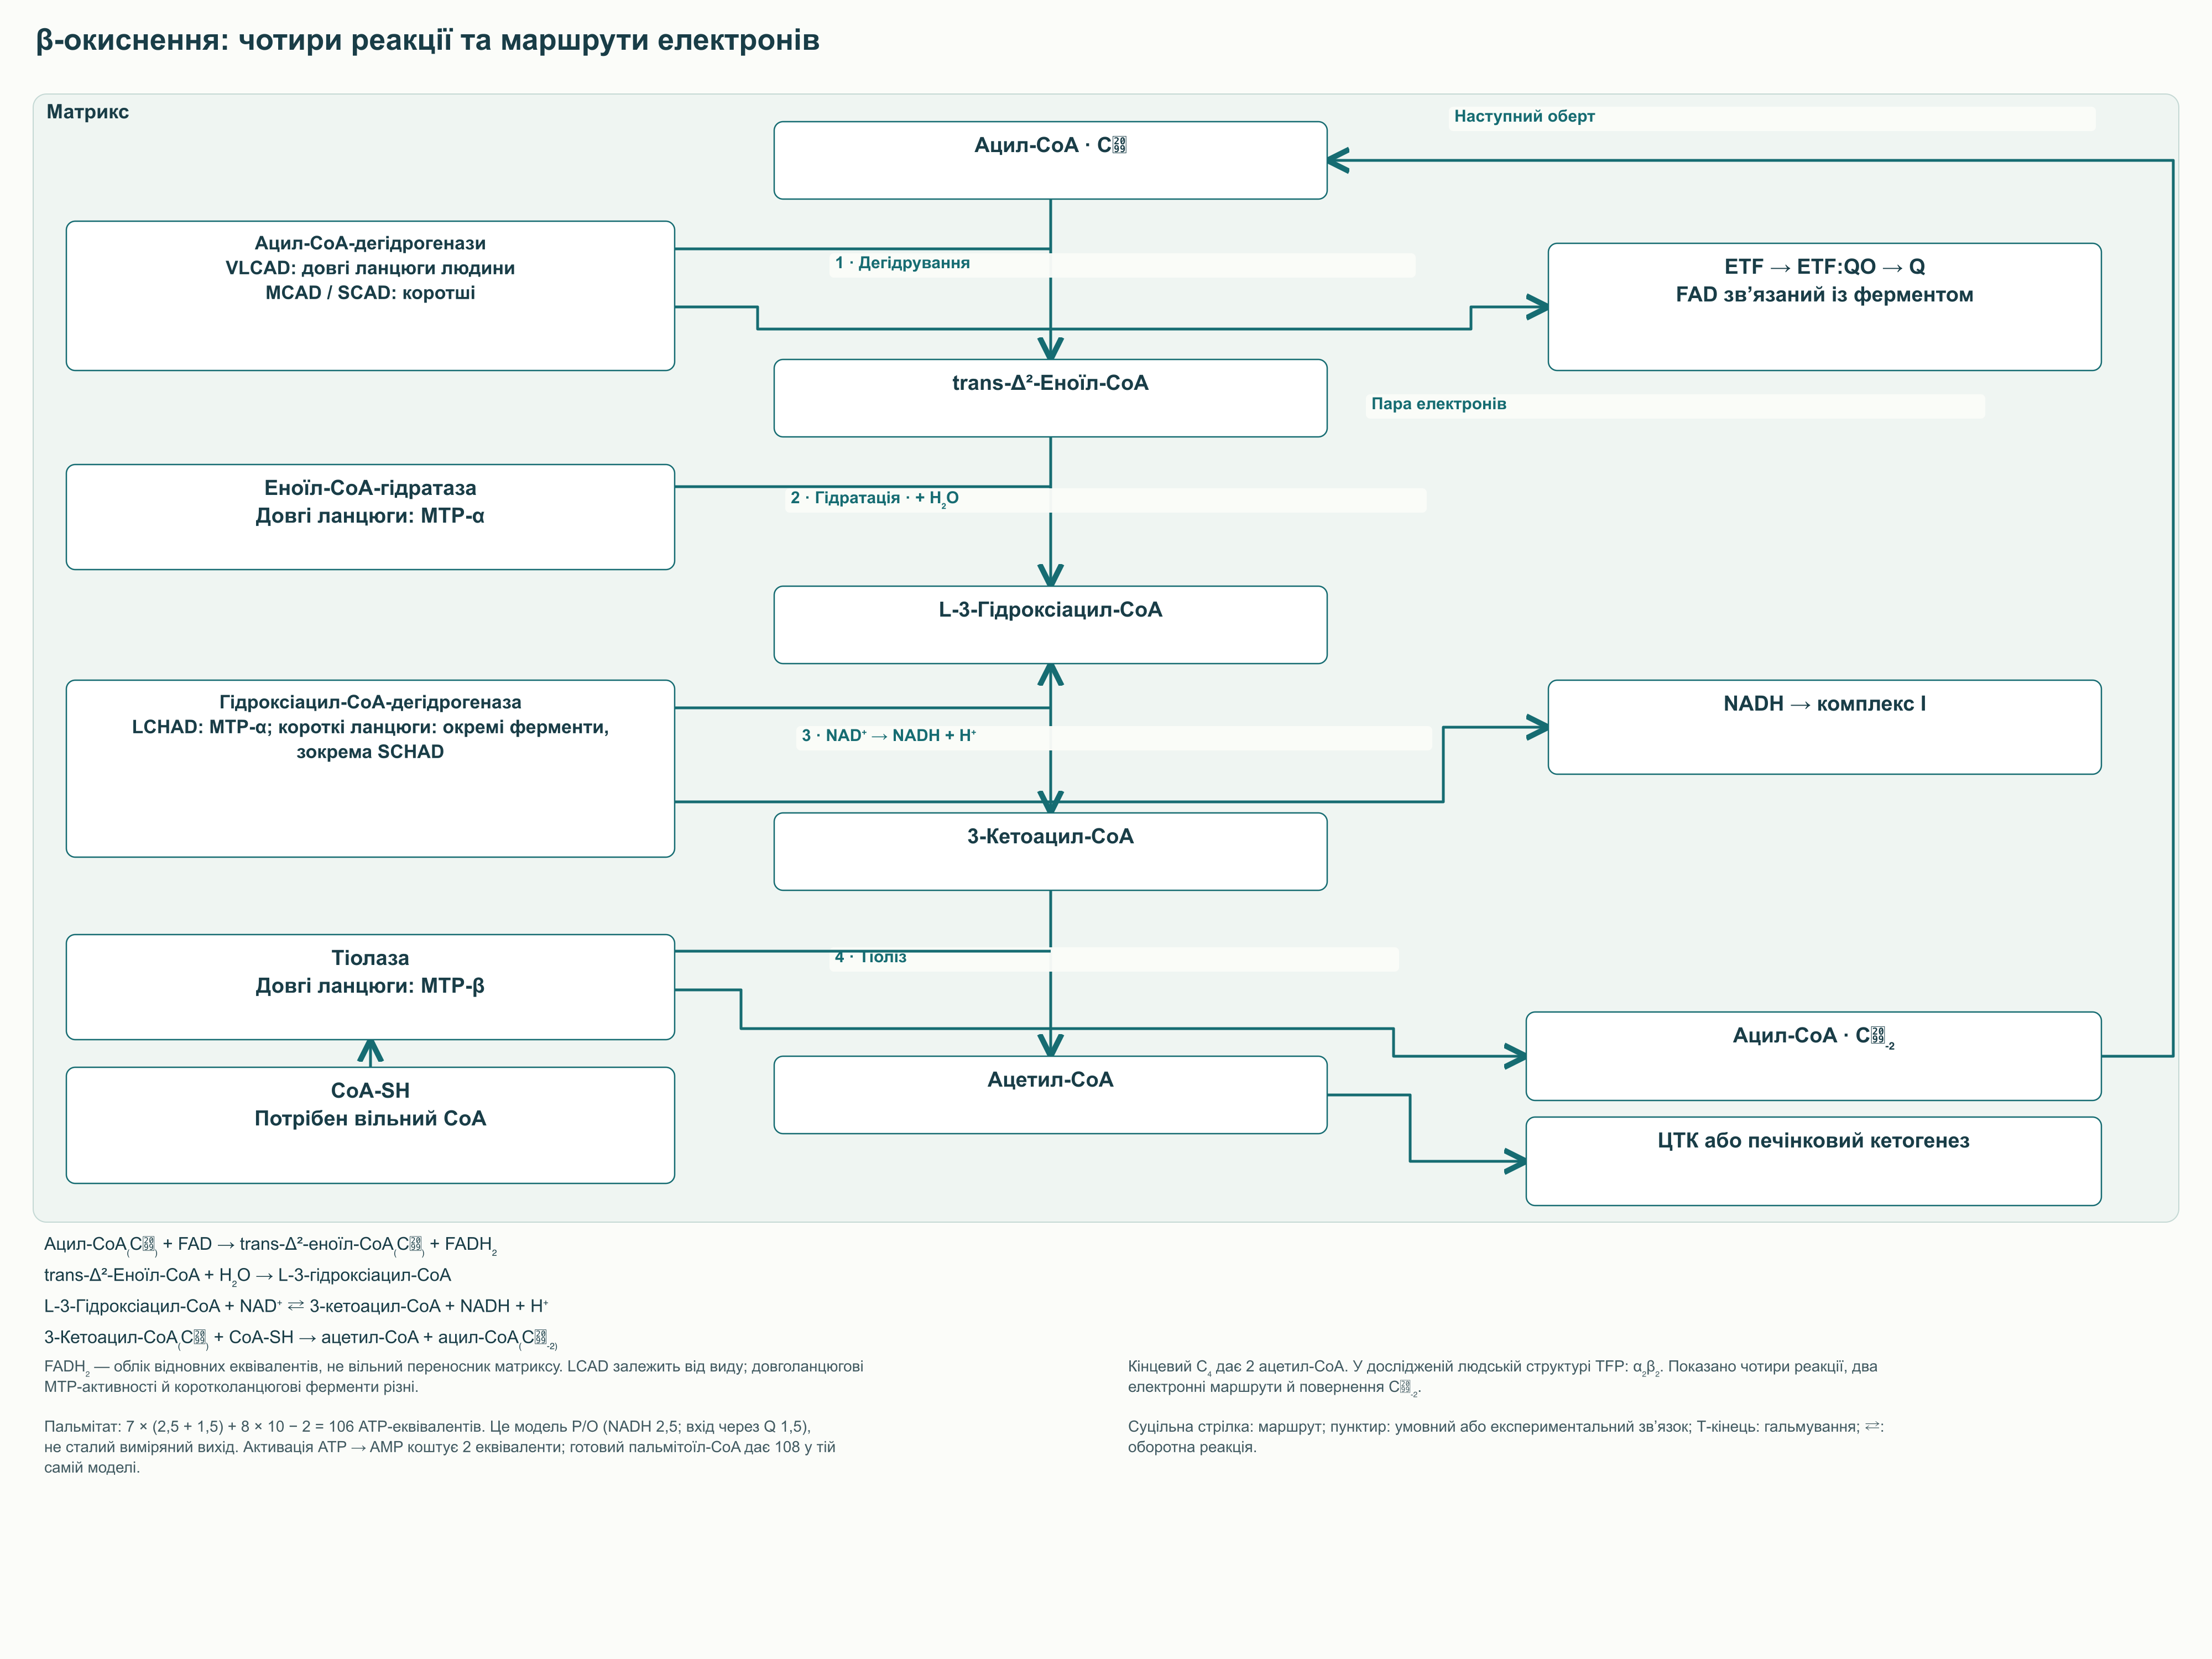
β-Окиснення послідовно змінює ділянку поблизу карбоксильного кінця ацильного ланцюга. Назва пов’язана з β-вуглецем, третім атомом у прийнятій біохімічній нумерації, що починається з карбонільного вуглецю. Один оберт включає дегідрування, гідратацію, друге дегідрування та тіоліз. У результаті ланцюг зазвичай вкорочується на два атоми вуглецю, з’являється ацетил-CoA та вивільняються електрони для дихального ланцюга.
Перша реакція: ацил-CoA₍Cₙ₎ + FAD → trans-Δ²-еноїл-CoA₍Cₙ₎ + FADH₂. Її виконує ацил-CoA-дегідрогеназа, причому FAD є зв’язаним кофактором ферменту. Позначення FADH₂ у навчальному балансі враховує відновлені еквіваленти, а не вільну молекулу, що пливе до дихального ланцюга. Електрони передаються через ETF і ETF:Q-оксидоредуктазу до пулу убіхінону.
Друга реакція: trans-Δ²-еноїл-CoA + H₂O → L-3-гідроксіацил-CoA. Гідратаза приєднує воду до подвійного зв’язку з певною стереохімією, завдяки чому наступний фермент отримує відповідний L-ізомер. На третьому етапі L-3-гідроксіацил-CoA + NAD⁺ ⇄ 3-кетоацил-CoA + NADH + H⁺. Отриманий NADH віддає електрони через комплекс I, тому дві відновлювальні стадії входять у дихальний ланцюг різними шляхами.
Четверта реакція: 3-кетоацил-CoA₍Cₙ₎ + CoA-SH → ацетил-CoA + ацил-CoA₍Cₙ₋₂₎. У тіолізі бере участь вільний CoA-SH, а типова тіолазна хімія включає ковалентний ацил-ферментний інтермедіат за участю каталітичного цистеїну. Вкорочений ланцюг може вступити в новий оберт, тоді як ацетил-CoA надходить до циклу трикарбонових кислот або інших шляхів, зокрема печінкового кетогенезу. На завершальному оберті чотиривуглецевий ланцюг дає дві молекули ацетил-CoA.
Етап
Перетворення
Каталітична система
Зв’язок з енергетикою
1
Ацил-CoA → trans-Δ²-еноїл-CoA
Ацил-CoA-дегідрогенази
Електрони через ETF та ETF:QO до Q
2
Еноїл-CoA → L-3-гідроксіацил-CoA
Еноїл-CoA-гідратаза
Приєднання води
3
Гідроксіацил-CoA → 3-кетоацил-CoA
Гідроксіацил-CoA-дегідрогеназа
NADH для комплексу I
4
Кетоацил-CoA → ацетил-CoA + вкорочений ацил-CoA
3-Кетоацил-CoA-тіолаза
Витрата вільного CoA-SH, вивільнення двовуглецевого фрагмента
5.2. Довжина ланцюга, трифункціональний білок і поєднання реакцій
Родини дегідрогеназ мають діапазони субстратів, що перекриваються. У людини VLCAD особливо важлива для початкового окиснення довгих ланцюгів, а MCAD і SCAD беруть участь в обробці коротших продуктів. Зазначення діапазону вуглецевих довжин допомагає орієнтуватися, але не означає жорсткої межі, за якою фермент зовсім не працює. LCAD не можна зображати як універсально рівноправного основного учасника людського довголанцюгового β-окиснення лише за аналогією з гризунами.
Три наступні активності для довгих ланцюгів об’єднані в мітохондріальному трифункціональному білку, позначуваному MTP або TFP. Субодиниця HADHA містить гідратазну та довголанцюгову гідроксіацил-CoA-дегідрогеназну активності, а HADHB — тіолазну. Просторова організація полегшує передавання проміжних продуктів поблизу мембрани. У міру вкорочення ланцюга зростає роль окремих розчинних ферментів матриксу.
У вихідному тексті MTP безумовно названо гетерооктамером α₄β₄. Однак структурні роботи з людським білком, включно з дослідженням Xia та колег, описують функціональну одиницю α₂β₂ та обговорюють інші олігомерні стани. Тому для схеми реакцій коректніше показувати функції α- та β-субодиниць, не нав’язуючи одну непідтверджену збірку. Це зберігає механізм поєднання та робить опис сумісним із сучасними первинними структурними даними.
Кисень безпосередньо не включений до жодної з чотирьох реакцій стандартного оберту. Однак регенерація NAD⁺ та окисненого флавінового кофактора залежить від видалення електронів дихальним ланцюгом. Без достатнього передавання електронів до кисню відновлювальні еквіваленти накопичуються та обмежують подальший потік. Отже, наявність субстрату в матриксі не може обійти обмежень кисневого постачання та окисного фосфорилювання.
5.3. Ненасичені, непарноланцюгові та дуже довгі жирні кислоти
У ненасичених жирних кислот наявні подвійні зв’язки не завжди придатні для чергової гідратазної реакції. Еноїл-CoA-ізомераза перетворює деякі проміжні конфігурації на trans-Δ²-форму. Для певних поліненасичених субстратів додатково потрібна NADPH-залежна 2,4-дієноїл-CoA-редуктаза. Ці обхідні реакції змінюють відновлювальний та енергетичний баланс, тому єдина поправка «мінус 1,5–2,5 АТФ на будь-який подвійний зв’язок» некоректна.
Наприклад, обхід першої дегідрогеназної стадії означає відсутність відповідного передавання електронів через ETF. Якщо ж потрібна редуктаза, додається вартість відновлення за рахунок NADPH. Щоб розрахувати підсумок для конкретної кислоти, необхідно знати положення подвійних зв’язків і послідовність проміжних реакцій. Розрахунок пальмітату не можна просто копіювати на олеат чи лінолеат, зберігаючи однакові коефіцієнти для кожного етапу.
При окисненні непарного ланцюга останній вуглецевий залишок представлений пропіоніл-CoA. Його подальша послідовність така: пропіоніл-CoA + HCO₃⁻ + ATP → D-метилмалоніл-CoA + ADP + Pᵢ; потім D-метилмалоніл-CoA ⇄ L-метилмалоніл-CoA → сукциніл-CoA. Перший етап потребує біотин-залежної пропіоніл-CoA-карбоксилази, а завершальний — метилмалоніл-CoA-мутази з аденозилкобаламіном, формою вітаміну B₁₂. Перетворення пропіонільного залишку тому залежить від іншого набору ферментів і кофакторів, ніж звичайне вивільнення ацетил-CoA.
Сукциніл-CoA поповнює проміжні сполуки циклу трикарбонових кислот, тобто бере участь в анаплерозі. Однак сам факт такого входу не доводить, що невелика харчова кількість непарноланцюгових кислот усуне дефіцит оксалоацетату чи поліпшить інсулінову чутливість. Загальний потік залежить від доступності інших інтермедіатів та їх видалення до біосинтетичних шляхів. Із біохімічної можливості не можна вивести лікувального призначення молочного жиру або спеціальної добавки.
Пероксисомальне окиснення дуже довгих ланцюгів має іншу енергетичну організацію. На його початковій стадії електрони передаються кисню з утворенням H₂O₂, а не входять до мітохондріального ETF-маршруту. Вкорочені продукти можуть потім використовуватися мітохондріями, зокрема після перетворення на карнітинові похідні. Цей контекст важливий і для CROT: карнітиноктаноїлтрансфераза пов’язана переважно з пероксисомами, тому початкове розміщення її в матриксі як універсального партнера CPT2 помилкове.
5.4. Чому дефекти MTP можуть стосуватися вагітності
Дефіцит LCHAD чи інших активностей MTP порушує завершення довголанцюгового β-окиснення. У пацієнтів можливі гіпокетотична гіпоглікемія, кардіоміопатія та інші прояви енергетичного дефіциту. Окремий клінічний зв’язок стосується матері, яка виношує плід із порушенням LCHAD. У первинному дослідженні Ibdah та колег дефекти фетального окиснення жирних кислот були пов’язані з тяжкою патологією печінки у вагітних.
Гострий жировий гепатоз вагітних і HELLP-синдром не можна вважати обов’язковим результатом будь-якого дефекту HADHA у плода. Не всі такі акушерські випадки пояснюються MTP, і не кожна вагітність з ураженим плодом супроводжується однаковим результатом. Накопичення й обмін гідроксильованих ліпідних метаболітів розглядаються як частина механізму, але вся патологія не зводиться до одного ацилкарнітину. Для клінічної практики важливіші розпізнавання невідкладного стану та подальше спеціалізоване обстеження родини, ніж спроба призначити універсальний «мітохондріальний» протокол.
6. Енергетичний баланс: від пальмітату до розрахункових 106 АТФ
6.1. Стехіометрія семи обертів
Пальмітат містить 16 атомів вуглецю й не має подвійних зв’язків. Для повного перетворення його ацильного ланцюга на вісім ацетил-CoA потрібно сім обертів β-окиснення: завершальне розщеплення C4 дає одразу два C2-фрагменти. У загальному випадку для насиченого парного ланцюга Cₙ кількість обертів дорівнює n/2 − 1, а кількість ацетил-CoA дорівнює n/2. Ці співвідношення описують вуглецевий баланс, а не швидкість реакції в конкретній тканині.
Облікова сума для пальмітоїл-CoA: пальмітоїл-CoA + 7 CoA-SH + 7 FAD + 7 NAD⁺ + 7 H₂O → 8 ацетил-CoA + 7 FADH₂ + 7 NADH + 7 H⁺. Як і в описі одного оберту, запис FAD/FADH₂ позначає обмін відновлювальними еквівалентами через зв’язані кофактори. Ацетил-CoA потім окиснюється в циклі трикарбонових кислот з утворенням додаткових відновлених переносників. CPT1 і транспорт карнітину не є окремими джерелами ATP в цьому балансі.
6.2. P/O — припущення розрахунку, а не біологічна константа
Коефіцієнт P/O пов’язує синтез ATP із передаванням електронів до кисню; у традиційному записі O означає атом кисню, тобто половину O₂. Для навчального розрахунку часто приймають 2,5 АТФ-еквівалента на NADH і 1,5 на електрони, що надходять до Q-пулу в обхід комплексу I. Тоді сім NADH дають 17,5, а сім флавінових відновлювальних еквівалентів — 10,5 АТФ. Сума β-окиснення становить 28 АТФ-еквівалентів.
Один ацетил-CoA в циклі трикарбонових кислот дає 3 NADH, один флавіновий відновлювальний еквівалент і один GTP. За вибраних P/O це 3 × 2,5 + 1 × 1,5 + 1 = 10 АТФ-еквівалентів. Вісім ацетил-CoA дають 80, і із загальної суми віднімають два еквіваленти, витрачені на активацію вільного пальмітату. Підсумкова формула: ATP₍нетто₎ = 7 × (2,5 + 1,5) + 8 × 10 − 2 = 106.
Компонент розрахунку
Кількість
Прийнята вартість або вихід
Результат
NADH із β-окиснення
7
2,5 ATP на NADH
17,5
Флавінові відновлювальні еквіваленти з β-окиснення
7
1,5 ATP на пару електронів до Q
10,5
Ацетил-CoA, повністю окиснений у ЦТК
8
10 ATP-еквівалентів на ацетил-CoA
80
Активація вільного пальмітату
1 реакція ATP → AMP
−2 ATP-еквіваленти
−2
Сума
Повне окиснення однієї молекули пальмітату
P/O = 2,5/1,5
106 ATP-еквівалентів
Зручна загальна формула за тих самих припущень: ATP₍нетто,Cₙ₎ = (n/2 − 1) × 4 + (n/2) × 10 − 2 = 7n − 6. Вона застосовна до вільної насиченої парноланцюгової жирної кислоти за повної мітохондріальної переробки та прийнятого навчального спряження. Якщо відлік починається з уже активованого пальмітоїл-CoA, вартість активації на цьому конкретному відрізку шляху не віднімають, і виходить 108. Якщо частина ацетил-CoA йде в кетонові тіла чи синтез, умова повного окиснення в одній клітині не виконана.
Дослідження стехіометрії ATP-синтази, включно зі структурою c₈-кільця в роботі Watt та колег, показують, чому цілочисельний вихід не можна вважати незмінною характеристикою живої мітохондрії. Спряження, протонний витік, транспорт фосфату та нуклеотидів змінюють фактичне співвідношення витрат і синтезу. Навчальні коефіцієнти корисні для зіставлення шляхів, але не вимірюють реального виходу ATP в людини після приймання жиру. Отже, вираз «пальмітат генерує рівно 106 молекул ATP» має супроводжуватися умовами розрахунку.
6.3. Вільна енергія та ефективність
Термодинамічну ефективність у моделі можна виразити як η = N₍ATP₎ × ΔG₍синтез ATP₎ / |ΔG₍окиснення субстрату₎|. Тут обидві вільні енергії мають стосуватися зіставних станів та умов. Стандартна перетворена енергія та фактична внутрішньоклітинна енергія синтезу ATP не взаємозамінні. Для розрахунку потрібні концентрації або активності реагентів, температура та вибрані межі системи.
Якщо в одному розрахунку змішати стандартну енергію окиснення з приблизною внутрішньоклітинною вартістю ATP, числовий результат не буде універсальним виміряним ККД. Саме арифметичне ділення не визначає ефективності живої тканини. Тому корисніше спочатку задати умови та межі розрахунку, а потім інтерпретувати отриману оцінку. Для фахівця важливий саме принцип: значна частина енергії запасається, частина розсіюється, і ці частки змінюються разом зі станом спряження.
7. Неповне окиснення, CoA та метаболічна гнучкість
7.1. Коли вхідний потік перевищує можливості наступних реакцій
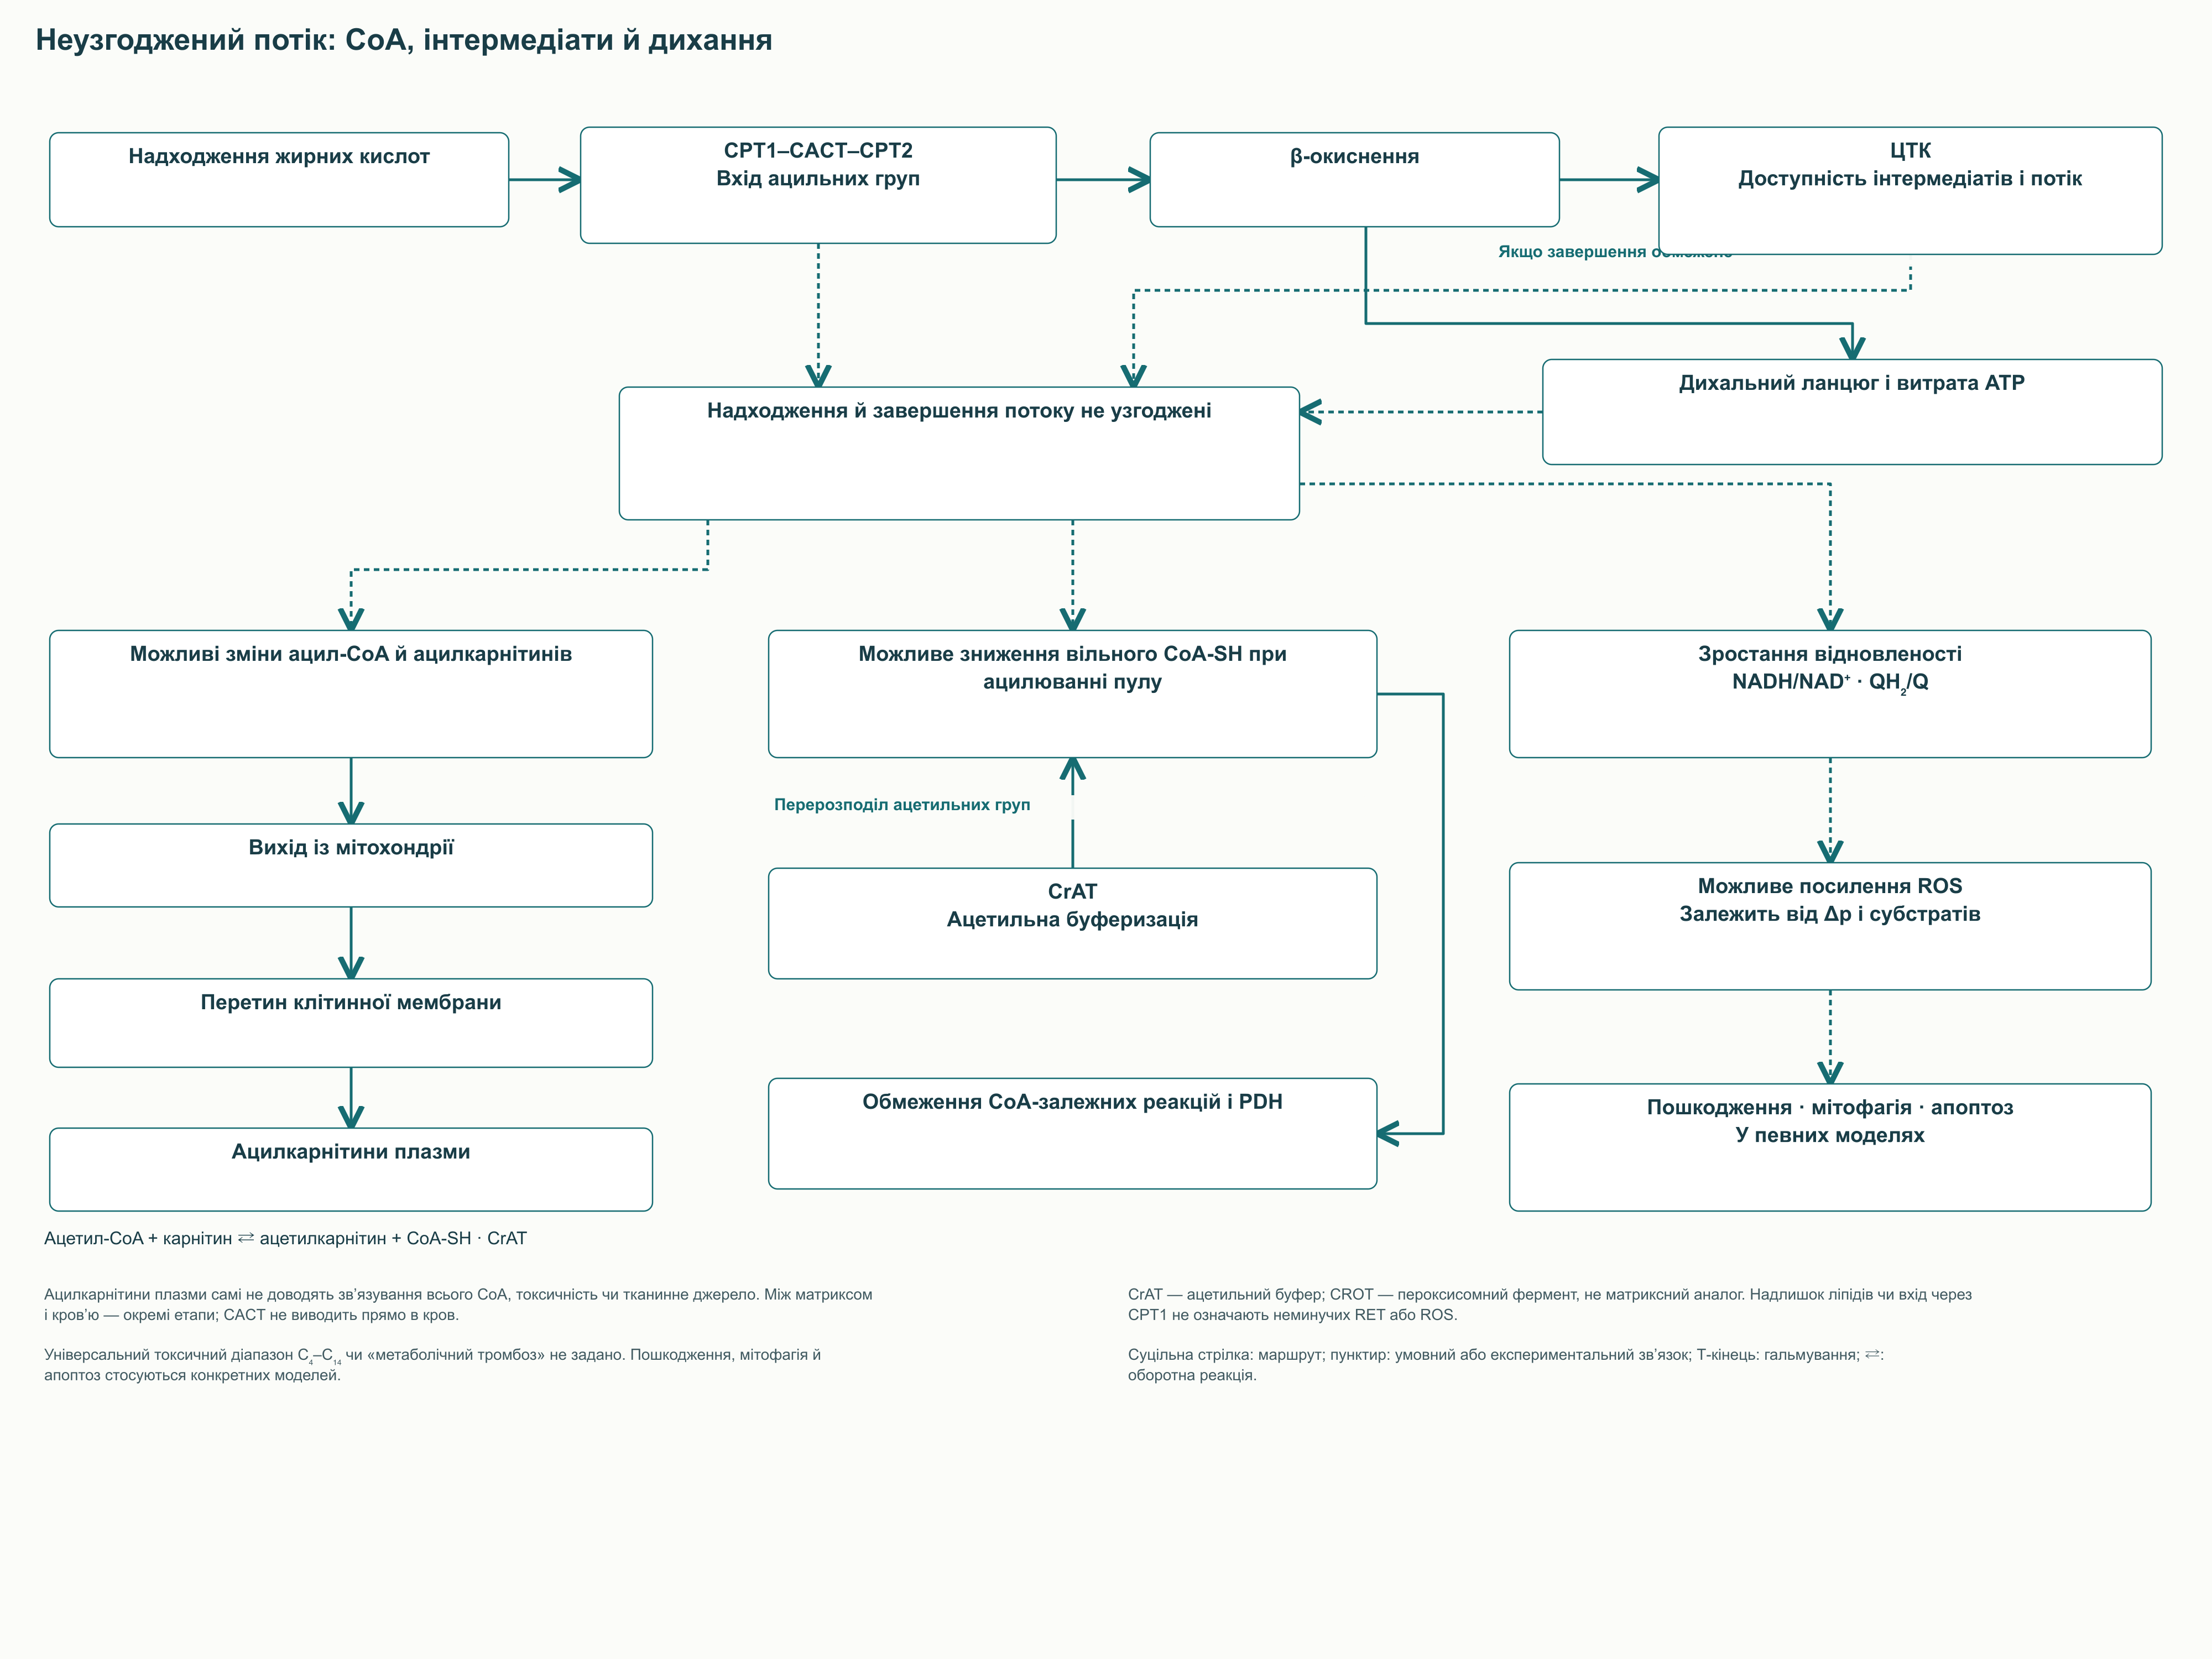
Збільшити надходження довголанцюгових ацильних груп до матриксу — лише перший етап їх використання. β-Окиснення, цикл трикарбонових кислот, дихальний ланцюг і споживання ATP мають працювати узгоджено. Якщо субстрат надходить швидше, ніж окиснюються проміжні продукти, їхні концентрації змінюються навіть за збереженої або підвищеної активності окремих ферментів. Тому фраза «більше окиснення жирів» потребує уточнення: може йтися про початкові реакції, повне окиснення до CO₂ або збільшення потоку електронів.
Koves та колеги у 2008 році досліджували метаболічне перевантаження в м’язових моделях і тварин. Вони пов’язали інсулінорезистентність із посиленим потоком β-окиснення, зміненим перемиканням на вуглеводи та зміною проміжних сполук циклу трикарбонових кислот. У деяких експериментальних умовах обмеження входу жирних кислот до мітохондрій поліпшувало метаболічну відповідь. Це суттєве заперечення проти ідеї, що будь-яке посилення CPT1 обов’язково поліпшує інсулінову чутливість.
Однак експериментальний зв’язок не означає, що неповне β-окиснення пояснює всі форми діабету. Профілі ацилкарнітинів відрізняються між тканинами, станами харчування, фізичним навантаженням і захворюваннями. Іноді їх підвищення відображає високу швидкість оберту, іноді — обмеження наступної реакції або транспортне порушення. Сам ацилкарнітин не є універсальним доказом токсичності, а його концентрація не замінює вимірювання метаболічного потоку.
Зростання співвідношення NADH/NAD⁺ зменшує доступність окисненого кофактора для низки реакцій. Стан QH₂/Q також пов’язаний із можливістю приймати нові електрони через ETF та інші входи дихального ланцюга. За недостатньої потреби в ATP або обмеження дихання потік може гальмуватися, навіть якщо CPT1 доставляє субстрат. Ці співвідношення пояснюють зворотний зв’язок, але не підтверджують однакової алостеричної дії на кожний фермент ЦТК.
7.2. «Пастка CoA» і роль ацетилкарнітину
Вільний CoA-SH витрачається під час утворення ацильних похідних і повертається під час їх подальшого використання. Якщо значна частка пулу залишається ацильованою, доступного CoA може бракувати для інших реакцій. Вираз «CoA trapping» описує таке обмеження, але для його доведення потрібна інформація про вільну та зв’язані фракції. Підвищення кількох ацилкарнітинів у плазмі саме собою не показує, що матриксний CoA виснажений.
Коротколанцюгова карнітинацетилтрансфераза CrAT допомагає перерозподіляти ацетильні групи реакцією ацетил-CoA + карнітин ⇄ ацетилкарнітин + CoA-SH. Це окрема функція карнітинового обміну, яку не можна приписувати лише CPT1. У дослідженні Muoio та колег видалення CrAT із м’язів мишей порушувало переносимість глюкози та перемикання субстратів; робота включала також дослідження людських клітин і учасників. Результати підтримували модель буферизації ацетильних груп і обмеження їх гальмівного впливу на піруватдегідрогеназний комплекс.
Ацетилкарнітин, довголанцюгові ацилкарнітини та середньоланцюгові продукти мають різні джерела й функції. CPT2 може каталізувати оборотне перенесення довгих ланцюгів, CrAT працює переважно з короткими групами, а CROT пов’язана з пероксисомальним обміном. Крім того, вихід метаболіту з мітохондрії, його перетин клітинної мембрани та поява в плазмі — різні транспортні етапи. Тому стрілка «CACT викидає ацилкарнітини прямо в кров» приховує необхідні проміжні процеси.
Окисний стрес, зворотне перенесення електронів і відкриття пори мітохондріальної проникності можливі за певних поєднань відновленого Q-пулу, потенціалу та клітинного пошкодження. Але вони не є обов’язковим продовженням будь-якого підвищення ацилкарнітинів. Апоптоз, мітофагія та роз’єднання теж мають окремі механізми й умови. На схемі перевантаження ці події представлені як можливі наслідки, а не як неминучий лінійний ланцюг.
7.3. RER, дихальний коефіцієнт і перемикання палива
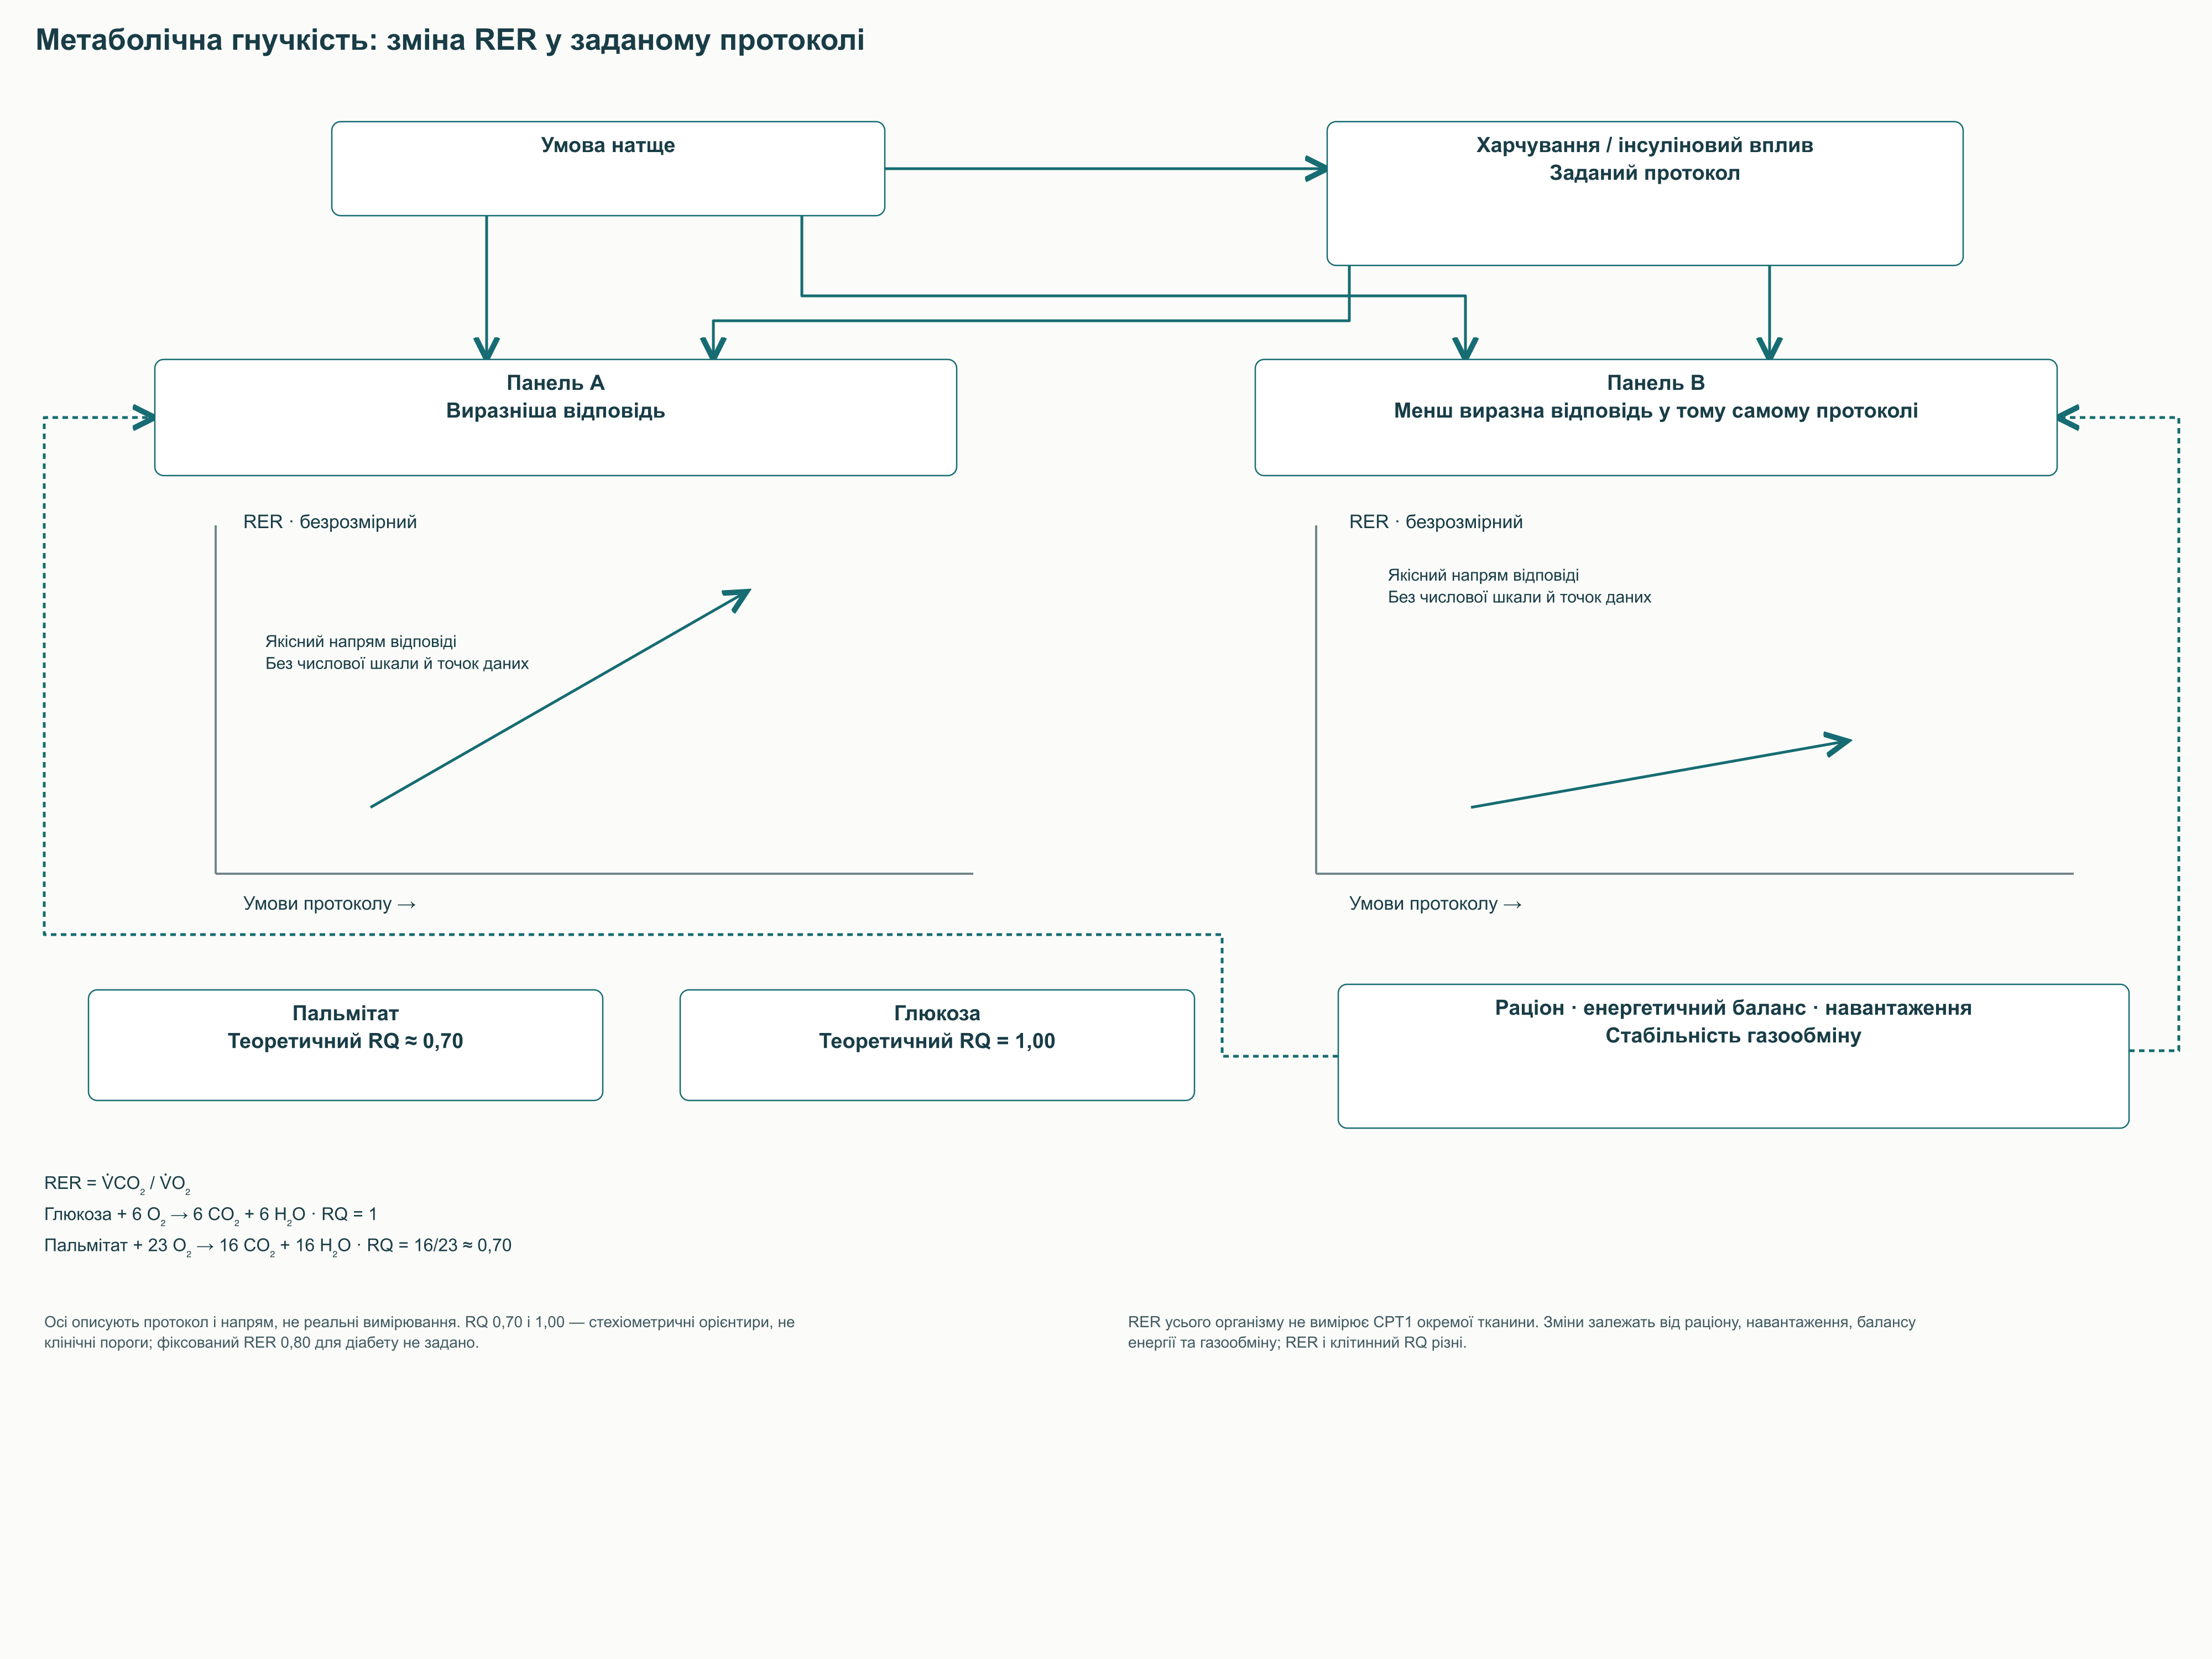
Метаболічна гнучкість — здатність змінювати використання субстратів при переході від голодування до харчування, при інсуліновому впливі та фізичному навантаженні. Один зі способів вивчення — непряма калориметрія з вимірюванням споживання O₂ та виділення CO₂. Співвідношення потоків на рівні дихання позначається RER = V̇CO₂/V̇O₂. На рівні хімічної реакції співвідношення утвореного CO₂ до спожитого O₂ називають дихальним коефіцієнтом, RQ; у стабільних умовах два показники можуть бути близькими, але вони не повністю тотожні.
Для глюкози C₆H₁₂O₆ + 6 O₂ → 6 CO₂ + 6 H₂O, тому RQ = 6/6 = 1. Для пальмітату C₁₆H₃₂O₂ + 23 O₂ → 16 CO₂ + 16 H₂O, і RQ = 16/23 ≈ 0,70. За змішаного використання субстратів показник зазвичай перебуває між цими навчальними крайніми значеннями. Білкове окиснення, кетонові тіла, ліпогенез і зміна запасів CO₂ ускладнюють інтерпретацію.
Після їди чи під час інсулінового впливу підвищення частки окиснюваних вуглеводів може супроводжуватися збільшенням RER. При порушенні метаболічного перемикання зміна буває менш вираженою, але для діабету не існує універсального «фіксованого RER 0,80–0,83». Початковий раціон, енергетичний баланс, тренованість та умови вимірювання суттєво змінюють результат. Тому рисунок порівнює напрями відповіді без вигаданих клінічних порогів і без імітації реальних виміряних кривих.
При інтенсивному навантаженні RER може перевищувати одиницю через буферизацію кислот і посилене видалення CO₂. У цьому випадку не можна буквально зробити висновок, що організм окиснює «понад 100% вуглеводів». Так само окреме вимірювання натще не діагностує недостатності CPT1 і не визначає потреби в карнітині. Для фахівця корисніше порівнювати стандартизовані відповіді в однаковому протоколі, ніж судити про обмін за однією цифрою.
7.4. Цикл Рендла та оборотне регулювання PDH
Окиснення жирних кислот змінює співвідношення ацетил-CoA/CoA-SH і NADH/NAD⁺, впливаючи на використання пірувату. Піруватдегідрогеназний комплекс PDH перетворює піруват на ацетил-CoA й тим самим пов’язує вуглеводний обмін із циклом трикарбонових кислот. PDK фосфорилюють комплекс і зменшують його активність, а піруватдегідрогеназні фосфатази видаляють ці фосфатні групи. Фосфорилювання та дефосфорилювання дозволяють оборотно змінювати активність PDH при переході між станами харчування й навантаження.
PDK4 — одна з ізоформ, експресія якої реагує на голодування та гормональні сигнали. FoxO1, KLF15 та інші регулятори можуть брати участь у перебудові цієї програми, але їхній внесок відрізняється за тканиною і станом. Інсуліновий сигнал через Akt змінює активність FoxO1, пов’язуючи доступність глюкози з генною регуляцією. Різні PDK неоднаково використовують фосфорильовані ділянки PDH, тому не можна приписати PDK4 однакову дію на всі три ділянки без первинного підтвердження.
Цикл Рендла корисний як модель конкуренції субстратів, але не замінює всієї патофізіології інсулінорезистентності. Обмеження окиснення пірувату, зниження надходження глюкози до клітини та пошкодження інсулінової сигналізації — пов’язані, але розрізнювані події. Не вся глюкоза при зниженій активності PDH «скидається в лактат»: вона може включатися до глікогену та інших шляхів. Саме ця відмінність важлива при інтерпретації механізмів карнітинової буферизації та передбачуваних лікувальних ефектів.
8. Ліпотоксичність: які ліпіди та які сигнальні шляхи
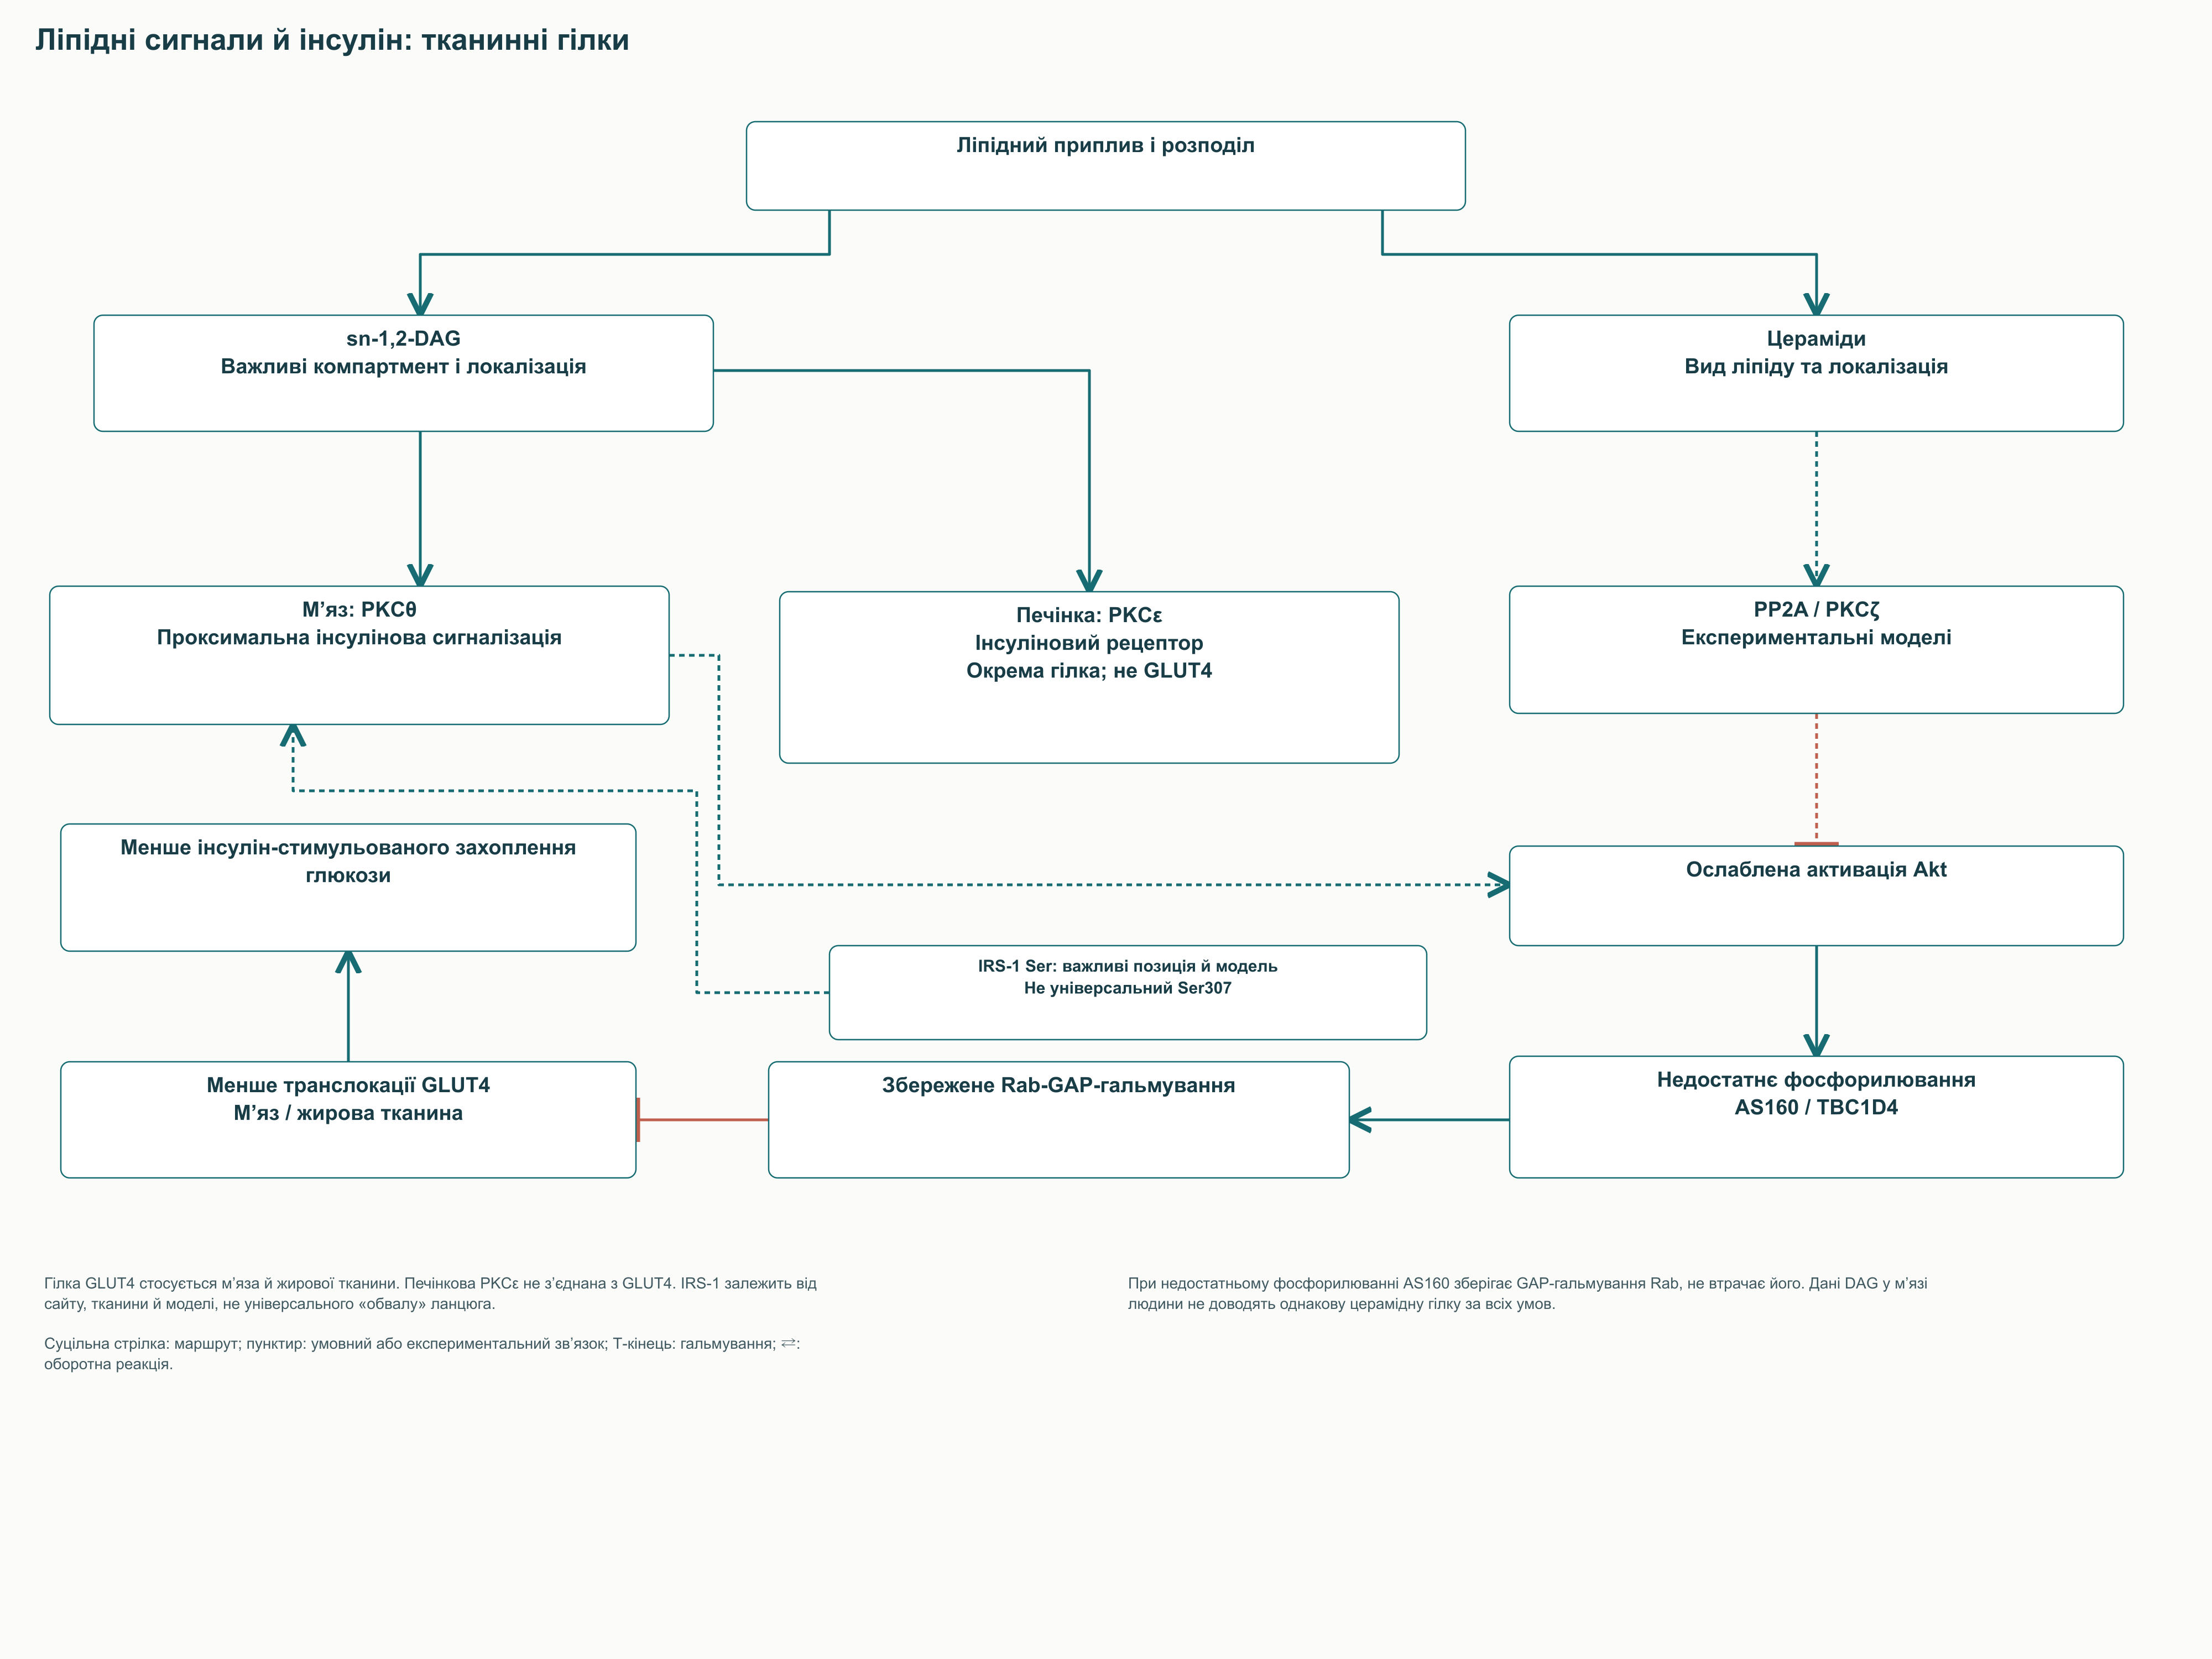
8.1. Діацилгліцероли, цераміди та локалізація
Жирна кислота може стати енергетичним субстратом, запасним ліпідом, мембранним компонентом або сигнальною молекулою. Триацилгліцерол у ліпідній краплі не рівнозначний діацилгліцеролу біля сигнального білка. Для DAG важливі стереохімія, ацильний склад і доступність для C1-доменів протеїнкіназ. Тому загальний вміст «жиру в м’язі» не описує автоматично ліпотоксичного навантаження.
У дослідженні Szendroedi та колег послідовні біопсії м’язів людей під час ліпідної інфузії дозволили простежити зміну DAG, активації PKCθ та інсулінової сигналізації. Спостерігалися зв’язки з фосфорилюванням IRS1 за Ser1101 і послабленням наступної відповіді. У тій самій експериментальній системі змін церамідів і ацилкарнітинів, що пояснювали б інсулінорезистентність, не виявили. Ці результати показують, чому не можна беззастережно об’єднувати всі ліпідні метаболіти в один причинний ланцюг.
У печінці експериментально вивчено інший шлях: DAG–PKCε і зміну активності інсулінового рецептора. Petersen та колеги ідентифікували Thr1160 людського рецептора як субстрат PKCε та дослідили відповідну заміну в мишей. Отже, печінковий і м’язовий механізми мають різні конкретні точки впливу. Печінка також не використовує м’язового GLUT4-маршруту як головного механізму інсулінозалежного захоплення глюкози.
У м’язі Akt пов’язаний із фосфорилюванням TBC1D4, відомого як AS160. Це зменшує його гальмівну GAP-дію на певні Rab-білки та полегшує переміщення GLUT4-вмісних везикул до мембрани. При послабленні інсулінового сигналу ця послідовність може порушуватися. Формулювання «AS160 залишається неактивним» перевертало зміст: саме гальмівна функція нефосфорильованого білка, що зберігається, може перешкоджати нормальній відповіді.
8.2. Серинове фосфорилювання не завжди означає шкоду
IRS1 містить багато фосфорильованих ділянок, і їхня дія залежить від позиції, часу та клітинного контексту. В експериментах Copps та колег заміна Ser307 мишачого Irs1, що відповідає Ser312 людини, посилювала інсулінорезистентність. Це прямо суперечить правилу, що будь-який фосфат на цьому серині обов’язково руйнує інсулінову сигналізацію. Тому без зазначення виду та конкретного досліду не можна малювати Ser307 як універсальну патологічну мішень.
Цераміди можуть впливати на Akt через PP2A та атипові PKC, а також брати участь у мембранному стресі й клітинній загибелі. Але окремі молекулярні види церамідів мають неоднакові функції, й експериментальна роль не завжди збігається зі зміною сумарного вмісту в людській біопсії. Пальмітат справді надає субстрат для сфінголіпідного синтезу, однак конкретний результат залежить від складу ліпідів і здатності клітини їх переробляти. Для причинного висновку потрібні втручання, вимірювання відповідної фракції та результат на певному рівні системи.
Стрес ЕПР через PERK та IRE1, прозапальна сигналізація та мітохондріальне пошкодження можуть доповнювати ці шляхи. Їх наявність не дозволяє заздалегідь передбачити однакову втрату захоплення глюкози на 70–80% чи обов’язкову серцеву недостатність. Ці фіксовані величини вихідного тексту не мали достатнього прив’язаного до експерименту підґрунтя. У клінічній інтерпретації корисніше розглядати ліпотоксичність як контекстну мережу механізмів, ніж як єдиний каскад від пальмітату до діабету.
9. Спадкові дефекти й арктичний варіант CPT1A
9.1. Дефіцит CPT1A: гіпоглікемія за недостатнього кетогенезу
При вираженому дефіциті CPT1A печінка гірше використовує довголанцюгові жирні кислоти під час голодування. Після витрачання глікогену енергетичні потреби тривають, але утворення кетонових тіл і підтримання глюкозного обміну стають недостатніми. Характерний клінічний сигнал — гіпокетотична гіпоглікемія: низька глюкоза за неадекватно невеликого підвищення кетонів. Можливі млявість, судоми, ураження печінки та гіперамоніємія, особливо при інфекції чи зниженні надходження їжі.
Підвищення вільного карнітину відносно довголанцюгових ацилкарнітинів пов’язане з обмеженням самої реакції CPT1. У скринінгу може використовуватися співвідношення C₀/(C₁₆ + C₁₈), однак конкретні фракції та пороги залежать від лабораторного протоколу. Значення «понад 50–100» не можна подати як універсальний діагностичний критерій для будь-якої проби. Підтвердження спирається на комплекс біохімічних і молекулярно-генетичних даних, а не на одне співвідношення.
Збереження м’язового енергетичного обміну пояснюється наявністю іншої ізоформи, але не робить печінкової декомпенсації безпечною. Практичний принцип ведення — запобігати тривалому голодуванню та мати індивідуальний план дій при захворюванні. Середньоланцюгові жири можуть обговорюватися фахівцями, оскільки деякі їхні компоненти менше залежать від CPT1. При цьому раціон, допустимі інтервали без їжі та інші заходи визначаються для конкретного пацієнта; монографія не підмінює такого плану.
9.2. CPT2 і CACT: блок розташований після CPT1
Дефіцит CPT2 може проявлятися тяжкими неонатальними й інфантильними формами або переважно м’язовим захворюванням. Для міопатичної форми характерні повторні епізоди м’язового болю, слабкості, рабдоміолізу та міоглобінурії, іноді за нормального самопочуття між нападами. Провокувальними факторами бувають тривале навантаження, інфекція, голодування або холод. Вік прояву та тяжкість залежать від генотипу й обставин, тому термін «доросла форма» не виключає раннього дебюту.
Тяжкі ранні форми зачіпають печінку, серце та інші органи. Ураження нирок і мозку можливе в найтяжчих неонатальних випадках, але весь спектр не можна описувати одним обов’язковим набором вроджених вад. Відомий варіант p.Ser113Leu пов’язаний із міопатичним фенотипом, однак не пояснює всіх випадків. Клінічну форму не можна впевнено визначити лише за однією поширеною заміною без повного генетичного й клінічного контексту.
Дефіцит CACT пов’язаний із SLC25A20 і порушує перенесення вже утвореного ацилкарнітину через внутрішню мембрану. У тяжких випадках він також може супроводжуватися гіпоглікемією, гіперамоніємією, кардіоміопатією та аритміями. Профіль довголанцюгових ацилкарнітинів може перетинатися з CPT2-дефіцитом, тому біохімічний результат не завжди визначає точку блоку. Генетичне підтвердження та спеціалізована інтерпретація особливо важливі для розрізнення цих станів.
Порушення
Де виникає обмеження
Характерна діагностична логіка
Практичне значення
CPT1A-дефіцит
Утворення довголанцюгового ацилкарнітину
Відносно багато вільного карнітину, мало довголанцюгових похідних; підтвердження CPT1A
Непереносимість голодування та печінкова декомпенсація
CACT-дефіцит
Перенесення ацилкарнітину через внутрішню мембрану
Профіль ацилкарнітинів може перетинатися з CACT; підтвердження CPT2
Ранні системні форми чи повторний рабдоміоліз
Первинний дефіцит карнітину
Клітинне захоплення та ниркове утримання карнітину
Низький вільний карнітин; підтвердження SLC22A5
Інша точка порушення, що потребує замісного лікування
Ця таблиця показує топологію дефекту й не слугує діагностичним алгоритмом за однією цифрою. Поза нападом частина показників може бути менш вираженою, а зразок сухої плями крові не завжди виключає м’язову форму CPT2-дефіциту. Поєднання клінічного тригера, біохімічного профілю та генетичних даних має більше значення, ніж сам факт зміни карнітину. Особливо небезпечно пояснювати повторний рабдоміоліз звичайною «нестачею добавки».
9.3. p.Pro479Leu: поширеність не дорівнює нешкідливості
Варіант CPT1A c.1436C>T, p.Pro479Leu часто трапляється в деяких популяціях Арктики. У дослідженні Rajakumar та колег серед 1111 інуїтів Гренландії частота алеля L479 становила близько 0,73, а генотип був пов’язаний із певними ліпідними показниками. Це описує конкретну вибірку й асоціацію, а не всю Арктику та не доведений захист від серцево-судинних подій. Частоти в інших групах і регіонах не слід автоматично замінювати однією загальною величиною.
Біохімічно обговорюються знижена залишкова активність і послаблена чутливість ферменту до малоніл-CoA. Вони можуть діяти в протилежних напрямах: менше гальмування не компенсує автоматично меншої каталітичної потужності. Тому гіпотеза про можливу адаптацію до традиційного раціону залишається гіпотезою про причини добору. Вона не доводить постійного високого кетогенезу чи клінічної переваги в кожного носія.
Gillingham та колеги вивчили відповідь на медично контрольоване голодування в п’яти дітей, гомозиготних за цим варіантом. У них спостерігали послаблене утворення довголанцюгових ацилкарнітинів і кетонів, а у двох випробування припинили через гіпоглікемічні симптоми. Результат підтверджує фізіологічно значуще обмеження переносимості голодування, попри високу поширеність варіанта. Він прямо не підтримує уявлення про безумовно підвищений кетогенез у носіїв варіанта.
Популяційні зв’язки з дитячою смертністю потребують урахування інфекцій, харчування, доступу до допомоги та інших факторів. Їх не можна пояснити винятково переходом на високовуглеводний раціон. Клінічне завдання полягає в запобіганні небезпечним епізодам і правильній інтерпретації генотипу, а не в призначенні етнічно визначеної дієти. Історія добору та індивідуальний медичний ризик відповідають на різні запитання.
10. Карнітин в організмі: транспорт, форми та добавки
10.1. OCTN2 не слід змішувати з CACT
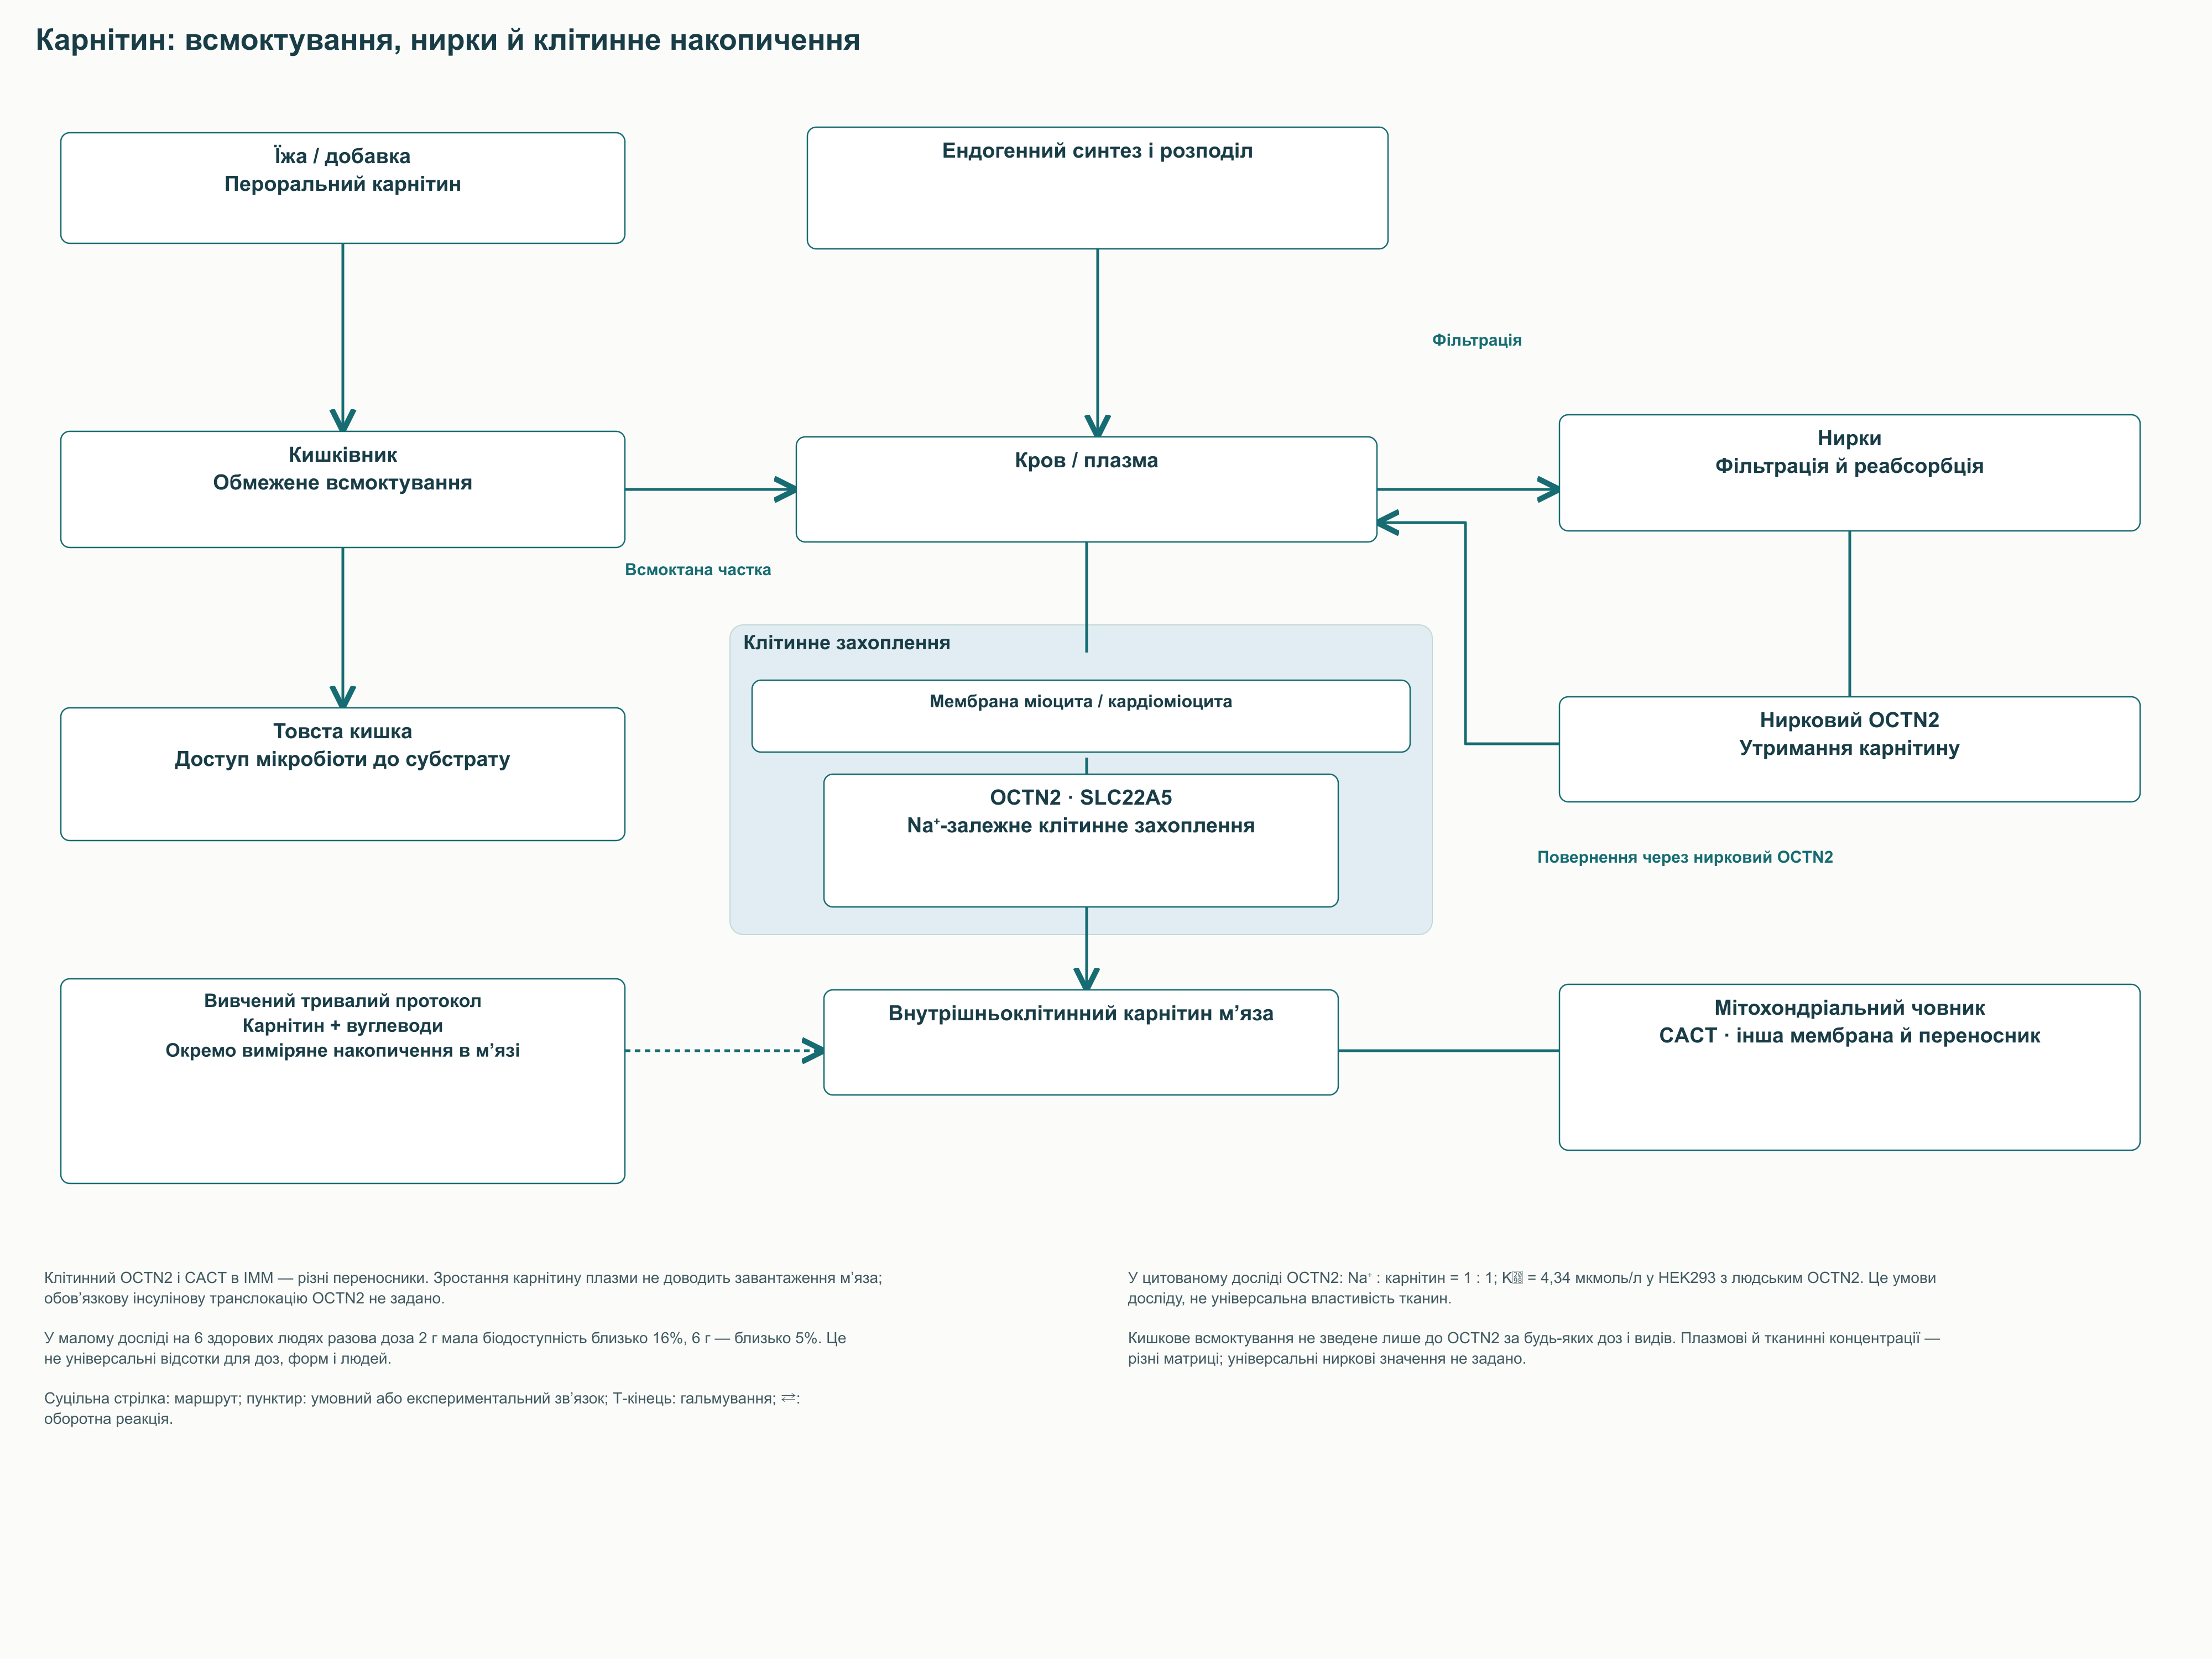
OCTN2, кодований SLC22A5, розташований у клітинній мембрані й забезпечує високоафінне натрій-залежне захоплення карнітину. CACT розташована у внутрішній мітохондріальній мембрані й обмінює карнітин з ацилкарнітином усередині транспортного човника. Це два різні бар’єри та два різні транспортні механізми. Збільшення карнітину в крові не показує автоматично, що його стало більше в міоциті або що підвищився мітохондріальний потік.
Tamai та колеги при експресії людського OCTN2 у HEK293-клітинах виміряли Kₘ близько 4,34 мкмоль/л. Це характеристика конкретного клітинного досліду, а не клінічний цільовий рівень карнітину. У транспортних дослідженнях описано натрій-карнітиновий симпорт 1:1; співвідношення 2 Na⁺ на один карнітин не підтримується наведеними функціональними даними. Функціонування транспортера пов’язане з натрієвим градієнтом, але не є безпосереднім інсуліновим перенесенням субстрату через мітохондріальну мембрану.
Більша частина тканинного карнітину зосереджена в м’язах, тоді як плазмовий пул значно менший. Ниркова реабсорбція допомагає зберігати карнітин, а його баланс включає також харчування й ендогенний синтез. На високих пероральних дозах всмоктування та утримання стають обмеженнями, тому ефект не пропорційний кількості прийнятої речовини. Для коректного зіставлення потрібні однакові одиниці та матриця вимірювання: мілімолі на кілограм тканини не можна без додаткових умов ділити на мікромолі на літр плазми.
У невеликому фармакокінетичному дослідженні Harper та колег із шістьма здоровими учасниками біодоступність разової дози 2 г становила приблизно 16%, а 6 г — близько 5%. Ці числа ілюструють обмеженість засвоєння великих доз, але не є універсальними значеннями для будь-яких солей, приймань їжі та пацієнтів. Карнітин зі звичайного харчування та фармакологічна болюсна доза також не мають однакової кінетики. Отже, погане завантаження м’яза не можна впевнено подолати простим збільшенням разової дози.
10.2. Первинна системна недостатність карнітину
При вираженій втраті функції OCTN2 порушуються тканинне захоплення та ниркове утримання карнітину. Первинна карнітинова недостатність може проявлятися гіпокетотичною гіпоглікемією, кардіоміопатією та м’язовою слабкістю, але спектр включає також м’якші й безсимптомні варіанти. Це спадкове захворювання відрізняється від звичайної зміни плазмового карнітину на тлі харчування. Дуже низький рівень потребує з’ясування причини, зокрема відмінності первинного порушення від вторинних змін при інших метаболічних хворобах.
Замісна терапія левокарнітином при підтвердженому первинному дефіциті має інший зміст, ніж приймання здоровою людиною для спорту чи контролю ваги. Вона поповнює субстрат в умовах дефектного гомеостазу та проводиться з підбором дози й контролем біохімічних показників. Уводити тут універсальну «надвисоку дозу» та єдине пояснення її дії через пасивну дифузію неправильно. Генетичний діагноз, вираженість проявів, переносимість і моніторинг визначають індивідуальну схему.
Вторинна недостатність може виникати при деяких набутих станах, ліках та інших спадкових порушеннях. Однак низький карнітин в аналізі не доводить, що саме він пояснює втому чи порушення толерантності до навантаження. Також не слід автоматично призначати карнітин при всіх дефектах β-окиснення: точки блоку та ризик накопичення довголанцюгових похідних відрізняються. Ключовий практичний крок — встановити метаболічну причину, а не вибрати «сильнішу» форму добавки.
10.3. L-карнітин, тартрат, фумарат і ALCAR
L-карнітин — фізіологічно використовуваний стереоізомер; тартрат і фумарат є його сольовими формами, а ацетил-L-карнітин — ацильною похідною. Відмінність важлива для розрахунку кількості карнітину: маса солі не дорівнює масі вільної речовини. Для безводного L-карнітину L-тартрату з відповідною стехіометрією частка карнітину становить близько 68%, але конкретне маркування продукту має повідомляти, яку кількість зазначено. Наявність певної солі сама собою не доводить переваги у спортивних чи серцево-судинних результатах.
Фумарат є проміжною сполукою циклу трикарбонових кислот, але з цього не випливає доведена кардіологічна синергія кожної солі карнітину з фумаратом. Так само швидше розчинення не тотожне кращому завантаженню м’язів. Для твердження про перевагу форми потрібне пряме порівняння з однаковими дозами діючої речовини та клінічно значущими результатами. Для оголошення тартрату кращою формою щодо працездатності необхідні саме такі порівняльні дані.
Ацетил-L-карнітин, ALCAR, бере участь в обміні ацетильних груп і досліджується в нервовій системі. Його транспорт і перетворення не можна описати одним простим ланцюжком «краще проходить бар’єр — перетворюється на ацетилхолін — захищає синапси». Доступність молекули в тканині, метаболічний ефект і поліпшення симптомів є окремими питаннями. Зокрема, участь ацетильної групи в обміні не означає обов’язкового збільшення синтезу ацетилхоліну в клінічно корисному ступені.
У багатоцентровому річному дослідженні Thal та колег ALCAR не уповільнив погіршення основних показників у загальній групі пацієнтів із хворобою Альцгеймера. Наступне випробування раннього початку хвороби також не підтвердило очікуваного загального ефекту за головними результатами. Тому термін «нейропротектор» не слід використовувати як готовий доказ лікування когнітивного дефіциту. Окремі захворювання та дослідницькі результати необхідно обговорювати роздільно, не об’єднуючи їх універсальним ранковим курсом ALCAR.
11. Клінічні дослідження: який результат справді вимірювали
11.1. Глікемія, маса тіла та склад тіла
Механістична роль карнітину робить його правдоподібним кандидатом для метаболічних досліджень, але клінічний ефект потрібно оцінювати окремо від транспортної функції. Дослідження відрізняються діагнозом учасників, початковим харчуванням, тривалістю, формою речовини та супутнім лікуванням. Об’єднаний результат стосується цього набору досліджень і не означає однакової відповіді у здорового спортсмена та пацієнта з діабетом. Особливо важливо відрізняти зміну лабораторного показника від запобігання ускладненням захворювання.
У метааналізі Zamani та колег, опублікованому у 2023 році, було об’єднано 41 рандомізоване дослідження з 2900 учасниками. Середня різниця відносно контролю становила −3,22 мг/дл для глюкози натще, −0,27 відсоткового пункту для HbA1c та −0,73 для HOMA-IR. Неоднорідність була високою: I² становила відповідно 88,6%, 90,1% і 98,2%. Тому статистично значущий середній ефект не можна подавати як стійке індивідуальне зниження цукру або доведене лікування інсулінорезистентності.
Відсотковий пункт і відносний відсоток тут означають різні речі. Зміна HbA1c із 8,00% до 7,73% становить −0,27 відсоткового пункту, а відносна зміна дорівнює −0,27 / 8,00 × 100% ≈ −3,4%. HOMA-IR розраховують за концентраціями інсуліну та глюкози натще; він не вимірює безпосередньо потоку через CPT1. Навіть одночасне поліпшення цих показників не визначає, яка з можливих метаболічних гілок забезпечила результат.
Для маси тіла Talenezhad та колеги об’єднали 37 рандомізованих досліджень із 2292 учасниками. Середня різниця маси становила −1,21 кг, із 95%-м довірчим інтервалом від −1,73 до −0,68 кг, а ІМТ — −0,24 кг/м². Оцінка жирової маси була виражена в кілограмах, тоді як значущого загального ефекту на відсоток жиру та окружність талії не виявили. В аналізі досліджень високої якості зберігалося підтвердження ефекту на масу тіла, що обмежує сильніші обіцянки зміни композиції тіла.
Питання
Що показав вибраний аналіз
Що залишається обмеженням
Чи змінюється глікемія?
Невелике середнє зниження низки показників у сукупності різнорідних досліджень
Висока неоднорідність, різні початкові стани, відсутність автоматичного висновку про клінічні ускладнення
Чи змінюється маса тіла?
Помірна середня різниця маси та ІМТ
Не доведено однакової відповіді в усіх учасників і переваги над сталою корекцією харчування
Чи змінюється відсоток жиру?
У метааналізі 37 досліджень загального значущого ефекту не підтверджено
Маса жиру в кілограмах і відсоток жиру не взаємозамінні
Чи можна визначити оптимальну дозу з метарегресії?
Можна описати статистичний зв’язок у наявних дослідженнях
Він не замінює прямого порівняння доз та індивідуального призначення
Це дозволяє обговорювати карнітин як досліджуване доповнення в певних клінічних ситуаціях, зберігаючи масштаб знайденого ефекту. Воно не робить добавку обов’язковою при надлишковій масі тіла та не виправдовує заміни призначеного лікування. Якщо цікавить конкретний результат, потрібно заздалегідь назвати його: маса, переносимість навантаження, HbA1c або частота подій. Вибір речовини без визначеної мети залишає навіть позитивний результат аналізу важким для інтерпретації.
11.2. Серцево-судинні результати та CEDIM-2
При ішемії змінюються доставлення кисню та баланс між окисненням вуглеводів і жирів. Тому карнітин та інші метаболічні втручання досліджувалися після інфаркту, однак фізіологічна правдоподібність не дорівнює доведеному зниженню смертності. Значення мають час початку лікування, спосіб введення, фон реперфузійної терапії та основна кінцева точка. Дослідження різних епох не слід об’єднувати в обіцянку сучасної універсальної вторинної профілактики.
Метааналіз DiNicolantonio та колег 2013 року включав 13 контрольованих досліджень із 3629 учасниками. Для загальної смертності відношення шансів становило 0,73 із 95%-м довірчим інтервалом 0,54–0,99, тоді як відношення ризиків було 0,78 з інтервалом 0,60–1,00. Автори також знайшли сигнали зменшення шлуночкових аритмій і стенокардії, але переконливого загального зменшення серцевої недостатності та повторного інфаркту не отримали. Формулювання про «зниження ризику смерті на 27%» без зазначення відношення шансів змішує різні статистичні величини та посилює враження визначеності.
У рандомізованому CEDIM-2 брали участь 2330 пацієнтів із переднім інфарктом міокарда з підйомом ST. Дослідження завершили за меншого, ніж планувалося, набору, а основна комбінована кінцева точка смерті чи серцевої недостатності через шість місяців становила 9,2% проти 10,5%, p = 0,27. За вторинною оцінкою ранньої смертності був позитивний сигнал, але він не перетворює негативного основного результату на підтверджену загальну ефективність. Це добрий приклад того, чому підсумок дослідження визначається заздалегідь вибраною кінцевою точкою, а не найсприятливішим порівнянням.
Результат метааналізу після інфаркту
Міра ефекту
Інтерпретація
Загальна смертність
OR 0,73; 95% ДІ 0,54–0,99; RR 0,78; 95% ДІ 0,60–1,00
Межовий результат, залежний від міри ефекту
Шлуночкові аритмії
RR 0,35; 95% ДІ 0,21–0,58
Сигнал в історичному наборі контрольованих досліджень
Стенокардія
RR 0,60; 95% ДІ 0,50–0,72
Не тотожне зниженню смертності чи повторного інфаркту
Серцева недостатність
RR 0,85; 95% ДІ 0,67–1,09
Загального статистично переконливого ефекту не підтверджено
Повторний інфаркт
RR 0,78; 95% ДІ 0,41–1,48
Невизначена оцінка з широким інтервалом
11.3. Стеатотична хвороба печінки
Інтерес до карнітину при стеатотичній хворобі печінки пов’язаний із балансом надходження жирних кислот, їх синтезу, зберігання та окиснення. У рандомізованій роботі Malaguarnera та колег у пацієнтів із неалкогольним стеатогепатитом вивчали карнітин на тлі дієтичного втручання протягом 24 тижнів. Автори оцінювали біохімічні й гістологічні показники, тому цю роботу можна обговорювати як клінічний експеримент. Але її результат не встановлює карнітин як стандарт лікування всіх варіантів сучасної метаболічно асоційованої стеатотичної хвороби печінки.
Збільшення входу жирних кислот до мітохондрій не гарантує усунення запалення чи фіброзу. За неузгодженого потоку можливі накопичення проміжних продуктів і зростання окисного напруження, а за недостатнього входу — накопичення ліпідів. Клінічне питання тому ширше за активність CPT1: воно включає стан печінки, масу тіла, діабет, харчування та лікарську терапію. Обіцянка «активатор CPT1 усуває стеатоз» пропускає ці обмеження та підмінює клінічний результат однією ферментною стрілкою.
12. Карнітин, тренування та інтеграція метаболічних сигналів
12.1. Завантаження м’яза потребує часу та певного протоколу
Wall та колеги досліджували тривале надходження карнітину разом із вуглеводами в невеликої групи здорових чоловіків. Протягом 24 тижнів учасники експериментальної групи двічі на день отримували напій із 2 г L-карнітину L-тартрату та 80 г вуглеводів; контроль отримував вуглеводи. Такий дизайн перевіряв поєднання в конкретних умовах, включно з великим надходженням вуглеводів. Він суттєво відрізняється від разового приймання капсули безпосередньо перед тренуванням або від добавки натще.
У дослідженні було виявлено збільшення вмісту карнітину в м’язі приблизно на 21% і зміни використання палива при навантаженнях різної інтенсивності. За меншої інтенсивності зменшувалося витрачання глікогену, а за більшої змінювалися активність піруватдегідрогеназного комплексу та накопичення лактату; також був позитивний сигнал щодо виконаної роботи. Однак невеликий розмір вибірки та тривалий комбінований протокол обмежують перенесення результату на інші популяції та схеми. Ця робота підтверджує можливість змінити м’язовий пул, але не доводить універсальної гострої ергогенної дії карнітину.
Збереження глікогену за одного режиму не означає, що за будь-якого режиму потрібно максимально пригнічувати окиснення вуглеводів. За високої інтенсивності здатність швидко використовувати глюкозу та глікоген стає частиною працездатності. До того ж підвищення ацетилкарнітину може відображати буферизацію ацетильних груп, а не винятково прискорений імпорт жирних кислот. Тому зміст карнітину в навантаженні краще пояснюється через гнучкість обміну та доступність вільного CoA, ніж через один термін «жироспалювач».
Роботи з L-карнітином L-тартратом також оцінювали відновлення після силового навантаження. У дослідженні Volek та колег зміни стосувалися маркерів пошкодження й відновлення після експериментального стресового протоколу. Такі показники не тотожні доведеній гіпертрофії, зростанню максимальної сили чи запобіганню травмам. Окреме позитивне спостереження щодо відновлення не підтверджує переваги тартрату над усіма іншими формами за однакової кількості карнітину.
У наступній роботі Stephens та колег 12 чоловіків отримували вуглеводний напій із карнітином або без нього протягом 12 тижнів. У групі карнітину збільшилися м’язовий пул та енерговитрати під час низькоінтенсивної роботи, а збільшення жирової маси, що спостерігалося в контролі, не відбулося. Максимальна активність CPT1 при лабораторному вимірюванні при цьому суттєво не змінилася. Результат розрізняє метаболічний потік і максимальну ферментну активність, а запобігання збільшенню на тлі вуглеводного протоколу не слід перейменовувати на доведене схуднення на звичайному раціоні.
12.2. FatMax — вимірювана характеристика, а не загальна зона пульсу
FatMax називають інтенсивність, за якої в цьому тесті досягається максимальна абсолютна швидкість окиснення жирів. Вона залежить від тренованості, режиму навантаження, попереднього харчування та умов вимірювання газообміну. Частка жиру в енергетичному забезпеченні та кількість окисненого жиру в грамах за хвилину — різні величини. На дуже легкому навантаженні частка жиру може бути великою, хоча абсолютна витрата палива залишається невеликою.
У дослідженні Achten і Jeukendrup серед 55 тренованих чоловіків середня максимальна швидкість становила 0,52 ± 0,15 г/хв при 62,5 ± 9,8% VO₂max. Уже розкид усередині порівняно однорідної групи показує, чому фіксовані «60–65% для кожного» та «0,6–0,8 г/хв» не є універсальними нормами. Окремо оцінювали відтворюваність тесту, і вона також була обмежена. Середнє значення допомагає зрозуміти типовий профіль дослідження, але не задає людині пульсу без індивідуального вимірювання.
Навіть точне визначення FatMax не гарантує максимальної втрати жирової маси за тижні чи місяці. Зміна маси залежить від тривалого енергетичного балансу, компенсації апетитом та активності в решту часу. Тренування розвиває різні якості, і вибір інтенсивності має враховувати їх разом із відновленням та переносимістю. Великий внесок вуглеводів на інтенсивній роботі може супроводжуватися корисною адаптацією, тому прагнення завжди окиснювати максимум жиру звужує тренувальне завдання.
12.3. Що залишається від ідеї «метаболічного стеку»
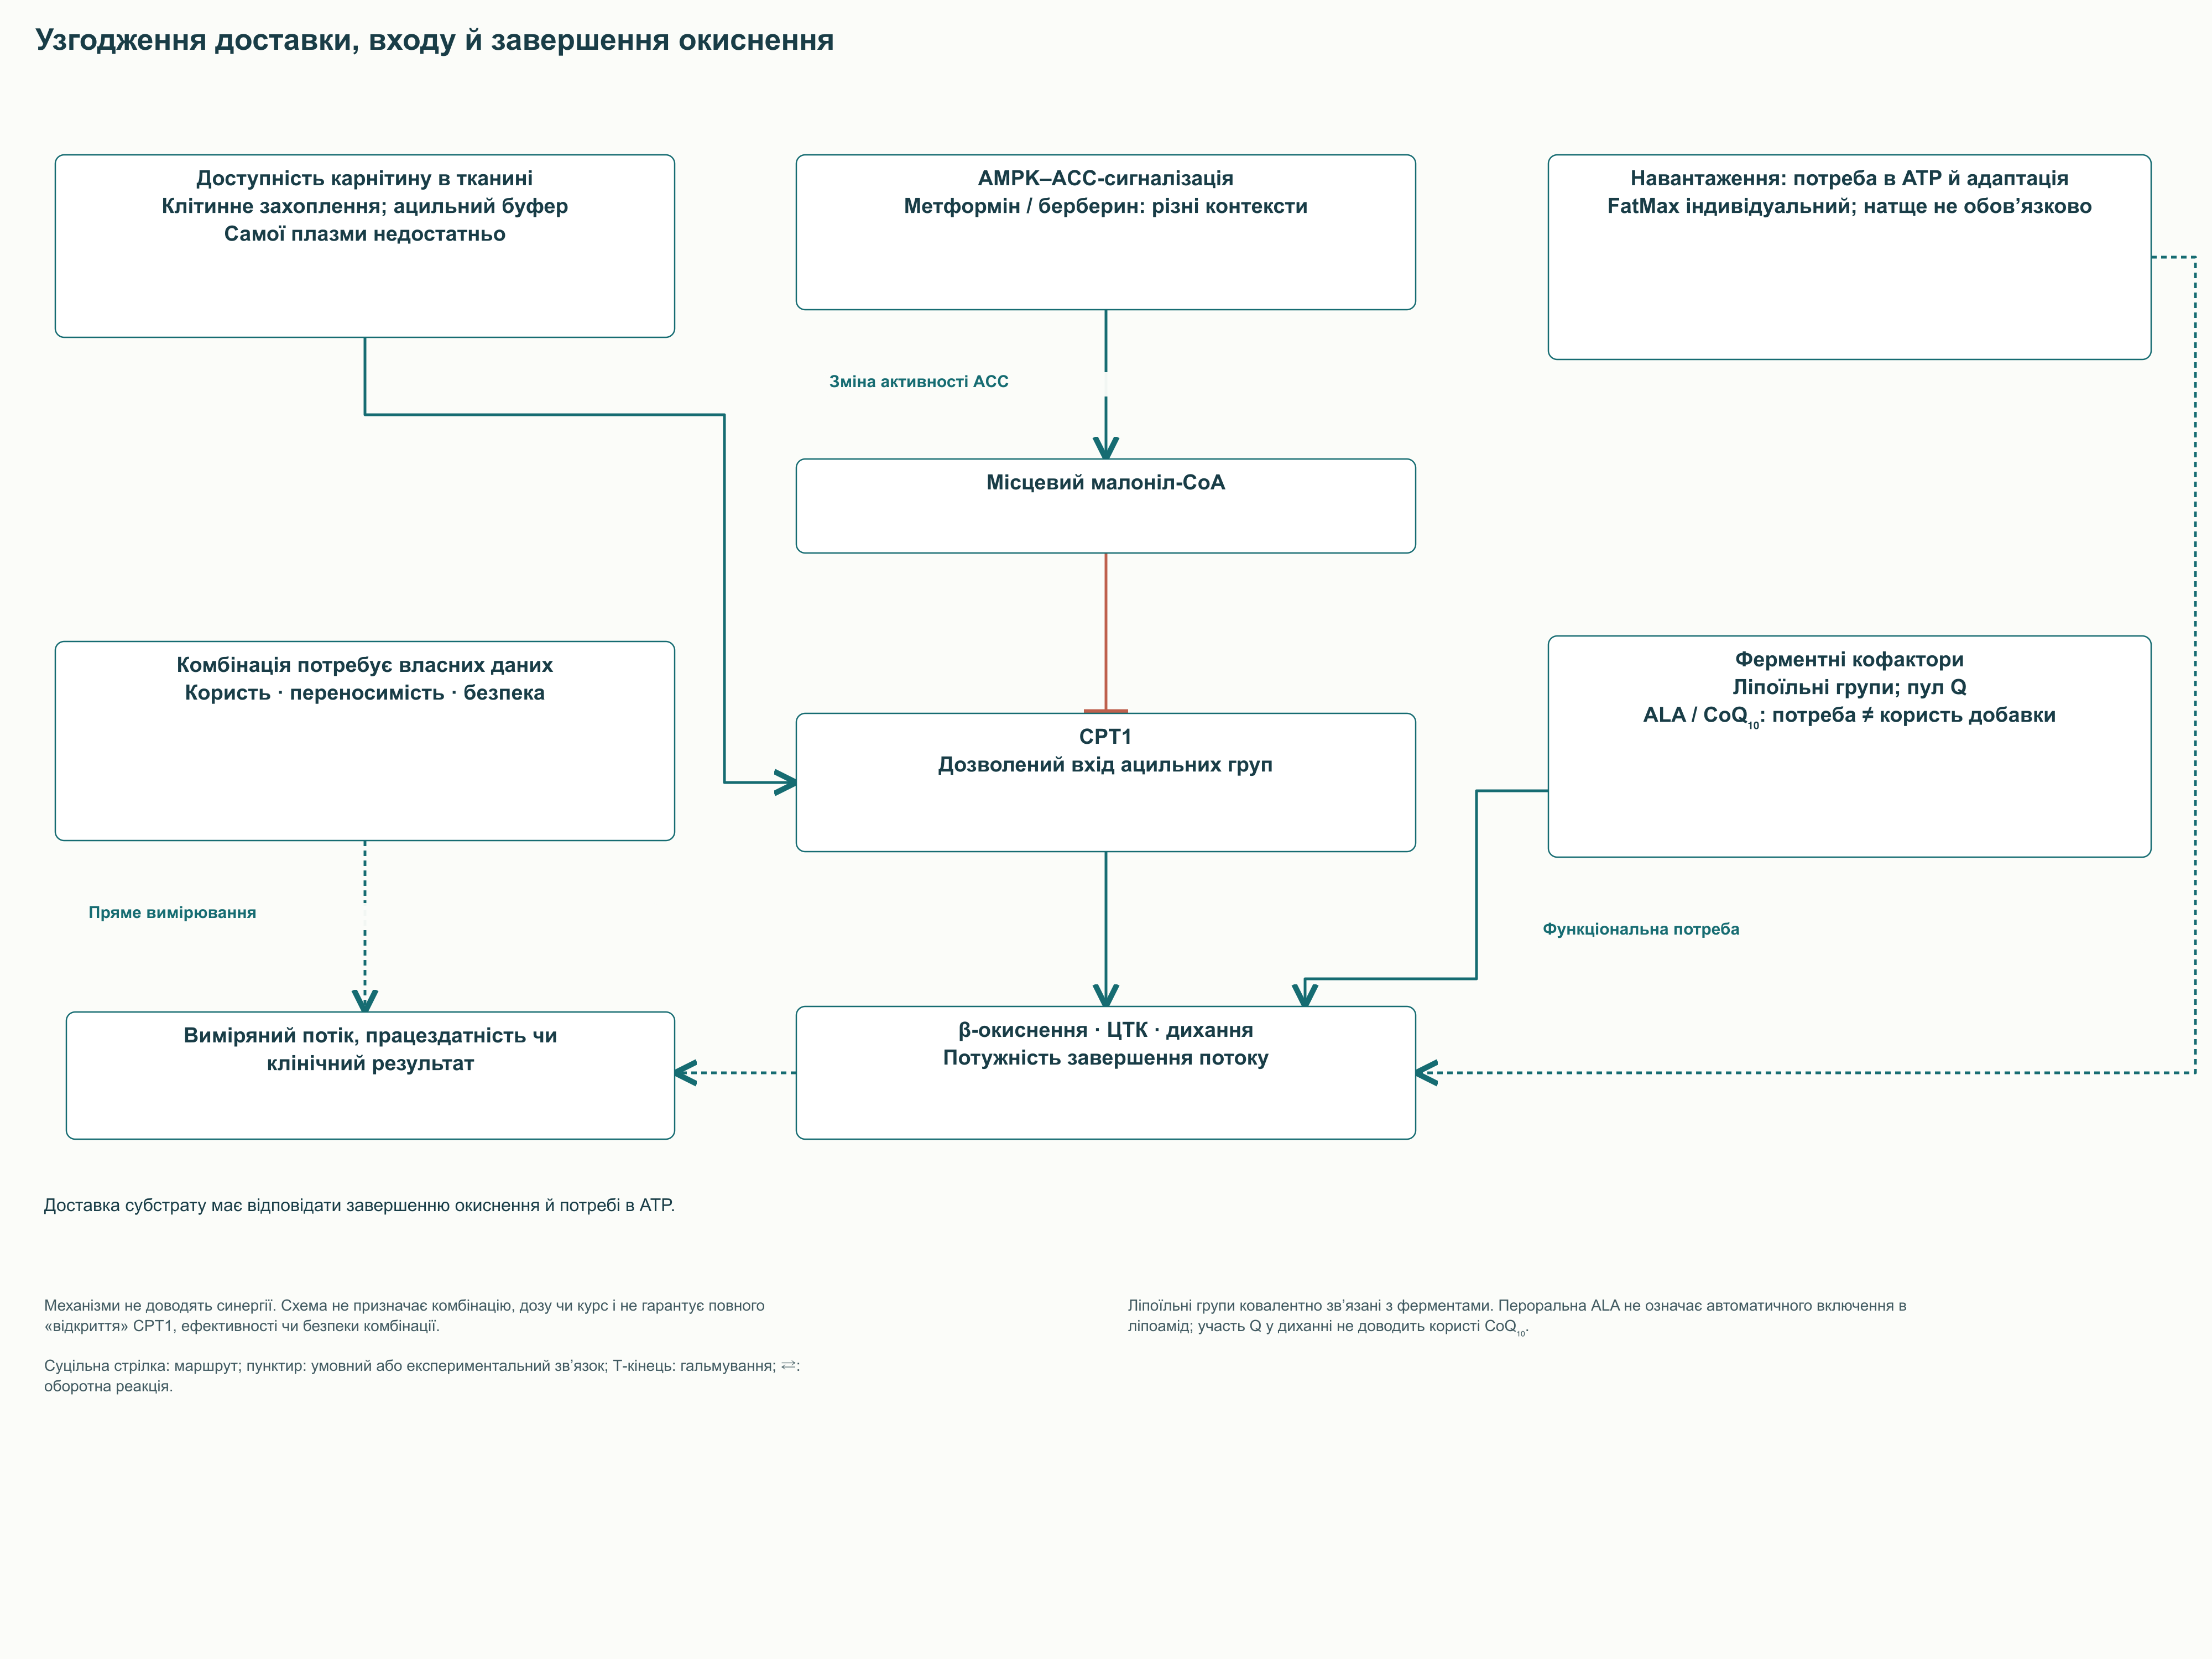
Ідея спільного впливу на обмін зазвичай поєднує активацію AMPK, зменшення малоніл-CoA, додавання карнітину та аеробне навантаження. За змістом це чотири різні рівні: сигнал до зміни активності ферменту, зняття гальмування, доступність переносимого субстрату та попит на енергію. Їх узгодження біологічно правдоподібне, але сума правдоподібних механізмів ще не є випробуваною комбінацією. Якщо downstream-окиснення чи потреба в АТФ обмежені, додаткове надходження субстрату може не поліпшити результату.
Метформін досліджено в контексті AMPK–ACC, однак його клінічні дії не зводяться до прямого ввімкнення CPT1. Берберин та інші сполуки, що впливають на енергетичний обмін в експериментальних системах, також не можна поєднувати з ним у готову схему для самостійного застосування. У спільній комбінації потрібні окремі дані про дози, взаємодії, переносимість і вибраний результат. За механізмом одного компонента не можна розрахувати ні синергії, ні безпечності всього поєднання.
Кофактори наступних реакцій також входили до ідеї поєднання: ліпоїльні групи потрібні деяким дегідрогеназним комплексам, а убіхінон приймає електрони дихальної системи. Однак ферментний ліпоамід є ковалентно зв’язаним кофактором, і пероральна α-ліпоєва кислота не означає автоматичного поповнення кожної такої ділянки. Додатковий коензим Q10 також не можна вважати універсальним способом усунути обмеження дихального ланцюга. Біохімічну необхідність молекул слід відрізняти від доведеної користі їх додавання за відсутності встановленої причини недостатності.
Приймання карнітину натще не відтворює протоколу тривалого м’язового завантаження з вуглеводами. Навпаки, заміна умов дослідження змінює передбачуваний механізм доставлення карнітину до м’яза. Для людини з порушенням окиснення жирних кислот тренування натще може мати зовсім інший ризик, ніж для здорового учасника фізіологічного досліду. Тому рисунок інтеграції показує рівні регуляції та обмеження, зберігаючи змістовну ідею без перетворення її на лікарський рецепт.
Рівень впливу
Біологічний зміст
Умова корисного ефекту
Яких висновків не можна робити заздалегідь
Енергетичний сигнал і AMPK
Зміна активності ACC та інших мішеней
Збережена регуляторна система та відповідний контекст
Що будь-який активатор AMPK знижує масу тіла
Малоніл-CoA
Регуляція інгібування CPT1
Значення локального пулу для цієї тканини
Що мінімальна концентрація завжди оптимальна
Карнітин
Перенесення ацильних груп і буферизація ацетильного пулу
Доступність у клітині, збереження транспортних шляхів
Що підвищення плазмового рівня завантажує м’яз
Навантаження
Попит на АТФ і довготривала адаптація
Відповідна інтенсивність і відновлення
Що максимум жирового окиснення дорівнює максимуму користі
Що прискорення CPT1 усуває будь-яке наступне обмеження
13. Мікробіота, карнітин і TMAO
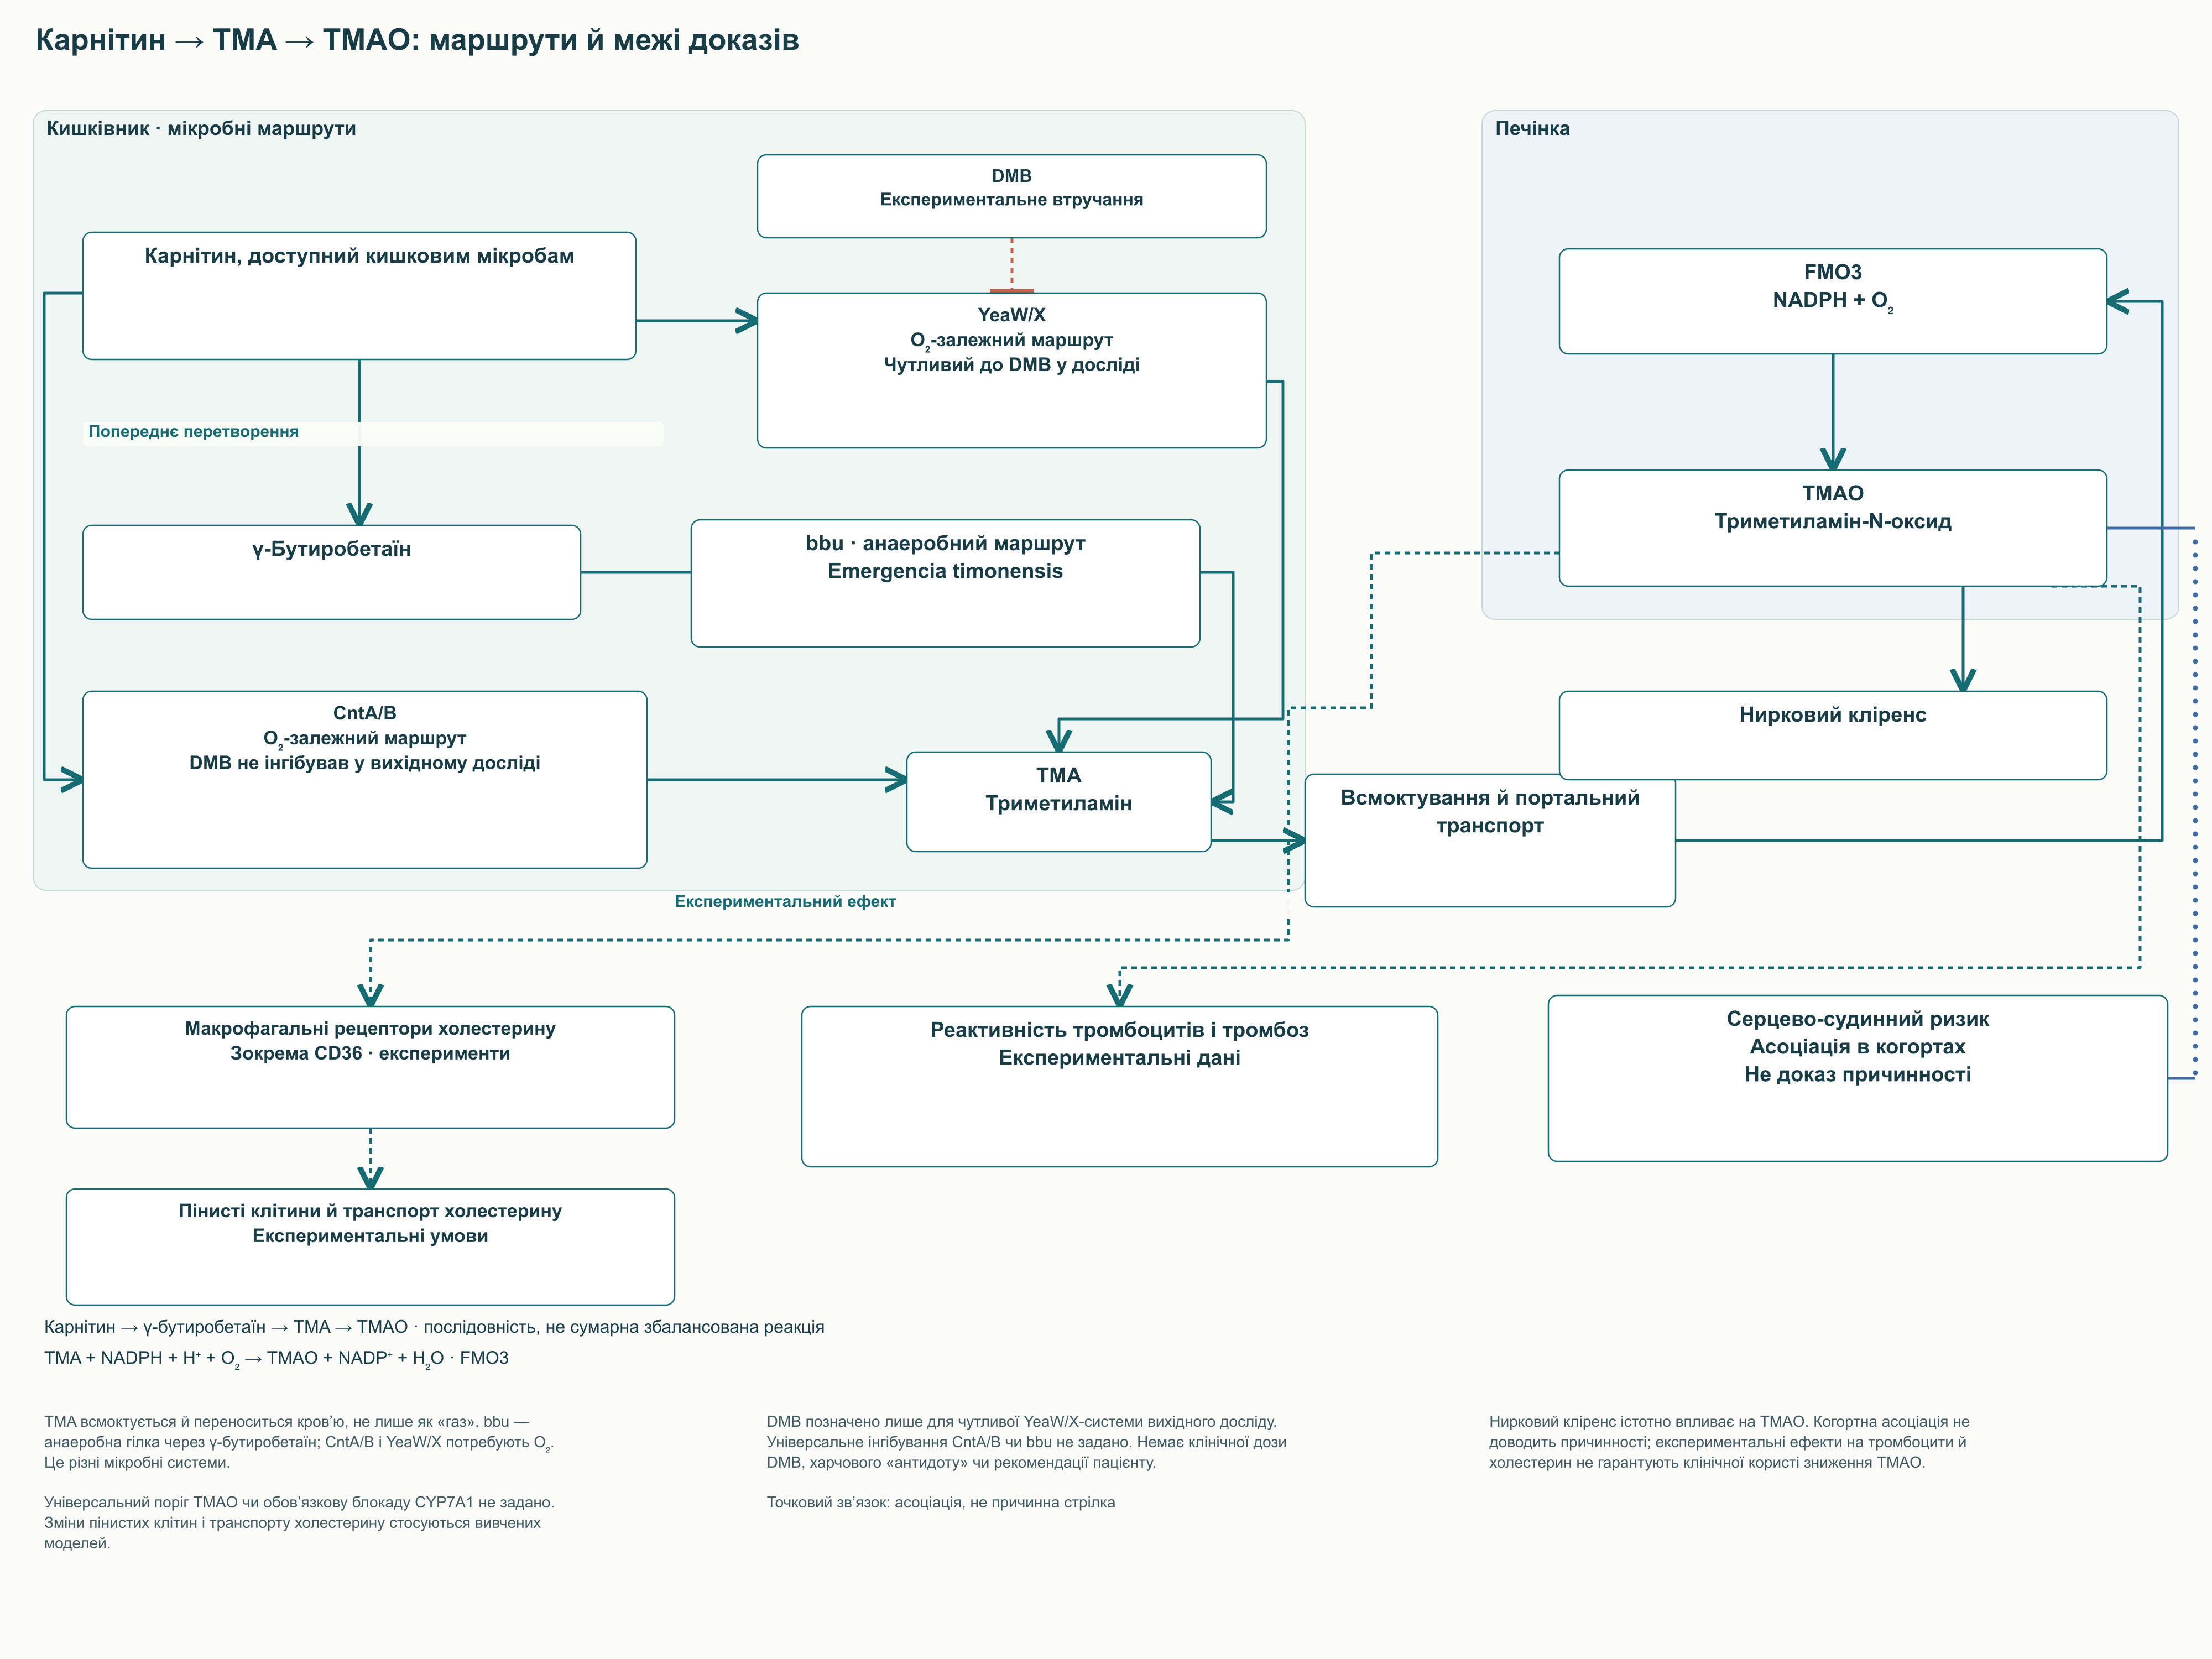
13.1. Кілька мікробних шляхів ведуть до одного метаболіту
Не весь прийнятий карнітин надходить до тканин людини. Доступна кишковим мікроорганізмам частина може брати участь в утворенні триметиламіну, TMA, який після всмоктування окиснюється переважно печінковою FMO3 до триметиламін-N-оксиду, TMAO. Величина відповіді залежить від мікробного складу та його ферментів, доступності субстрату, функції печінки й ниркового виведення. Тому однакова доза карнітину не обов’язково дає однакову концентрацію TMAO.
Для прямого перетворення карнітину описано кисень-залежні системи, включно з CntA/B. Є й анаеробна послідовність, особливо суттєва для умов товстої кишки: спочатку утворюється γ-бутиробетаїн, а потім інші мікроорганізми можуть перетворювати його на TMA. Rajakovich та колеги ідентифікували шлях у Emergencia timonensis і пов’язаний із ним генний кластер bbu. Це багатоступенева ферментна хімія, яку не можна скорочувати до непідтвердженої реакції простої дегідратації γ-бутиробетаїну.
Спрощений запис потоку має вигляд: карнітин → γ-бутиробетаїн → TMA → TMAO. Він показує напрям обміну вуглецевого скелета та триметиламонієвої групи, але не є збалансованим рівнянням однієї реакції. Для печінкової стадії допустимо записати TMA + NADPH + H⁺ + O₂ → TMAO + NADP⁺ + H₂O. Тут NADPH забезпечує відновлювальні еквіваленти, а кисень потрібний монооксигеназній реакції, що слід відрізняти від анаеробної мікробної гілки.
13.2. Асоціації в людини та причинність в експерименті
Koeth та колеги поєднували дослідження перетворення карнітину в людини з експериментами на тваринах. Реакція мікробіоти відрізнялася між учасниками з різними звичками харчування, а тваринні моделі дозволяли досліджувати вплив шляху на атеросклероз. Однак звична категорія харчування не гарантує відсутності відповідних мікроорганізмів або повного припинення утворення TMAO. Також не можна автоматично переносити вплив вибраного раціону в миші на частоту інфарктів у користувача добавки.
У людських когортах вищий TMAO був пов’язаний із підвищеним серцево-судинним ризиком. Водночас його рівень залежить від функції нирок, харчування та інших характеристик, які самі пов’язані з прогнозом. Експерименти з тромбоцитами й тваринами підтримують можливість біологічних ефектів, включно з посиленням реактивності тромбоцитів, але не визначають безпечної дози карнітину для кожного пацієнта. Асоціація, експериментальний механізм і результат тривалого клінічного втручання мають залишатися окремими шарами висновку.
У тваринних моделях обговорюються й зміни макрофагальних рецепторів захоплення ліпідів, включно з CD36, утворення пінистих клітин і зворотний транспорт холестерину. Ці гілки допомагають сформулювати механістичні питання про рух холестерину між тканинами. Зміна експресії рецептора чи ферменту не означає повного вимкнення всього шляху в людини. Тому їх слід показувати як досліджені експериментальні процеси, зберігаючи окремо судинні асоціації та тромбоцитарні ефекти.
Із цієї літератури не випливає універсальний клінічний поріг «6–10 мкмоль/л», після якого людині потрібно скасовувати карнітин. Значення розподіляються по-різному в різних вибірках, а одне вимірювання не описує всього ризику. Особливо некоректно ігнорувати нирковий кліренс, намагаючись пояснити високе значення лише кількістю червоного м’яса чи капсул. Значення метаболіту розумно обговорювати в дослідницькому й клінічному контексті, зберігаючи ці залежності.
13.3. DMB — експериментальний інструмент, а не харчова рекомендація
3,3-Диметил-1-бутанол, DMB, використовували Wang та колеги для дослідження нелетального пригнічення мікробного утворення TMA. У роботі були ферментні й мікробні системи, а також моделі атеросклерозу в мишей. Це дозволило показати принцип втручання в метаболізм мікробіоти без її тотального знищення. Але дослідницька ефективність у таких системах не є доказом безпечності й лікувальної користі для пацієнтів.
Особливо важлива специфічність: у зазначеній роботі DMB не інгібував систему CntA/B. Автори спостерігали дію на інші ферментні системи й на утворення TMA в окремих мікробних умовах. Отже, його не можна зображати універсальним конкурентним блокатором усіх шляхів перетворення карнітину чи підписувати непідтверджене «пригнічення на 80–90%». На схемі відзначено вплив на експериментально чутливі системи, а анаеробну гілку не оголошено автоматично блокованою.
Виявлення сполуки в харчових продуктах не дозволяє отримати ефективну та безпечну дозу з їх звичайного споживання. Воно також не перетворює часник, олію, вино чи ресвератрол на доведену профілактику пов’язаних із TMAO подій. Для таких тверджень потрібні прямі дослідження відповідного продукту, дози та клінічного результату. Без них перелік продуктів поруч із DMB створює видимість готового рішення, якої дані не забезпечують.
13.4. Як обговорювати користь та обмеження карнітину
Ситуація
Що можна сказати на підставі даних
Що не стає рекомендацією
Підтверджений первинний дефіцит карнітину
Замісна терапія має певну медичну мету
Скасування необхідного лікування лише через механістичні побоювання щодо TMAO
Здорова людина, яка цікавиться вагою чи спортом
Ефекти залежать від завдання та протоколу; універсальної переваги не встановлено
Обов’язкове постійне приймання або стандартний курс
Ниркова дисфункція або високий серцево-судинний ризик
Значущі клінічний контекст, виведення та причина призначення
Самостійний розрахунок ризику за одним порогом TMAO
Ідея поєднати карнітин із DMB чи рослинним продуктом
Це дослідницька гіпотеза, що потребує окремого вивчення
Приймання DMB, часнику чи ресвератролу як доведеного «антидоту»
Вибір ALCAR замість L-карнітину
Форми мають різні перетворення та досліджені показання
Гарантоване усунення мікробного утворення TMAO
Короткі черговані курси
Зміна схеми потребує даних про потрібний результат
Автоматично безпечний режим «6–8 тижнів із перервою»
Баланс користі та невизначеності визначається показанням, а не однією загальною оцінкою молекули. Лікування встановленого дефіциту та спроба поліпшити працездатність здорової людини мають різну очікувану користь. Успішний вплив на лабораторний показник не замінює клінічного результату, а експериментальний ризик не задає готового правила скасування терапії. Практичне обговорення починається з причини призначення, наявних даних і того, який результат справді потрібний.
14. CPT1 як фармакологічна мішень
14.1. Чому пухлини зацікавлені в окисненні жирних кислот
Окиснення жирних кислот може допомагати пухлинним клітинам переживати обмеження поживних речовин та інші види метаболічного стресу. В окремих моделях CPT1A або пов’язані шляхи беруть участь у підтриманні енергії й адаптації, але залежність неоднакова між пухлинами. Zaugg та колеги дослідили CPT1C і показали зв’язок із виживанням клітин і зростанням пухлини в стресових умовах. Цей результат розширює функції CPT1C за межі нейронів, зберігаючи відмінність між експериментальною залежністю та клінічно доведеною мішенню.
Підвищена експресія білка не доводить, що пухлина загине від його інгібування. Потрібно встановити, яка реакція чи регуляторна функція обмежує виживання, і відділити її від ефектів на нормальні тканини. Генетичне видалення, пригнічення експресії та дія низькомолекулярної сполуки можуть давати різні результати. Особливо для CPT1C не можна заздалегідь приписувати протипухлинного ефекту блокуванню звичайної реакції імпорту довголанцюгових жирних кислот до мітохондрії.
14.2. Етомоксир і проблема ефектів поза мішенню
Етомоксир широко застосовували як експериментальний інгібітор CPT1. Його використання потребує уваги до концентрації, часу впливу, клітинної моделі та стану CoA. Divakaruni та колеги показали, що деякі ефекти в макрофагах за високих концентрацій пояснювалися порушенням гомеостазу CoA та не зводилися до блокування окиснення жирних кислот. Тому загибель клітини чи зміна її фенотипу після препарату не є самі собою доказом залежності від CPT1.
Це обмеження має методологічне значення для всієї літератури про метаболічні мішені. Переконливіший висновок, підтриманий поєднанням генетичного втручання, вимірювання потоку та фармакологічного впливу в умовах достатньої селективності. Навіть таке поєднання ще не повідомляє терапевтичної широти та користі для пацієнта. Етомоксир не слід перетворювати з дослідницького інструмента на рекомендацію для корекції маси тіла чи онкологічного лікування.
14.3. Різні метаболічні препарати не можна об’єднувати одним механізмом
Теглікар, або ST1326, розроблявся як сполука з дією на CPT1A в експериментальних дослідженнях. Пергексилін обговорюється серед антиангінальних засобів, здатних змінювати метаболізм міокарда, при цьому його використання пов’язане з лікарською експозицією та токсичністю. У рандомізованому дослідженні перед коронарною операцією очікуваного захисту міокарда не отримали, що додатково обмежує просту модель його дії через CPT1. Ці напрями показують інтерес до керування субстратним обміном, однак для кожної сполуки потрібні власні дані про мішень, дозозалежні ефекти та клінічний результат.
Ранолазин слід розглядати окремо. У первинних електрофізіологічних дослідженнях його ефекти пов’язували з іонними струмами, зокрема з пізнім натрієвим струмом. Називати його прямим інгібітором CPT1 на підставі загальної ідеї «метаболічного антиангінального препарату» неправильно. Фізіологічний результат, фармакологічний клас і безпосередня молекулярна мішень не є взаємозамінними поняттями.
Підхід
Дослідницький або клінічний контекст
Головне обмеження інтерпретації
Етомоксир
Експериментальне втручання в CPT1 та окиснення жирних кислот
За високих концентрацій суттєві ефекти на CoA та інші процеси
Теглікар / ST1326
Дослідження втручання в CPT1A
Експериментальна селективність не встановлює широкого клінічного застосування
Пергексилін
Метаболічна антиангінальна терапія в окремих клінічних контекстах
Необхідні дані про експозицію, токсичність і конкретне показання
Ранолазин
Антиангінальні й електрофізіологічні ефекти
Пізній Na⁺-струм не можна замінювати підписом «пряме інгібування CPT1»
Передбачувані активатори CPT1
Пошук способів збільшити окисний потік
Посилення імпорту має бути узгоджене з подальшим окисненням і потребою в АТФ
14.4. Активація теж потребує узгодження потоку
При стеатозі чи інсулінорезистентності приваблива протилежна стратегія — посилити окиснення та зменшити накопичення ліпідів. Але клітина має кілька обмежень, і CPT1 не завжди є головним із них. Зміна доставлення жирних кислот, мітохондріальної маси, циклу трикарбонових кислот і дихання може змінювати ефект одного й того самого втручання. Тому терапевтична мета полягає у відновленні узгодженого обміну, а не в постійному максимумі активності вхідного ферменту.
15. Практичне прочитання монографії
15.1. Для клінічної та лабораторної інтерпретації
Якщо питання пов’язане з гіпоглікемією, недостатнім кетогенезом або повторним рабдоміолізом, схема човника допомагає вибрати правильну діагностичну логіку. Важливо розрізнити недостатність карнітину, CPT1A, CACT, CPT2 і ферментів подальшого β-окиснення. Однакова скарга не вказує на одну точку блоку, а підвищення чи зниження одного ацилкарнітину не замінює повного профілю та клінічної історії. Особливе значення мають стан під час взяття зразка, зв’язок із голодуванням або навантаженням і генетичне підтвердження.
Для дослідження інсулінорезистентності корисно розділяти надлишок надходження субстрату, неповне окиснення та порушення ліпідного сигналінгу. Ацилкарнітини можуть повідомляти про стан потоку, але не є універсальним діагнозом «перевантаження мітохондрій». RER описує газообмін усього організму в умовах вимірювання та не вимірює активності CPT1 конкретної тканини. Таке розділення запобігає спробі вивести діагноз і лікування з однієї красивої схеми.
15.2. Для харчування, тренувань та оцінки досліджень
При обговоренні добавок першим стає питання про мету та початковий стан людини. Поповнення підтвердженого дефіциту, тривале м’язове завантаження та пошук невеликого середнього ефекту на масу тіла — різні завдання. Для кожного потрібні відповідний дизайн дослідження та відповідна кінцева точка. Можливість молекули брати участь у перенесенні жирів не доводить, що її додаткове надходження поліпшить будь-яке із цих завдань.
Для читання нової роботи зручно послідовно уточнювати компартмент, вимірюваний потік, модель і результат. Потім слід визначити, чи підтримана причинність незалежними методами та наскільки умови збігаються з передбачуваним застосуванням. Результат на ліпосомах встановлює транспортну здатність, на мишах — дію в певній фізіологічній моделі, а рандомізоване клінічне дослідження — ефект конкретного втручання на вибраний результат. Збереження цієї послідовності дозволяє використовувати глибоку біохімію без передчасних клінічних висновків.
CPT1 займає важливе положення між доступністю ліпідів та їх мітохондріальним використанням. Однак карнітиновий човник діє разом із регуляцією малоніл-CoA, матриксним CoA, ферментами β-окиснення та дихальною системою. Нормальна функція визначається здатністю змінювати потоки відповідно до завдання тканини. Саме узгодженість і адаптивність, а не максимальне окиснення жиру будь-якої миті, поєднують молекулярні механізми та практичне значення цієї системи.
Часті питання
Чому карнітиновий човник потрібний, якщо існує переносник CoA?
SLC25A42 переносить сам CoA, тоді як човник доставляє довголанцюгову ацильну групу. CPT1 знімає її із зовнішнього CoA та переносить на карнітин, а CPT2 зв’язує її з матриксним CoA. Це різні транспортні завдання.
CPT1A, CPT1B і CPT1C виконують одну реакцію?
CPT1A та CPT1B беруть участь у канонічному мітохондріальному човнику. CPT1C переважно вивчається в ЕПР нейронів, а її слабка чи невиявлювана каталітична активність залежить від моделі. Нейрональні сигнальні функції не можна перетворювати на універсальний клінічний механізм.
Чи завжди посилення CPT1 поліпшує використання жиру?
Надходження субстрату має відповідати можливостям β-окиснення, циклу трикарбонових кислот, дихання та витрат ATP. За неузгодженого потоку можуть накопичуватися проміжні продукти. Тому більше надходження ацильних груп не гарантує повнішого окиснення чи поліпшення інсулінової чутливості.
Чому при окисненні пальмітату зазначають 106 ATP?
Це розрахунок за P/O = 2,5 для NADH і 1,5 для флавінових відновлювальних еквівалентів. Повне окиснення дає 28 + 80 ATP-еквівалентів, з яких віднімають 2 на активацію. Фактичне спряження в живій тканині змінюється.
Плазмовий карнітин показує завантаження м’яза?
Плазмовий і внутрішньом’язовий пули відрізняються. Захоплення клітиною залежить від OCTN2, а тривалий протокол м’язового завантаження не можна замінити разовим збільшенням концентрації в крові. У дослідженнях важливі умови харчування, тривалість і пряме вимірювання тканинного пулу.
Карнітин доведений як універсальний засіб для схуднення?
Метааналіз виявив помірну середню різницю маси тіла в певних дослідженнях. Це не означає однакового індивідуального ефекту чи підтвердженого зменшення відсотка жиру. Показання, початковий стан і вибраний результат визначають практичне значення.
Чи можна визначити FatMax за загальною формулою відсотка VO₂max?
Середнє значення групи не є індивідуальним результатом. FatMax залежить від умов тесту та має значний міжіндивідуальний розкид. Максимум окиснення жиру під час одного тесту також не визначає втрати жирової маси за місяці.
Варіант CPT1A P479L означає постійний кетогенез?
Ні: знижені активність і чутливість до малоніл-CoA можуть поєднуватися. У дослідженні гомозиготних дітей виявлено обмеження кетогенної відповіді на голодування. Популяційна поширеність і гіпотеза добору не скасовують індивідуального медичного ризику.
DMB або часник можна приймати для блокування TMAO?
Дослідження DMB проводилися в експериментальних системах і не встановлюють схеми лікування пацієнтів. DMB не пригнічував CntA/B у первинній роботі. Харчові продукти не можна вважати доведеним «антидотом» лише за фактом наявності в них певної сполуки.
Чи потрібно скасовувати карнітин за будь-якого підвищення TMAO?
Одне значення TMAO не визначає користі й ризику терапії. Важливі ниркова функція, харчування, причина призначення та клінічний контекст. Поповнення підтвердженого первинного дефіциту має іншу очікувану користь, ніж необов’язкова добавка для спорту.
Що показує високий рівень ацилкарнітинів?
Він може відображати інтенсивність обміну, обмеження окремого етапу чи спадкове транспортне порушення. Інтерпретація потребує повного профілю, стану під час вимірювання та клінічних обставин. Один показник не доводить універсальної мітохондріальної токсичності.
Ранолазин — прямий інгібітор CPT1?
Його електрофізіологічні ефекти пов’язують з іонними струмами, включно з пізнім натрієвим струмом. Загальне позначення метаболічного антиангінального препарату не визначає безпосередньої мішені. Тому CPT1 не можна використовувати як універсальне пояснення його дії.