Карнитинпальмитоилтрансфераза-1: карнитиновый челнок, малонил-CoA и β-окисление
Глубокая монография о доставке длинноцепочечных жирных кислот в митохондрии, тканевых изоформах CPT1 и регуляции малонил-CoA. Разобраны катализ, AMPK–ACC, β-окисление, энергетические расчёты, метаболическая гибкость и наследственные дефекты. Клинические и спортивные исследования карнитина, микробный путь TMAO и фармакологические подходы рассмотрены с границами доказательств.
Длинноцепочечная жирная кислота не становится митохондриальным топливом сразу после поступления в клетку. Сначала её активируют, затем ацильную группу переносят через внутреннюю митохондриальную мембрану, после чего ферменты β-окисления последовательно укорачивают углеродную цепь. Карнитинпальмитоилтрансфераза-1, или CPT1, регулирует вход в эту последовательность, связывая доступность жирных кислот с энергетическим состоянием клетки. Её ингибитор малонил-CoA одновременно служит строительным материалом для синтеза липидов, поэтому один метаболит помогает согласовать два противоположно направленных процесса.
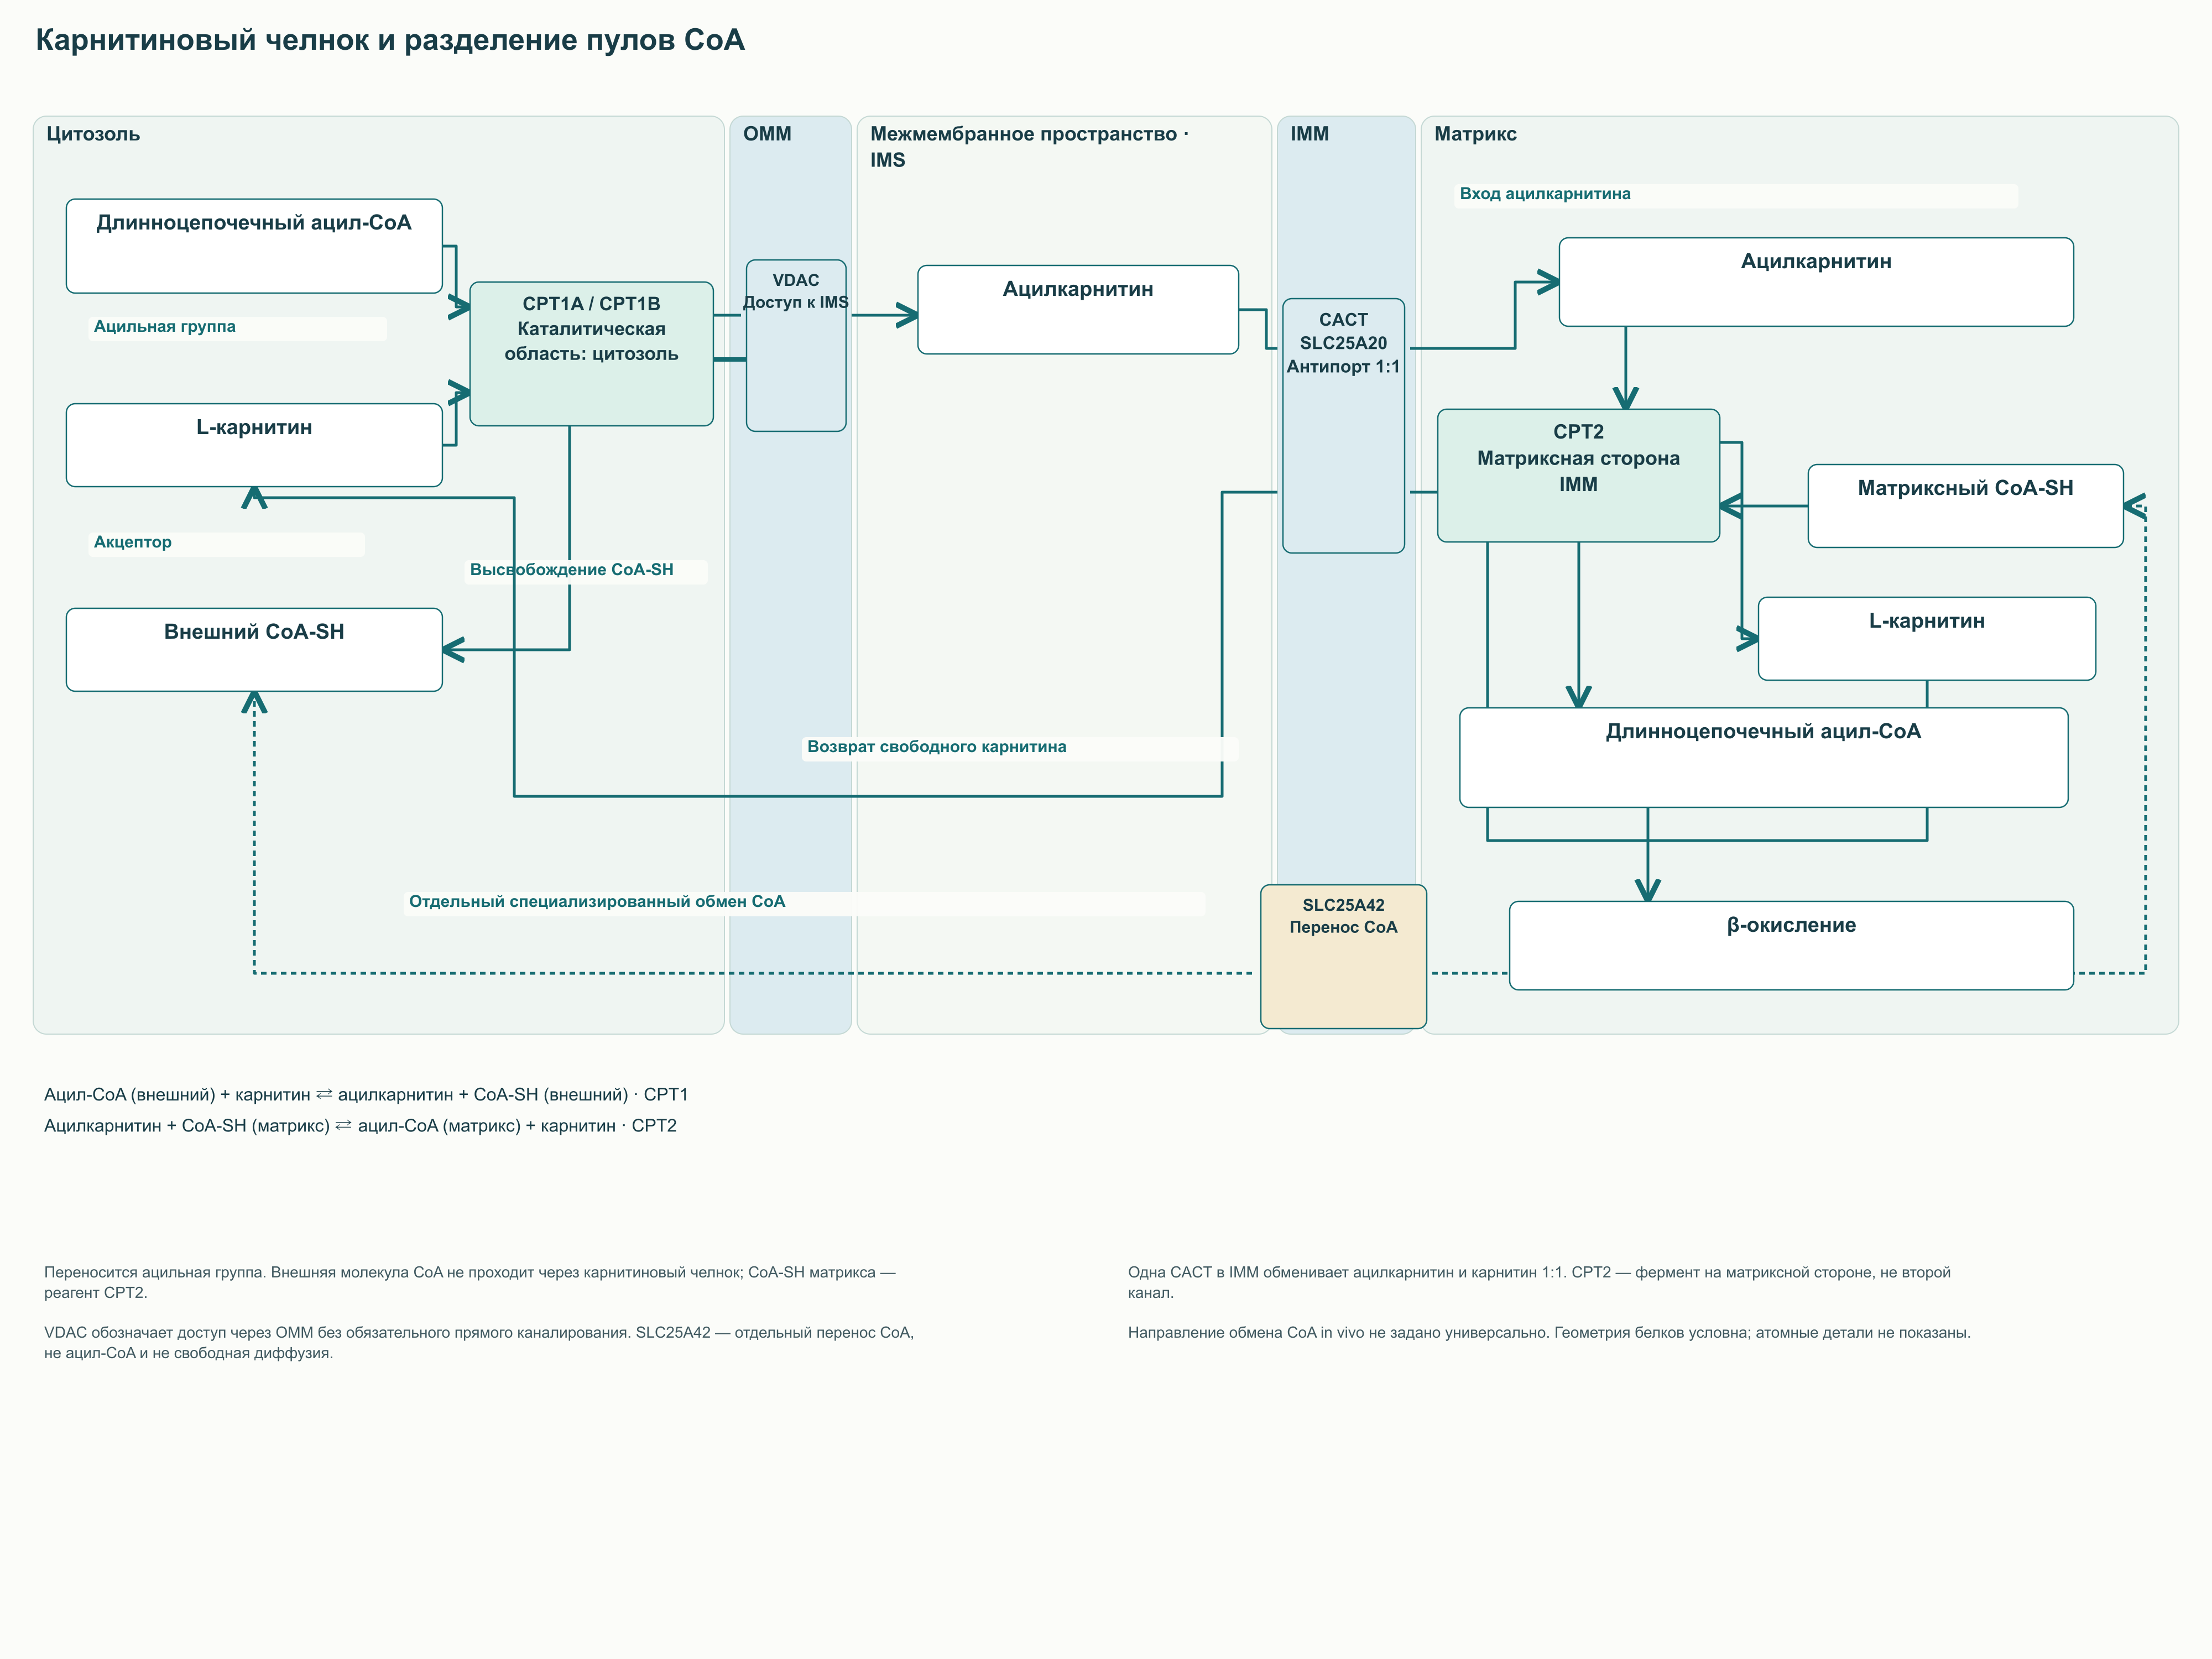
Карнитиновый челнок включает CPT1, карнитин-ацилкарнитинтранслоказу CACT и CPT2. Он переносит ацильную группу, сохраняя различие между внемитохондриальным и матриксным пулами кофермента А; существование переносчика CoA SLC25A42 не отменяет необходимости такого маршрута для длинноцепочечного ацил-CoA. Регуляция челнока зависит от изоформы CPT1, локальной концентрации малонил-CoA, мембранного окружения, AMPK, ацетил-CoA-карбоксилаз и транскрипционных программ. Однако ускорение входа субстрата полезно лишь тогда, когда последующие реакции, дыхательная цепь и потребность в АТФ способны принять этот поток.
Эта монография рассматривает транспортную архитектуру, химию катализа, тканевые различия, энергетический баланс и последствия нарушения окисления жирных кислот. Отдельно разобраны наследственные дефекты, карнитиновые добавки, спортивные исследования и микробный путь образования TMAO. Биохимический механизм, результат эксперимента на животных и клинический эффект у человека имеют разную доказательную силу, и в дальнейшем тексте это различие сохраняется. Расчёт 106 АТФ представлен как модель при выбранных коэффициентах P/O, а экспериментальные вмешательства в CPT1 и микробиоту — с указанием границ их применения.
1. Почему длинноцепочечным жирным кислотам нужен челнок
1.1. Две мембраны и два функционально разделённых пула CoA
Наружная и внутренняя мембраны митохондрии решают разные задачи. Наружная мембрана содержит каналы VDAC, через которые многие небольшие метаболиты обмениваются между цитозолем и межмембранным пространством. Внутренняя мембрана гораздо строже контролирует перенос: поток большинства полярных веществ зависит от определённых транспортных белков. Благодаря этому сохраняются электрохимический градиент протонов и условия для окислительного фосфорилирования.
Низкая пассивная проницаемость внутренней мембраны не означает, что через неё вообще не могут проходить CoA, ионы или другие полярные соединения. В 2009 году Fiermonte и коллеги экспрессировали человеческий SLC25A42, восстановили его в липосомах и показали перенос CoA и ряда адениновых нуклеотидов по механизму обмена. Это прямое экспериментальное основание различать отсутствие свободной диффузии и наличие специализированного транспорта. Утверждение о полной изоляции митохондрий от внешнего CoA противоречит этим данным.
CoA-SH — кофермент с реакционноспособной тиольной группой, к которой присоединяются ацильные остатки. Его упрощённую структурную последовательность можно записать так: аденозин-3′-фосфат-5′-дифосфат — пантотенат — цистеамин-SH. В состав самого пантотената уже входит β-аланиновый фрагмент, поэтому его отдельное повторное включение в эту схему удваивало бы часть молекулы. Фосфатные группы делают CoA полярным и заряженным, а тиоэфирная связь позволяет переносить активированные углеродные группы между реакциями.
Цитозольный и матриксный пулы CoA функционально компартментализованы, но не являются двумя навсегда замкнутыми резервуарами. Внемитохондриальный CoA участвует в активации жирных кислот и сборке липидов, тогда как матриксный нужен для пируватдегидрогеназы, цикла трикарбоновых кислот и β-окисления. Их состав определяется транспортом, синтезом, распадом и распределением между свободной и ацилированными формами. Именно поэтому общее содержание CoA не тождественно доступности свободного CoA-SH для отдельной реакции.
Для длинноцепочечного ацил-CoA ситуация иная: канонический путь доставки его ацильной группы в матрикс использует карнитиновый челнок. Перенос CoA через SLC25A42 не является переносом пальмитоил-CoA и не заменяет CPT1, CACT и CPT2. На внешней стороне ацильная группа снимается с одной молекулы CoA, а в матриксе присоединяется к другой. Такое разделение объясняет одновременно необходимость челнока и сохранение самостоятельной регуляции CoA в разных компартментах.
Кардиолипин поддерживает организацию внутренней мембраны и работу многих митохондриальных белков, но его присутствие само по себе не объясняет всю избирательность барьера. Аналогично отрицательный потенциал матрикса важен для биоэнергетики, однако не превращает внутреннюю мембрану в универсально непроходимую стену. Протонная утечка, перенос ионов и работа специализированных переносчиков существуют одновременно с поддержанием градиента. Для понимания CPT1 достаточно этой функциональной картины; фиксированные проценты кардиолипина, размеры пор и значения потенциала без указания ткани и условий создавали бы ложную точность.
1.2. Активация жирной кислоты: энергия тратится до начала β-окисления
Жирные кислоты поступают к клеткам из пищи, липопротеинов и жировой ткани. Их захват и внутриклеточное распределение связаны с CD36, белками семейства FATP и другими участниками, а также с физическими свойствами самой мембраны. Затем ацил-CoA-синтетазы образуют активированные производные, которые могут направляться на окисление, синтез триацилглицеролов или построение фосфолипидов. Поэтому увеличение поступления жирной кислоты ещё не определяет, в какой из этих путей попадёт её углерод.
Реакция активации записывается как R–COOH + ATP + CoA-SH → R–CO–S–CoA + AMP + PPᵢ. Здесь R обозначает углеводородную часть жирной кислоты, а PPᵢ — неорганический пирофосфат. Последующий гидролиз PPᵢ + H₂O → 2 Pᵢ способствует направленности суммарного процесса. Поскольку ATP превращается в AMP, энергетическая стоимость составляет два АТФ-эквивалента, хотя в исходной реакции участвует одна молекула ATP.
В семействе длинноцепочечных ацил-CoA-синтетаз различаются тканевая экспрессия, локализация и предпочтения к субстратам. ACSL1 особенно важна для окислительного использования жирных кислот, ACSL3 связана с липидными каплями, а ACSL4 участвует во включении полиненасыщенных цепей в фосфолипиды. Эти связи описывают преимущественные функции в определённых клеточных системах, а не исключительную судьбу каждого синтезированного ацил-CoA. Доступность субстрата и взаимодействие с соседними ферментами могут изменять распределение потока.
В препаратах наружной мембраны обнаружены комплексы, содержащие CPT1A, ACSL1 и VDAC. Такие результаты поддерживают представление о пространственном сопряжении активации и передачи ацильной группы, но не доказывают, что каждая молекула всегда передаётся непосредственно из одного активного центра в другой. Важно различать выявленную ассоциацию белков и количественно доказанный субстратный канал. Для специалиста это означает, что локализация фермента может быть столь же значима, как его суммарная экспрессия.
1.3. CPT1, CACT и CPT2: один непрерывный маршрут
При физиологическом pH карнитин содержит положительно заряженную триметиламмониевую группу и отрицательно заряженный карбоксилат. Его упрощённая запись: ⁻OOC–CH₂–CH(OH)–CH₂–N⁺(CH₃)₃. Такое цвиттерионное строение совместимо с растворимостью в водной среде, а гидроксил при C3 принимает ацильную группу. Ацилирование меняет переносимый химический груз, сохраняя карнитин как возвращаемый компонент челнока.
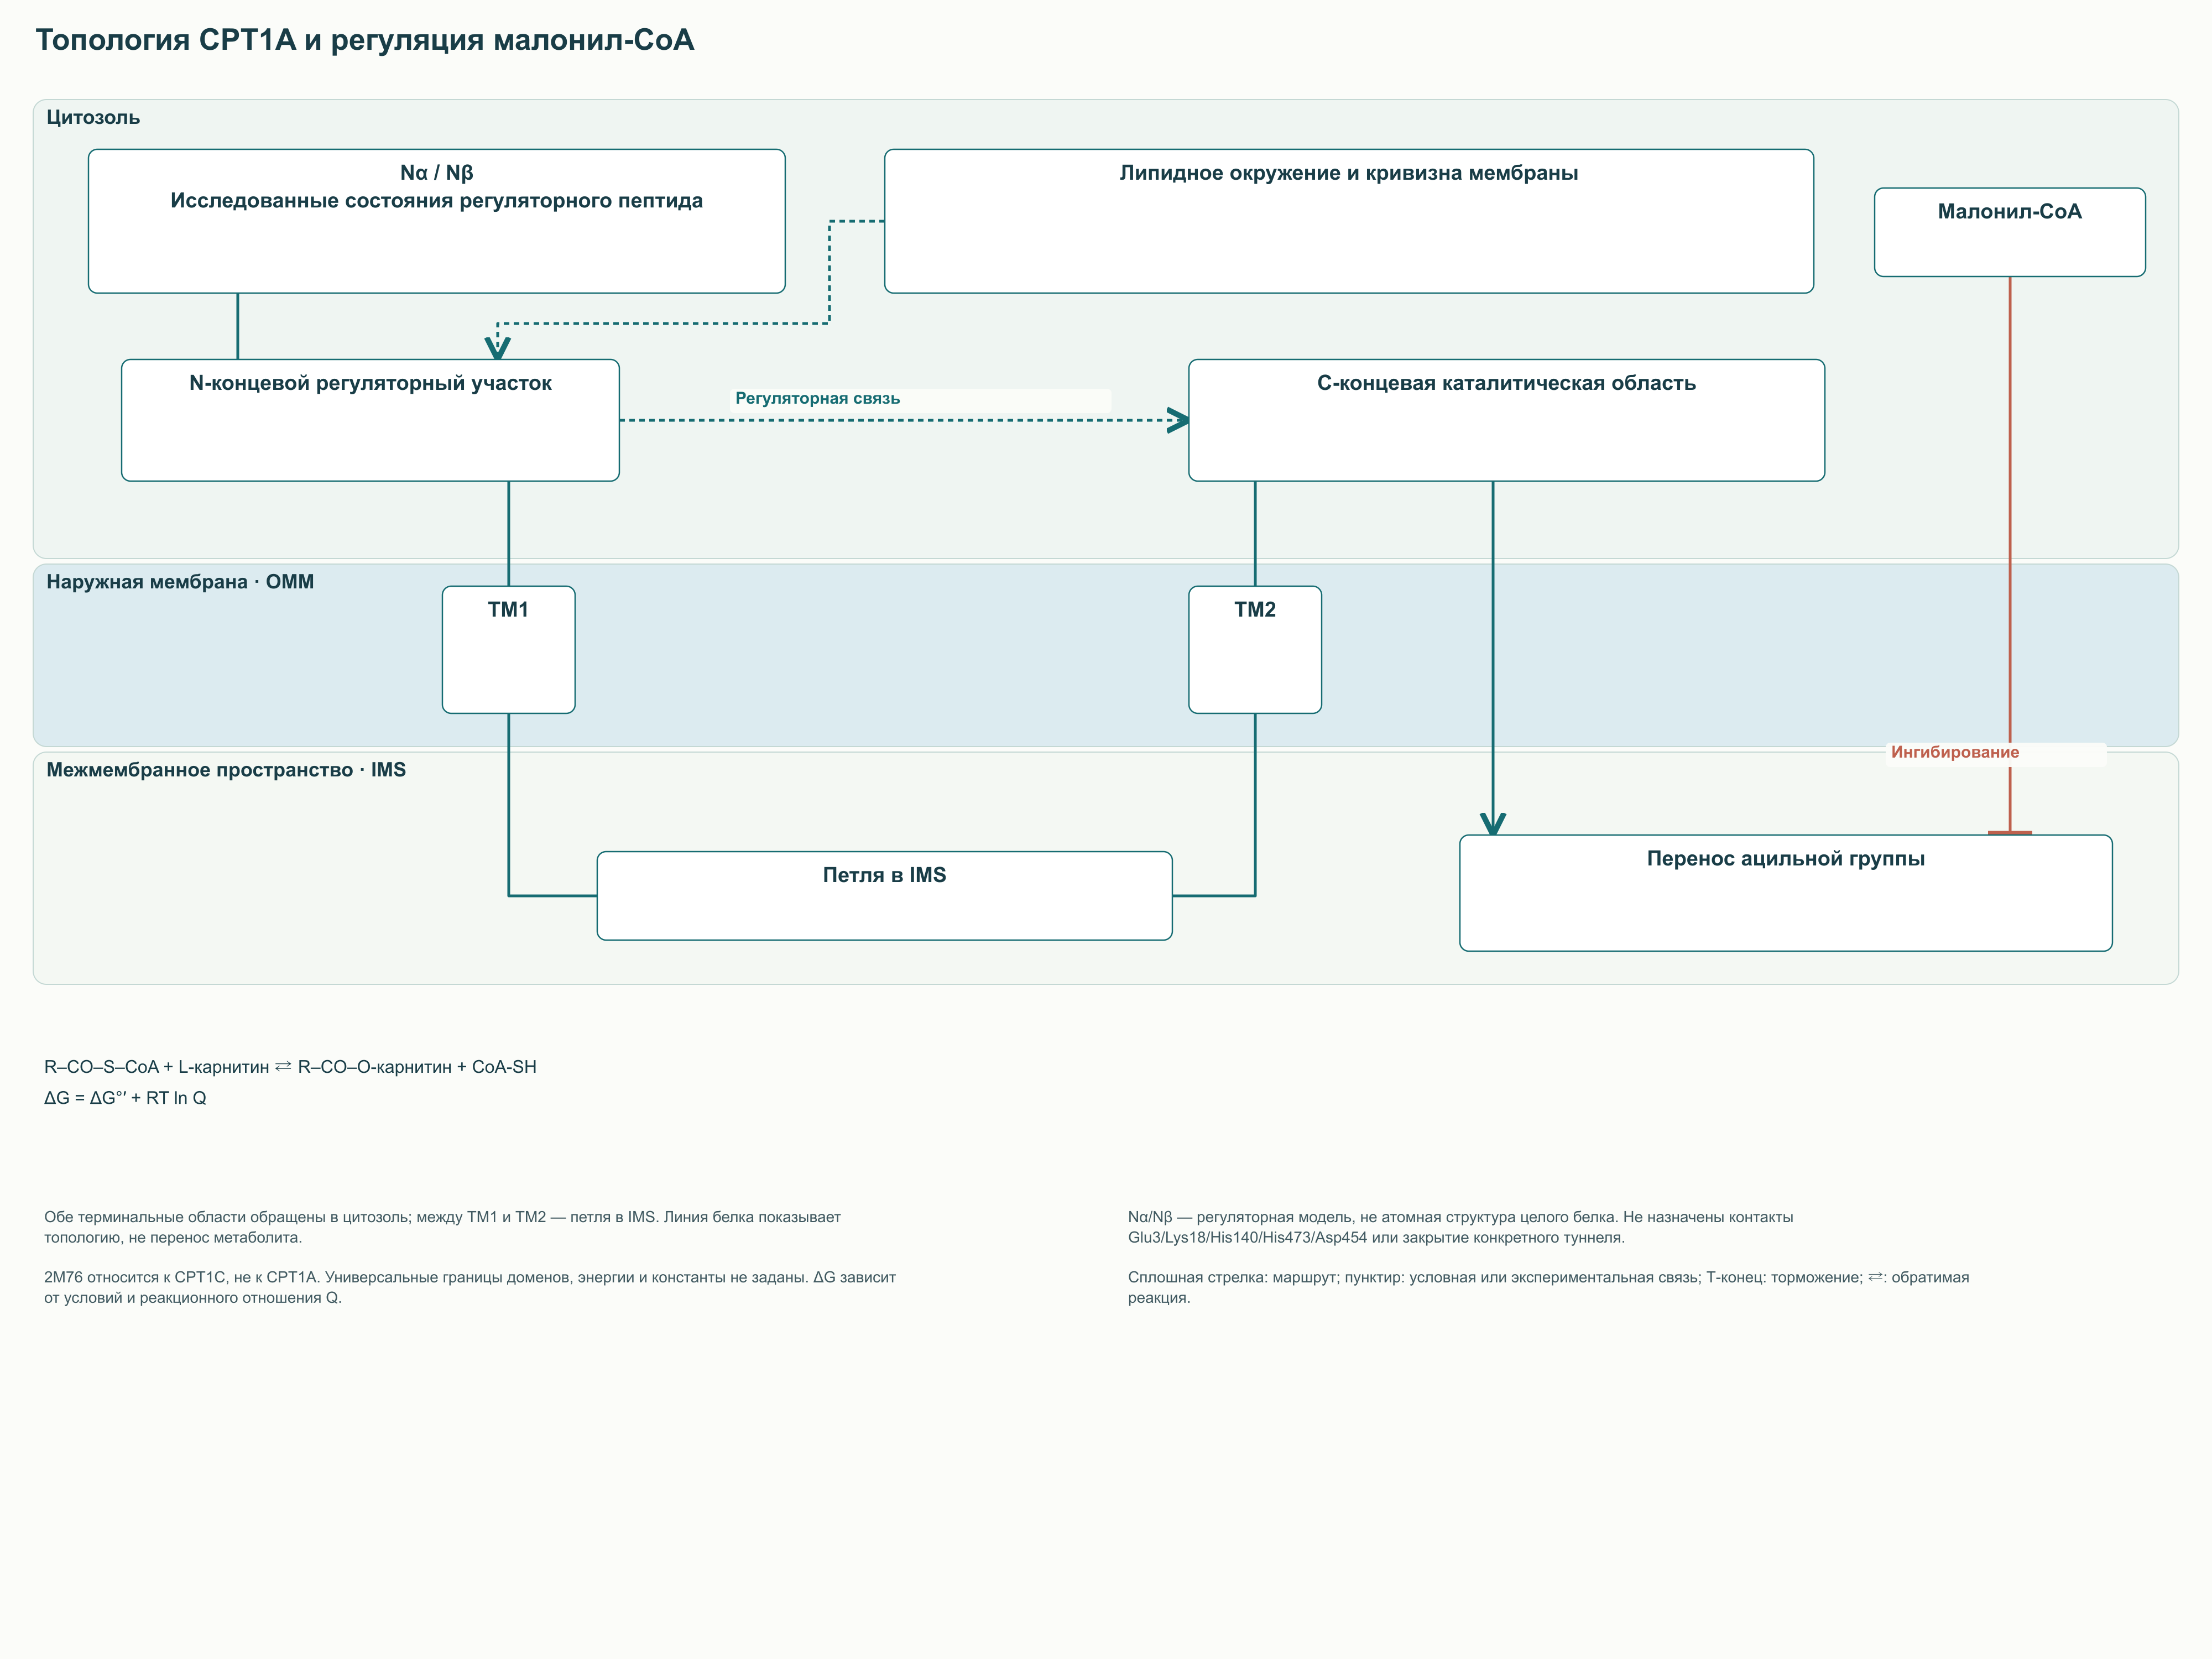
CPT1A и CPT1B встроены в наружную митохондриальную мембрану. В экспериментальном исследовании топологии CPT1 печени крысы доступность белка для протеаз и антител показала два трансмембранных сегмента, обращённые в цитозоль N- и C-концы и петлю в межмембранном пространстве. Такое расположение согласуется с доступом фермента к внешнему ацил-CoA и карнитину. Оно не требует расположения каталитического центра внутри матрикса.
Первая реакция челнока: ацил-CoA₍внешний₎ + L-карнитин ⇄ ацилкарнитин + CoA-SH₍внешний₎. Она переносит ацильную группу на кислород гидроксильной группы карнитина. Высвободившийся CoA остаётся во внешнем пуле, а ацилкарнитин получает возможность достичь внутренней мембраны. Карнитин здесь служит переносчиком группы, а не расходуемым источником энергии.
CACT, кодируемая SLC25A20, переносит ацилкарнитин через внутреннюю мембрану преимущественно в обмен на свободный карнитин. На физиологической схеме это один транспортный белок с противоположно направленными потоками субстратов, а не два последовательно стоящих CACT. Работа рекомбинантного переносчика в липосомах непосредственно показала обмен карнитина и транспорт его ацильных производных. Представление о чередующемся доступе объясняет перенос без постоянно открытого сквозного канала.
На матриксной стороне CPT2 выполняет обратный перенос: ацилкарнитин + CoA-SH₍матрикс₎ ⇄ ацил-CoA₍матрикс₎ + L-карнитин. Получившийся ацил-CoA доступен ферментам β-окисления, а карнитин возвращается через CACT. Суммарно челнок доставляет ацильную группу между пулами CoA и регенерирует переносчик. Его направленность в живой клетке поддерживается доступностью субстратов и последующим использованием ацил-CoA, а не необратимостью каждой трансферазной реакции.
Свободные коротко- и некоторые среднецепочечные жирные кислоты могут использовать маршруты, меньше зависящие от CPT1. При этом граница между «средней» и «длинной» цепью не является одинаковой для всех тканей и условий, особенно для C12. Очень длинные цепи часто сначала укорачиваются в пероксисомах, после чего продукты могут включаться в митохондриальный обмен. Следовательно, карнитиновый челнок — центральный маршрут для длинных цепей, но не единственная транспортная система всего липидного катаболизма.
2. Три белка семейства CPT1 и разные задачи тканей
2.1. CPT1A и CPT1B: сходная реакция, разная кинетика
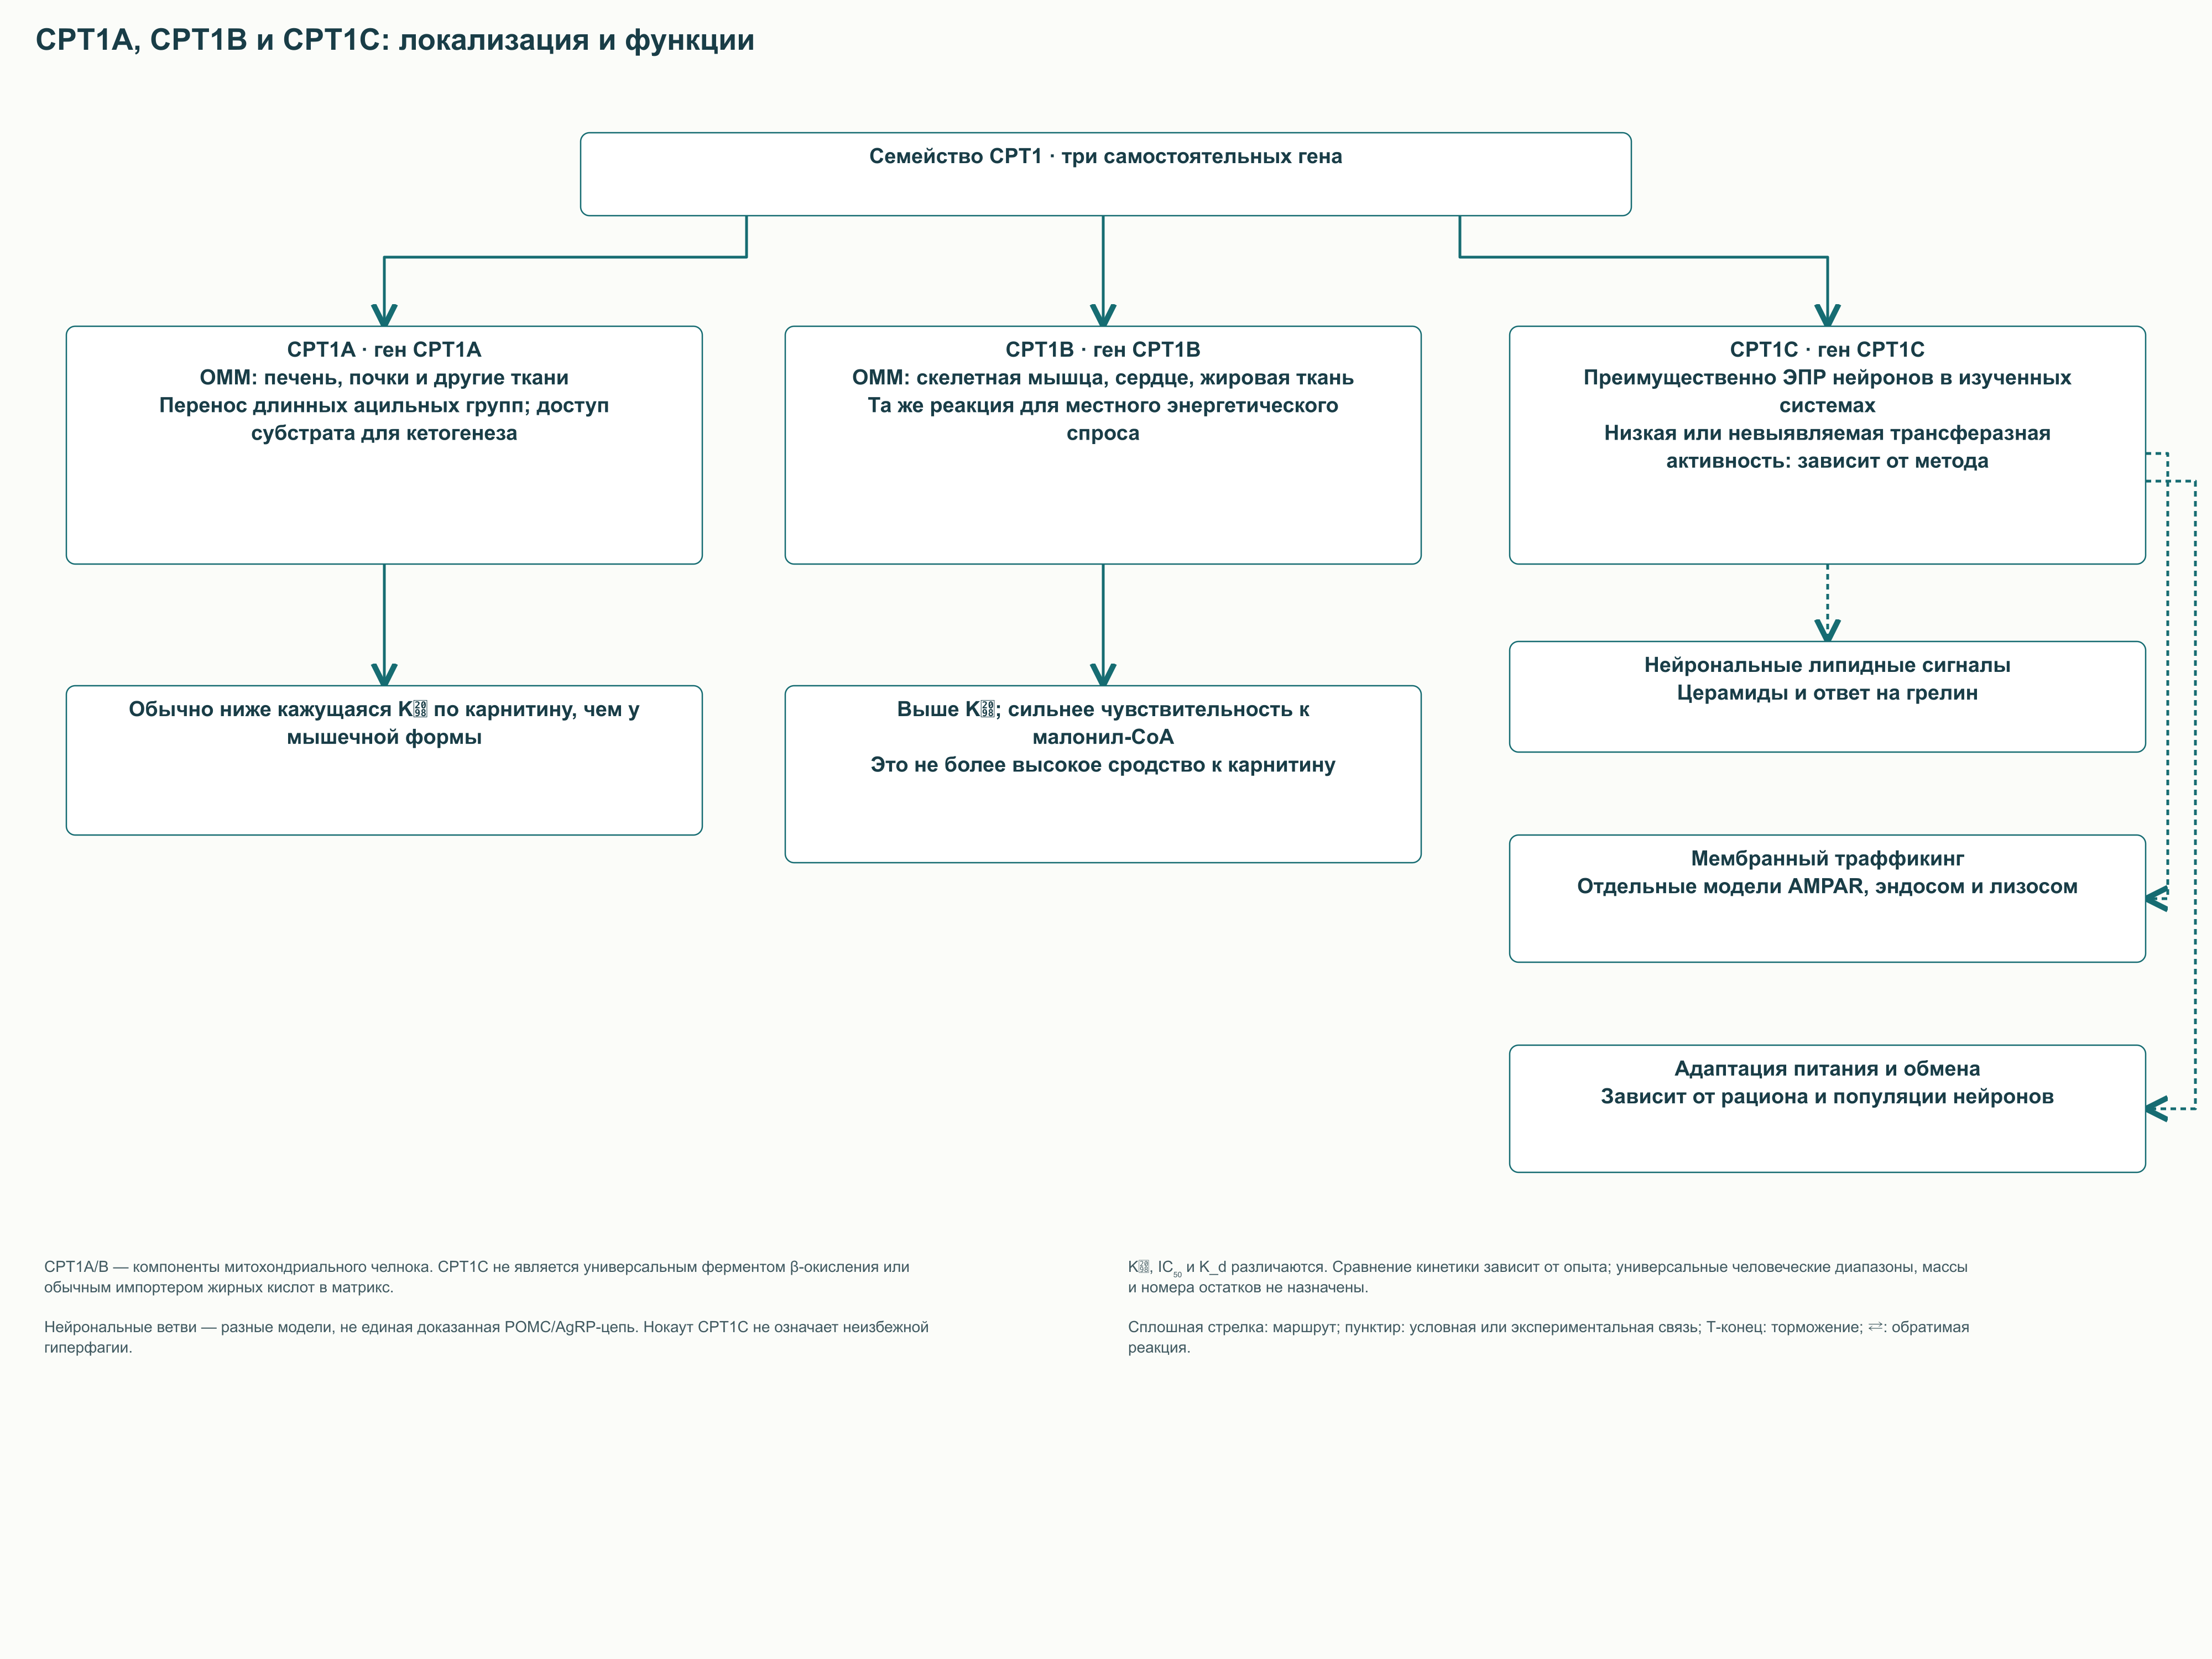
Обозначения «печёночная» и «мышечная» изоформы полезны, если не понимать их буквально. CPT1A встречается в печени и ряде других тканей; CPT1B характерна для скелетных мышц, сердца и некоторых жировых клеток. В печени окисление жирных кислот обеспечивает энергию для обмена в условиях голодания и ацетил-CoA для кетогенеза. В сокращающейся мышце и миокарде оно прежде всего участвует в поддержании локальной потребности в АТФ.
Сама CPT1A не синтезирует кетоновые тела. Она регулирует поступление длинноцепочечного субстрата, а образование ацетоацетата и β-гидроксибутирата требует последующего β-окисления и ферментов кетогенеза. В сердце доля жирных кислот в энергетическом обеспечении меняется с нагрузкой, доступностью субстратов и заболеванием. Поэтому ни постоянный процент «энергии от жиров», ни универсальная максимальная активность CPT1 не описывают все физиологические состояния.
В классическом сравнении изолированных митохондрий из нескольких тканей кажущаяся Kₘ по карнитину варьировала примерно в двадцать раз. Для печени взрослой крысы и печени плода человека она составляла около 35 мкмоль/л, а в некоторых мышечных и сердечных препаратах была существенно выше. Одновременно мышечная CPT1 сильнее ингибировалась малонил-CoA. В этом сравнении мышечная форма характеризовалась более высокой Kₘ по карнитину, поэтому её повышенную чувствительность к малонил-CoA нельзя объяснять более высоким сродством к карнитину.
Kₘ, IC₅₀ и K_d нельзя читать как взаимозаменяемые характеристики. Kₘ — параметр зависимости скорости реакции от концентрации субстрата, IC₅₀ — концентрация ингибитора, уменьшающая измеренную активность наполовину, а K_d описывает равновесное связывание. Все три зависят от системы измерения, но по-разному. Для мембранного фермента особенно существенны концентрация карнитина, связывание ацил-CoA альбумином, подготовка мембран и вид организма.
Свойство
CPT1A
CPT1B
CPT1C
Ген
CPT1A
CPT1B
CPT1C
Типичная локализация
Наружная мембрана митохондрий
Наружная мембрана митохондрий
Преимущественно ЭПР нейронов в исследованных системах
Характерные ткани
Печень, почки и другие ткани
Скелетные мышцы, сердце, жировая ткань
Нервная система; также изучается в опухолевых клетках
Основная установленная функция
Образование длинноцепочечных ацилкарнитинов
Та же транспортная реакция в окислительных тканях
Регуляция нейрональных липидных процессов и мембранного транспорта в экспериментальных моделях
Малонил-CoA
Ингибирует; чувствительность зависит от условий
Обычно более выраженная чувствительность в сопоставимых опытах
Связывание и регуляторные эффекты нельзя приравнять к кинетике CPT1A/B
Карнитиновая кинетика
В классическом тканевом сравнении более низкая Kₘ
Более высокая Kₘ в ряде мышечных препаратов
Низкая либо невыявляемая трансферазная активность в зависимости от метода
Клиническая интерпретация
Дефицит CPT1A нарушает переносимость голодания
Энергетический обмен мышц и сердца
Нет универсального лечебного правила «активировать» или «ингибировать»
Таблица сопоставляет функциональные классы, а не задаёт справочные константы для всех человеческих тканей. Названия изоформ и направление кинетических различий поддерживаются сравнительными экспериментами, а особенности CPT1C — отдельными клеточными исследованиями. Точные значения из одного препарата нельзя переносить в расчёт потока другой ткани без дополнительного основания. Это особенно важно при попытках объяснить эффект добавки через «насыщение CPT1 карнитином».
2.2. CPT1C: связь энергетических сигналов с нейрональной функцией
CPT1C отличается от двух митохондриальных изоформ не только тканевой экспрессией. В исследованиях клеточной локализации её обнаруживали преимущественно в эндоплазматическом ретикулуме нейронов. Одни ранние работы не выявляли стандартной карнитинпальмитоилтрансферазной активности, тогда как Sierra и коллеги обнаружили слабую активность в микросомальных препаратах. В их экспериментальных системах каталитическая эффективность была ниже, чем у CPT1A, а участие в обычном митохондриальном β-окислении не подтверждалось.
Эта неоднородность результатов не оправдывает ни объявление CPT1C полностью неактивным белком, ни изображение её как третьих равнозначных ворот карнитинового челнока. Метод измерения, клеточная фракция и предполагаемый субстрат влияют на наблюдаемую активность. Связывание малонил-CoA поддерживает гипотезу о сенсорной функции, но не определяет единственный последующий сигнал. Клеточное действие CPT1C следует описывать через конкретную экспериментальную систему.
В мышиной модели введения грелина была показана параллельная ветвь передачи сигнала через CPT1C и изменение гипоталамических церамидов. У животных без CPT1C стимулирующее аппетит действие грелина ослаблялось, а центральное введение церамида могло восстанавливать часть ответа. Такой результат связывает липидный обмен нейронов с регуляцией пищевого поведения. Он не доказывает, что у человека повышение или снижение активности CPT1C даст предсказуемый лечебный эффект.
Другие эксперименты связывают CPT1C с выходом AMPA-рецепторов на поверхность клетки. В моделях GluA1 рассматривались изменения пальмитоилирования и транспорта рецептора из ЭПР, но это отдельная линия доказательств, которую нельзя просто присоединить к цепочке «сытость — возбуждение POMC-нейронов». Участие белка в мембранном траффикинге также исследовали на примере поздних эндосом, лизосом и взаимодействия с protrudin. Эти работы расширяют функциональную картину, одновременно показывая, почему одного универсального механизма для CPT1C недостаточно.
Фенотип нокаута CPT1C также зависит от питания и изучаемой популяции нейронов. В раннем исследовании мыши на стандартном рационе ели меньше и имели меньшую массу тела, но при высокожировом питании становились более склонными к накоплению жира. Следовательно, исходная формула «нокаут вызывает гиперфагию» неверна как общее правило. Новые условные модели, включая удаление CPT1C из SF1-нейронов, уточняют тканевую причинность, а не отменяют необходимость учитывать контекст.
3. Катализ и малонил-CoA: что известно о переключении потока
3.1. Перенос ацильной группы и пределы атомной детализации
Химическую задачу CPT1 можно выразить общей реакцией R–CO–S–CoA + L-карнитин ⇄ R–CO–O-карнитин + CoA-SH. Тиоэфир превращается в кислородный эфир карнитина, а углеродная цепь сохраняется. В общих моделях катализа активация гидроксильной группы облегчает её атаку на карбонильный углерод ацил-CoA. Перестройка связей через тетраэдрическое состояние заканчивается выходом свободного CoA-SH и ацилкарнитина.
Для семейства карнитинацилтрансфераз структурные исследования и мутагенез подтверждают участие консервативного гистидина и других остатков в каталитическом окружении. Однако структура гомолога, модель по сходству последовательностей и непосредственно решённая структура конкретного комплекса — разные уровни доказательств. Модель CPT1, построенная на карнитинацетилтрансферазе, использовалась для выбора остатков и последующего мутагенеза. Её результаты поддерживают участие отдельных позиций, однако не устанавливают всю геометрию переходного состояния или универсальную сеть контактов между субстратами и белком.
В этой монографии молекулярная логика переноса сохраняется, но неподтверждённая атомная геометрия не используется. Нумерация остатка требует указания белка, вида и исходной работы, а мутационная потеря активности сама по себе не доказывает конкретную водородную связь. Аналогично обратимость реакции не означает, что её стандартная свободная энергия точно равна нулю. Направление зависит от химических потенциалов, соотношения реагентов и их потребления соседними процессами.
Связь между концентрациями и термодинамикой описывает выражение ΔG = ΔG°′ + RT ln Q. Для реакции переноса Q = [ацилкарнитин][CoA-SH] / ([ацил-CoA][карнитин]), если использовать подходящее приближение активностей. Здесь R — газовая постоянная, T — абсолютная температура, а ΔG°′ — стандартное преобразованное изменение свободной энергии. Формула показывает, почему поток может меняться даже при неизменном количестве фермента; она не задаёт неподтверждённую численную ΔG°′ или константу равновесия.
3.2. Открытие Макгарри: синтез и окисление используют общий сигнал
В 1977 году McGarry, Mannaerts и Foster показали, что малонил-CoA подавляет образование кетоновых тел из длинноцепочечной олеиновой кислоты в препаратах печени крысы, но не из октаноата. Авторы связали точку торможения с первой карнитинацилтрансферазной реакцией. Последующая работа локализовала ингибирование на CPT1. Важно сохранять фактическую экспериментальную последовательность: эти результаты не были клиническим испытанием полного «выключения жиров» после еды у человека.
Малонил-CoA образуется при карбоксилировании ацетил-CoA. Реакция ацетил-CoA + HCO₃⁻ + ATP → малонил-CoA + ADP + Pᵢ объединяет источник углерода, бикарбонат и затраты энергии; её катализирует ацетил-CoA-карбоксилаза ACC. В липогенезе малонильные группы последовательно удлиняют цепь, которую собирает синтаза жирных кислот FASN. Одновременно малонил-CoA уменьшает доступ длинноцепочечных субстратов к митохондриальному окислению.
При синтезе пальмитата FASN использует одну стартовую ацетильную группу, семь малонильных групп и 14 NADPH. Семь ATP расходуются на предварительное образование семи малонил-CoA ферментом ACC, поэтому приписывать эти затраты второй раз самой FASN неправильно. Такая последовательность помогает понять, почему одновременные интенсивные синтез и распад одной цепи были бы энергетически затратны. Регуляция малонил-CoA уменьшает этот конфликт, но не устанавливает абсолютного запрета на сосуществование липогенеза и окисления во всей клетке.
После поступления пищи инсулиновые и нутриентные сигналы обычно поддерживают липогенные процессы и могут усиливать торможение CPT1. При голодании и нагрузке меняются доставка жирных кислот, активность ACC и энергетическое состояние, что способствует большему использованию жиров. Эти тенденции не следует описывать как два полностью взаимоисключающих положения электрического выключателя. В разных тканях одновременно окисляются разные смеси субстратов, а локальный поток зависит от множества ограничений.
3.3. Регуляторный домен и влияние мембраны
N-концевой участок CPT1A влияет на чувствительность к малонил-CoA через взаимодействие с остальной частью белка и мембранным окружением. ЯМР-исследование регуляторного пептида выявило состояния Nα и Nβ; мутагенез полного белка поддержал модель, в которой они по-разному связаны с ингибированием. Это важный результат о конформационной регуляции, но не готовая атомная фотография закрытого карнитинового туннеля. Авторы прямо различали экспериментальные данные о пептиде и моделируемую ориентацию доменов целого фермента.
При сопоставлении структур важно учитывать, какой именно белок исследован. Запись 2M76 относится к регуляторному домену человеческой CPT1C, тогда как для Nβ-состояния CPT1A обсуждается 2LE3. Такое различие существенно, потому что два белка не имеют взаимозаменяемых функций. Рисунок аллостерии поэтому показывает доказанную топологию и регуляторную связь без назначения неподтверждённых атомных контактов.
Чувствительность CPT1A к малонил-CoA действительно связана с липидными свойствами и кривизной наружной мембраны. Однако из этого не следует простое правило, что любой рост холестерина, фрагментация или слияние митохондрий всегда изменяют окисление в одном направлении. На уровне целой органеллы одновременно меняются контактные участки, распределение белков, дыхательная функция и доступность субстратов. Фрагментацию и слияние поэтому следует рассматривать вместе с состоянием органеллы, избегая универсальной прямой связи между формой митохондрии и активностью CPT1.
Тему окисления кардиолипина следует сохранять отдельно от гипотез об олигомерах CPT1. Повреждение мембранных липидов может нарушать митохондриальную функцию, но конкретное утверждение о распаде тримеров и гексамеров CPT1 требует собственного экспериментального подтверждения. Для некоторых ферментов последующего β-окисления связь с кардиолипином исследована непосредственно: у VLCAD ацилирование определённых лизинов меняло мембранное связывание, а SIRT3 и SIRT5 могли его восстанавливать. Этот пример подтверждает значение мембранного окружения, не подменяя данные о CPT1 данными о другом белке.
4. Быстрая и долговременная регуляция окисления
4.1. AMPK: состояние энергетического обмена превращается в сигнал
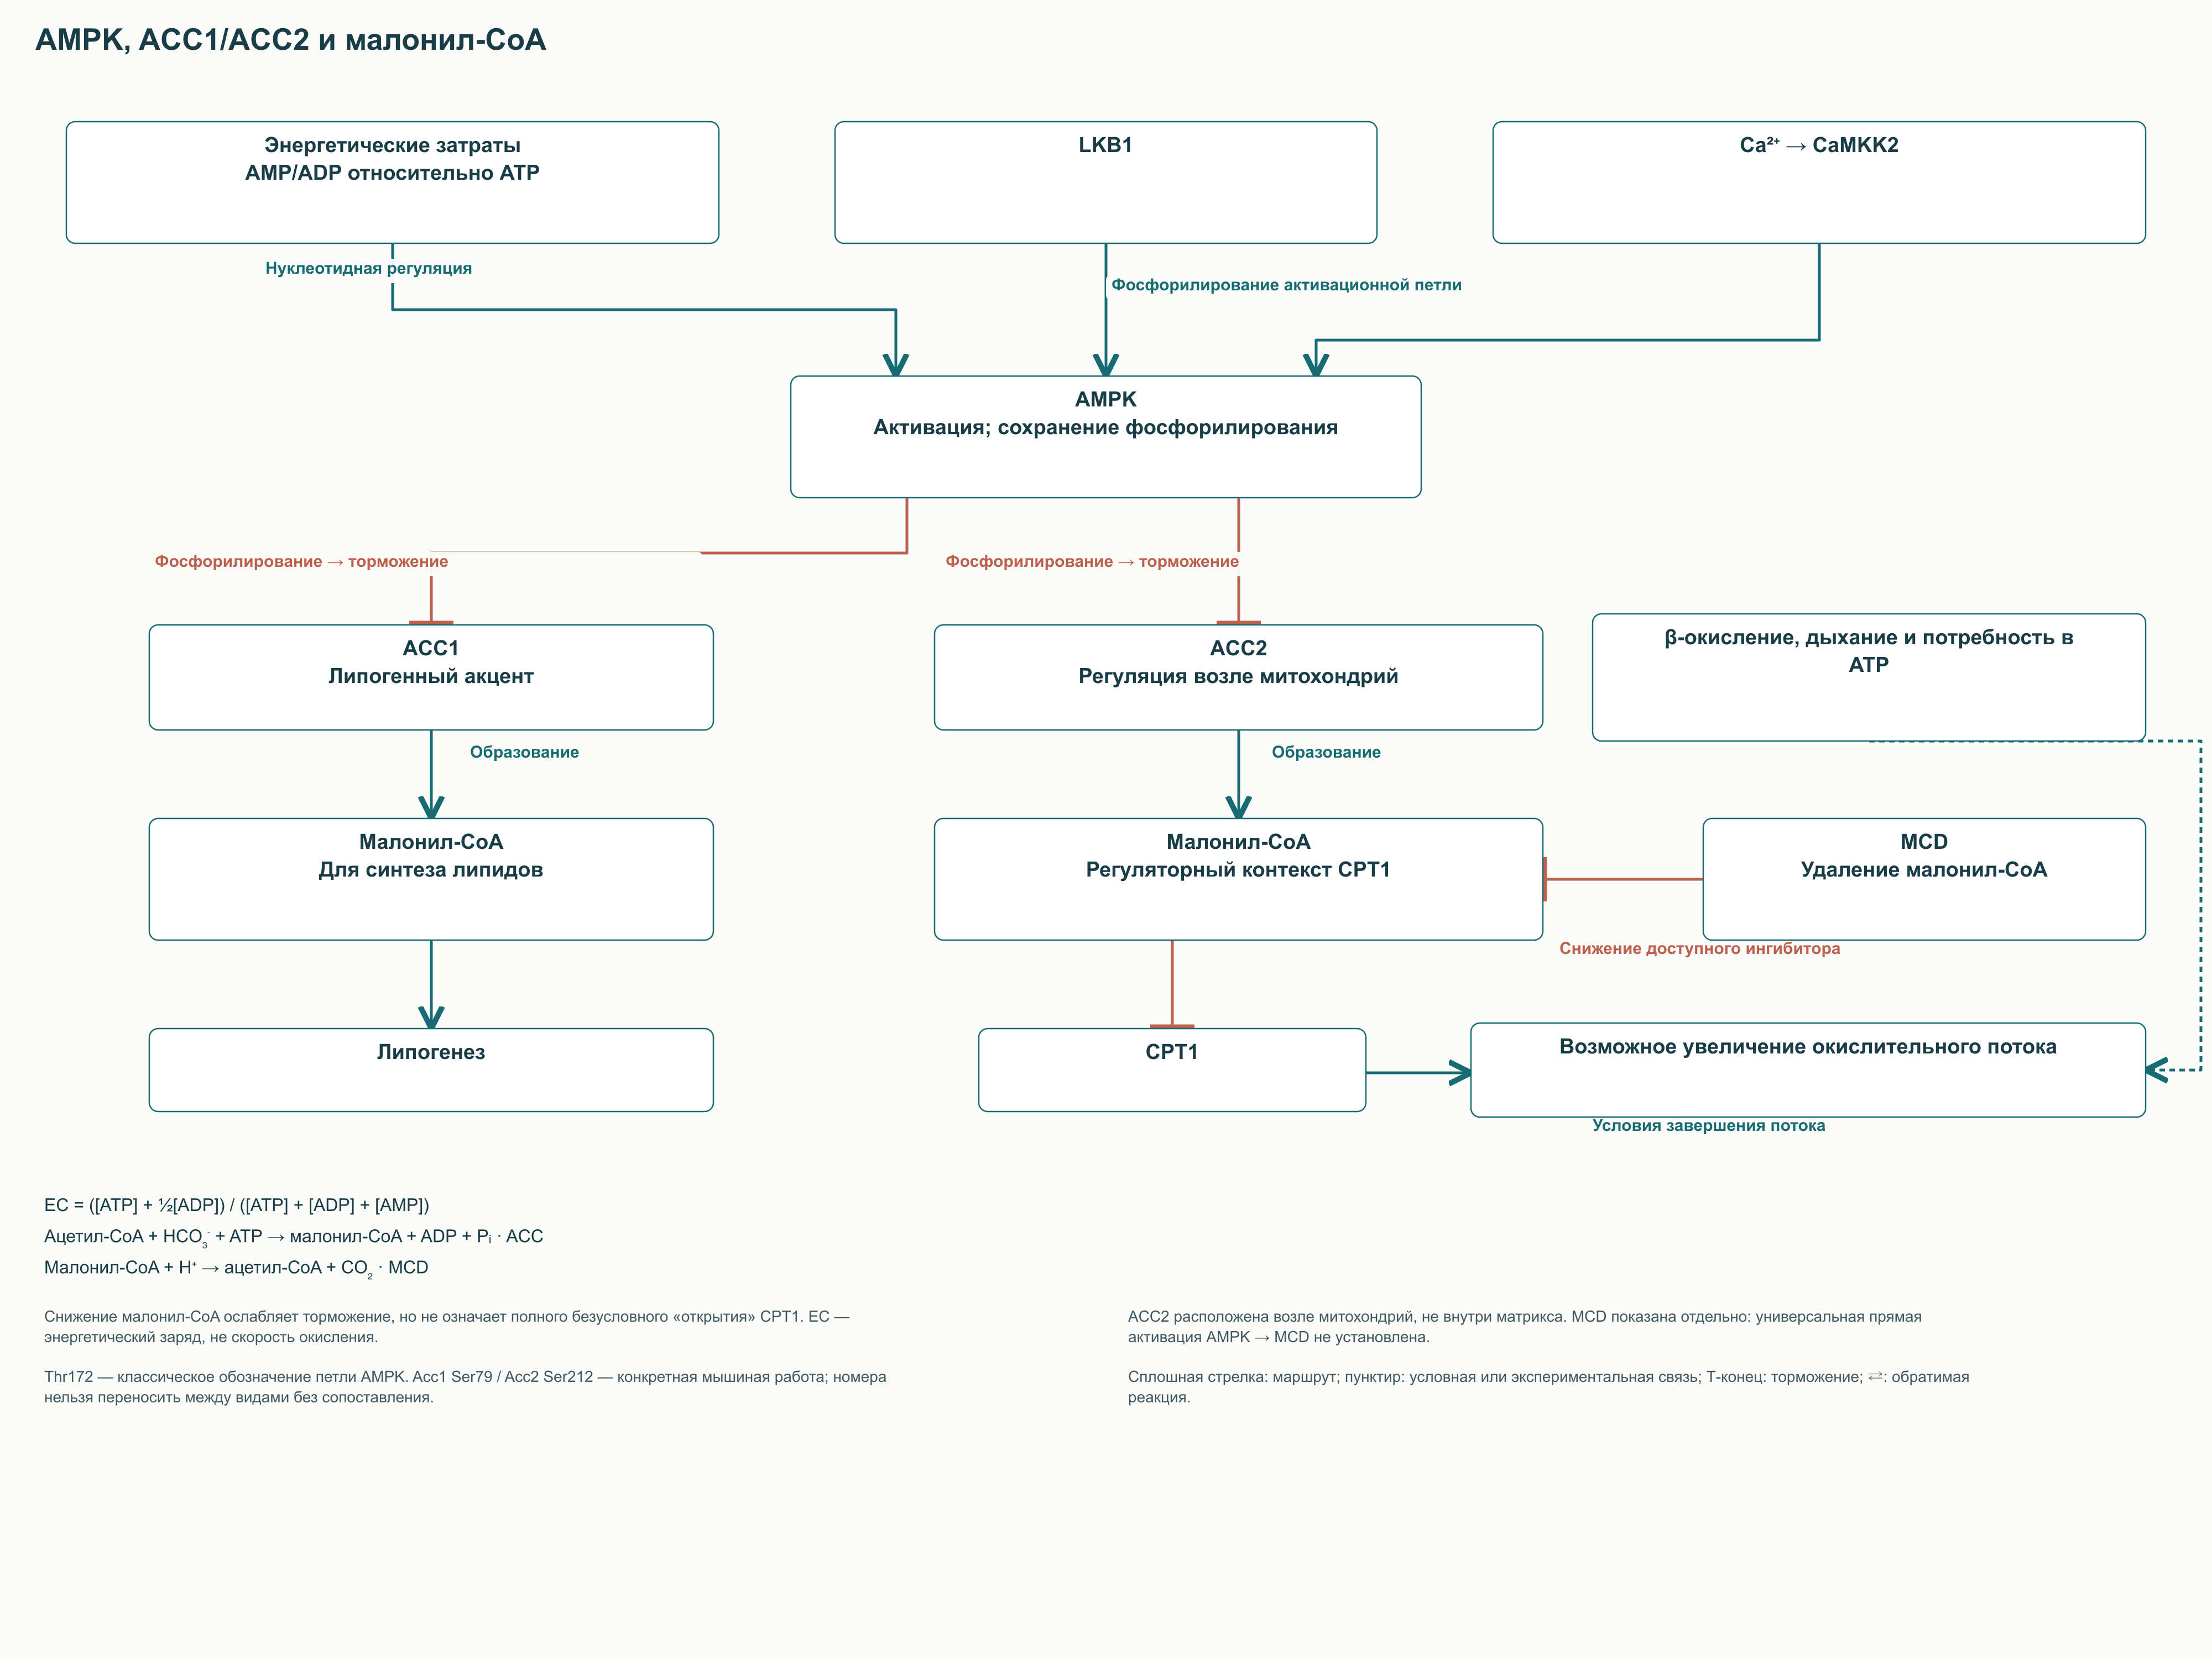
AMPK представляет собой комплекс каталитической α-субъединицы и регуляторных β- и γ-субъединиц. Различные их изоформы образуют комбинации с неодинаковой экспрессией и регуляцией в тканях. Рост AMP и ADP относительно ATP способствует активации комплекса и сохранению фосфорилирования активационной петли. При этом AMPK не измеряет исключительно одну концентрацию AMP: она объединяет нуклеотидные сигналы с действием upstream-киназ и другими условиями клетки.
Важный участок активации — Thr172 α-субъединицы. Его фосфорилирование связано с LKB1, а кальциевый сигнал может вовлекать CaMKK2. AMP способен аллостерически активировать комплекс, тогда как AMP и ADP участвуют в защите активирующего фосфорилирования от удаления. Такое устройство позволяет реагировать как на энергетические затраты, так и на сигналы, сопровождающие сокращение и изменение клеточной активности.
Для описания общего состояния аденилатного пула используют энергетический заряд EC = ([ATP] + ½[ADP]) / ([ATP] + [ADP] + [AMP]). Формула показывает долю доступных высокоэнергетических состояний адениловых нуклеотидов, а не является прямым уравнением активности AMPK. При сохранении общего пула превращение ATP в ADP и AMP уменьшает EC. Внутри клетки локальные концентрации и кинетика обмена могут отличаться от средних значений, измеренных в гомогенате ткани.
Один из ключевых выходов AMPK — торможение ACC посредством фосфорилирования. Снижение образования малонил-CoA уменьшает липогенный поток и может ослаблять ингибирование CPT1. В опытах Fullerton и коллег с мышами, у которых ключевые фосфорилируемые участки ACC1 и ACC2 заменяли аланином, были показаны нарушения липидного обмена и изменение ответа на метформин. Эти данные подтверждают причинную роль оси AMPK–ACC, но не означают полного открытия CPT1 при каждом её включении.
Номера участков фосфорилирования необходимо сопровождать видом и используемой последовательностью. В указанной мышиной модели речь шла о Ser79 ACC1 и Ser212 ACC2; для другого вида номера участков необходимо устанавливать по соответствующей последовательности. Для смысловой схемы достаточно подписей «фосфорилирование ACC1/ACC2» и «снижение малонил-CoA». Детальная карта остатков уместна только при разборе конкретной первичной работы.
SIRT1 связывает регуляцию ацетилирования с этой осью в определённых экспериментальных системах. В работе Lan и коллег изменение ацетилирования LKB1 сопровождалось изменением её локализации, взаимодействия со STRAD и активности AMPK. Такой результат объясняет ещё один способ согласования энергетического и посттрансляционного сигналов. Однако он не устанавливает одинаковое направление действия SIRT1 в каждой ткани и при любом состоянии клетки.
4.2. ACC1 и ACC2: разные акценты, общая химическая реакция
ACC1 и ACC2 катализируют одинаковое карбоксилирование ацетил-CoA, но имеют различия в организации и тканевой роли. ACC1 особенно важна для обеспечения синтеза жирных кислот малонильными группами. ACC2 связана с регуляцией окисления рядом с митохондриями и содержит N-концевые особенности, влияющие на локализацию. Такое разделение полезно как рабочая модель, но оно не означает отсутствия функционального перекрывания между двумя изоформами.
В работе Abu-Elheiga и коллег 2001 года удаление ACC2 у мышей сопровождалось усиленным окислением жирных кислот и меньшим накоплением жира. Это был генетический эксперимент на животных, а не доказательство безопасности фармакологической стимуляции окисления у пациентов. Удаление белка на протяжении развития, кратковременное подавление его активности и изменение питания — разные вмешательства. Поэтому вывод «ингибирование ACC2 лечит ожирение» нельзя сделать лишь по фенотипу одной модели.
Уровень малонил-CoA определяется не только количеством активной ACC. Значимы доступность ацетил-CoA, аллостерические сигналы, использование малонильных групп в синтезе и их удаление декарбоксилазой. Измеренная концентрация в целой ткани не обязана совпадать с концентрацией возле наружной мембраны. Особенно осторожно следует сравнивать значения из печени, мышцы и нейрональных препаратов, в которых метаболит обслуживает разные процессы.
4.3. MCD и посттрансляционное ацилирование
Малонил-CoA-декарбоксилаза MCD, кодируемая MLYCD, уменьшает пул малонил-CoA реакцией малонил-CoA + H⁺ → ацетил-CoA + CO₂. Тем самым она может снимать часть торможения CPT1 и возвращать углерод в форму ацетил-CoA. Её распределение между компартментами важно, поскольку внешняя концентрация малонил-CoA и матриксные процессы не являются одним и тем же измерением. Увеличение активности MCD не гарантирует одинаковый результат во всех тканях.
В литературе обсуждалось, может ли AMPK напрямую фосфорилировать и активировать MCD. Однако в работе Sambandam и коллег с клетками H9c2 прямого фосфорилирования не наблюдали; изменения активности связывали с распределением и экспрессией белка. Поэтому параллель «AMPK выключает ACC и немедленно включает MCD» должна оставаться условной, а не канонической прямой стрелкой. На схеме прямое действие AMPK показано на ACC, а MCD представлена самостоятельным путём удаления ингибитора.
Малонил-CoA связан и с ковалентным малонилированием лизинов белков. Добавление малонильной группы изменяет заряд и потенциально влияет на свойства конкретного участка белка, но направление функционального эффекта зависит от фермента и позиции. Отсюда не следует, что любое малонилирование всегда тормозит весь энергетический обмен. Тем более нельзя описывать весь матриксный пул малонил-CoA как исключительно токсический: компартментные ацильные производные имеют собственные физиологические функции.
Du и коллеги продемонстрировали NAD⁺-зависимые демалонилазную и десукцинилазную активности SIRT5. В другой линии экспериментов SIRT4 деацетилировала и подавляла MCD, что сопровождалось изменением липидного обмена у мышей. Таким образом, деацетилирование не всегда означает активацию, а разные сиртуины не выполняют одну универсальную «очистительную» функцию. Эти данные сохраняют тему посттрансляционной регуляции, устраняя упрощённое представление об одном выключателе всех ацилированных ферментов.
4.4. PPAR, PGC-1α и адаптация ферментного аппарата
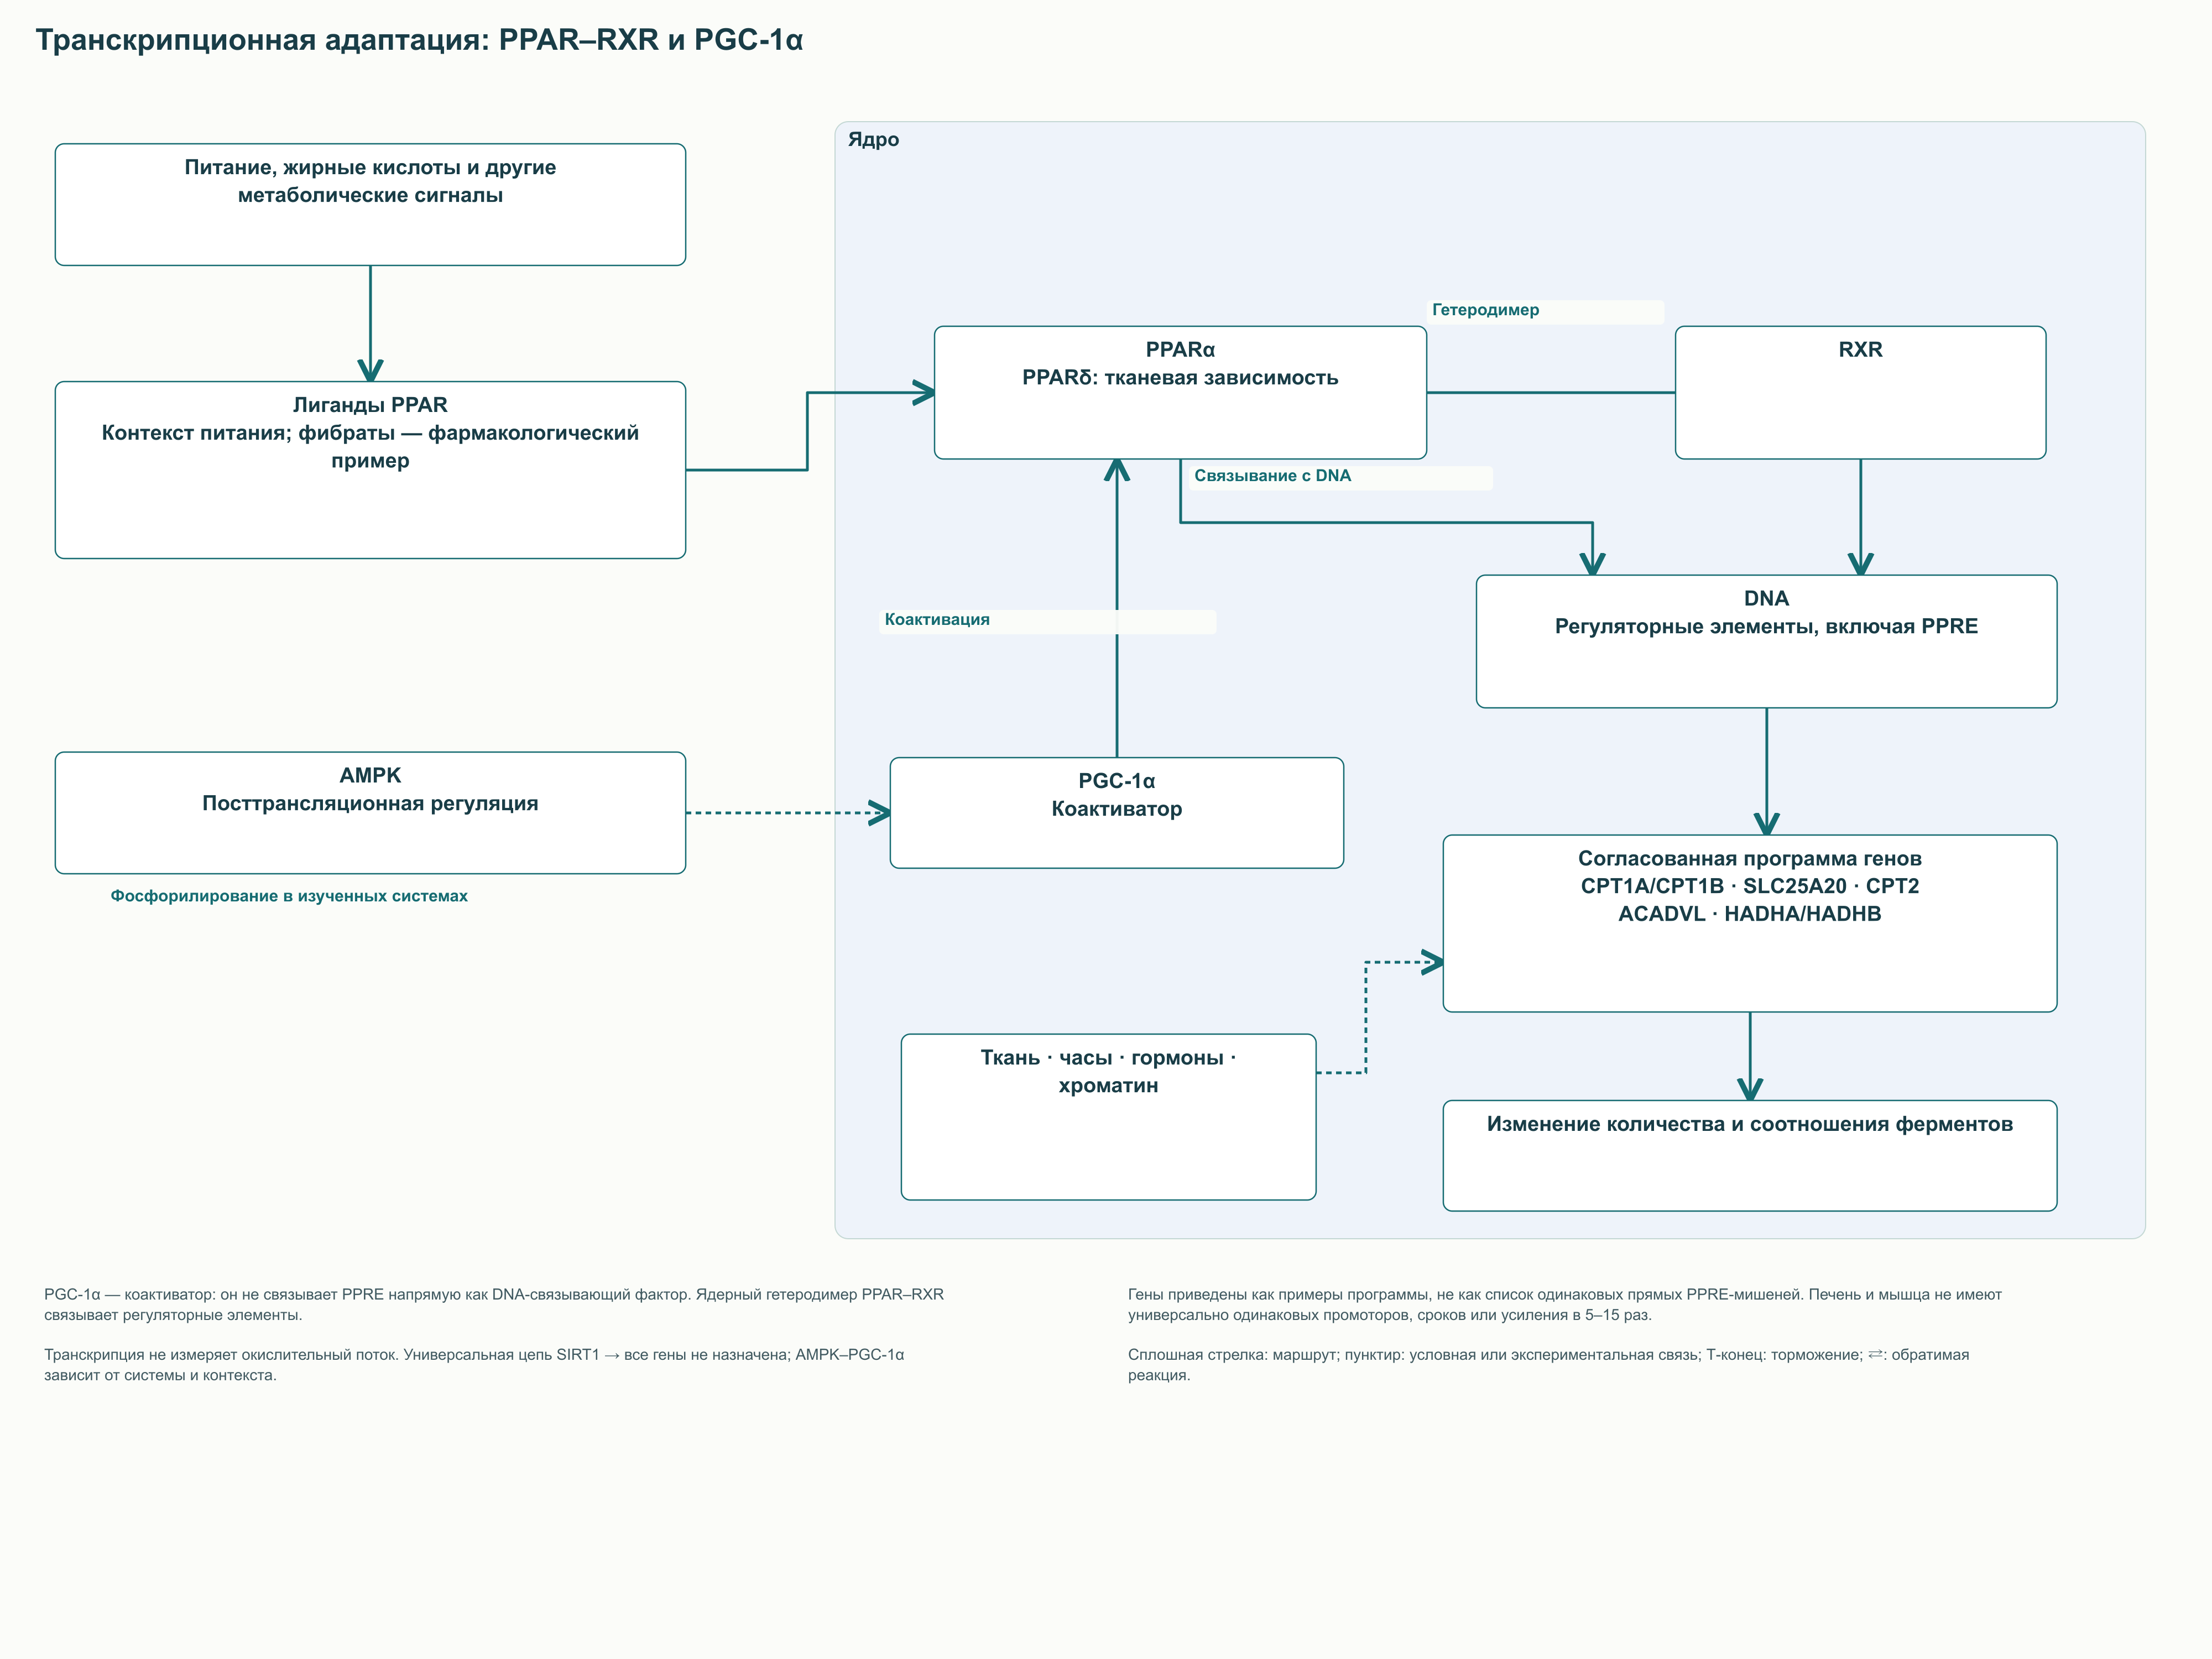
Быстрая регуляция меняет активность уже имеющихся белков, тогда как транскрипционная адаптация перестраивает их количество и соотношение. В печени значим PPARα, в мышечной окислительной программе участвуют также PPARδ и другие факторы. PPAR взаимодействуют с RXR и распознают регуляторные элементы ДНК, но набор отвечающих генов зависит от ткани. Свободная жирная кислота здесь может выступать не только топливом, но и участником сигнального контекста.
В опытах Kersten и коллег мыши без PPARα плохо адаптировались к голоданию: накапливали липиды в печени и имели нарушения кетонового и глюкозного обмена. Эти результаты показывают значение координированной программы окисления, а не только экспрессии CPT1A. В такую программу входят ферменты транспорта, β-окисления и связанные метаболические пути. Нельзя предполагать, что изменение одного транскрипта автоматически воспроизводит адаптацию целой ткани.
PGC-1α служит коактиватором и взаимодействует с несколькими транскрипционными факторами, включая PPAR и ERR. Она не является рецептором жирной кислоты и не связывается с PPRE как самостоятельный ДНК-распознающий фактор. Jäger и коллеги показали прямое фосфорилирование PGC-1α AMPK в экспериментальных мышечных системах и зависимость части генной программы от этого коактиватора. Вместе с деацетилированием, рекрутированием хроматиновых комплексов и изменением экспрессии это связывает энергосенсор с долговременной адаптацией.
Примером митохондриальной посттрансляционной регуляции служит SIRT3. Hirschey и коллеги исследовали изменение ацетилирования LCAD и окисления жирных кислот у мышей, лишённых SIRT3. Однако LCAD имеет неодинаковое значение у разных видов, поэтому мышиную модель нельзя без поправок превращать в описание ведущего человеческого фермента для всех длинных цепей. Связь сиртуинов с окислением следует объяснять через конкретный белок и модель, а не через обещание общего «разгона митохондрий».
Циркадные часы, питание, гормоны и корепрессоры также влияют на метаболические программы. При этом утверждение о строго определённом максимуме CPT1A «в начале бодрствования» требует данных для вида, ткани и режима освещения. Аналогично кратность повышения экспрессии на фоне фибрата зависит от препарата, дозы и экспериментального контекста. В практической интерпретации эти направления полезны для понимания адаптации, но не задают время приёма добавок или предсказуемый клинический ответ.
5. Что происходит после входа ацильной группы в матрикс
5.1. Четыре реакции β-окисления
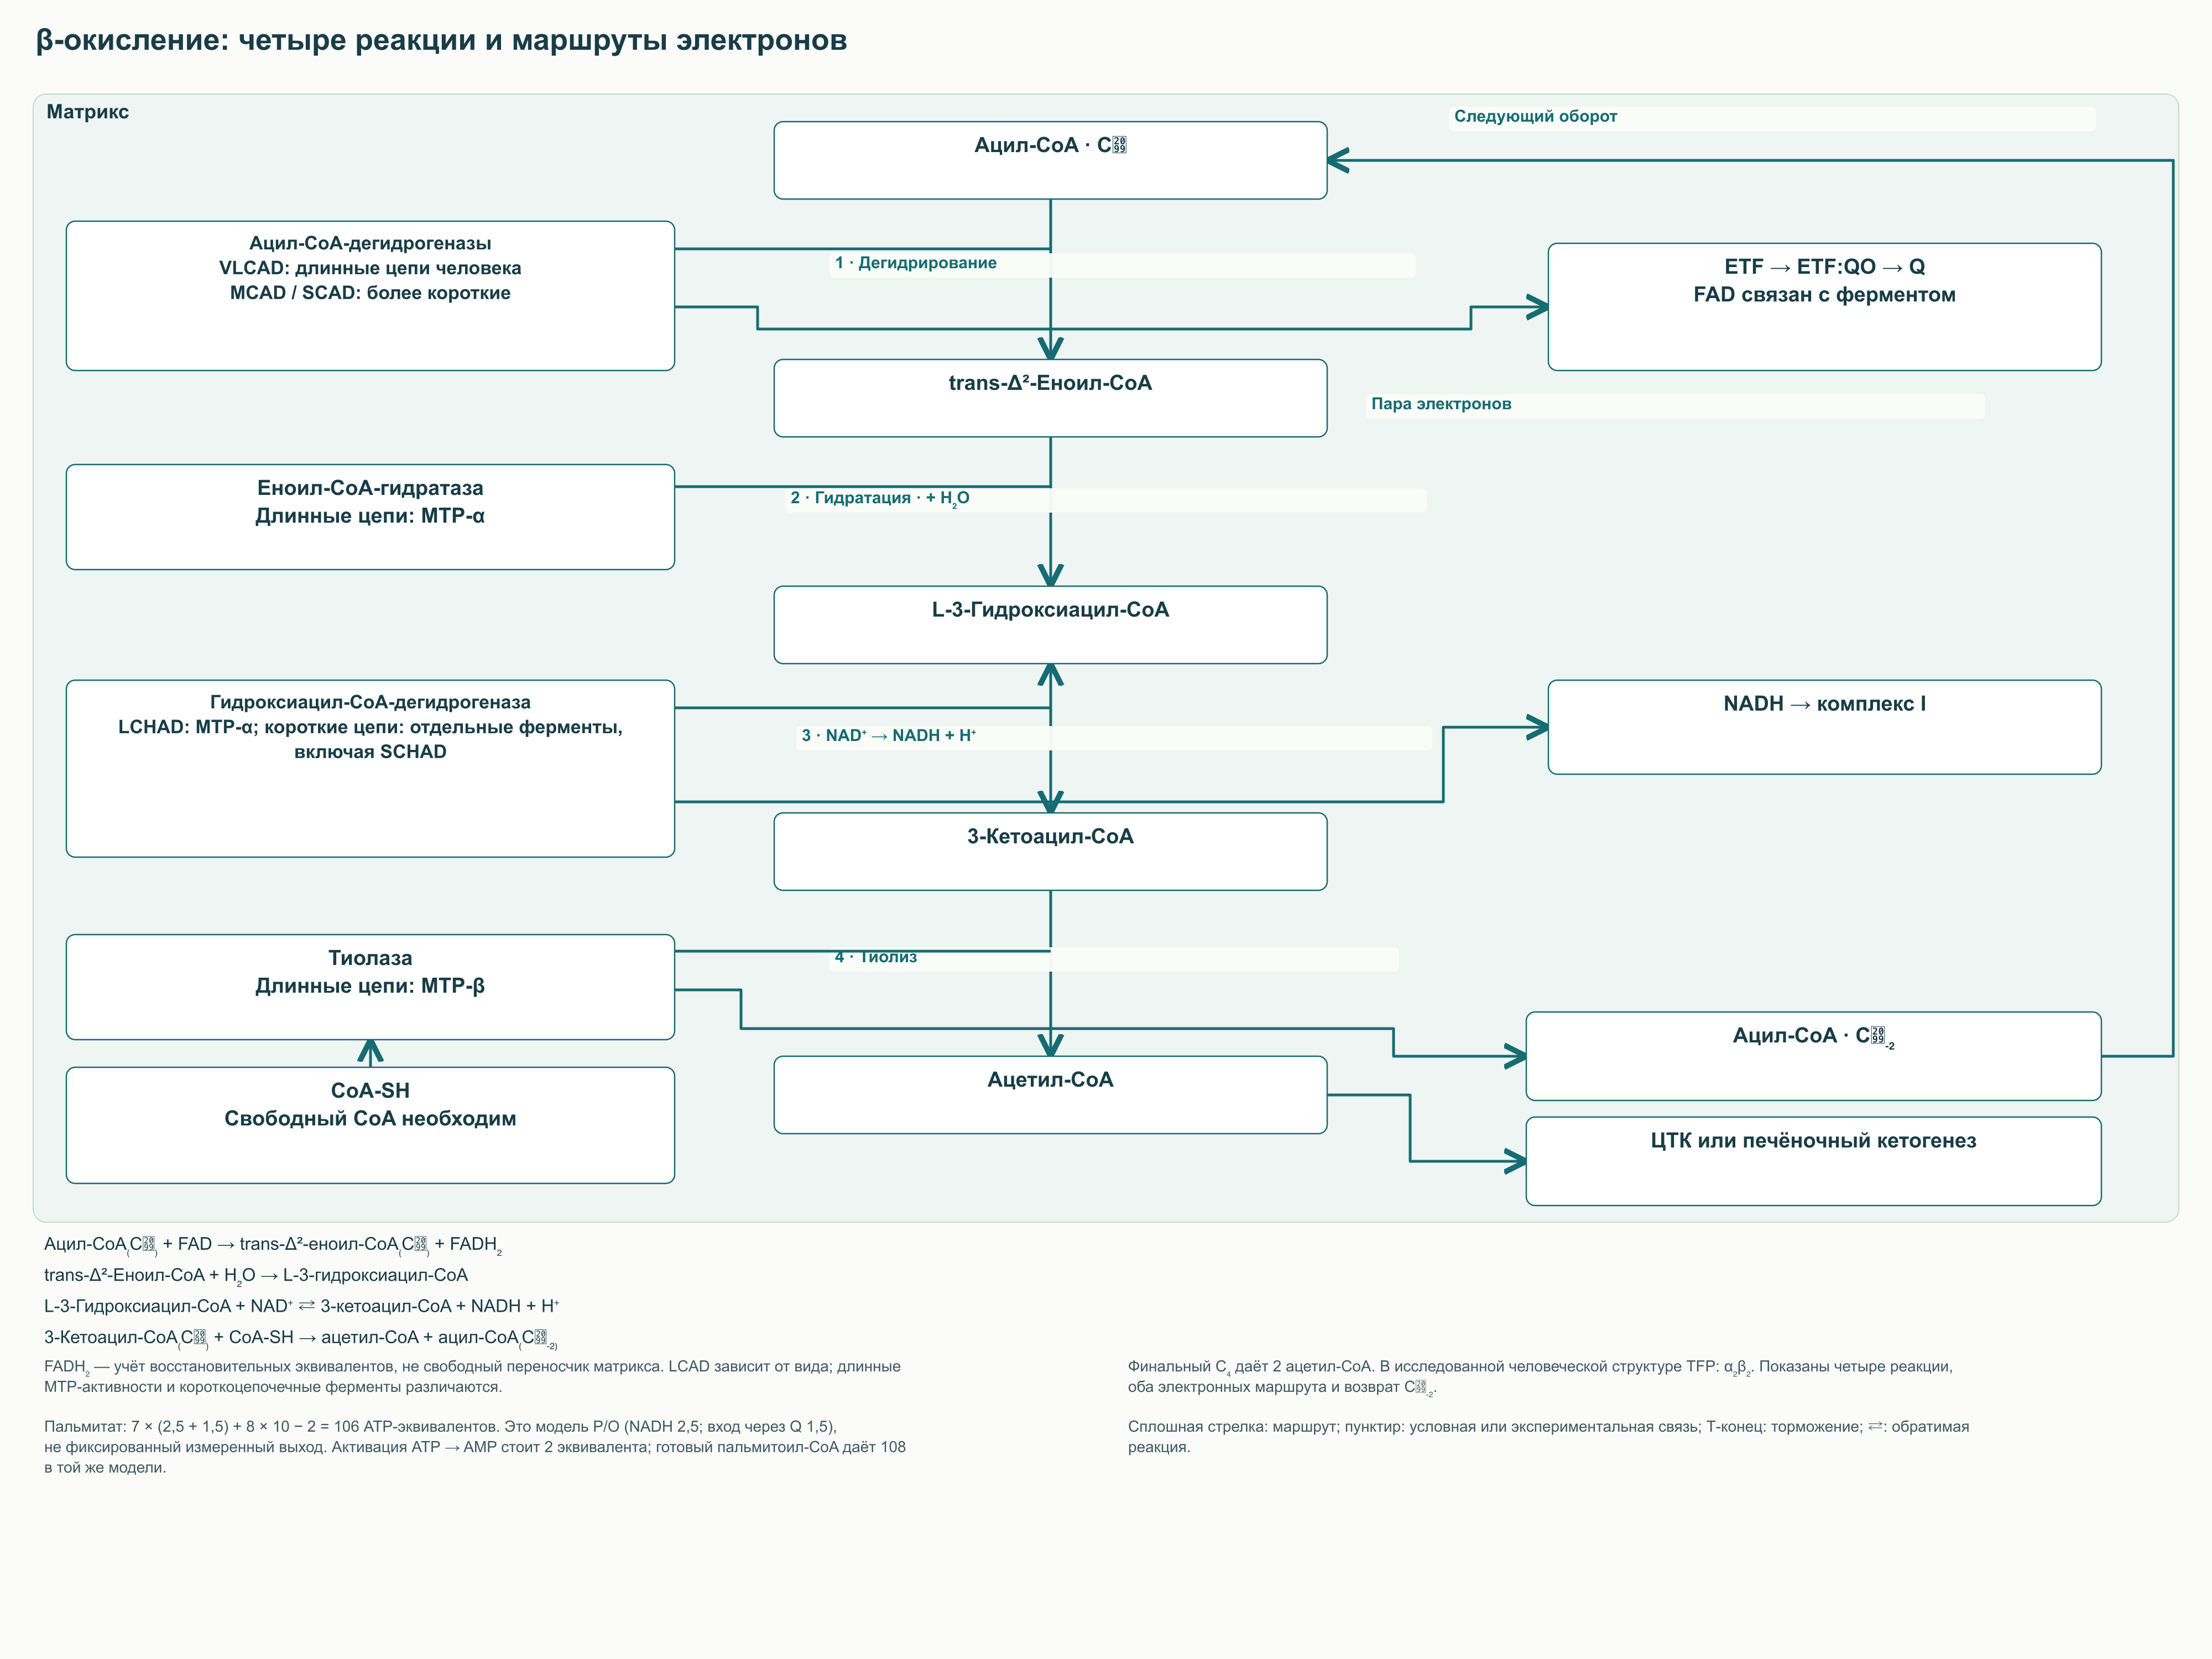
β-Окисление последовательно изменяет участок возле карбоксильного конца ацильной цепи. Название связано с β-углеродом, третьим атомом в принятой биохимической нумерации после карбонильного углерода. Один оборот включает дегидрирование, гидратацию, второе дегидрирование и тиолиз. В результате цепь обычно укорачивается на два атома углерода, появляется ацетил-CoA и высвобождаются электроны для дыхательной цепи.
Первая реакция: ацил-CoA₍Cₙ₎ + FAD → trans-Δ²-еноил-CoA₍Cₙ₎ + FADH₂. Её выполняет ацил-CoA-дегидрогеназа, причём FAD является связанным кофактором фермента. Обозначение FADH₂ в учебном балансе учитывает восстановленные эквиваленты, а не свободную молекулу, которая плавает к дыхательной цепи. Электроны передаются через ETF и ETF:Q-оксидоредуктазу в пул убихинона.
Вторая реакция: trans-Δ²-еноил-CoA + H₂O → L-3-гидроксиацил-CoA. Гидратаза присоединяет воду к двойной связи с определённой стереохимией, благодаря чему следующий фермент получает подходящий L-изомер. На третьем этапе L-3-гидроксиацил-CoA + NAD⁺ ⇄ 3-кетоацил-CoA + NADH + H⁺. Получившийся NADH отдаёт электроны через комплекс I, поэтому две восстановительные стадии входят в дыхательную цепь разными путями.
Четвёртая реакция: 3-кетоацил-CoA₍Cₙ₎ + CoA-SH → ацетил-CoA + ацил-CoA₍Cₙ₋₂₎. В тиолизе участвует свободный CoA-SH, а типичная тиолазная химия включает ковалентный ацил-ферментный интермедиат с участием каталитического цистеина. Укороченная цепь может вступить в новый оборот, тогда как ацетил-CoA поступает в цикл трикарбоновых кислот или в другие пути, включая печёночный кетогенез. На заключительном обороте четырёхуглеродная цепь даёт две молекулы ацетил-CoA.
Этап
Превращение
Каталитическая система
Связь с энергетикой
1
Ацил-CoA → trans-Δ²-еноил-CoA
Ацил-CoA-дегидрогеназы
Электроны через ETF и ETF:QO к Q
2
Еноил-CoA → L-3-гидроксиацил-CoA
Еноил-CoA-гидратаза
Присоединение воды
3
Гидроксиацил-CoA → 3-кетоацил-CoA
Гидроксиацил-CoA-дегидрогеназа
NADH для комплекса I
4
Кетоацил-CoA → ацетил-CoA + укороченный ацил-CoA
3-Кетоацил-CoA-тиолаза
Расход свободного CoA-SH, высвобождение двухуглеродного фрагмента
5.2. Длина цепи, трифункциональный белок и сопряжение реакций
Семейства дегидрогеназ имеют перекрывающиеся диапазоны субстратов. У человека VLCAD особенно важна для начального окисления длинных цепей, а MCAD и SCAD участвуют в обработке более коротких продуктов. Указание диапазона углеродных длин помогает ориентироваться, но не означает жёсткую границу, за которой фермент совсем не работает. LCAD нельзя изображать как универсально равноправного основного участника человеческого длинноцепочечного β-окисления только по аналогии с грызунами.
Три последующие активности для длинных цепей объединены в митохондриальном трифункциональном белке, обозначаемом MTP или TFP. Субъединица HADHA содержит гидратазную и длинноцепочечную гидроксиацил-CoA-дегидрогеназную активности, а HADHB — тиолазную. Пространственная организация облегчает передачу промежуточных продуктов возле мембраны. По мере укорочения цепи возрастает роль отдельных растворимых ферментов матрикса.
В исходнике MTP безусловно назван гетерооктамером α₄β₄. Однако структурные работы с человеческим белком, включая исследование Xia и коллег, описывают функциональную единицу α₂β₂ и обсуждают другие олигомерные состояния. Поэтому для схемы реакций корректнее показывать функции α- и β-субъединиц, не навязывая одну неподтверждённую сборку. Это сохраняет механизм сопряжения и делает описание совместимым с современными первичными структурными данными.
Кислород непосредственно не включён ни в одну из четырёх реакций стандартного оборота. Однако регенерация NAD⁺ и окисленного флавинового кофактора зависит от удаления электронов дыхательной цепью. Без достаточной передачи электронов к кислороду восстановительные эквиваленты накапливаются и ограничивают дальнейший поток. Следовательно, наличие субстрата в матриксе не может обойти ограничения кислородного снабжения и окислительного фосфорилирования.
5.3. Ненасыщенные, нечётноцепочечные и очень длинные жирные кислоты
У ненасыщенных жирных кислот предсуществующие двойные связи не всегда подходят для очередной гидратазной реакции. Еноил-CoA-изомераза превращает некоторые промежуточные конфигурации в trans-Δ²-форму. Для определённых полиненасыщенных субстратов дополнительно нужна NADPH-зависимая 2,4-диеноил-CoA-редуктаза. Эти обходные реакции изменяют восстановительный и энергетический баланс, поэтому единая поправка «минус 1,5–2,5 АТФ на любую двойную связь» некорректна.
Например, обход первой дегидрогеназной стадии означает отсутствие соответствующей передачи электронов через ETF. Если же требуется редуктаза, добавляется стоимость восстановления за счёт NADPH. Чтобы рассчитать итог для конкретной кислоты, необходимо знать положения двойных связей и последовательность промежуточных реакций. Расчёт пальмитата нельзя просто копировать на олеат или линолеат, сохраняя одинаковые коэффициенты для каждого этапа.
При окислении нечётной цепи последний углеродный остаток представлен пропионил-CoA. Его дальнейшая последовательность такова: пропионил-CoA + HCO₃⁻ + ATP → D-метилмалонил-CoA + ADP + Pᵢ; затем D-метилмалонил-CoA ⇄ L-метилмалонил-CoA → сукцинил-CoA. Первый этап требует биотин-зависимой пропионил-CoA-карбоксилазы, а заключительный — метилмалонил-CoA-мутазы с аденозилкобаламином, формой витамина B₁₂. Превращение пропионильного остатка поэтому зависит от другого набора ферментов и кофакторов, чем обычное освобождение ацетил-CoA.
Сукцинил-CoA пополняет промежуточные соединения цикла трикарбоновых кислот, то есть участвует в анаплерозе. Однако сам факт такого входа не доказывает, что небольшое пищевое количество нечётноцепочечных кислот устранит дефицит оксалоацетата или улучшит инсулиновую чувствительность. Общий поток зависит от доступности других интермедиатов и их удаления в биосинтетические пути. Из биохимической возможности нельзя вывести лечебное назначение молочного жира или специальной добавки.
Пероксисомальное окисление очень длинных цепей имеет иную энергетическую организацию. На его начальной стадии электроны передаются кислороду с образованием H₂O₂, а не входят в митохондриальный ETF-маршрут. Укороченные продукты могут затем использоваться митохондриями, в том числе после преобразования в карнитиновые производные. Этот контекст важен и для CROT: карнитиноктаноилтрансфераза связана преимущественно с пероксисомами, поэтому исходное размещение её в матриксе как универсального партнёра CPT2 ошибочно.
5.4. Почему дефекты MTP могут затрагивать беременность
Дефицит LCHAD или других активностей MTP нарушает завершение длинноцепочечного β-окисления. У пациентов возможны гипокетотическая гипогликемия, кардиомиопатия и другие проявления энергетического дефицита. Отдельная клиническая связь касается матери, вынашивающей плод с нарушением LCHAD. В первичном исследовании Ibdah и коллег дефекты фетального окисления жирных кислот были связаны с тяжёлой патологией печени у беременных.
Острый жировой гепатоз беременных и HELLP-синдром нельзя считать обязательным результатом любого дефекта HADHA у плода. Не все такие акушерские случаи объясняются MTP, и не каждая беременность с поражённым плодом сопровождается одинаковым исходом. Накопление и обмен гидроксилированных липидных метаболитов рассматриваются как часть механизма, но вся патология не сводится к одному ацилкарнитину. Для клинической практики важнее распознавание неотложного состояния и последующее специализированное обследование семьи, чем попытка назначить универсальный «митохондриальный» протокол.
6. Энергетический баланс: от пальмитата до расчётных 106 АТФ
6.1. Стехиометрия семи оборотов
Пальмитат содержит 16 атомов углерода и не имеет двойных связей. Для полного превращения его ацильной цепи в восемь ацетил-CoA требуется семь оборотов β-окисления: заключительное расщепление C4 даёт сразу два C2-фрагмента. В общем случае для насыщенной чётной цепи Cₙ число оборотов равно n/2 − 1, а число ацетил-CoA равно n/2. Эти отношения описывают углеродный баланс, а не скорость реакции в конкретной ткани.
Учётная сумма для пальмитоил-CoA: пальмитоил-CoA + 7 CoA-SH + 7 FAD + 7 NAD⁺ + 7 H₂O → 8 ацетил-CoA + 7 FADH₂ + 7 NADH + 7 H⁺. Как и в описании одного оборота, запись FAD/FADH₂ обозначает обмен восстановительными эквивалентами через связанные кофакторы. Ацетил-CoA затем окисляется в цикле трикарбоновых кислот с образованием дополнительных восстановленных переносчиков. CPT1 и транспорт карнитина не являются отдельными источниками ATP в этом балансе.
6.2. P/O — предположение расчёта, а не биологическая константа
Коэффициент P/O связывает синтез ATP с передачей электронов к кислороду; в традиционной записи O означает атом кислорода, то есть половину O₂. Для учебного расчёта часто принимают 2,5 АТФ-эквивалента на NADH и 1,5 на электроны, поступающие в Q-пул в обход комплекса I. Тогда семь NADH дают 17,5, а семь флавиновых восстановительных эквивалентов — 10,5 АТФ. Сумма β-окисления составляет 28 АТФ-эквивалентов.
Один ацетил-CoA в цикле трикарбоновых кислот даёт 3 NADH, один флавиновый восстановительный эквивалент и один GTP. При выбранных P/O это 3 × 2,5 + 1 × 1,5 + 1 = 10 АТФ-эквивалентов. Восемь ацетил-CoA дают 80, и из общей суммы вычитают два эквивалента, затраченных на активацию свободного пальмитата. Итоговая формула: ATP₍нетто₎ = 7 × (2,5 + 1,5) + 8 × 10 − 2 = 106.
Компонент расчёта
Количество
Принятая стоимость или выход
Результат
NADH из β-окисления
7
2,5 ATP на NADH
17,5
Флавиновые восстановительные эквиваленты из β-окисления
7
1,5 ATP на пару электронов к Q
10,5
Ацетил-CoA, полностью окисленный в ЦТК
8
10 ATP-эквивалентов на ацетил-CoA
80
Активация свободного пальмитата
1 реакция ATP → AMP
−2 ATP-эквивалента
−2
Сумма
Полное окисление одной молекулы пальмитата
P/O = 2,5/1,5
106 ATP-эквивалентов
Удобная общая формула при тех же предположениях: ATP₍нетто,Cₙ₎ = (n/2 − 1) × 4 + (n/2) × 10 − 2 = 7n − 6. Она применима к свободной насыщенной чётноцепочечной жирной кислоте при полной митохондриальной переработке и принятом учебном сопряжении. Если отсчёт начинается с уже активированного пальмитоил-CoA, стоимость активации в этом конкретном отрезке пути не вычитают, и получается 108. Если часть ацетил-CoA уходит в кетоновые тела или синтез, условие полного окисления в одной клетке не выполнено.
Исследования стехиометрии ATP-синтазы, включая структуру c₈-кольца в работе Watt и коллег, показывают, почему целочисленный выход нельзя считать неизменной характеристикой живой митохондрии. Сопряжение, протонная утечка, транспорт фосфата и нуклеотидов меняют фактическое соотношение затрат и синтеза. Учебные коэффициенты полезны для сопоставления путей, но не измеряют реальный выход ATP у человека после приёма жира. Следовательно, выражение «пальмитат генерирует ровно 106 молекул ATP» должно сопровождаться условиями расчёта.
6.3. Свободная энергия и эффективность
Термодинамическую эффективность в модели можно выразить как η = N₍ATP₎ × ΔG₍синтез ATP₎ / |ΔG₍окисление субстрата₎|. Здесь обе свободные энергии должны относиться к сопоставимым состояниям и условиям. Стандартная преобразованная энергия и фактическая внутриклеточная энергия синтеза ATP не взаимозаменяемы. Для расчёта нужны концентрации или активности реагентов, температура и выбранные границы системы.
Если в одном расчёте смешать стандартную энергию окисления с приблизительной внутриклеточной стоимостью ATP, численный результат не будет универсальным измеренным КПД. Само арифметическое деление не определяет эффективность живой ткани. Поэтому полезнее сначала задать условия и границы расчёта, а затем интерпретировать полученную оценку. Для специалиста важен именно принцип: значительная часть энергии запасается, часть рассеивается, и эти доли меняются вместе с состоянием сопряжения.
7. Неполное окисление, CoA и метаболическая гибкость
7.1. Когда входящий поток превышает возможности последующих реакций
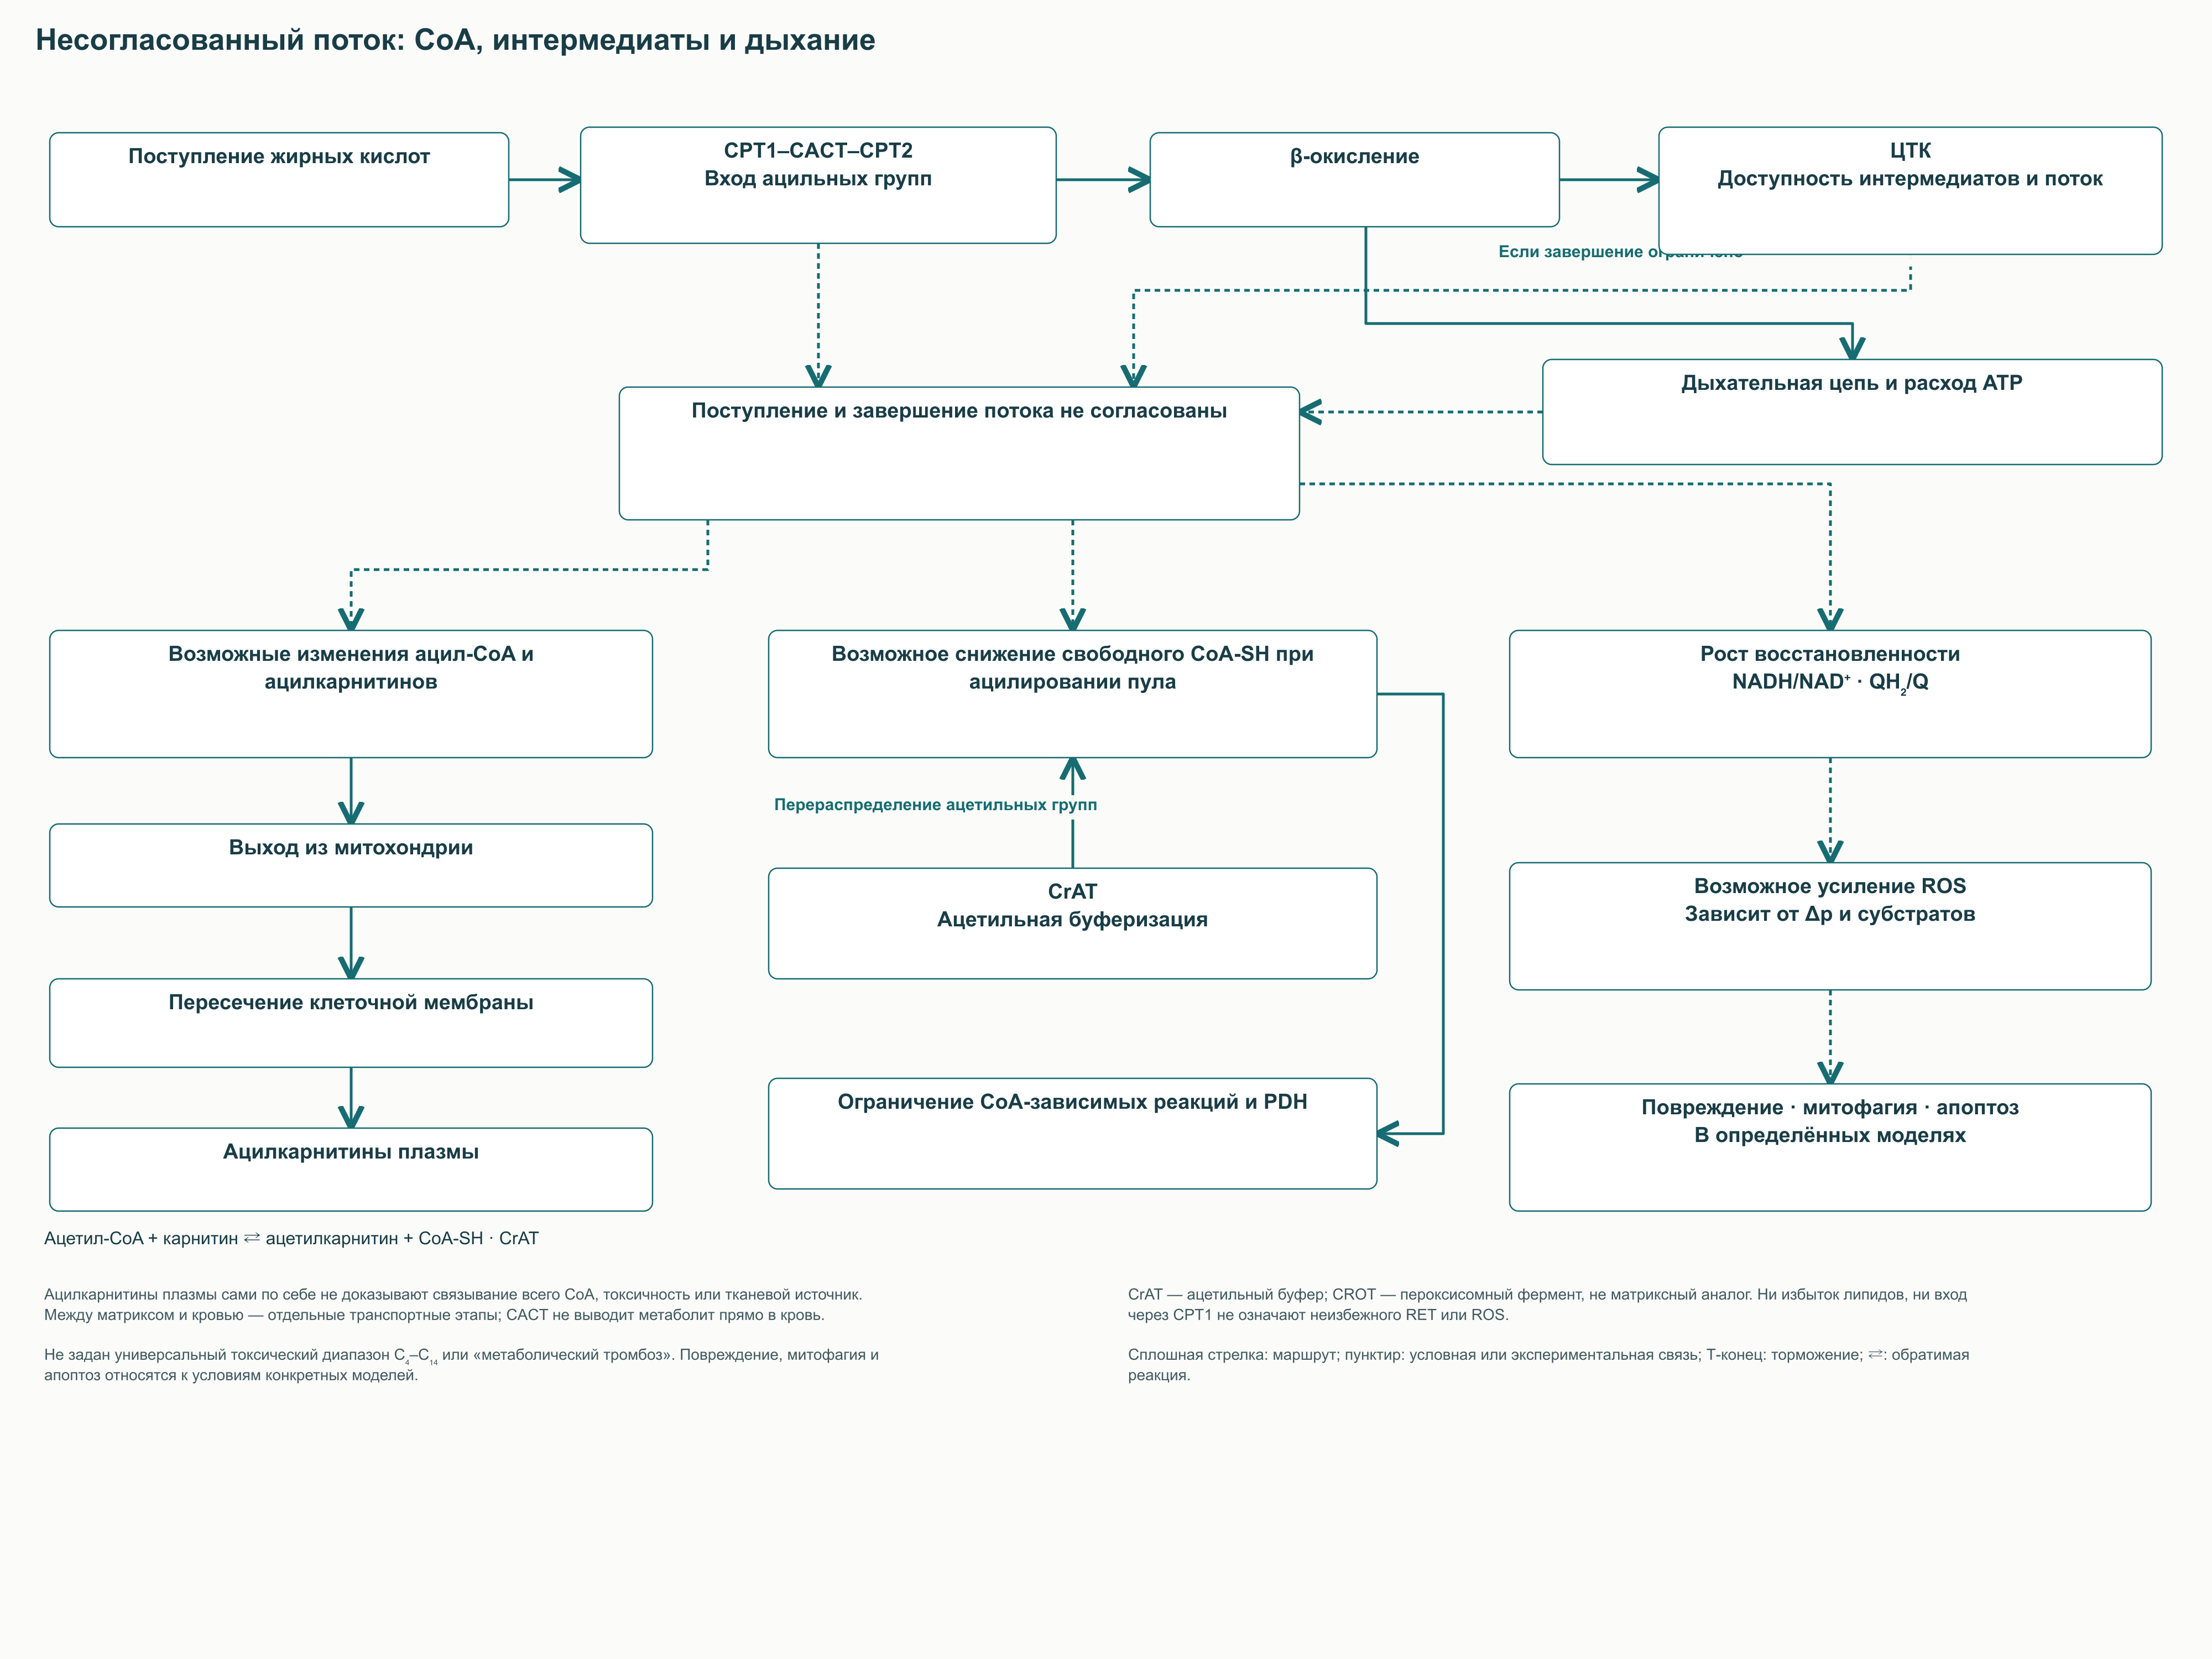
Увеличить поступление длинноцепочечных ацильных групп в матрикс — только первый этап их использования. β-Окисление, цикл трикарбоновых кислот, дыхательная цепь и потребление ATP должны работать согласованно. Если субстрат поступает быстрее, чем окисляются промежуточные продукты, их концентрации меняются даже при сохранной или повышенной активности отдельных ферментов. Поэтому фраза «больше окисления жиров» нуждается в уточнении: речь может идти о начальных реакциях, полном окислении до CO₂ или увеличении потока электронов.
Koves и коллеги в 2008 году исследовали метаболическую перегрузку в мышечных моделях и у животных. Они связали инсулинорезистентность с усиленным потоком β-окисления, изменённым переключением на углеводы и изменением промежуточных соединений цикла трикарбоновых кислот. В некоторых экспериментальных условиях ограничение входа жирных кислот в митохондрии улучшало метаболический ответ. Это существенное возражение против идеи, что любое усиление CPT1 обязательно улучшает инсулиновую чувствительность.
Однако экспериментальная связь не означает, что неполное β-окисление объясняет все формы диабета. Профили ацилкарнитинов различаются между тканями, состояниями питания, физической нагрузкой и заболеваниями. Иногда их повышение отражает высокую скорость оборота, иногда — ограничение последующей реакции или транспортное нарушение. Сам ацилкарнитин не является универсальным доказательством токсичности, а его концентрация не заменяет измерение метаболического потока.
Рост отношения NADH/NAD⁺ уменьшает доступность окисленного кофактора для ряда реакций. Состояние QH₂/Q также связано с возможностью принимать новые электроны через ETF и другие входы дыхательной цепи. При недостаточной потребности в ATP или ограничении дыхания поток может тормозиться, даже если CPT1 доставляет субстрат. Эти соотношения объясняют обратную связь, но не подтверждают одинаковое аллостерическое действие на каждый фермент ЦТК.
7.2. «Ловушка CoA» и роль ацетилкарнитина
Свободный CoA-SH расходуется при образовании ацильных производных и возвращается при их дальнейшем использовании. Если значительная доля пула остаётся ацилированной, доступного CoA может не хватать для других реакций. Выражение «CoA trapping» описывает такое ограничение, но для его доказательства требуется информация о свободной и связанных фракциях. Повышение нескольких ацилкарнитинов в плазме само по себе не показывает, что матриксный CoA истощён.
Короткоцепочечная карнитинацетилтрансфераза CrAT помогает перераспределять ацетильные группы реакцией ацетил-CoA + карнитин ⇄ ацетилкарнитин + CoA-SH. Это отдельная функция карнитинового обмена, которую нельзя приписывать только CPT1. В исследовании Muoio и коллег удаление CrAT из мышц мышей нарушало переносимость глюкозы и переключение субстратов; работа включала также исследования человеческих клеток и участников. Результаты поддерживали модель буферизации ацетильных групп и ограничения их тормозящего влияния на пируватдегидрогеназный комплекс.
Ацетилкарнитин, длинноцепочечные ацилкарнитины и среднецепочечные продукты имеют разные источники и функции. CPT2 может катализировать обратимый перенос длинных цепей, CrAT работает преимущественно с короткими группами, а CROT связана с пероксисомальным обменом. Кроме того, выход метаболита из митохондрии, его пересечение клеточной мембраны и появление в плазме — разные транспортные этапы. Поэтому стрелка «CACT выбрасывает ацилкарнитины прямо в кровь» скрывает необходимые промежуточные процессы.
Окислительный стресс, обратный перенос электронов и открытие поры митохондриальной проницаемости возможны при определённых сочетаниях восстановленного Q-пула, потенциала и клеточного повреждения. Но они не являются обязательным продолжением любого повышения ацилкарнитинов. Апоптоз, митофагия и разобщение тоже имеют отдельные механизмы и условия. На схеме перегрузки эти события представлены как возможные последствия, а не как неизбежная линейная цепь.
7.3. RER, дыхательный коэффициент и переключение топлива
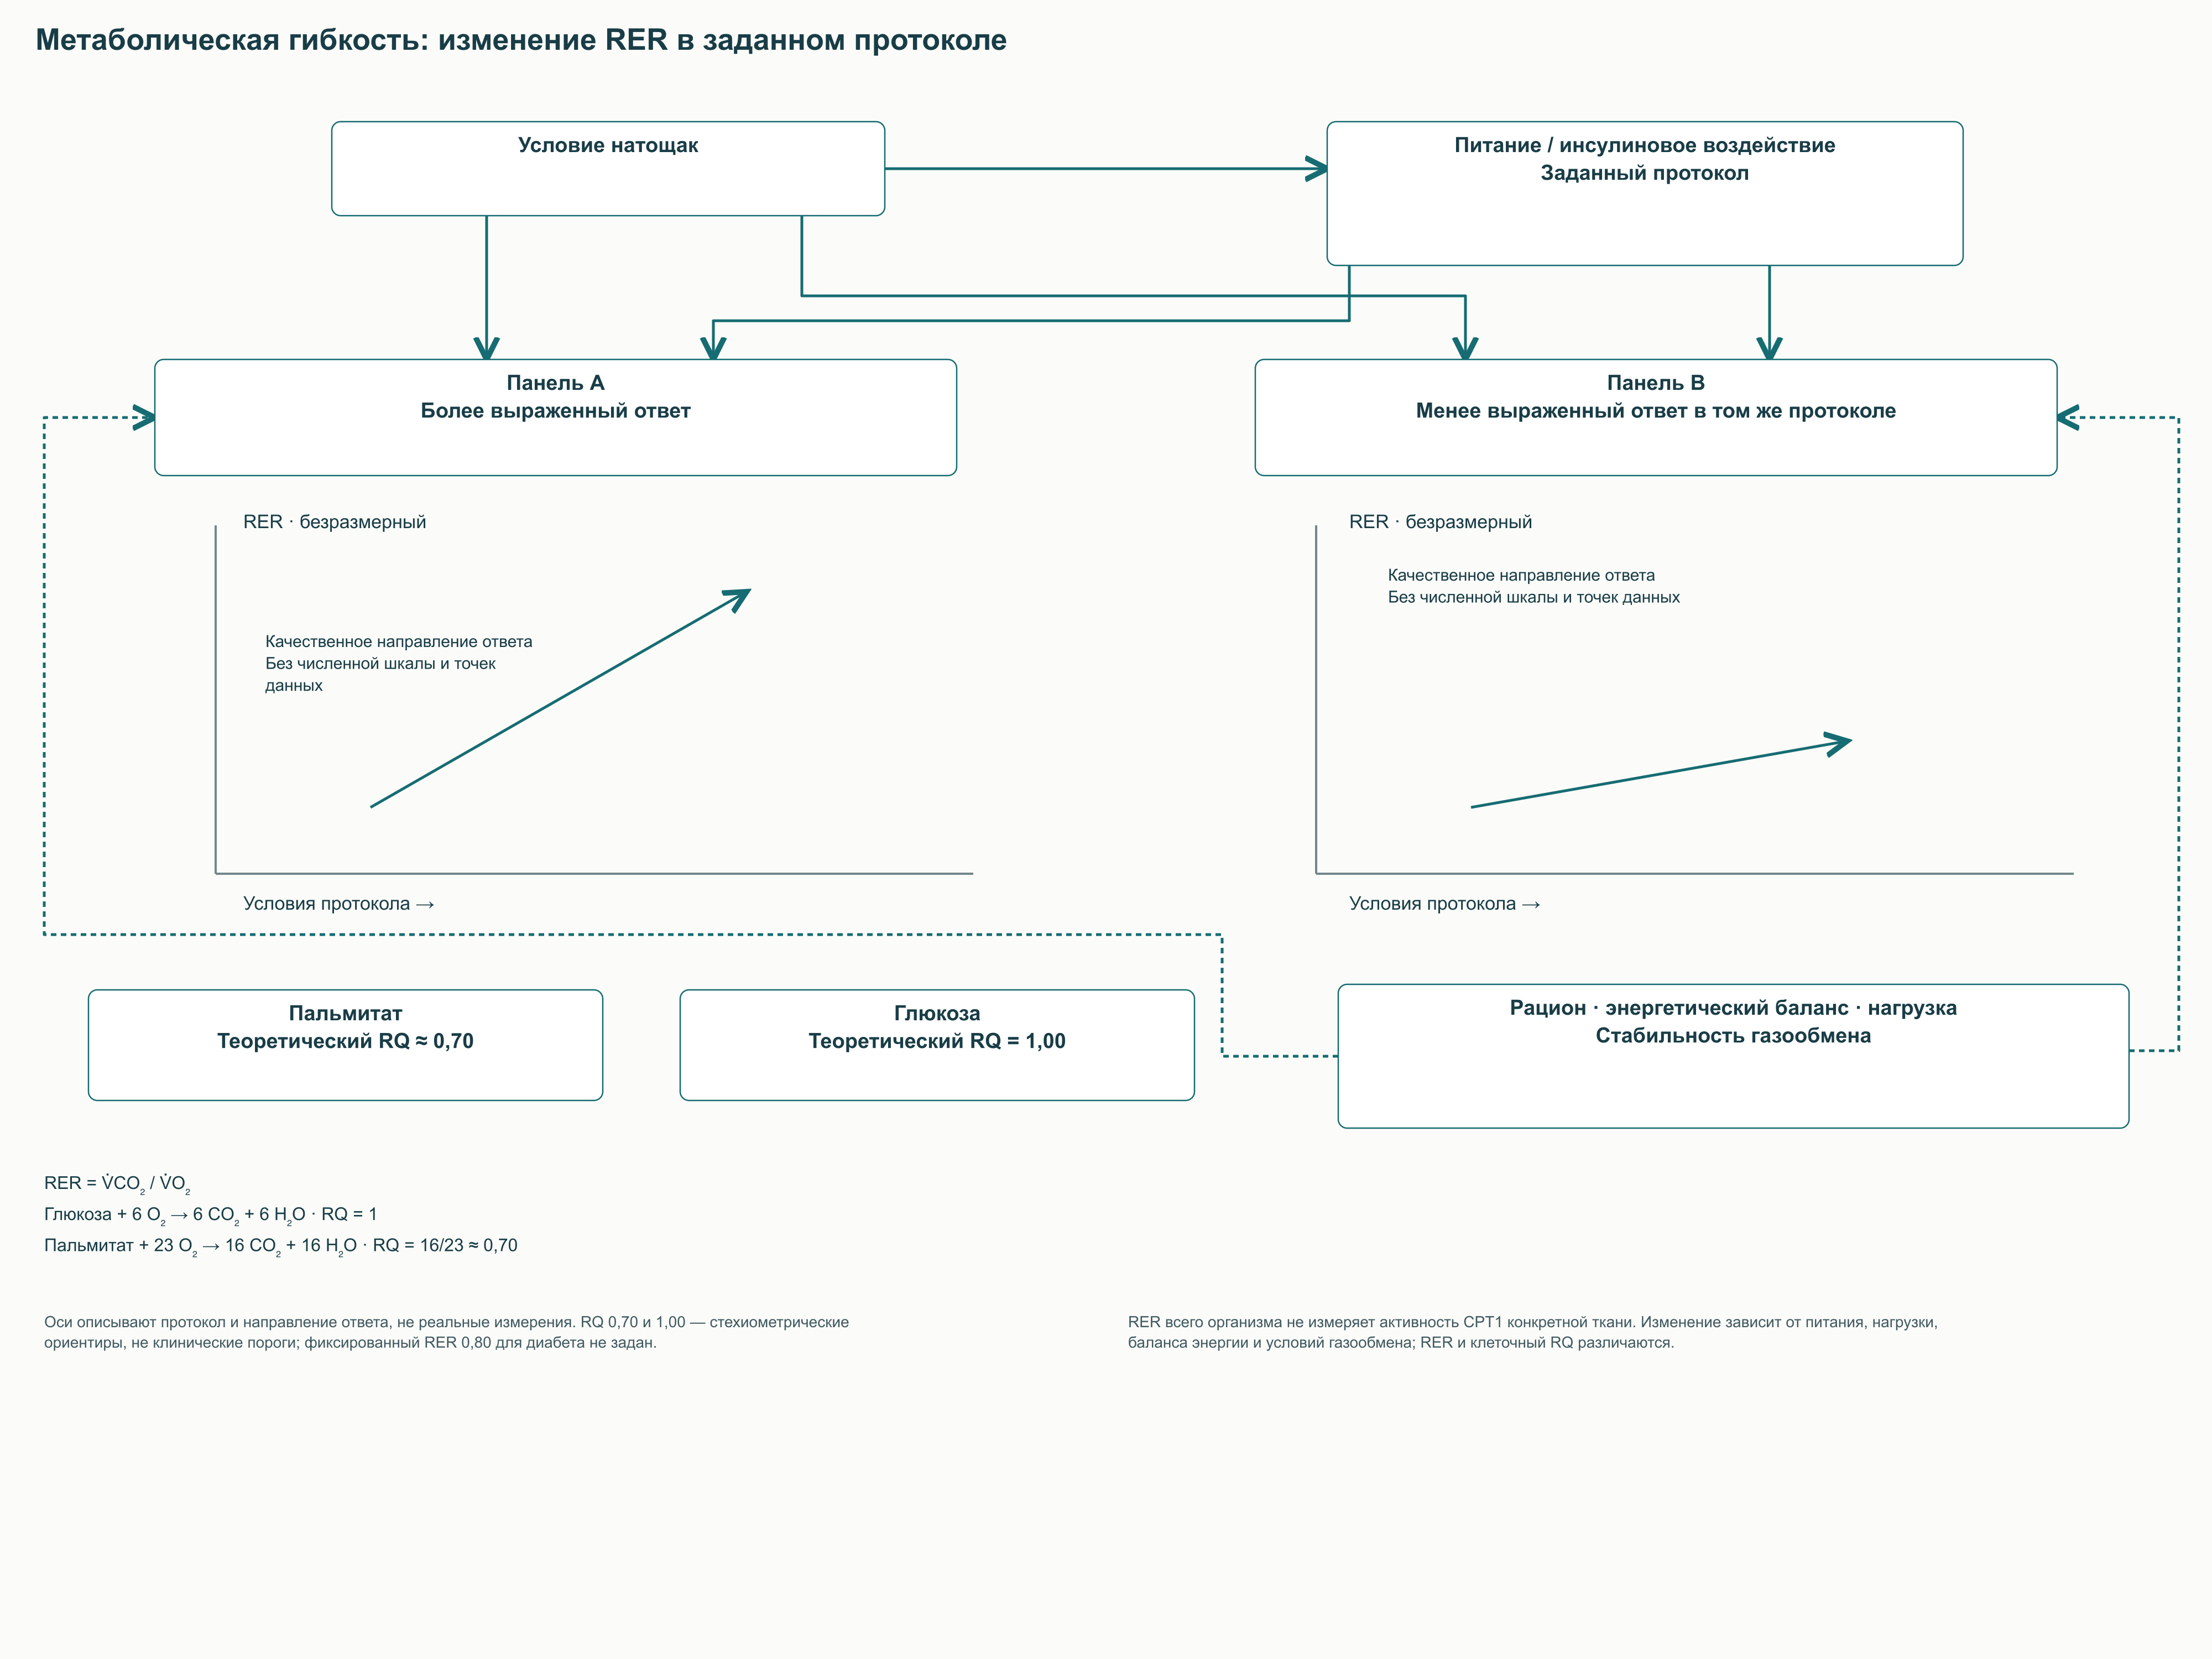
Метаболическая гибкость — способность менять использование субстратов при переходе от голодания к питанию, при инсулиновом воздействии и физической нагрузке. Один из способов изучения — непрямая калориметрия с измерением потребления O₂ и выделения CO₂. Отношение потоков на уровне дыхания обозначается RER = V̇CO₂/V̇O₂. На уровне химической реакции отношение образованного CO₂ к потреблённому O₂ называют дыхательным коэффициентом, RQ; в устойчивых условиях два показателя могут быть близки, но они не полностью тождественны.
Для глюкозы C₆H₁₂O₆ + 6 O₂ → 6 CO₂ + 6 H₂O, поэтому RQ = 6/6 = 1. Для пальмитата C₁₆H₃₂O₂ + 23 O₂ → 16 CO₂ + 16 H₂O, и RQ = 16/23 ≈ 0,70. При смешанном использовании субстратов показатель обычно находится между этими учебными крайними значениями. Белковое окисление, кетоновые тела, липогенез и изменение запасов CO₂ усложняют интерпретацию.
После еды или во время инсулинового воздействия повышение доли окисляемых углеводов может сопровождаться увеличением RER. При нарушении метаболического переключения изменение бывает менее выраженным, но для диабета не существует универсального «фиксированного RER 0,80–0,83». Исходный рацион, энергетический баланс, тренированность и условия измерения существенно меняют результат. Поэтому рисунок сравнивает направления ответа без вымышленных клинических порогов и без имитации реальных измеренных кривых.
При интенсивной нагрузке RER может превышать единицу из-за буферизации кислот и усиленного удаления CO₂. В этом случае нельзя буквально заключать, что организм окисляет «больше 100% углеводов». Аналогично отдельное измерение натощак не диагностирует недостаточность CPT1 и не определяет нужду в карнитине. Для специалиста полезнее сравнивать стандартизированные ответы в одинаковом протоколе, чем судить об обмене по одной цифре.
7.4. Цикл Рэндла и обратимое регулирование PDH
Окисление жирных кислот меняет соотношения ацетил-CoA/CoA-SH и NADH/NAD⁺, влияя на использование пирувата. Пируватдегидрогеназный комплекс PDH превращает пируват в ацетил-CoA и тем самым связывает углеводный обмен с циклом трикарбоновых кислот. PDK фосфорилируют комплекс и уменьшают его активность, а пируватдегидрогеназные фосфатазы удаляют эти фосфатные группы. Фосфорилирование и дефосфорилирование позволяют обратимо менять активность PDH при переходе между состояниями питания и нагрузки.
PDK4 — одна из изоформ, экспрессия которой реагирует на голодание и гормональные сигналы. FoxO1, KLF15 и другие регуляторы могут участвовать в перестройке этой программы, но их вклад различается по ткани и состоянию. Инсулиновый сигнал через Akt изменяет активность FoxO1, связывая доступность глюкозы с генной регуляцией. Разные PDK неодинаково используют фосфорилируемые участки PDH, поэтому нельзя приписать PDK4 одинаковое действие на все три участка без первичного подтверждения.
Цикл Рэндла полезен как модель конкуренции субстратов, но не заменяет всю патофизиологию инсулинорезистентности. Ограничение окисления пирувата, снижение поступления глюкозы в клетку и повреждение инсулиновой сигнализации — связанные, но различимые события. Не вся глюкоза при сниженной активности PDH «сбрасывается в лактат»: она может включаться в гликоген и другие пути. Именно это различие важно при интерпретации механизмов карнитиновой буферизации и предполагаемых лечебных эффектов.
8. Липотоксичность: какие липиды и какие сигнальные пути
8.1. Диацилглицеролы, церамиды и локализация
Жирная кислота может стать энергетическим субстратом, запасным липидом, мембранным компонентом или сигнальной молекулой. Триацилглицерол в липидной капле не равнозначен диацилглицеролу возле сигнального белка. Для DAG важны стереохимия, ацильный состав и доступность для C1-доменов протеинкиназ. Поэтому общее содержание «жира в мышце» не описывает автоматически липотоксическую нагрузку.
В исследовании Szendroedi и коллег последовательные биопсии мышц людей во время липидной инфузии позволили проследить изменение DAG, активации PKCθ и инсулиновой сигнализации. Наблюдались связи с фосфорилированием IRS1 по Ser1101 и ослаблением последующего ответа. В той же экспериментальной системе изменений церамидов и ацилкарнитинов, объясняющих инсулинорезистентность, не обнаружили. Эти результаты показывают, почему нельзя безоговорочно объединять все липидные метаболиты в одну причинную цепь.
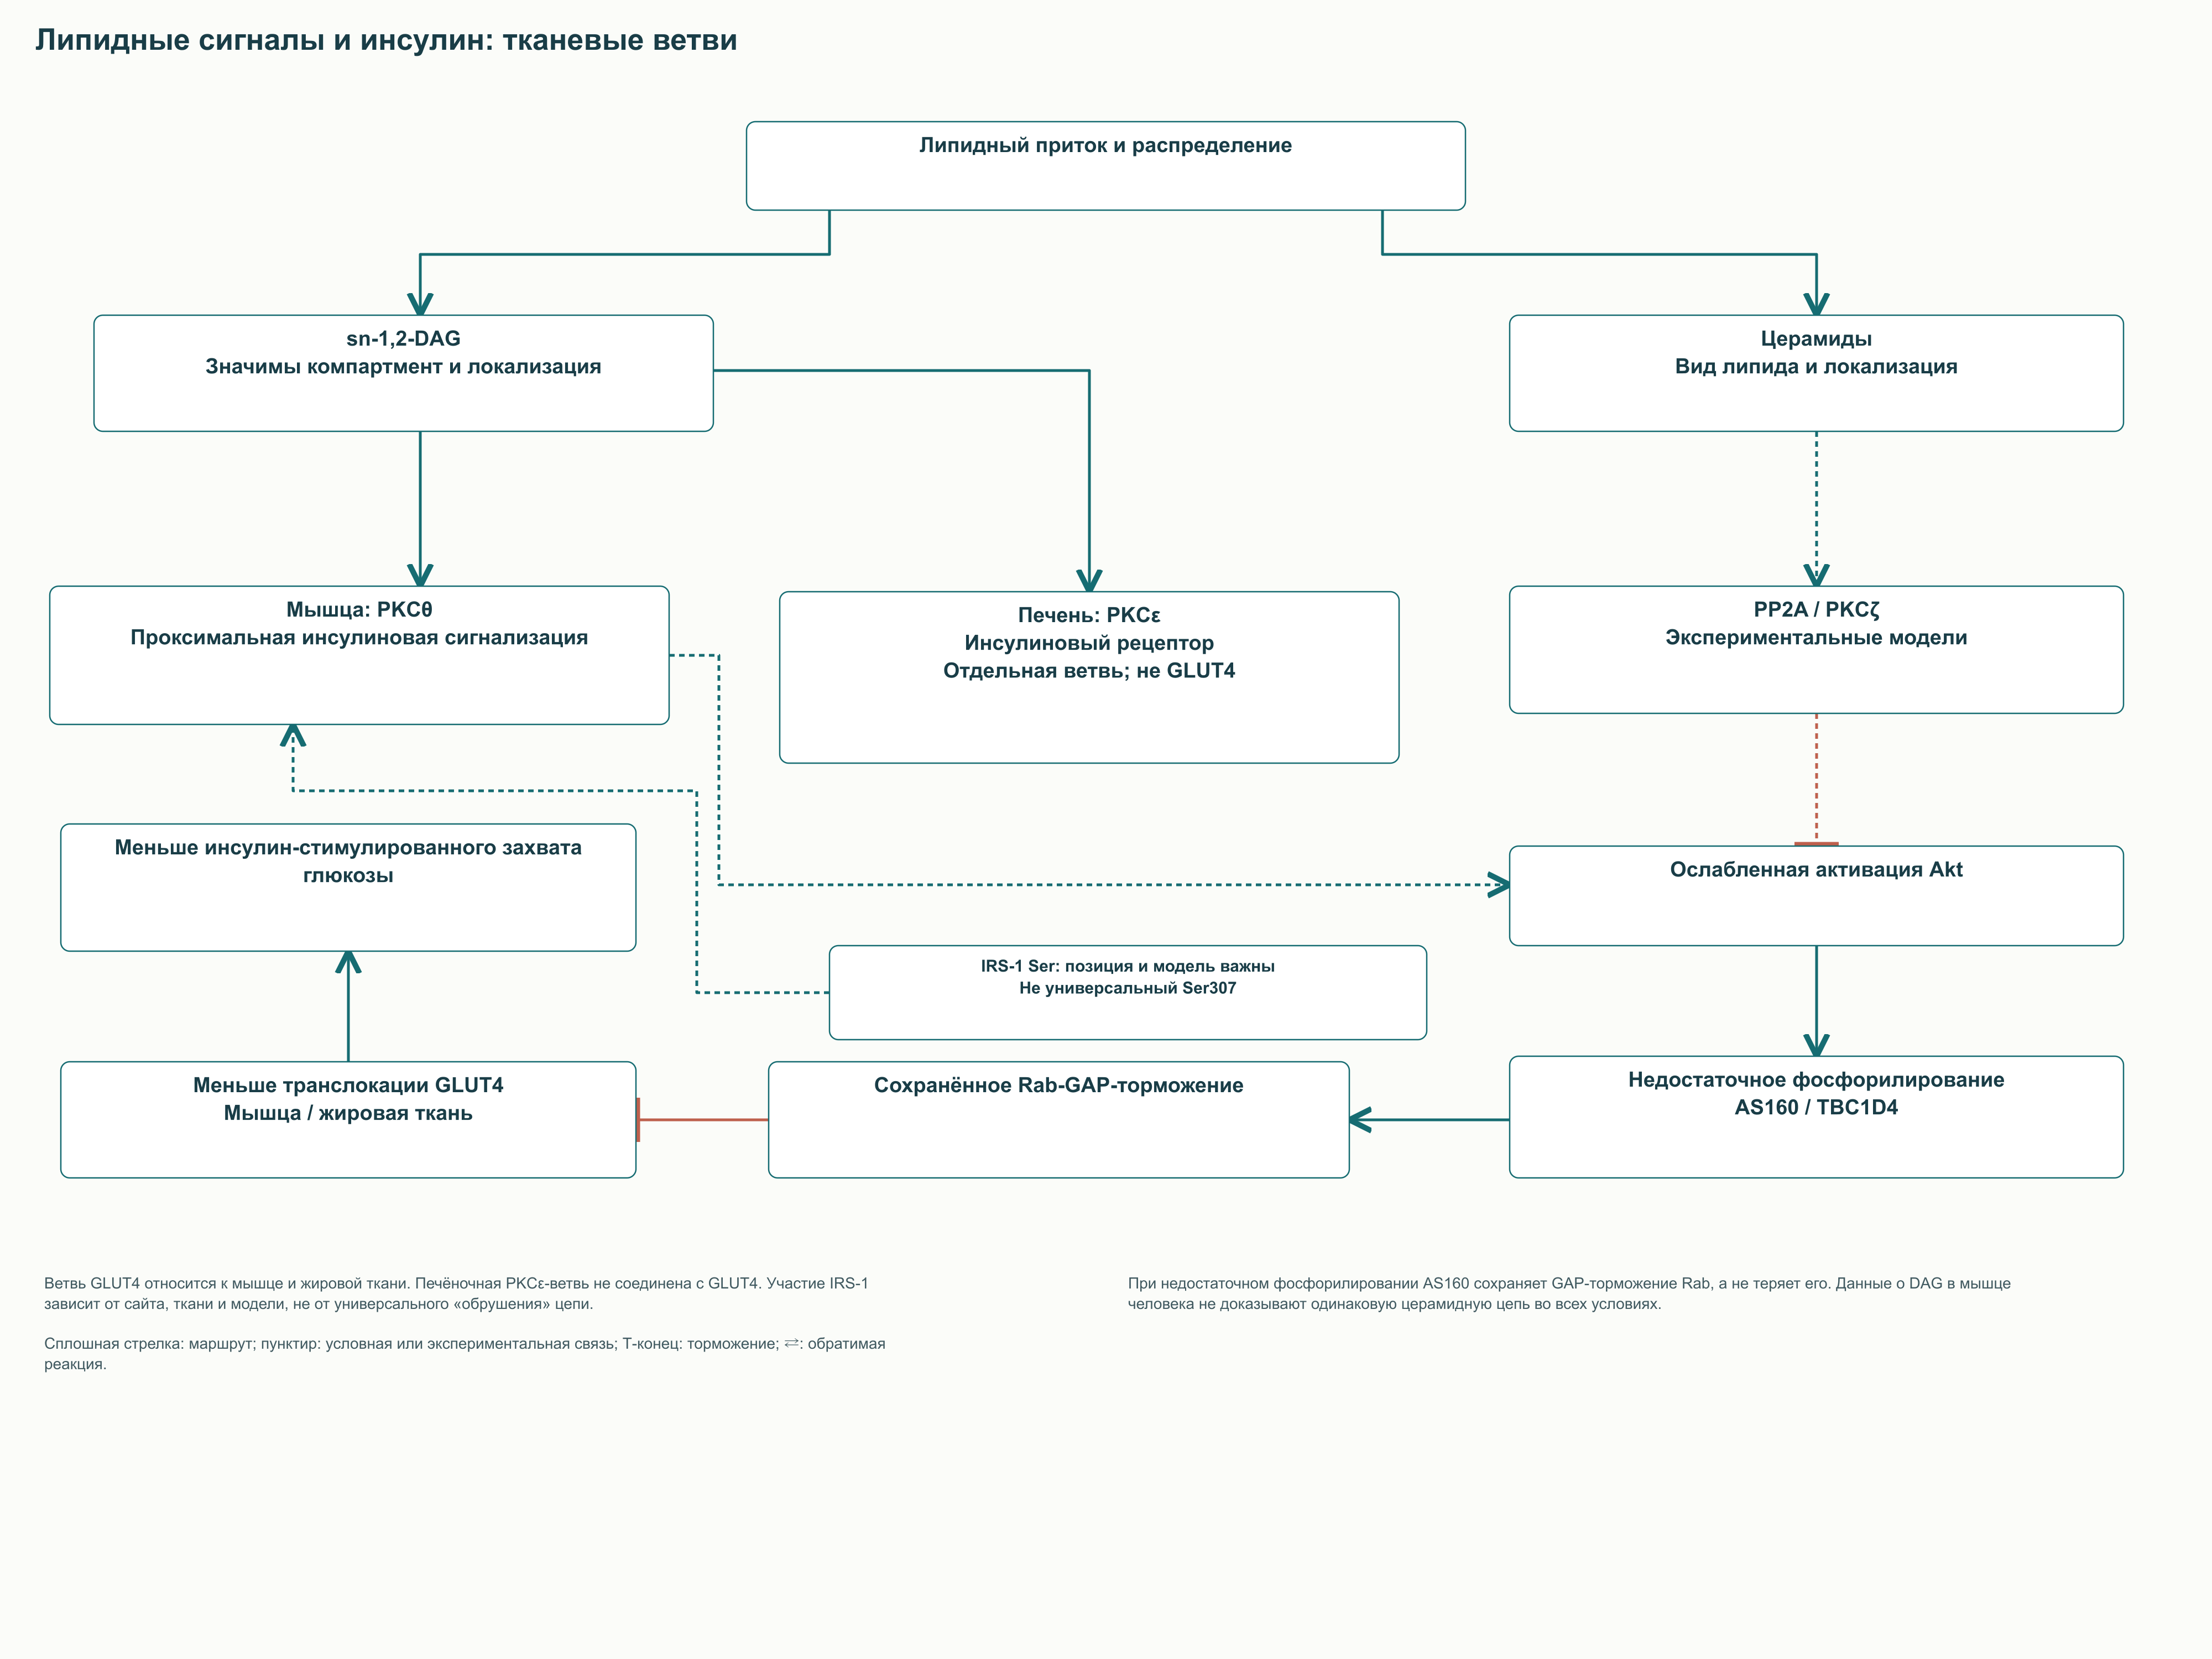
В печени экспериментально изучен другой путь: DAG–PKCε и изменение активности инсулинового рецептора. Petersen и коллеги идентифицировали Thr1160 человеческого рецептора как субстрат PKCε и исследовали соответствующую замену у мышей. Следовательно, печёночный и мышечный механизмы имеют разные конкретные точки воздействия. Печень также не использует мышечный GLUT4-маршрут как главный механизм инсулинозависимого захвата глюкозы.
В мышце Akt связан с фосфорилированием TBC1D4, известного как AS160. Это уменьшает его тормозящее GAP-действие на определённые Rab-белки и облегчает перемещение GLUT4-содержащих везикул к мембране. При ослаблении инсулинового сигнала эта последовательность может нарушаться. Формулировка «AS160 остаётся неактивным» переворачивала смысл: именно сохраняющаяся тормозящая функция нефосфорилированного белка может препятствовать нормальному ответу.
8.2. Сериновое фосфорилирование не всегда означает вред
IRS1 содержит множество фосфорилируемых участков, и их действие зависит от позиции, времени и клеточного контекста. В экспериментах Copps и коллег замена Ser307 мышиного Irs1, соответствующего Ser312 человека, усиливала инсулинорезистентность. Это прямо противоречит правилу, что любой фосфат на данном серине обязательно разрушает инсулиновую сигнализацию. Поэтому без указания вида и конкретного опыта нельзя рисовать Ser307 как универсальную патологическую мишень.
Церамиды могут воздействовать на Akt через PP2A и атипичные PKC, а также участвовать в мембранном стрессе и клеточной гибели. Но отдельные молекулярные виды церамидов имеют неодинаковые функции, и экспериментальная роль не всегда совпадает с изменением суммарного содержания в человеческой биопсии. Пальмитат действительно предоставляет субстрат для сфинголипидного синтеза, однако конкретный исход зависит от состава липидов и способности клетки их перерабатывать. Для причинного вывода нужны вмешательство, измерение соответствующей фракции и результат на определённом уровне системы.
Стресс ЭПР через PERK и IRE1, провоспалительная сигнализация и митохондриальное повреждение могут дополнять эти пути. Их наличие не позволяет заранее предсказать одинаковую потерю захвата глюкозы на 70–80% или обязательную сердечную недостаточность. Эти фиксированные величины исходника не имели достаточного привязанного к эксперименту основания. В клинической интерпретации полезнее рассматривать липотоксичность как контекстную сеть механизмов, чем как единственный каскад от пальмитата к диабету.
9. Наследственные дефекты и арктический вариант CPT1A
9.1. Дефицит CPT1A: гипогликемия при недостаточном кетогенезе
При выраженном дефиците CPT1A печень хуже использует длинноцепочечные жирные кислоты во время голодания. После расходования гликогена энергетические потребности продолжаются, но образование кетоновых тел и поддержание глюкозного обмена становятся недостаточными. Характерный клинический сигнал — гипокетотическая гипогликемия: низкая глюкоза при неадекватно небольшом повышении кетонов. Возможны вялость, судороги, поражение печени и гипераммониемия, особенно при инфекции или снижении поступления пищи.
Повышение свободного карнитина относительно длинноцепочечных ацилкарнитинов связано с ограничением самой реакции CPT1. В скрининге может использоваться отношение C₀/(C₁₆ + C₁₈), однако конкретные фракции и пороги зависят от лабораторного протокола. Значение «выше 50–100» нельзя представить как универсальный диагностический критерий для любой пробы. Подтверждение опирается на комплекс биохимических и молекулярно-генетических данных, а не на одно отношение.
Сохранность мышечного энергетического обмена объясняется наличием другой изоформы, но не делает печёночную декомпенсацию безопасной. Практический принцип ведения — предотвращать длительное голодание и иметь индивидуальный план действий при заболевании. Среднецепочечные жиры могут обсуждаться специалистами, поскольку некоторые их компоненты меньше зависят от CPT1. При этом рацион, допустимые интервалы без еды и другие меры определяются для конкретного пациента; монография не подменяет такой план.
9.2. CPT2 и CACT: блок расположен после CPT1
Дефицит CPT2 может проявляться тяжёлыми неонатальными и инфантильными формами либо преимущественно мышечным заболеванием. Для миопатической формы характерны повторные эпизоды мышечной боли, слабости, рабдомиолиза и миоглобинурии, иногда при нормальном самочувствии между приступами. Провоцирующими факторами бывают длительная нагрузка, инфекция, голодание или холод. Возраст проявления и тяжесть зависят от генотипа и обстоятельств, поэтому термин «взрослая форма» не исключает более раннего дебюта.
Тяжёлые ранние формы затрагивают печень, сердце и другие органы. Поражение почек и мозга возможно в наиболее тяжёлых неонатальных случаях, но весь спектр нельзя описывать одним обязательным набором врождённых пороков. Известный вариант p.Ser113Leu связан с миопатическим фенотипом, однако не объясняет все случаи. Клиническую форму нельзя уверенно определить только по одной распространённой замене без полного генетического и клинического контекста.
Дефицит CACT связан с SLC25A20 и нарушает перенос уже образованного ацилкарнитина через внутреннюю мембрану. В тяжёлых случаях он также может сопровождаться гипогликемией, гипераммониемией, кардиомиопатией и аритмиями. Профиль длинноцепочечных ацилкарнитинов может пересекаться с CPT2-дефицитом, поэтому биохимический результат не всегда определяет точку блока. Генетическое подтверждение и специализированная интерпретация особенно важны для различения этих состояний.
Нарушение
Где возникает ограничение
Характерная диагностическая логика
Практическое значение
CPT1A-дефицит
Образование длинноцепочечного ацилкарнитина
Относительно много свободного карнитина, мало длинноцепочечных производных; подтверждение CPT1A
Непереносимость голодания и печёночная декомпенсация
Профиль ацилкарнитинов может пересекаться с CACT; подтверждение CPT2
Ранние системные формы или повторный рабдомиолиз
Первичный дефицит карнитина
Клеточный захват и почечное удержание карнитина
Низкий свободный карнитин; подтверждение SLC22A5
Другая точка нарушения, требующая заместительного лечения
Эта таблица показывает топологию дефекта и не служит диагностическим алгоритмом по одной цифре. Вне приступа часть показателей может быть менее выраженной, а образец сухого пятна крови не всегда исключает мышечную форму CPT2-дефицита. Сочетание клинического триггера, биохимического профиля и генетических данных имеет большее значение, чем сам факт изменения карнитина. Особенно опасно объяснять повторный рабдомиолиз обычной «нехваткой добавки».
9.3. p.Pro479Leu: распространённость не равна безвредности
Вариант CPT1A c.1436C>T, p.Pro479Leu часто встречается в некоторых популяциях Арктики. В исследовании Rajakumar и коллег среди 1111 инуитов Гренландии частота аллеля L479 составляла около 0,73, а генотип был связан с определёнными липидными показателями. Это описывает конкретную выборку и ассоциацию, а не всю Арктику и не доказанную защиту от сердечно-сосудистых событий. Частоты в других группах и регионах не следует автоматически заменять одной общей величиной.
Биохимически обсуждаются сниженная остаточная активность и ослабленная чувствительность фермента к малонил-CoA. Они могут действовать в противоположных направлениях: меньше торможения не компенсирует автоматически меньшую каталитическую мощность. Поэтому гипотеза о возможной адаптации к традиционному рациону остаётся гипотезой о причинах отбора. Она не доказывает постоянный высокий кетогенез или клиническое преимущество у каждого носителя.
Gillingham и коллеги изучили ответ на медицински контролируемое голодание у пяти детей, гомозиготных по этому варианту. У них наблюдали ослабленное образование длинноцепочечных ацилкарнитинов и кетонов, а у двух испытание прекратили из-за гипогликемических симптомов. Результат подтверждает физиологически значимое ограничение переносимости голодания, несмотря на высокую распространённость варианта. Он прямо не поддерживает представление о безусловно повышенном кетогенезе у носителей варианта.
Популяционные связи с детской смертностью требуют учёта инфекций, питания, доступа к помощи и других факторов. Их нельзя объяснить исключительно переходом на высокоуглеводный рацион. Клиническая задача состоит в предотвращении опасных эпизодов и правильной интерпретации генотипа, а не в назначении этнически определённой диеты. История отбора и индивидуальный медицинский риск отвечают на разные вопросы.
10. Карнитин в организме: транспорт, формы и добавки
10.1. OCTN2 не следует смешивать с CACT
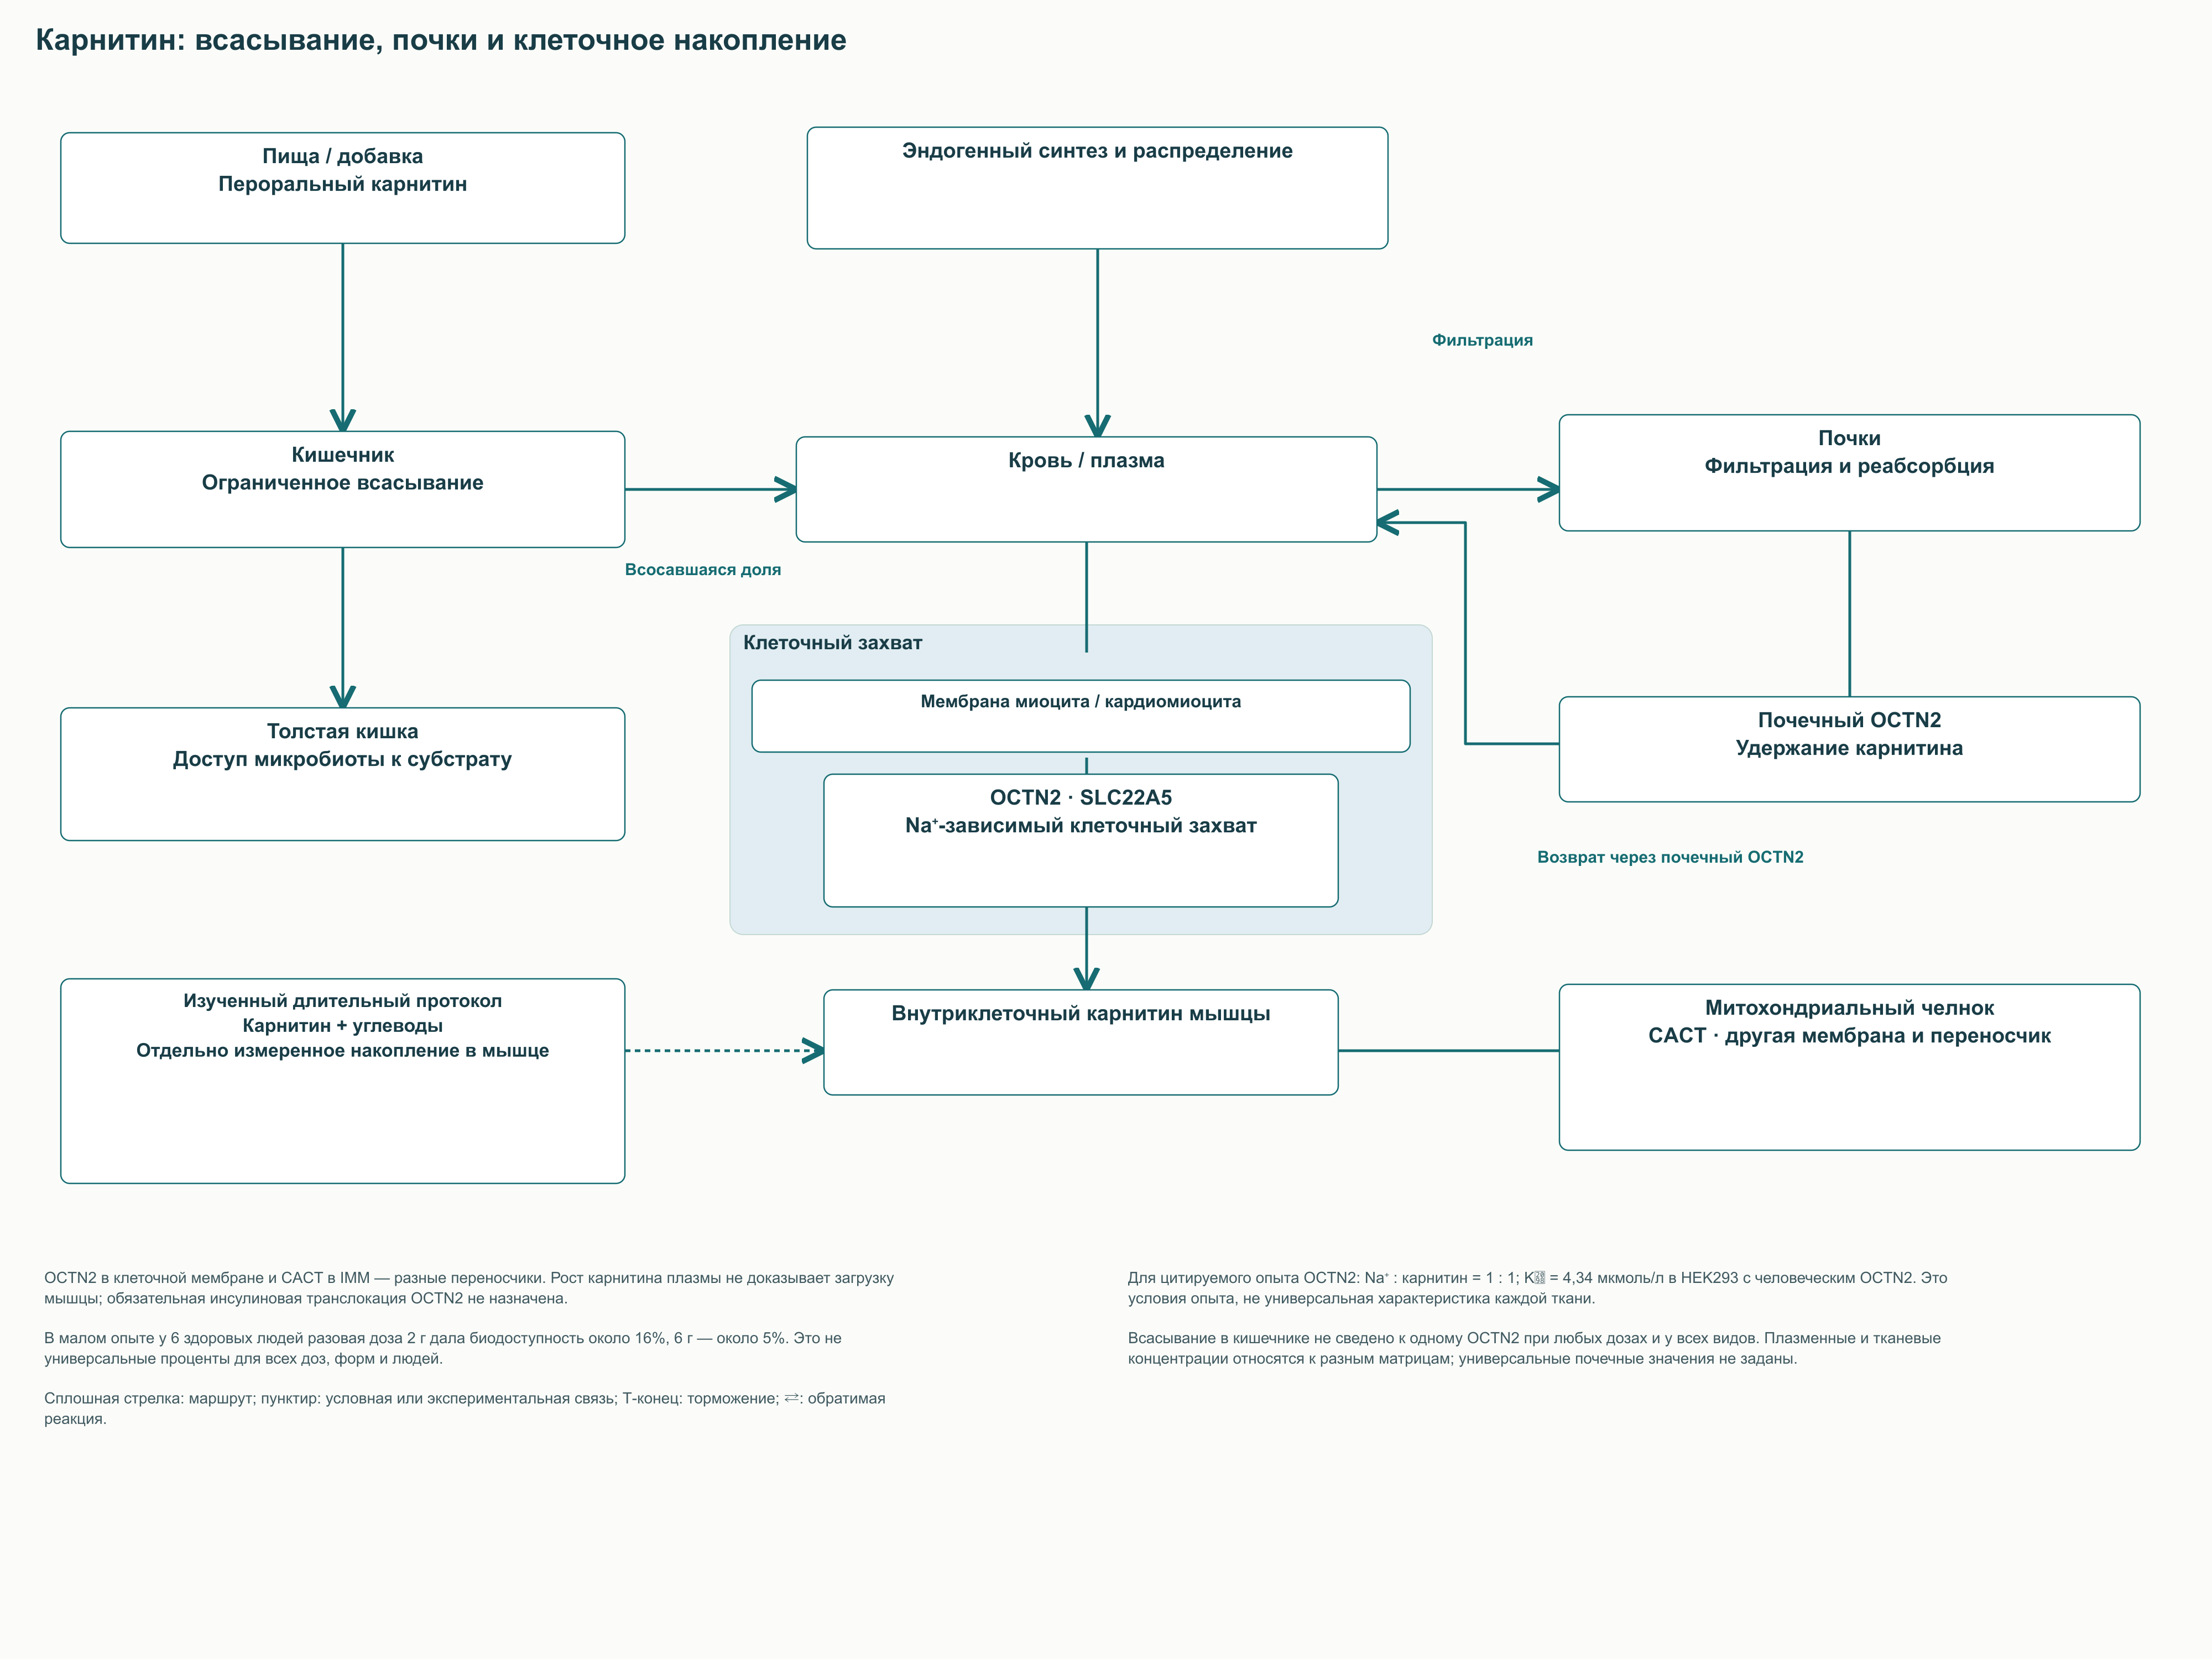
OCTN2, кодируемый SLC22A5, находится в клеточной мембране и обеспечивает высокоаффинный натрий-зависимый захват карнитина. CACT находится во внутренней митохондриальной мембране и обменивает карнитин с ацилкарнитином внутри транспортного челнока. Это два разных барьера и два разных транспортных механизма. Увеличение карнитина в крови не показывает автоматически, что его стало больше в миоците или что повысился митохондриальный поток.
Tamai и коллеги при экспрессии человеческого OCTN2 в HEK293-клетках измерили Kₘ около 4,34 мкмоль/л. Это характеристика конкретного клеточного опыта, а не клинический целевой уровень карнитина. В транспортных исследованиях описан натрий-карнитиновый симпорт 1:1; соотношение 2 Na⁺ на один карнитин не поддерживается приведёнными функциональными данными. Функционирование транспортера связано с натриевым градиентом, но не является непосредственным инсулиновым переносом субстрата через митохондриальную мембрану.
Большая часть тканевого карнитина сосредоточена в мышцах, тогда как плазменный пул значительно меньше. Почечная реабсорбция помогает сохранять карнитин, а его баланс включает также питание и эндогенный синтез. На высоких пероральных дозах всасывание и удержание становятся ограничениями, поэтому эффект не пропорционален количеству принятого вещества. Для корректного сопоставления нужны одинаковые единицы и матрица измерения: миллимоли на килограмм ткани нельзя без дополнительных условий делить на микромоли на литр плазмы.
В небольшом фармакокинетическом исследовании Harper и коллег с шестью здоровыми участниками биодоступность разовой дозы 2 г составляла примерно 16%, а 6 г — около 5%. Эти числа иллюстрируют ограниченность усвоения больших доз, но не являются универсальными значениями для любых солей, приёмов пищи и пациентов. Карнитин из обычного питания и фармакологическая болюсная доза также не имеют одинаковой кинетики. Следовательно, плохую загрузку мышцы нельзя уверенно преодолеть простым увеличением разовой дозы.
При выраженной потере функции OCTN2 нарушаются тканевый захват и почечное удержание карнитина. Первичная карнитиновая недостаточность может проявляться гипокетотической гипогликемией, кардиомиопатией и мышечной слабостью, но спектр включает также более мягкие и бессимптомные варианты. Это наследственное заболевание отличается от обычного изменения плазменного карнитина на фоне питания. Очень низкий уровень требует выяснения причины, в том числе отличия первичного нарушения от вторичных изменений при других метаболических болезнях.
Заместительная терапия левокарнитином при подтверждённом первичном дефиците имеет иной смысл, чем приём здоровым человеком для спорта или контроля веса. Она восполняет субстрат в условиях дефектного гомеостаза и проводится с подбором дозы и контролем биохимических показателей. Вводить здесь универсальную «сверхвысокую дозу» и единственное объяснение её действия через пассивную диффузию неправильно. Генетический диагноз, выраженность проявлений, переносимость и мониторинг определяют индивидуальную схему.
Вторичная недостаточность может возникать при некоторых приобретённых состояниях, лекарствах и других наследственных нарушениях. Однако низкий карнитин в анализе не доказывает, что именно он объясняет усталость или нарушение толерантности к нагрузке. Также не следует автоматически назначать карнитин при всех дефектах β-окисления: точки блока и риск накопления длинноцепочечных производных различаются. Ключевой практический шаг — установить метаболическую причину, а не выбрать более «сильную» форму добавки.
10.3. L-карнитин, тартрат, фумарат и ALCAR
L-карнитин — физиологически используемый стереоизомер; тартрат и фумарат являются его солевыми формами, а ацетил-L-карнитин — ацильным производным. Различие важно для расчёта количества карнитина: масса соли не равна массе свободного вещества. Для безводного L-карнитина L-тартрата с соответствующей стехиометрией доля карнитина составляет около 68%, но конкретная маркировка продукта должна сообщать, какое количество указано. Наличие определённой соли само по себе не доказывает превосходство в спортивных или сердечно-сосудистых исходах.
Фумарат является промежуточным соединением цикла трикарбоновых кислот, но из этого не следует доказанная кардиологическая синергия каждой соли карнитина с фумаратом. Аналогично более быстрое растворение не тождественно лучшей загрузке мышц. Для утверждения о преимуществе формы требуется прямое сравнение с одинаковыми дозами действующего вещества и клинически значимыми результатами. Для объявления тартрата предпочтительной формой по работоспособности необходимы именно такие сравнительные данные.
Ацетил-L-карнитин, ALCAR, участвует в обмене ацетильных групп и исследуется в нервной системе. Его транспорт и превращения нельзя описать одной простой цепочкой «лучше проходит барьер — превращается в ацетилхолин — защищает синапсы». Доступность молекулы в ткани, метаболический эффект и улучшение симптомов являются отдельными вопросами. В частности, участие ацетильной группы в обмене не означает обязательного увеличения синтеза ацетилхолина в клинически полезной степени.
В многоцентровом годичном исследовании Thal и коллег ALCAR не замедлил ухудшение основных показателей у общей группы пациентов с болезнью Альцгеймера. Последующее испытание раннего начала болезни также не подтвердило ожидаемого общего эффекта по главным исходам. Поэтому термин «нейропротектор» не следует использовать как готовое доказательство лечения когнитивного дефицита. Отдельные заболевания и исследовательские результаты необходимо обсуждать раздельно, не объединяя их универсальным утренним курсом ALCAR.
11. Клинические исследования: какой результат действительно измеряли
11.1. Гликемия, масса тела и состав тела
Механистическая роль карнитина делает его правдоподобным кандидатом для метаболических исследований, но клинический эффект нужно оценивать отдельно от транспортной функции. Исследования различаются диагнозом участников, исходным питанием, длительностью, формой вещества и сопутствующим лечением. Объединённый результат относится к этому набору исследований и не означает одинакового ответа у здорового спортсмена и пациента с диабетом. Особенно важно отличать изменение лабораторного показателя от предотвращения осложнений заболевания.
В метаанализе Zamani и коллег, опубликованном в 2023 году, были объединены 41 рандомизированное исследование с 2900 участниками. Средняя разница относительно контроля составляла −3,22 мг/дл для глюкозы натощак, −0,27 процентного пункта для HbA1c и −0,73 для HOMA-IR. Неоднородность была высокой: I² составляла соответственно 88,6%, 90,1% и 98,2%. Поэтому статистически значимый средний эффект нельзя представлять как устойчивое индивидуальное снижение сахара или доказанное лечение инсулинорезистентности.
Процентный пункт и относительный процент здесь означают разные вещи. Изменение HbA1c с 8,00% до 7,73% составляет −0,27 процентного пункта, а относительное изменение равно −0,27 / 8,00 × 100% ≈ −3,4%. HOMA-IR рассчитывают по концентрациям инсулина и глюкозы натощак; он не измеряет непосредственно поток через CPT1. Даже одновременное улучшение этих показателей не определяет, какая из возможных метаболических ветвей обеспечила результат.
Для массы тела Talenezhad и коллег объединили 37 рандомизированных исследований с 2292 участниками. Средняя разница массы составляла −1,21 кг, с 95%-м доверительным интервалом от −1,73 до −0,68 кг, а ИМТ — −0,24 кг/м². Оценка жировой массы была выражена в килограммах, тогда как значимого общего эффекта на процент жира и окружность талии не обнаружили. В анализе исследований высокого качества сохранялось подтверждение эффекта на массу тела, что ограничивает более сильные обещания изменения композиции тела.
Вопрос
Что показал выбранный анализ
Что остаётся ограничением
Меняется ли гликемия?
Небольшое среднее снижение ряда показателей в совокупности разнородных исследований
Высокая неоднородность, различные исходные состояния, отсутствие автоматического вывода о клинических осложнениях
Меняется ли масса тела?
Умеренная средняя разница массы и ИМТ
Не доказан одинаковый ответ у всех участников и превосходство над устойчивой коррекцией питания
Меняется ли процент жира?
В метаанализе 37 исследований общий значимый эффект не подтверждён
Масса жира в килограммах и процент жира не взаимозаменяемы
Можно ли определить оптимальную дозу из метарегрессии?
Можно описать статистическую связь в имеющихся исследованиях
Она не заменяет прямое сравнение доз и индивидуальное назначение
Это позволяет обсуждать карнитин как изучаемое дополнение в определённых клинических ситуациях, сохраняя масштаб найденного эффекта. Оно не делает добавку обязательной при избыточной массе тела и не оправдывает замену назначенного лечения. Если интересует конкретный исход, нужно заранее назвать его: масса, переносимость нагрузки, HbA1c или частота событий. Выбор вещества без определённой цели оставляет даже положительный результат анализа трудно интерпретируемым.
11.2. Сердечно-сосудистые исходы и CEDIM-2
При ишемии меняются доставка кислорода и баланс между окислением углеводов и жиров. Поэтому карнитин и другие метаболические вмешательства исследовались после инфаркта, однако физиологическая правдоподобность не равна доказанному снижению смертности. Значение имеют время начала лечения, способ введения, фон реперфузионной терапии и основная конечная точка. Исследования разных эпох не следует объединять в обещание современной универсальной вторичной профилактики.
Метаанализ DiNicolantonio и коллег 2013 года включал 13 контролируемых исследований с 3629 участниками. Для общей смертности отношение шансов составляло 0,73 с 95%-м доверительным интервалом 0,54–0,99, тогда как отношение рисков было 0,78 с интервалом 0,60–1,00. Авторы также нашли сигналы уменьшения желудочковых аритмий и стенокардии, но убедительного общего уменьшения сердечной недостаточности и повторного инфаркта не получили. Формулировка о «снижении риска смерти на 27%» без указания отношения шансов смешивает разные статистические величины и усиливает впечатление определённости.
В рандомизированном CEDIM-2 участвовали 2330 пациентов с передним инфарктом миокарда с подъёмом ST. Исследование завершили при меньшем, чем планировалось, наборе, а основная комбинированная конечная точка смерти или сердечной недостаточности через шесть месяцев составила 9,2% против 10,5%, p = 0,27. По вторичной оценке ранней смертности был положительный сигнал, но он не превращает отрицательный основной результат в подтверждённую общую эффективность. Это хороший пример того, почему итог исследования определяется заранее выбранной конечной точкой, а не самым благоприятным сравнением.
Результат метаанализа после инфаркта
Мера эффекта
Интерпретация
Общая смертность
OR 0,73; 95% ДИ 0,54–0,99; RR 0,78; 95% ДИ 0,60–1,00
Пограничный результат, зависимый от меры эффекта
Желудочковые аритмии
RR 0,35; 95% ДИ 0,21–0,58
Сигнал в историческом наборе контролируемых исследований
Стенокардия
RR 0,60; 95% ДИ 0,50–0,72
Не тождественно снижению смертности или повторного инфаркта
Сердечная недостаточность
RR 0,85; 95% ДИ 0,67–1,09
Общий статистически убедительный эффект не подтверждён
Повторный инфаркт
RR 0,78; 95% ДИ 0,41–1,48
Неопределённая оценка с широким интервалом
11.3. Стеатотическая болезнь печени
Интерес к карнитину при стеатотической болезни печени связан с балансом поступления жирных кислот, их синтеза, хранения и окисления. В рандомизированной работе Malaguarnera и коллег у пациентов с неалкогольным стеатогепатитом изучали карнитин на фоне диетического вмешательства в течение 24 недель. Авторы оценивали биохимические и гистологические показатели, поэтому эту работу можно обсуждать как клинический эксперимент. Но её результат не устанавливает карнитин как стандарт лечения всех вариантов современной метаболически ассоциированной стеатотической болезни печени.
Увеличение входа жирных кислот в митохондрии не гарантирует разрешения воспаления или фиброза. При несогласованном потоке возможны накопление промежуточных продуктов и рост окислительного напряжения, а при недостаточном входе — накопление липидов. Клинический вопрос поэтому шире активности CPT1: он включает состояние печени, массу тела, диабет, питание и лекарственную терапию. Обещание «активатор CPT1 устраняет стеатоз» пропускает эти ограничения и подменяет клинический результат одной ферментной стрелкой.
12. Карнитин, тренировка и интеграция метаболических сигналов
12.1. Загрузка мышцы требует времени и определённого протокола
Wall и коллеги исследовали длительное поступление карнитина вместе с углеводами у небольшой группы здоровых мужчин. В течение 24 недель участники экспериментальной группы дважды в день получали напиток с 2 г L-карнитина L-тартрата и 80 г углеводов; контроль получал углеводы. Такой дизайн проверял сочетание в конкретных условиях, включая большое поступление углеводов. Он существенно отличается от разового приёма капсулы непосредственно перед тренировкой или от добавки натощак.
В исследовании были обнаружены увеличение содержания карнитина в мышце примерно на 21% и изменения использования топлива при нагрузках разной интенсивности. При меньшей интенсивности уменьшалось расходование гликогена, а при большей менялись активность пируватдегидрогеназного комплекса и накопление лактата; также был положительный сигнал по выполненной работе. Однако небольшой размер выборки и длительный комбинированный протокол ограничивают перенос результата на другие популяции и схемы. Эта работа подтверждает возможность изменить мышечный пул, но не доказывает универсальное острое эргогенное действие карнитина.
Сохранение гликогена при одном режиме не означает, что при любом режиме нужно максимально подавлять окисление углеводов. При высокой интенсивности способность быстро использовать глюкозу и гликоген становится частью работоспособности. К тому же повышение ацетилкарнитина может отражать буферизацию ацетильных групп, а не исключительно ускоренный импорт жирных кислот. Поэтому смысл карнитина в нагрузке лучше объясняется через гибкость обмена и доступность свободного CoA, чем через один термин «жиросжигатель».
Работы с L-карнитином L-тартратом также оценивали восстановление после силовой нагрузки. В исследовании Volek и коллег изменения касались маркеров повреждения и восстановления после экспериментального стрессового протокола. Такие показатели не тождественны доказанной гипертрофии, росту максимальной силы или предотвращению травм. Отдельное положительное наблюдение по восстановлению не подтверждает преимущество тартрата над всеми остальными формами при равном количестве карнитина.
В последующей работе Stephens и коллег 12 мужчин получали углеводный напиток с карнитином либо без него в течение 12 недель. В группе карнитина увеличились мышечный пул и энергозатраты во время низкоинтенсивной работы, а увеличение жировой массы, наблюдавшееся в контроле, не произошло. Максимальная активность CPT1 при лабораторном измерении при этом существенно не изменилась. Результат различает метаболический поток и максимальную ферментную активность, а предотвращение прибавки на фоне углеводного протокола не следует переименовывать в доказанное похудение на обычном рационе.
12.2. FatMax — измеряемая характеристика, а не общая зона пульса
FatMax называют интенсивность, при которой в данном тесте достигается максимальная абсолютная скорость окисления жиров. Она зависит от тренированности, режима нагрузки, предшествующего питания и условий измерения газообмена. Доля жира в энергетическом обеспечении и количество окисленного жира в граммах за минуту — разные величины. На очень лёгкой нагрузке доля жира может быть большой, хотя абсолютный расход топлива остаётся небольшим.
В исследовании Achten и Jeukendrup среди 55 тренированных мужчин средняя максимальная скорость составляла 0,52 ± 0,15 г/мин при 62,5 ± 9,8% VO₂max. Уже разброс внутри сравнительно однородной группы показывает, почему фиксированные «60–65% для каждого» и «0,6–0,8 г/мин» не являются универсальными нормами. Отдельно оценивали воспроизводимость теста, и она также была ограничена. Среднее значение помогает понять типичный профиль исследования, но не задаёт человеку пульс без индивидуального измерения.
Даже точное определение FatMax не гарантирует максимальной потери жировой массы за недели или месяцы. Изменение массы зависит от длительного энергетического баланса, компенсации аппетитом и активности в остальное время. Тренировка развивает разные качества, и выбор интенсивности должен учитывать их вместе с восстановлением и переносимостью. Большой вклад углеводов на интенсивной работе может сопровождаться полезной адаптацией, поэтому стремление всегда окислять максимум жира сужает тренировочную задачу.
12.3. Что остаётся от идеи «метаболического стека»
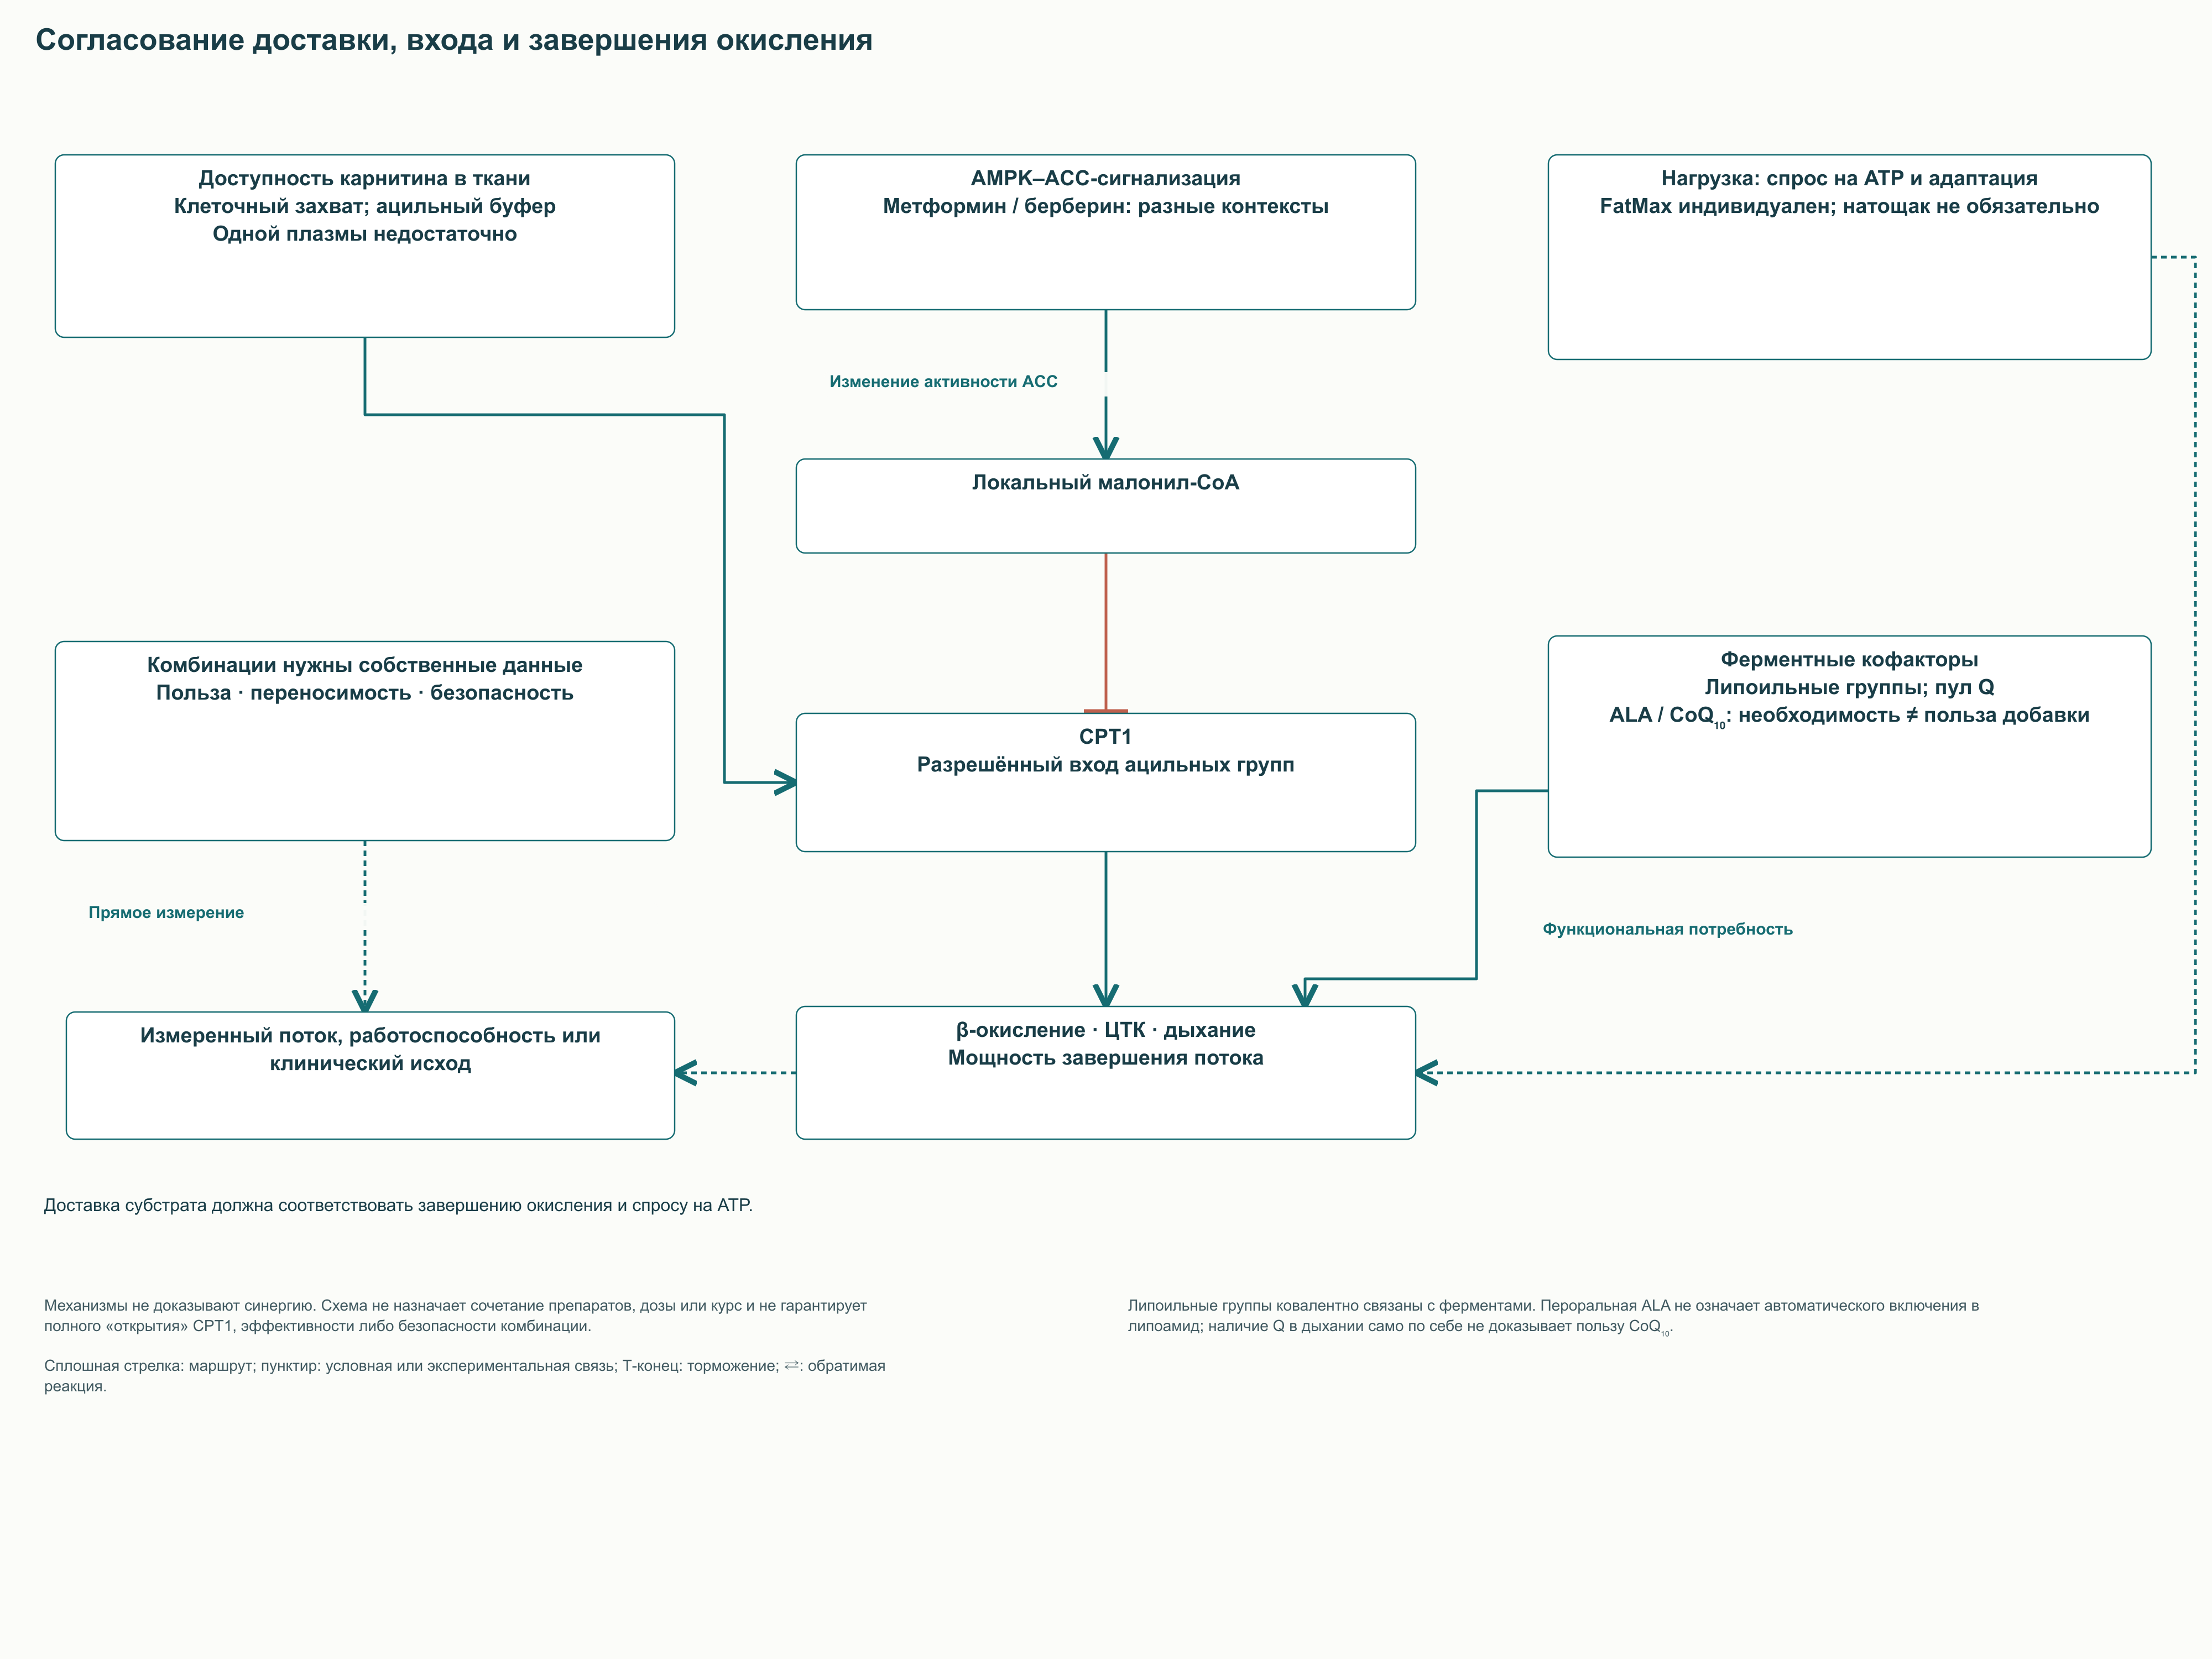
Идея совместного воздействия на обмен обычно объединяет активацию AMPK, уменьшение малонил-CoA, добавление карнитина и аэробную нагрузку. По смыслу это четыре разных уровня: сигнал к изменению активности фермента, снятие торможения, доступность переносимого субстрата и спрос на энергию. Их согласование биологически правдоподобно, но сумма правдоподобных механизмов ещё не является испытанной комбинацией. Если downstream-окисление или потребность в АТФ ограничены, дополнительное поступление субстрата может не улучшить результат.
Метформин исследован в контексте AMPK–ACC, однако его клинические действия не сводятся к прямому включению CPT1. Берберин и другие соединения, влияющие на энергетический обмен в экспериментальных системах, также нельзя объединять с ним в готовую схему для самостоятельного применения. В совместной комбинации нужны отдельные данные о дозах, взаимодействиях, переносимости и выбранном исходе. По механизму одного компонента нельзя рассчитать ни синергию, ни безопасность всего сочетания.
Кофакторы последующих реакций также входили в идею сочетания: липоильные группы нужны некоторым дегидрогеназным комплексам, а убихинон принимает электроны дыхательной системы. Однако ферментный липоамид представляет собой ковалентно связанный кофактор, и пероральная α-липоевая кислота не означает автоматического восполнения каждого такого участка. Дополнительный коэнзим Q10 также нельзя считать универсальным способом устранить ограничение дыхательной цепи. Биохимическую необходимость молекул следует отличать от доказанной пользы их добавления при отсутствии установленной причины недостаточности.
Приём карнитина натощак не воспроизводит протокол длительной мышечной загрузки с углеводами. Напротив, замена условий исследования меняет предполагаемый механизм доставки карнитина в мышцу. Для человека с нарушением окисления жирных кислот тренировка натощак может иметь совершенно иной риск, чем для здорового участника физиологического опыта. Поэтому рисунок интеграции показывает уровни регуляции и ограничения, сохраняя содержательную идею без превращения её в лекарственный рецепт.
Уровень воздействия
Биологический смысл
Условие полезного эффекта
Чего нельзя заключить заранее
Энергетический сигнал и AMPK
Изменение активности ACC и других мишеней
Сохранённая регуляторная система и подходящий контекст
Что любой активатор AMPK снижает массу тела
Малонил-CoA
Регуляция ингибирования CPT1
Значение локального пула для данной ткани
Что минимальная концентрация всегда оптимальна
Карнитин
Перенос ацильных групп и буферизация ацетильного пула
Доступность в клетке, сохранность транспортных путей
Что повышение плазменного уровня загружает мышцу
Нагрузка
Спрос на АТФ и долговременная адаптация
Подходящая интенсивность и восстановление
Что максимум жирового окисления равен максимуму пользы
Последующее окисление и дыхание
Завершение потока и регенерация коферментов
Доставка кислорода, ферментная мощность, расход АТФ
Что ускорение CPT1 устраняет любое последующее ограничение
13. Микробиота, карнитин и TMAO
13.1. Несколько микробных путей ведут к одному метаболиту
Не весь принятый карнитин поступает в ткани человека. Доступная кишечным микроорганизмам часть может участвовать в образовании триметиламина, TMA, который после всасывания окисляется преимущественно печёночной FMO3 до триметиламин-N-оксида, TMAO. Величина ответа зависит от микробного состава и его ферментов, доступности субстрата, функции печени и почечного выведения. Поэтому одинаковая доза карнитина не обязана давать одинаковую концентрацию TMAO.
Для прямого превращения карнитина описаны кислородозависимые системы, включая CntA/B. Есть и анаэробная последовательность, особенно существенная для условий толстой кишки: сначала образуется γ-бутиробетаин, а затем другие микроорганизмы могут превращать его в TMA. Rajakovich и коллеги идентифицировали путь у Emergencia timonensis и связанный с ним генный кластер bbu. Это многоступенчатая ферментная химия, которую нельзя сокращать до неподтверждённой реакции простой дегидратации γ-бутиробетаина.
Упрощённая запись потока имеет вид: карнитин → γ-бутиробетаин → TMA → TMAO. Она показывает направление обмена углеродного скелета и триметиламмониевой группы, но не является сбалансированным уравнением одной реакции. Для печёночной стадии допустимо записать TMA + NADPH + H⁺ + O₂ → TMAO + NADP⁺ + H₂O. Здесь NADPH обеспечивает восстановительные эквиваленты, а кислород нужен монооксигеназной реакции, что следует отличать от анаэробной микробной ветви.
13.2. Ассоциации у человека и причинность в эксперименте
Koeth и коллеги сочетали исследования превращения карнитина у человека с экспериментами на животных. Реакция микробиоты различалась между участниками с разными привычками питания, а животные модели позволяли исследовать влияние пути на атеросклероз. Однако привычная категория питания не гарантирует отсутствия соответствующих микроорганизмов или полного прекращения образования TMAO. Также нельзя автоматически переносить воздействие выбранного рациона у мыши на частоту инфарктов у пользователя добавки.
В человеческих когортах более высокий TMAO был связан с повышенным сердечно-сосудистым риском. Одновременно его уровень зависит от функции почек, питания и других характеристик, которые сами связаны с прогнозом. Эксперименты с тромбоцитами и животными поддерживают возможность биологических эффектов, включая усиление реактивности тромбоцитов, но не определяют безопасную дозу карнитина для каждого пациента. Ассоциация, экспериментальный механизм и результат длительного клинического вмешательства должны оставаться отдельными слоями вывода.
В животных моделях обсуждаются и изменения макрофагальных рецепторов захвата липидов, включая CD36, образование пенистых клеток и обратный транспорт холестерина. Эти ветви помогают сформулировать механистические вопросы о движении холестерина между тканями. Изменение экспрессии рецептора или фермента не означает полного выключения всего пути у человека. Поэтому их следует показывать как исследованные экспериментальные процессы, сохраняя отдельно сосудистые ассоциации и тромбоцитарные эффекты.
Из этой литературы не следует универсальный клинический порог «6–10 мкмоль/л», после которого человеку нужно отменять карнитин. Значения распределяются по-разному в разных выборках, а одно измерение не описывает весь риск. Особенно некорректно игнорировать почечный клиренс, пытаясь объяснить высокое значение только количеством красного мяса или капсул. Значение метаболита разумно обсуждать в исследовательском и клиническом контексте, сохраняя эти зависимости.
13.3. DMB — экспериментальный инструмент, а не пищевая рекомендация
3,3-Диметил-1-бутанол, DMB, использовался Wang и коллегами для исследования нелетального подавления микробного образования TMA. В работе были ферментные и микробные системы, а также модели атеросклероза у мышей. Это позволило показать принцип вмешательства в метаболизм микробиоты без её тотального уничтожения. Но исследовательская эффективность в таких системах не является доказательством безопасности и лечебной пользы у пациентов.
Особенно важна специфичность: в указанной работе DMB не ингибировал систему CntA/B. Авторы наблюдали действие на другие ферментные системы и на образование TMA в отдельных микробных условиях. Следовательно, его нельзя изображать универсальным конкурентным блокатором всех путей превращения карнитина или подписывать неподтверждённое «подавление на 80–90%». На схеме отмечено воздействие на экспериментально чувствительные системы, а анаэробная ветвь не объявлена автоматически блокируемой.
Обнаружение соединения в пищевых продуктах не позволяет получить эффективную и безопасную дозу из их обычного употребления. Оно также не превращает чеснок, масло, вино или ресвератрол в доказанную профилактику связанных с TMAO событий. Для таких утверждений нужны прямые исследования соответствующего продукта, дозы и клинического исхода. Без них перечисление продуктов рядом с DMB создаёт видимость готового решения, которой данные не обеспечивают.
13.4. Как обсуждать пользу и ограничения карнитина
Ситуация
Что можно сказать на основании данных
Что не становится рекомендацией
Подтверждённый первичный дефицит карнитина
Заместительная терапия имеет определённую медицинскую цель
Отмена необходимого лечения только из-за механистических опасений о TMAO
Здоровый человек, интересующийся весом или спортом
Эффекты зависят от задачи и протокола; универсальное преимущество не установлено
Обязательный постоянный приём или стандартный курс
Почечная дисфункция или высокий сердечно-сосудистый риск
Значимы клинический контекст, выведение и причина назначения
Самостоятельный расчёт риска по одному порогу TMAO
Идея сочетать карнитин с DMB или растительным продуктом
Это исследовательская гипотеза, требующая отдельного изучения
Приём DMB, чеснока или ресвератрола как доказанного «антидота»
Выбор ALCAR вместо L-карнитина
Формы имеют разные превращения и изученные показания
Гарантированное устранение микробного образования TMAO
Короткие чередующиеся курсы
Изменение схемы требует данных о нужном исходе
Автоматически безопасный режим «6–8 недель с перерывом»
Баланс пользы и неопределённости определяется показанием, а не одной общей оценкой молекулы. Лечение установленного дефицита и попытка улучшить работоспособность здорового человека имеют разную ожидаемую пользу. Успешное воздействие на лабораторный показатель не заменяет клинического результата, а экспериментальный риск не задаёт готовое правило отмены терапии. Практическое обсуждение начинается с причины назначения, имеющихся данных и того, какой результат действительно нужен.
14. CPT1 как фармакологическая мишень
14.1. Почему опухоли заинтересованы в окислении жирных кислот
Окисление жирных кислот может помогать опухолевым клеткам переживать ограничение питательных веществ и другие виды метаболического стресса. В отдельных моделях CPT1A или связанные пути участвуют в поддержании энергии и адаптации, но зависимость неодинакова между опухолями. Zaugg и коллеги исследовали CPT1C и показали связь с выживанием клеток и ростом опухоли в стрессовых условиях. Этот результат расширяет функции CPT1C за пределы нейронов, сохраняя различие между экспериментальной зависимостью и клинически доказанной мишенью.
Повышенная экспрессия белка не доказывает, что опухоль погибнет от его ингибирования. Нужно установить, какая реакция или регуляторная функция ограничивает выживание, и отделить её от эффектов на нормальные ткани. Генетическое удаление, подавление экспрессии и действие низкомолекулярного соединения могут давать разные результаты. Особенно для CPT1C нельзя заранее приписывать противоопухолевый эффект блокированию обычной реакции импортирования длинноцепочечных жирных кислот в митохондрию.
14.2. Этомоксир и проблема эффектов вне мишени
Этомоксир широко применяли как экспериментальный ингибитор CPT1. Его использование требует внимания к концентрации, времени воздействия, клеточной модели и состоянию CoA. Divakaruni и коллеги показали, что некоторые эффекты в макрофагах при высоких концентрациях объяснялись нарушением гомеостаза CoA и не сводились к блокированию окисления жирных кислот. Поэтому гибель клетки или изменение её фенотипа после препарата не являются сами по себе доказательством зависимости от CPT1.
Это ограничение имеет методологическое значение для всей литературы о метаболических мишенях. Более убедителен вывод, поддержанный сочетанием генетического вмешательства, измерения потока и фармакологического воздействия в условиях достаточной селективности. Даже такое сочетание ещё не сообщает терапевтическую широту и пользу для пациента. Этомоксир не следует превращать из исследовательского инструмента в рекомендацию для коррекции массы тела или онкологического лечения.
14.3. Разные метаболические препараты нельзя объединять одним механизмом
Тегликар, или ST1326, разрабатывался как соединение с действием на CPT1A в экспериментальных исследованиях. Пергексилин обсуждается среди антиангинальных средств, способных менять метаболизм миокарда, при этом его использование связано с лекарственной экспозицией и токсичностью. В рандомизированном исследовании перед коронарной операцией ожидаемой защиты миокарда не получили, что дополнительно ограничивает простую модель его действия через CPT1. Эти направления показывают интерес к управлению субстратным обменом, однако для каждого соединения нужны собственные данные о мишени, дозозависимых эффектах и клиническом результате.
Ранолазин следует рассматривать отдельно. В первичных электрофизиологических исследованиях его эффекты связывали с ионными токами, в том числе с поздним натриевым током. Называть его прямым ингибитором CPT1 на основании общей идеи «метаболического антиангинального препарата» неправильно. Физиологический результат, фармакологический класс и непосредственная молекулярная мишень не являются взаимозаменяемыми понятиями.
Подход
Исследовательский или клинический контекст
Главное ограничение интерпретации
Этомоксир
Экспериментальное вмешательство в CPT1 и окисление жирных кислот
При высоких концентрациях существенны эффекты на CoA и другие процессы
Тегликар / ST1326
Исследования вмешательства в CPT1A
Экспериментальная селективность не устанавливает широкого клинического применения
Пергексилин
Метаболическая антиангинальная терапия в отдельных клинических контекстах
Необходимы данные об экспозиции, токсичности и конкретном показании
Ранолазин
Антиангинальные и электрофизиологические эффекты
Поздний Na⁺-ток нельзя заменять подписью «прямое ингибирование CPT1»
Предполагаемые активаторы CPT1
Поиск способов увеличить окислительный поток
Усиление импорта должно быть согласовано с последующим окислением и потребностью в АТФ
14.4. Активация тоже требует согласования потока
При стеатозе или инсулинорезистентности привлекательна противоположная стратегия — усилить окисление и уменьшить накопление липидов. Но у клетки есть несколько ограничений, и CPT1 не всегда является главным из них. Изменение доставки жирных кислот, митохондриальной массы, цикла трикарбоновых кислот и дыхания может менять эффект одного и того же вмешательства. Поэтому терапевтическая цель состоит в восстановлении согласованного обмена, а не в постоянном максимуме активности входного фермента.
15. Практическое прочтение монографии
15.1. Для клинической и лабораторной интерпретации
Если вопрос связан с гипогликемией, недостаточным кетогенезом или повторным рабдомиолизом, схема челнока помогает выбрать правильную диагностическую логику. Важно различить недостаточность карнитина, CPT1A, CACT, CPT2 и ферментов последующего β-окисления. Одинаковая жалоба не указывает на одну точку блока, а повышение или снижение одного ацилкарнитина не заменяет полного профиля и клинической истории. Особое значение имеют состояние во время взятия образца, связь с голоданием или нагрузкой и генетическое подтверждение.
Для исследования инсулинорезистентности полезно разделять избыток поступления субстрата, неполное окисление и нарушение липидного сигналинга. Ацилкарнитины могут сообщать о состоянии потока, но не являются универсальным диагнозом «перегрузки митохондрий». RER описывает газообмен всего организма в условиях измерения и не измеряет активность CPT1 конкретной ткани. Такое разделение предотвращает попытку вывести диагноз и лечение из одной красивой схемы.
15.2. Для питания, тренировок и оценки исследований
При обсуждении добавок первым становится вопрос о цели и исходном состоянии человека. Восполнение подтверждённого дефицита, длительная мышечная загрузка и поиск небольшого среднего эффекта на массу тела — разные задачи. Для каждой нужны соответствующий дизайн исследования и подходящая конечная точка. Возможность молекулы участвовать в переносе жиров не доказывает, что её дополнительное поступление улучшит любую из этих задач.
Для чтения новой работы удобно последовательно уточнять компартмент, измеряемый поток, модель и результат. Затем следует определить, поддержана ли причинность независимыми методами и насколько условия совпадают с предполагаемым применением. Результат на липосомах устанавливает транспортную способность, на мышах — действие в определённой физиологической модели, а рандомизированное клиническое исследование — эффект конкретного вмешательства на выбранный исход. Сохранение этой последовательности позволяет использовать глубокую биохимию без преждевременных клинических выводов.
CPT1 занимает важное положение между доступностью липидов и их митохондриальным использованием. Однако карнитиновый челнок действует вместе с регуляцией малонил-CoA, матриксным CoA, ферментами β-окисления и дыхательной системой. Нормальная функция определяется способностью менять потоки в соответствии с задачей ткани. Именно согласованность и адаптивность, а не максимальное окисление жира в любой момент, объединяют молекулярные механизмы и практическое значение этой системы.
Частые вопросы
Почему карнитиновый челнок нужен, если существует переносчик CoA?
SLC25A42 переносит сам CoA, тогда как челнок доставляет длинноцепочечную ацильную группу. CPT1 снимает её с внешнего CoA и переносит на карнитин, а CPT2 связывает её с матриксным CoA. Это разные транспортные задачи.
CPT1A, CPT1B и CPT1C выполняют одну реакцию?
CPT1A и CPT1B участвуют в каноническом митохондриальном челноке. CPT1C преимущественно изучается в ЭПР нейронов, а её слабая либо невыявляемая каталитическая активность зависит от модели. Нейрональные сигнальные функции нельзя превращать в универсальный клинический механизм.
Всегда ли усиление CPT1 улучшает использование жира?
Поступление субстрата должно соответствовать возможностям β-окисления, цикла трикарбоновых кислот, дыхания и расходу ATP. При несогласованном потоке могут накапливаться промежуточные продукты. Поэтому большее поступление ацильных групп не гарантирует большей полноты окисления или улучшения инсулиновой чувствительности.
Почему при окислении пальмитата указывают 106 ATP?
Это расчёт при P/O = 2,5 для NADH и 1,5 для флавиновых восстановительных эквивалентов. Полное окисление даёт 28 + 80 ATP-эквивалентов, из которых вычитают 2 на активацию. Фактическое сопряжение в живой ткани меняется.
Плазменный карнитин показывает загрузку мышцы?
Плазменный и внутримышечный пулы различаются. Захват клеткой зависит от OCTN2, а длительный протокол мышечной загрузки нельзя заменить разовым увеличением концентрации в крови. В исследованиях важны условия питания, продолжительность и прямое измерение тканевого пула.
Карнитин доказан как универсальное средство для похудения?
Метаанализ обнаружил умеренную среднюю разницу массы тела в определённых исследованиях. Это не означает одинакового индивидуального эффекта или подтверждённого уменьшения процента жира. Показание, исходное состояние и выбранный результат определяют практическое значение.
Можно ли определить FatMax по общей формуле процента VO₂max?
Среднее значение группы не является индивидуальным результатом. FatMax зависит от условий теста и имеет значительный межиндивидуальный разброс. Максимум окисления жира во время одного теста также не определяет потерю жировой массы за месяцы.
Вариант CPT1A P479L означает постоянный кетогенез?
Нет: сниженная активность и чувствительность к малонил-CoA могут сочетаться. В исследовании гомозиготных детей выявлено ограничение кетогенного ответа на голодание. Популяционная распространённость и гипотеза отбора не отменяют индивидуальный медицинский риск.
DMB или чеснок можно принимать для блокирования TMAO?
Исследования DMB проводились в экспериментальных системах и не устанавливают схему лечения пациентов. DMB не подавлял CntA/B в первичной работе. Пищевые продукты нельзя считать доказанным «антидотом» по факту присутствия в них какого-либо соединения.
Нужно ли отменять карнитин при любом повышении TMAO?
Одно значение TMAO не определяет пользу и риск терапии. Важны почечная функция, питание, причина назначения и клинический контекст. Восполнение подтверждённого первичного дефицита имеет другую ожидаемую пользу, чем необязательная добавка для спорта.
Что показывает высокий уровень ацилкарнитинов?
Он может отражать интенсивность обмена, ограничение отдельного этапа или наследственное транспортное нарушение. Интерпретация требует полного профиля, состояния во время измерения и клинических обстоятельств. Один показатель не доказывает универсальную митохондриальную токсичность.
Ранолазин — прямой ингибитор CPT1?
Его электрофизиологические эффекты связывают с ионными токами, включая поздний натриевый ток. Общее обозначение метаболического антиангинального препарата не определяет непосредственную мишень. Поэтому CPT1 нельзя использовать как универсальное объяснение его действия.