Ацетил-L-карнітин: механізми, дослідження та безпека — NutriFit
Ацетил-L-карнітин: ацетильний обмін мозку, мітохондрії та клінічні межі
Докладний розбір транспорту ALCAR, обміну ацетилу, ацетилхоліну й хроматину, мітохондріальної функції та людських досліджень нейропатії, когнітивних порушень і депресії. Досліджені дози відокремлені від призначень, клітинні механізми — від клінічних результатів.
Ацетил-L-карнітин, або ALCAR, поєднує кілька галузей біохімії, які зазвичай обговорюють окремо: обмін ацетильних груп, роботу мітохондрій, синтез ацетилхоліну та регуляцію активності генів. Це природний коротколанцюговий ацилкарнітин, який утворюється в організмі з L-карнітину й ацетил-CoA. Здатність переносити ацетильний залишок робить його цікавим дослідницьким інструментом, проте біохімічна функція молекули та користь її додаткового приймання — різні питання. Для відповіді на друге потрібні дослідження людей із конкретним захворюванням, формою препарату, дозою та клінічним результатом.
Для ALCAR існують людські дані щодо периферичної нейропатії, депресивних симптомів і когнітивних порушень, але вони неоднорідні й іноді суперечать привабливій механістичній картині. Особливо показовий досвід профілактики нейропатії під час лікування таксанами: речовина, яку вважали нейропротектором, погіршила симптоми у великому рандомізованому дослідженні. Тому професійне обговорення має рухатися від хімії та клітинних компартментів до окремих клінічних завдань. Такий рух дозволяє зрозуміти, де механізм встановлений, де залишається гіпотезою і що саме вимірювали в пацієнтів.
Що змінює ацетильна група
L-карнітин містить негативно заряджену карбоксилатну групу та позитивно заряджену четвертинну амонієву групу. Така молекула називається цвітер-іоном: сумарний заряд може бути нульовим, хоча локальні заряди зберігаються. В ALCAR гідроксильна група карнітину етерифікована ацетильним залишком із двома атомами вуглецю. Ацетилювання не усуває заряджені групи й не перетворює сполуку на жиророзчинну молекулу, що безперешкодно проходить крізь мембрани.
Скорочена структура L-карнітину записується як (CH₃)₃N⁺–CH₂–CH(OH)–CH₂–COO⁻, а ALCAR — як (CH₃)₃N⁺–CH₂–CH(O–CO–CH₃)–CH₂–COO⁻. У цих формулах видно і збережені заряди, і місце приєднання ацетилу. Позначення L стосується стереохімії карнітинового каркаса, а не кількості ацетильних груп. У клінічних дослідженнях розглядають саме L-форму; результати не можна автоматично переносити на суміш стереоізомерів.
Властивість
L-карнітин
Ацетил-L-карнітин
Молекулярна маса внутрішньої солі
161,20 г/моль
203,24 г/моль
Наявність ацетильного залишку
Немає
Один залишок, приєднаний естерним зв'язком
Основна роль у розглянутих реакціях
Приймання та перенесення ацильних груп
Обмін і перенесення ацетильних груп
Транспорт у моделі гематоенцефалічного бар'єра
Бере участь OCTN2
Бере участь OCTN2
Маса гідрохлориду ALCAR
Не стосується цього порівняння
239,70 г/моль
Різниця між цими сполуками важлива, але не доводить переважної «тропності» добавки до кори чи гіпокампа. Розподіл визначається переносниками, метаболізмом, кровотоком і станом тканини, а не лише наявністю ацетилу. Розрахунковий коефіцієнт розподілу октанол/вода також не замінює вимірювання транспорту крізь живий бар'єр. Тому порівняння «звичайний карнітин залишається в крові, а ацетильний вільно входить у мозок» надмірно спрощує експериментальні дані.
Як молекула проходить гематоенцефалічний бар'єр
Гематоенцефалічний бар'єр утворений ендотелієм мозкових капілярів із щільними міжклітинними контактами та спеціалізованими транспортними системами. Для гідрофільної молекули наявність переносника може бути важливішою за пасивний розподіл у ліпідній фазі. OCTN2, який кодується геном SLC22A5, бере участь у натрій-залежному перенесенні карнітину й ALCAR. Енергію цього вторинно активного транспорту забезпечує електрохімічний градієнт Na⁺, підтримуваний Na⁺/K⁺-АТФазою; сам OCTN2 не розщеплює ATP під час кожного перенесення.
Умовний запис ALCARзовні + Na⁺зовні → ALCARвсередині + Na⁺всередині описує напрямок сполученого захоплення. Він не доводить однакової стехіометрії та кінетики на всіх мембранах мозку й не описує весь шлях із крові до нейрона. Між люмінальною поверхнею ендотеліоцита та позаклітинною рідиною мозку існує ще аблюмінальна мембрана. Потім потрібен окремий транспорт у клітини нервової тканини, тому швидкість накопичення в ендотелії не можна вважати швидкістю доставки до пресинаптичного закінчення.
У роботі Kido та колег використовували перфузію мозку щура, ендотеліальні культури й модель клітин мозкового ендотелію RBEC1. У цій моделі оцінка Kₘ становила 33,1 ± 11,4 мкМ для L-карнітину та 31,3 ± 11,6 мкМ для ALCAR; порушення OCTN2 супроводжувалися зниженням захоплення. Kₘ характеризує концентрацію, за якої швидкість конкретної транспортної системи досягає половини максимуму. Ці значення стосуються експериментальної системи й не встановлюють універсальної високої швидкості транспорту ALCAR крізь людський бар'єр.
Дослідження транспорту підтримують участь OCTN2, але не дають підстав добудовувати повний людський маршрут з обов'язковим рецептор-опосередкованим трансцитозом, вільною аблюмінальною дифузією чи провідною роллю OCTN1. Можлива участь іншого переносника в окремій тканині ще не означає доведеної функції на гематоенцефалічному бар'єрі. Практичний наслідок полягає в тому, що підвищення плазмової концентрації, поява речовини в лікворі та збільшення внутрішньоклітинного ацетил-CoA — послідовні, але самостійні питання. За одним вимірюванням неможливо відновити решту.
Оборотна реакція CrAT і доступність ацетильних груп
Карнітинацетилтрансфераза, скорочено CrAT, каталізує реакцію ацетил-CoA + L-карнітин ⇌ ALCAR + CoA-SH. CoA-SH позначає вільний кофермент A з доступною тіольною групою; він потрібен багатьом метаболічним реакціям. У напрямку утворення ALCAR ацетильний залишок переноситься з ацетил-CoA на карнітин, а вільний CoA вивільняється. У зворотному напрямку ALCAR може бути джерелом ацетилу для утворення ацетил-CoA, якщо фермент і CoA доступні у відповідному компартменті.
Прямої участі ATP ця реакція не потребує, але це не означає, що весь процес постачання клітині ацетилу енергетично безкоштовний. Естерний зв'язок ALCAR не тотожний тіоестерному зв'язку ацетил-CoA, а перенесення крізь мембрани й підтримання градієнтів пов'язані із загальною енергетикою клітини. Напрямок оборотної реакції залежить від концентрацій субстратів і продуктів, а не від рекламного означення «донор енергії». В одній ситуації карнітиновий пул приймає надлишок ацетилу, в іншій ацетилкарнітин віддає його доступному CoA.
Внутрішня мембрана мітохондрій обмежує вільне переміщення ацетил-CoA, тому клітина використовує переносимі проміжні сполуки. Один добре вивчений шлях починається з цитрату: після його виходу через цитратний переносник ATP-цитратліаза, ACLY, здійснює реакцію цитрат + CoA-SH + ATP → ацетил-CoA + оксалоацетат + ADP + Pᵢ. Інше джерело поза мітохондріями — ацетат, який ACSS2 активує за реакцією ацетат + CoA-SH + ATP → ацетил-CoA + AMP + PPᵢ. Значення кожного шляху залежить від типу клітини, живлення та метаболічного стану.
Експерименти з клітинами без ACLY та ACSS2 показали, що перенесення ацетильних еквівалентів через ацетилкарнітин може підтримувати ліпогенез і ацетилювання гістонів. Проте ці результати отримані в клітинних моделях, зокрема пухлинних лініях, і не встановлюють єдиний шлях у людському нейроні. CrAT переважно розглядають у зв'язку з мітохондріями та пероксисомами; фермент, що повертає ацетил поза мітохондріями в конкретній системі, потребує окремого визначення. Універсальна «ядерна CrAT», яка негайно перетворює прийняту капсулу на ацетил-CoA хроматину, залишається недоведеною конструкцією.
Від ацетильного залишку до ацетилхоліну
Ацетилхолін утворюється з холіну й ацетил-CoA в реакції холінацетилтрансферази ChAT: ацетил-CoA + холін → ацетилхолін + CoA-SH. Холін надходить до холінергічного закінчення, зокрема через високоафінний переносник CHT1. Готовий медіатор завантажується до синаптичних пухирців за допомогою VAChT і вивільняється під час кальцій-залежного екзоцитозу. Після взаємодії з нікотиновими чи мускариновими рецепторами ацетилхолін розщеплюється ацетилхолінестеразою, а холін може використовуватися повторно.
ALCAR не є холіном і не замінює його в цій реакції. Він може передати ацетильний залишок через ферментативне утворення ацетил-CoA, але результат залежить від доступності CoA, локалізації ферментів і збереження холінергічної клітини. Якщо закінчення загинуло чи знизилася експресія ChAT, додавання одного попередника не відновлює весь апарат передачі. Так само збільшення синтезу медіатора не гарантує поліпшення пам'яті, адже когнітивні функції залежать від багатьох нейронних мереж.
У дослідах White і Scates ацетильний залишок ALCAR використовувався для синтезу ацетилхоліну у ферментній системі та препаратах синаптосом мозку щура. Раніші дослідження зрізів мозку щура також показали включення мітки з ацетилкарнітину до ацетилхоліну поряд з іншими джерелами вуглецю. Це підтверджує можливість перенесення ацетилу, але не встановлює постійну частку цього шляху в людини. Твердження, що 30% новоутвореного ацетилхоліну людської кори обов'язково походить із прийнятого ALCAR, із цих робіт не випливає.
Для фахівця різниця між простежуванням мітки та функціональним ефектом особливо суттєва. Радіоактивна чи стабільна ізотопна мітка показує походження атома, але не повідомляє, чи зріс загальний потік синтезу та чи поліпшилася синаптична передача. Навіть зміну потоку ще потрібно зіставити з поведінкою і клінічною функцією. Тому холінергічний механізм пояснює дослідницький інтерес до ALCAR, а рішення щодо лікування когнітивного порушення має спиратися на людські випробування.
Ацетилювання хроматину та рецептор mGlu2
Гістони допомагають упаковувати DNA, а модифікації їхніх амінокислотних залишків беруть участь у регуляції доступності хроматину. Під час ацетилювання лізину його позитивно заряджена аміногрупа перетворюється на ацетильовану; умовно Lys–NH₃⁺ стає Lys–NH–CO–CH₃. Ацетильний залишок для ацетилтрансфераз надходить з ацетил-CoA. Ферменти родини p300/CBP та інші ацетилтрансферази діють вибірково, тому наявність субстрату не означає одночасного вмикання всіх генів.
Дослідження ACLY та ACSS2 показують зв'язок клітинного метаболізму з ацетилюванням гістонів. У нейронних моделях ACSS2 виявляли на хроматині, а її пригнічення в гіпокампі мишей супроводжувалося порушеннями просторової пам'яті. Це допомагає зрозуміти потребу в локальних джерелах ацетил-CoA, проте дослідження ACSS2 саме по собі не доводить ефективності добавки ALCAR. Зміну епігенетичної мітки слід розглядати в контексті конкретного локусу, типу клітини та експериментального впливу.
У роботі Nasca та колег на щурах лінії FSL і мишах із хронічним стресом ALCAR спричиняв антидепресантоподібні поведінкові зміни приблизно через три дні. Дослідники пов'язували ефект із посиленням експресії mGlu2, ацетилюванням NF-κB p65 та збільшенням H3K27ac у ділянці промотора Grm2. Тут принциповим є саме залишок лізину 27 гістону H3, а не H3K9ac. В окремих дослідах із нейральними клітинами-попередниками вивчали ацетилювання p65 і диференціацію за концентрацій ALCAR у сотнях мікромолів, які не можна перетворювати на пероральну дозу пацієнта.
mGlu2 — метаботропний глутаматний рецептор, що кодується GRM2 у людини. Він сполучений із родиною Gᵢ/Gₒ та бере участь у регуляції аденілатциклази, cAMP і пресинаптичного вивільнення медіатора, включно з кальцій-залежними процесами. Такий зворотний зв'язок може обмежувати вивільнення глутамату в певних синапсах, але не є універсальним вимикачем збудження. Депресія також не зводиться до обов'язкового надлишку глутамату, однакової втрати шипиків CA3 чи одного стану промотора GRM2.
Перенесення результатів на людину вимагає показати не лише поведінку тварини, а й клінічний ефект, його строки та зв'язок із запропонованою мішенню. У людських дослідженнях низька плазмова концентрація ALCAR асоціювалася з деякими характеристиками великого депресивного розладу, проте спостережний дизайн не встановлює причинності. Плазма не є прямим вимірюванням ацетил-CoA ядра чи H3K27ac нейронів, а діагностичного порога «епігенетичного дефіциту ALCAR» для рутинної практики немає. Тому швидкий ефект у тваринній моделі не можна обіцяти людині як усунення депресії за 48–72 години.
Два карнітинові процеси всередині мітохондрії
Довголанцюгові жирні кислоти й ацетильні групи використовують пов'язані, але не однакові карнітинові процеси. CPT1 на зовнішній мітохондріальній мембрані переносить довголанцюговий ацильний залишок із CoA на карнітин. Транслоказа CACT, що кодується SLC25A20, проводить ацилкарнітин крізь внутрішню мембрану в обмін на вільний карнітин. CPT2 на матриксному боці внутрішньої мембрани повертає ацильний залишок CoA, після чого ацил-CoA може надходити до β-окиснення.
Короткий ацетильний залишок ALCAR не робить його прямою заміною довголанцюгового субстрату CPT1. CrAT переважно розглядають як учасника обміну коротких ацильних груп, тоді як CPT1–CACT–CPT2 забезпечує інший масштаб транспорту. Малоніл-CoA регулює вхід довголанцюгових субстратів через CPT1, пов'язуючи окиснення із загальним станом ліпідного обміну. Водночас не можна припускати, що додатковий ALCAR обов'язково посилює β-окиснення в кожній клітині мозку.
Нейрони й астроцити відрізняються перевагами щодо субстратів та способами поводження з жирними кислотами. Експериментальна робота Ioannou та колег показала передачу потенційно токсичних жирних кислот від активних нейронів астроцитам, накопичення в ліпідних краплях і подальшу переробку. Це пояснює захисну роль міжклітинного обміну ліпідами, але не перетворює довголанцюгові жири на універсальне основне паливо нейронів. Глюкоза, лактат та інші субстрати зберігають центральне значення в енергетиці нервової тканини.
Ізоформа CPT1C заслуговує на окреме місце, оскільки переважно локалізується в ендоплазматичному ретикулумі нейронів і не тотожна звичайним мітохондріальним «воротам» окиснення жирів. У дослідах із мишами її відсутність супроводжувалася змінами церамідів, дозрівання дендритних шипиків і просторового навчання. Ці результати розкривають зв'язок ліпідного обміну з нейронною функцією, але не доводять стимуляції CPT1C пероральним ALCAR. Тим більше вони не пояснюють автоматично погіршення нейропатії під час хіміотерапії.
Вільний CoA та регулювання окиснення пірувату
Піруватдегідрогеназний комплекс, PDH, пов'язує гліколіз із мітохондріальним окисненням вуглецю: піруват + CoA-SH + NAD⁺ → ацетил-CoA + CO₂ + NADH + H⁺. Якщо надходження ацетильних залишків перевищує їхнє подальше використання, змінюються співвідношення ацетил-CoA/CoA-SH та NADH/NAD⁺. Ці співвідношення беруть участь у зворотному зв'язку, що обмежує окиснення пірувату. Кінази PDK фосфорилюють і пригнічують PDH, а фосфатази PDP беруть участь у його реактивації.
CrAT дозволяє тимчасово перевести частину ацетильного пулу в ацетилкарнітин і вивільнити CoA-SH. Така буферизація означає перерозподіл хімічних груп, а не знищення надлишкової енергії. Оборотність залишає можливість подальшого повернення ацетилу, а виведення ацетилкарнітину через транспортні системи пов'язує компартменти. Звідси випливає обмеження: введення ALCAR ззовні не обов'язково зсуває реакцію до вивільнення CoA, оскільки одночасно додає один із її продуктів.
Миші з м'язово-специфічним видаленням CrAT демонстрували порушення метаболічної гнучкості, тобто здатності перемикатися між переважним використанням жирів і вуглеводів. У невеликому перехресному дослідженні 11 добровольців із порушеною толерантністю до глюкози 2 г L-карнітину на добу протягом 36 днів поліпшували показники метаболічної гнучкості й утворення ацетилкарнітину в м'язах. Загальна чутливість до інсуліну при цьому не поліпшилася. Це людські дані про L-карнітин і м'язову тканину, а не доказ відновлення енергетики мозку ацетил-L-карнітином.
Послідовність «надлишок ацетил-CoA → PDK → пригнічення PDH» тому слід розуміти як регульований метаболічний зворотний зв'язок. Вона не означає, що будь-який високий ацетил-CoA спричиняє клінічний лактатацидоз або що капсула ALCAR негайно його усуває. Лактатацидоз потребує оцінки доставки кисню, кровообігу, ліків та інших причин; біохімічна схема не замінює такої оцінки. Для дослідження мозку потрібні прямі дані про потік субстратів і функцію тканини, а не екстраполяція м'язової моделі.
Кардіоліпін, дихальний ланцюг і вихід цитохрому c
Кардіоліпін — характерний ліпід внутрішньої мітохондріальної мембрани з чотирма ацильними ланцюгами. Він бере участь в організації мембранних білків, кривизні крист і взаємодіях компонентів дихального ланцюга. Його частка та склад ланцюгів залежать від тканини й стану органели, тому багатий на лінолеву кислоту кардіоліпін серця не можна вважати універсальним складом мозку. Кристи формуються складною системою ліпідів і білків, а не лише негативно зарядженими ділянками одного фосфоліпіду.
Кардіоліпін сприяє організації комплексів дихального ланцюга, включно із суперкомплексами I, III₂ та IV. Електрони передаються через кілька переносників, а робота комплексів створює протонний електрохімічний градієнт для ATP-синтази. Δψₘ позначає електричну складову цього градієнта; вищий потенціал не завжди означає здоровішу мітохондрію. За надлишку відновлених переносників висока поляризація може поєднуватися з посиленим утворенням активних форм кисню.
Під час окиснення кардіоліпіну змінюється його взаємодія з цитохромом c та іншими білками. Проте від'єднання цитохрому c від внутрішньої мембрани та його вихід у цитозоль — різні події: для виходу потрібне порушення проникності зовнішньої мембрани. MOMP позначає таку проникність зовнішньої мембрани, тоді як mPTP стосується переходу проникності внутрішньої мембрани. Ці процеси можуть взаємодіяти, але не можна зображати mPTP як єдині двері, через які цитохром c безпосередньо виходить у цитозоль.
У класичному дослідженні Paradies зміни кардіоліпіну та фосфатного переносника вивчали в мітохондріях серця старих щурів. ALCAR поліпшував відповідні показники в цій моделі, проте робота не доводила прямої активації тафазину, відновлення всіх ліпідів людського мозку чи запобігання деменції. Комплекс I також не слід описувати як обов'язкове пряме джерело гідроксильних радикалів: утворення супероксиду та подальші хімічні перетворення є окремими стадіями. Клінічну нейропротекцію потрібно підтверджувати окремо від збереження мембранного показника у тварини.
Біогенез і динаміка мітохондрій
Мітохондріальний біогенез потребує узгодженої роботи ядерного та мітохондріального геномів. Коактиватор PGC-1α бере участь у регуляції ядерних транскрипційних програм разом із NRF1 та GABP, який також називають ядерним респіраторним фактором 2. Цю назву не можна плутати з Nrf2, або NFE2L2, регулятором антиоксидантної відповіді. TFAM імпортується до мітохондрій і бере участь в упаковці, підтриманні та експресії мітохондріальної DNA.
Мітохондріальний геном кодує 13 поліпептидів дихальної системи, тоді як більшість потрібних білків кодується в ядрі. Комплекс II повністю складається з ядерно-кодованих субодиниць, тому збільшення мітохондріальної DNA не дорівнює пропорційному збільшенню всіх комплексів I–V. В енергетичній регуляції AMPK може фосфорилювати PGC-1α, а SIRT1 — деацетилювати його. Це різні способи модифікації білка, які не встановлюють обов'язкової послідовності дії кожної дози ALCAR.
У роботі Nicassio та колег на 28-місячних щурах один-два місяці ALCAR супроводжувалися змінами PGC-1α/β, NRF1, TFAM і низки мітохондріальних показників мозку. Важлива деталь: вікове зниження стосувалося PGC-1β, тоді як вихідний рівень PGC-1α не змінювався. DRP1 і FIS1 не змінювалися, а вікове підвищення MFN2 та довгої форми OPA1 наближалося до показників молодих тварин. Багато ефектів майже зникали через місяць після скасування, тому робота не показує незворотного омолодження нервової тканини.
MFN1/2 беруть участь у злитті зовнішніх мембран, OPA1 — в організації та злитті внутрішньої, а DRP1 — у поділі. Поділ потрібен не лише за ушкодження, а й для розподілу органел і контролю їхньої якості; надмірно розгалужена мережа не є універсальною метою лікування. Мітохондрія в довгому аксоні має ще доставлятися до потрібної ділянки й забезпечувати місцевий попит на ATP. Тому біогенез, злиття, поділ, транспорт і видалення пошкоджених органел слід розглядати разом, а не як лінійну програму «більше мітохондрій — краща пам'ять».
Діабетична нейропатія: біль, чутливість і структура нерва
Діабетична дистальна симетрична полінейропатія розвивається на тлі поєднання метаболічних і судинних порушень. Посилений потік через поліоловий шлях, утворення кінцевих продуктів глікування, окиснювальний стрес і зміни ліпідного обміну можуть ушкоджувати аксони, шваннівські клітини та мікроциркуляцію нерва. Довгі аксони особливо вразливі, тому симптоми часто починаються у стопах і поширюються проксимально. Тонкі немієлінізовані C-волокна й тонкі мієлінізовані Aδ-волокна пов'язані з болем і температурною чутливістю, а великі волокна — з вібрацією та іншими функціями.
Вимірювані результати відображають різні частини захворювання. Оцінка болю повідомляє про суб'єктивний симптом, вібраційна чутливість — про сенсорну функцію, електронейроміографія — переважно про великі волокна, а біопсія — про структуру обраного нерва. Тому зменшення болю не доводить регенерації, а збільшення регенераційних кластерів не гарантує нормалізації проведення чи профілактики виразок стопи. Цей принцип особливо важливий під час читання досліджень ALCAR, де позитивні та негативні результати співіснують в одній роботі.
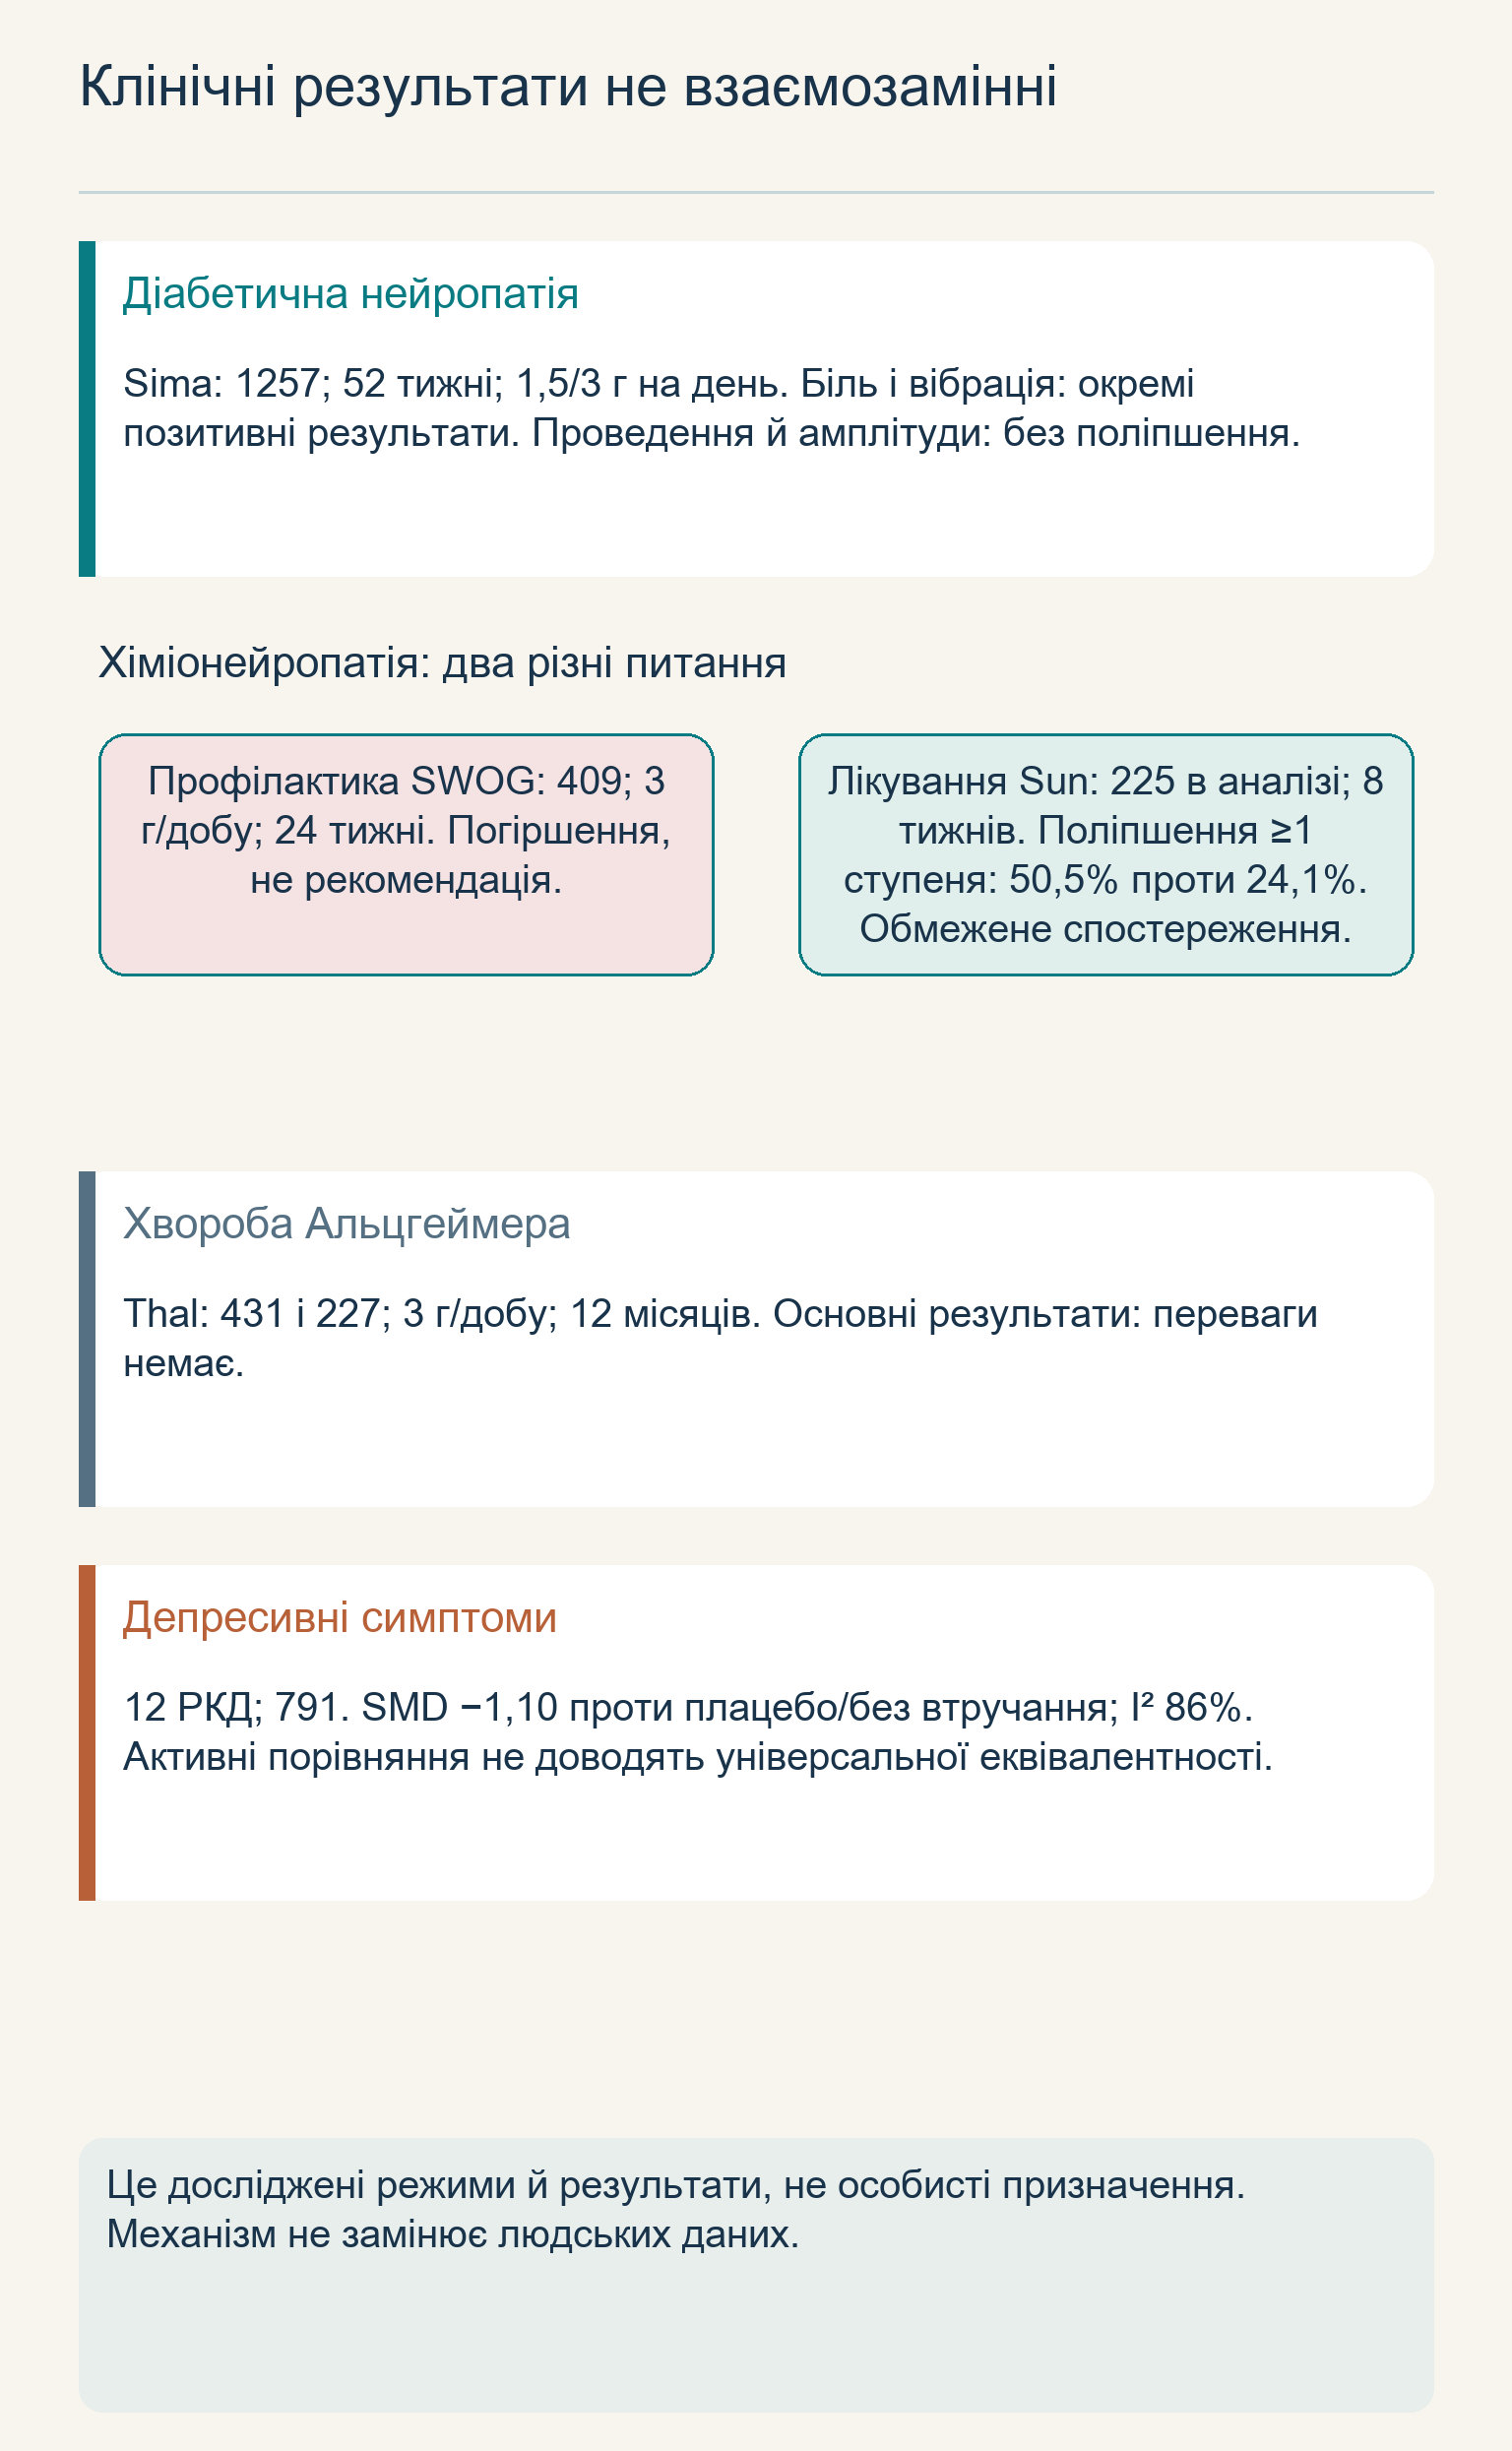
Sima та колеги проаналізували два плацебо-контрольовані дослідження тривалістю 52 тижні з 1257 учасниками в аналізі intention-to-treat. Вивчали 500 або 1000 мг ALCAR тричі на добу, тобто 1,5 або 3 г на день. Були позитивні результати щодо кількості волокон і регенераційних кластерів у біоптатах та вібраційної чутливості; поліпшення болю виявили в одному дослідженні й об'єднаному аналізі, особливо за 3 г на добу. Водночас швидкості проведення та амплітуди нервових відповідей не поліпшилися — саме цей негативний результат не можна замінювати загальним твердженням «нерв відновився».
В окремому дослідженні De Grandis і Minardi брали участь 333 пацієнти: перші десять днів вводили 1 г внутрішньом'язово, потім призначали 2 г перорально ще 355 днів. Автори повідомляли про поліпшення низки нейрофізіологічних показників, проте такий режим відрізняється від суто пероральних досліджень Sima. Крім того, повнота доступних нейрофізіологічних даних обмежує впевненість у висновку. Відмінності форми, шляху введення, вибірки та аналізу пояснюють, чому результати не можна скласти в один гарантований ефект.
Метааналіз Li включив чотири рандомізовані дослідження, представлені у трьох публікаціях, із 523 учасниками. Середня перевага щодо болю становила 1,20 см на десятисантиметровій візуальній аналоговій шкалі з 95%-м довірчим інтервалом 0,68–1,72 см. У діабетичній підгрупі оцінка була 1,47 см, а в недіабетичній — 0,71 см з інтервалом, що включав відсутність різниці. Це абсолютна різниця на шкалі, а не універсальне зменшення болю на 20,2%; середній ефект також не означає однакової відповіді кожного пацієнта.
Практичне обговорення ALCAR не скасовує контролю діабету, огляду стоп, захисту нечутливої шкіри та пошуку інших причин нейропатії. Наявність діабету не виключає дефіциту B12, токсичного впливу чи іншої хвороби нерва. Рекомендації AAN щодо болісної діабетичної полінейропатії розглядають групи препаратів із встановленою клінічною роллю, включно з певними антидепресантами та протисудомними засобами, і вимагають оцінки сну й настрою. ALCAR не можна подавати як доведену заміну такого ведення чи засіб, який уже підтвердив зміну природного перебігу хвороби.
Хіміотерапія: профілактика та лікування мають різні результати
Нейропатія після протипухлинного лікування пов'язана з різними ушкоджувальними впливами. Таксани порушують функції мікротрубочок та аксонального транспорту, препарати платини можуть уражати сенсорні нейрони спинномозкових гангліїв, а мітохондріальні зміни беруть участь у кількох моделях токсичності. Проте подібність окремих клітинних ушкоджень до діабетичної нейропатії не гарантує однакової реакції на добавку. Важливі конкретна хіміотерапія, початок приймання та вихідна вираженість симптомів.
У невеликому відкритому дослідженні Bianchi 25 пацієнтів із нейропатією після паклітакселу чи цисплатину отримували 1 г ALCAR тричі на добу вісім тижнів. Автори описали поліпшення сенсорних симптомів і деяких нейрофізіологічних показників. Без контрольної групи неможливо відділити ефект препарату від природного відновлення, коливань симптомів та очікувань учасників. Робота стала підставою для подальшого вивчення, але не довела профілактики нейропатії чи універсального відновлювального протоколу.
Є також позитивне плацебо-контрольоване дослідження Sun щодо лікування вже розвиненої хіміоіндукованої нейропатії. У повному наборі аналізу було 225 пацієнтів, які отримували 3 г ALCAR на добу або плацебо вісім тижнів. Поліпшення щонайменше на один ступінь за NCI-CTC відзначали у 50,5% проти 24,1%; різниця становила 26,4 відсоткового пункту з 95%-м інтервалом 14,1–38,5. Проте спостереження було коротким, склад аналізованих груп відрізнявся від первинного набору, а опис деяких деталей хіміотерапії неоднозначний; результат не встановлює довготривалої користі для всіх людей після раку.
Для профілактики існує тривожніший результат SWOG S0715. Серед 409 оцінюваних жінок, які отримували ад'ювантну терапію таксанами за раку молочної залози, порівнювали ALCAR 3 г на добу протягом 24 тижнів із плацебо. На дванадцятому тижні переваги не було, а до двадцять четвертого показники нейропатії FACT-NTX були гіршими у групі ALCAR. Зниження понад п'ять балів відзначали у 38% проти 28%, тобто абсолютна різниця становила десять відсоткових пунктів; негативний напрямок зберігався й у дворічному спостереженні.
Цей результат не можна звести до заборони капсули безпосередньо в день інфузії та дозволу в усі інші дні. ALCAR приймали в межах багатомісячного профілактичного режиму, а погіршення не виявилося короткочасною подією біля введення таксану. Запропоновані пояснення через CPT1C чи прискорений кліренс «захисних факторів» не були доведеним механізмом дослідження. Клінічна шкода залишається важливою навіть тоді, коли її молекулярна причина невідома.
Рекомендації ASCO прямо не підтримують ALCAR для профілактики хіміоіндукованої нейропатії. За вже наявної болісної нейропатії найпереконливіша доказова база серед розглянутих лікарських підходів існує для дулоксетину, хоча його ефект обмежений. Позитивні невеликі лікувальні дослідження ALCAR слід обговорювати разом з обмеженнями та негативними профілактичними даними. Рішення після хіміотерапії також потребує онкологічного контексту, а не автоматичного призначення «для регенерації».
Когнітивне зниження та хвороба Альцгеймера
Хвороба Альцгеймера супроводжується змінами синапсів, білкової патології та енергетичного обміну, зокрема порушенням холінергічної передачі. Ці процеси створюють правдоподібні мішені для ALCAR, але жоден не пояснює захворювання повністю. Помірне когнітивне порушення також неоднорідне: подібна скарга на пам'ять може мати різні причини й імовірність прогресування. Тому результати старих досліджень із широкими діагностичними категоріями не можна без уточнень переносити на сучасну індивідуальну діагностику.
Метааналіз Montgomery, Thal і Amrein об'єднував плацебо-контрольовані дослідження помірних когнітивних порушень і легкої хвороби Альцгеймера з дозами 1,5–3 г на добу та оцінками через три, шість або дванадцять місяців. Зведена величина ефекту становила приблизно 0,20, а для загального клінічного враження — приблизно 0,32. Такі стандартизовані оцінки описують різницю відносно розкиду вимірювань і не дорівнюють фіксованому приросту балів MMSE. Вони передбачають невеликий середній ефект, а не повернення втраченої функції чи запобігання деменції.
Великі окремі випробування істотно обмежують цю картину. У річному дослідженні Thal 431 пацієнт із легкою чи помірною хворобою Альцгеймера отримував 3 г ALCAR на добу або плацебо; у загальній вибірці переваги за основними результатами не було. Припущення про користь у молодших пацієнтів потім перевірили в окремому дослідженні раннього початку хвороби. Серед 227 рандомізованих учасників віком 45–65 років той самий режим не дав переваги в аналізі intention-to-treat за основними показниками ADAS-Cog і CDR.
Розбіжність невеликого об'єднаного ефекту та великих негативних досліджень вимагає обговорювати склад досліджень, різні шкали й можливі публікаційні зміщення. Метааналіз не перетворює досліджуваний засіб на доведену терапію, що змінює перебіг хвороби. З нього також не випливає уповільнення атрофії мозку чи відновлення обміну глюкози за PET: для цього потрібні окремі дослідження з відповідними кінцевими точками. ALCAR не можна пропонувати здоровій людині як встановлену профілактику вікової втрати пам'яті.
Депресивні симптоми та межі порівняння з антидепресантами
Клітинні механізми ацетилювання та експериментальна регуляція mGlu2 роблять ALCAR цікавим для дослідження депресії. Але депресивний симптом, дистимія та великий депресивний розлад — не взаємозамінні клінічні категорії. Значення мають тяжкість, вік, супутні хвороби та попереднє лікування. Зв'язок плазмового ALCAR з депресією також не означає, що зниження концентрації є причиною хвороби чи передбачає відповідь на добавку.
Метааналіз Veronese включав 12 рандомізованих досліджень із 791 учасником. У порівняннях із плацебо чи відсутністю втручання стандартизована середня різниця становила −1,10 з 95%-м інтервалом −1,65…−0,56, проте неоднорідність була високою: I² = 86%. Це означає істотні відмінності результатів між роботами, і спільна оцінка погано описує єдиного типового пацієнта. У трьох порівняннях з активним лікуванням оцінка була 0,06 з інтервалом −0,22…0,34; вона не доводить універсальної еквівалентності всім антидепресантам.
Особливо наочно різницю між відсутністю статистичної відмінності й доведеною не меншою ефективністю показує дослідження Zanardi та Smeraldi. У ньому 204 пацієнти з дистимією отримували ALCAR 500 мг двічі на добу або амісульприд 50 мг на добу дванадцять тижнів. Міжгрупова різниця не досягла статистичної значущості, але заздалегідь заданий критерій не меншої ефективності з межею два бали не був виконаний. Зміна допустимої межі після отримання результатів не замінює успішної перевірки початкової гіпотези.
У низці досліджень переносимість ALCAR була сприятливою, проте це не означає відсутності сексуальних, шлунково-кишкових, неврологічних чи інших небажаних явищ у будь-якої людини. Для відповіді щодо швидкого початку дії потрібна людська оцінка строків, а не триденний результат у моделі гризунів. ALCAR не слід використовувати для самостійного скасування ефективного лікування чи відкладення допомоги за тяжкої депресії. Фахівцеві доцільніше обговорювати його як досліджуване втручання з неоднорідними результатами, ніж як встановлений швидкий епігенетичний антидепресант.
Поєднання з ліпоєвою кислотою, CoQ10 і PQQ
Поєднання речовин часто обґрунтовують тим, що вони беруть участь у різних ланках мітохондріальної функції. CoQ10 переносить електрони від комплексів I та II до III, PQQ вивчають у зв'язку з клітинними сигнальними шляхами, а ліпоєва кислота пов'язана з ферментними комплексами й окисно-відновними процесами. Проте сумісність пояснень ще не означає доведеної синергії. Для її встановлення потрібні порівняння комбінації з окремими компонентами та клінічними результатами, а не лише схема зі стрілками, що сходяться.
У роботі Hagen старі щури отримували ALCAR у питній воді в концентрації 1,5% та R-α-ліпоєву кислоту в кормі в концентрації 0,5% до місяця. Досліджували метаболічні й окиснювальні показники, зокрема ізольовані клітини печінки. Ця робота не використовувала нікотинамідаденіндинуклеотид як другий компонент і не визначала людського співвідношення «1000 мг ALCAR на 200–300 мг ліпоєвої кислоти». Концентрації у воді та кормі тварини не можна механічно переводити в готовий людський режим.
У ранішій роботі з ALCAR у старих щурів поліпшення певних мітохондріальних і поведінкових показників поєднувалося зі збільшенням окремих показників окиснювального навантаження. Це підкреслює, що посилення метаболізму не обов'язково водночас знижує всі активні форми кисню. У дослідах із PQQ використовували клітини мишачої гепатоми Hepa1-6, концентрації 10–30 мкМ і вплив 24–48 годин, виявивши зв'язок із CREB та PGC-1α. Клітинна концентрація PQQ не доводить ефективності перорального «потрійного стеку» для астенії чи омолодження мозку.
R-форма ліпоєвої кислоти має біохімічне значення, але це не обґрунтовує обов'язкового поєднання лише цієї форми з ALCAR в усіх клінічних ситуаціях. Так само участь Nrf2 та глутатіону в антиоксидантній відповіді не доводить, що додатковий компонент нейтралізує будь-який ризик іншої речовини. Протоколи з PQQ, убіхінолом, SAMe, Alpha-GPC, уридином, бакопою, їжовиком чи фосфатидилсерином потребують власних даних щодо комбінації. Без них схема має показувати різні механізми й межі їх вивчення, а не гарантований ланцюг посилення ефекту.
Всмоктування, форма препарату та досліджені дози
Стійке уявлення про високу пероральну біодоступність ALCAR потребує перегляду. У порівняльній роботі 2025 року в здорових добровольців вивчали дози 0,5 та 1,5 г ALCAR і L-карнітину, вимірюючи метаболіти до 48 годин. За 1,5 г приріст площі під кривою ацетилкарнітину після ALCAR був приблизно у 7,7 раза меншим, ніж приріст карнітину після L-карнітину. Такий показник не можна перетворювати на абсолютний відсоток біодоступності без внутрішньовенного порівняння; він також не вимірює концентрації речовини в мозку.
Раніше фармакокінетичне дослідження включало 11 пацієнтів із хворобою Альцгеймера, які спершу отримували 30 мг/кг внутрішньовенно десять днів, потім 1,5 г перорально п'ятдесят днів. Послідовність різних шляхів введення та невелика вибірка обмежують перенесення результатів на звичайне одноразове приймання добавки. Час піку й період напіввиведення залежать від режиму, форми та вимірюваної речовини. Тому не можна оголошувати єдині 40–45% біодоступності, час піку чи період напіввиведення для всіх продуктів і пацієнтів.
Гідрохлорид відрізняється від внутрішньої солі за масою. Якщо на упаковці вказана саме маса гідрохлориду, перерахунок має вигляд 1000 мг × 203,24 / 239,70 ≈ 848 мг ALCAR. Проте напис «ацетил-L-карнітин, у формі гідрохлориду» може вже позначати еквівалент активної речовини, і тоді повторно зменшувати дозу не можна. Важливі точне формулювання етикетки та специфікація продукту, а не лише назва солі.
Клінічне завдання
Приклад справді дослідженого режиму
Що обмежує застосування
Діабетична нейропатія
1,5 або 3 г/добу перорально, 52 тижні; окремо 1 г внутрішньом'язово 10 днів, потім 2 г/добу перорально
Не всі функціональні результати поліпшувалися; різні шляхи введення не є одним протоколом
Профілактика таксанової нейропатії
3 г/добу, 24 тижні
Погіршення симптомів; такий профілактичний підхід не рекомендований
Лікування вже розвиненої хіміонейропатії
3 г/добу, 8 тижнів в окремих дослідженнях
Обмежені дані й коротке спостереження; не універсальне призначення після лікування раку
Хвороба Альцгеймера
3 г/добу, 12 місяців у великих дослідженнях
Основні результати не показали переваги
Дистимія
1 г/добу, 12 тижнів у порівнянні з амісульпридом
Заздалегідь задана не менша ефективність не підтверджена
«Омолодження» здорового мозку
Встановленого режиму немає
Тваринні й клітинні результати не визначають людського протоколу
Ця таблиця описує дослідження, а не видає призначення. Діапазон 1–3 г на добу не є встановленим терапевтичним вікном, оскільки різні захворювання та режими дають різні результати. Немає також доведеної універсальної вимоги приймати ALCAR натще, завершувати приймання до 15 години чи проводити два курси щороку. Якщо обговорюють індивідуальну пробу лікування, заздалегідь визначають мету, вихідну вираженість симптомів і критерії припинення; додаткові лабораторні дослідження обирають за клінічним завданням, а не обіцянкою «перевірити мітохондрії».
Мікробіота й утворення TMAO
Карнітинові сполуки можуть бути субстратом кишкових мікроорганізмів. Один шлях утворення триметиламіну, TMA, пов'язаний із системою CntA/CntB і потребує кисню. Інший, важливий для анаеробного середовища кишківника, включає перетворення карнітину на γ-бутиробетаїн і подальші реакції ферментів системи Bbu. Ці шляхи стосуються різних бактерій та умов, тому схему не можна звести до однієї універсальної «карнітинліази» всієї мікробіоти.
Після всмоктування TMA печінкова FMO3 каталізує його окиснення: TMA + NADPH + H⁺ + O₂ → TMAO + NADP⁺ + H₂O. Концентрація TMAO залежить не лише від продукції мікробіотою, а й від функції нирок, харчування та інших умов. У дослідженнях L-карнітину виявлені асоціації із серцево-судинним ризиком та механістичні ефекти у тваринних моделях. Проте асоціація концентрації в людей не доводить, що конкретна доза ALCAR обов'язково спричиняє клінічну судинну подію.
Порівняльне дослідження 2025 року не підтвердило передбачуваного захисту ацетильної форми від цього метаболічного шляху. Автори оцінювали значну частку метаболізму обох сполук у TMAO, за умов дослідження приблизно 90%, і спостерігали концентрації TMAO близько 50 мкМ. Це результат конкретної фармакокінетичної роботи, а не постійний відсоток для будь-якої людини. Робота не оцінювала інфаркти чи інсульти, але робить необґрунтованою обіцянку, що ALCAR залишає мікробіоті надто мало субстрату для значного утворення TMAO.
Інгібітор мікробного утворення TMA 3,3-диметил-1-бутанол, або DMB, вивчали в експериментальних системах і мишей. Наявність споріднених харчових джерел не доводить, що оливкова олія, оцет чи часник нейтралізують наслідки приймання ALCAR. Курсове вживання також не є перевіреним способом усунення TMAO-ризику. Практично ці дані вимагають обговорювати обґрунтованість тривалого приймання та стан нирок, а не забороняти звичайну їжу чи призначати домашній «антидот».
Безпека, щитоподібна залоза та лікарські ситуації
Карнітинові добавки можуть спричиняти шлунково-кишкові симптоми, зокрема нудоту, спазми й діарею, а утворення пахучих метаболітів може змінювати запах тіла. Відсутність встановленого верхнього допустимого рівня для карнітину не означає безпечності будь-якої дози. Невеликі випробування часто недостатньо великі для виявлення рідкісних небажаних подій і не замінюють даних про тривале застосування у здорових людей. Для вагітності, лактації, дітей і тяжких супутніх захворювань не можна автоматично використовувати режими дорослих досліджень нейропатії.
В експериментальних роботах L-карнітин обмежував надходження тиреоїдних гормонів до ядра клітин. У шестимісячному дослідженні 50 жінок, які отримували фіксовану TSH-супресивну дозу левотироксину, вивчали 2 або 4 г L-карнітину на добу й спостерігали зменшення низки симптомів ятрогенного гіпертиреозу. Це дані про L-карнітин, визначену популяцію та конкретну лікарську ситуацію. Вони не доводять, що ALCAR ефективно лікує аритмію, блокує зв'язування гормону з рецептором чи обов'язково спричиняє тканинний гіпотиреоз за нормального TSH.
За хвороби щитоподібної залози чи приймання левотироксину додатковий ALCAR слід обговорювати з лікарем. Немає підстав вимагати TSH, вільні T3 і T4 у кожного здорового користувача лише через намір прийняти добавку. Обсяг обстеження визначається симптомами та встановленою хворобою, а зміна дози тироксину потребує клінічної оцінки. Втома після початку добавки також не підтверджує конкретного ендокринного механізму без розгляду альтернативних причин.
В офіційній інформації про левокарнітин описані повідомлення про судоми у пацієнтів з епілепсією та без неї. Вони вимагають уваги до анамнезу, проте левокарнітин і ALCAR не тотожні, а певний механізм зниження судомного порога ALCAR з них не випливає. Не можна одночасно пояснювати одну добавку обов'язковим пригніченням глутаматної передачі та вигаданою обов'язковою активацією тієї самої передачі. За нестабільних нападів рішення щодо будь-якої добавки приймають з огляду на терапію та стан пацієнта.
Вальпроат може порушувати карнітиновий обмін і супроводжуватися гіперамоніємією, але токсикологічні рекомендації обговорюють левокарнітин, тобто L-карнітин, а не взаємозамінну капсулу ALCAR. За отруєння чи виражених симптомів потрібна спеціалізована допомога, а не самостійна корекція «дефіциту». Офіційна інформація про левокарнітин також вказує на потребу уваги до INR у поєднанні з варфарином; перенесення конкретної взаємодії на ALCAR потребує обережності. Перелік ліків, функція нирок, історія нападів та онкологічне лікування важливіші за універсальну пораду щодо часу доби.
Як використовувати ці дані в професійній практиці
Оцінювання ALCAR доцільно починати із запитання, який результат потрібно змінити. Біль, чутливість стоп, швидкість проведення нервом, пам'ять, настрій і здатність виконувати повсякденні завдання не є однією шкалою «нейропротекції». Потім уточнюють діагноз, причинні фактори, наявну терапію та відповідність пацієнта дослідженій популяції. Такий порядок запобігає перенесенню результатів із клітинної моделі чи одного захворювання на зовсім іншу клінічну ситуацію.
Для наукового читання корисно послідовно розділяти чотири рівні: біохімічну можливість реакції, зміну маркера в моделі, функціональний ефект у тварини та клінічний результат у людини. Для ALCAR добре пояснюється оборотність обміну ацетилу та існують експериментальні зв'язки з ацетилюванням, але клінічні дані залишаються вибірковими. У діабетичній нейропатії певні результати поліпшувалися, у профілактиці таксанової нейропатії виявлена шкода, а великі дослідження хвороби Альцгеймера не показали очікуваної переваги. Жодна загальна схема молекули не скасовує цих відмінностей.
Рутинне вимірювання плазмового ALCAR не дозволяє підібрати дозу «для мозку» чи встановити стан гістонів. Аналіз ацилкарнітинів має спеціальні діагностичні застосування, але не є універсальною панеллю оцінки когнітивного резерву. Так само суб'єктивна бадьорість після капсули не доводить біогенезу мітохондрій, регенерації аксона чи усунення ексайтотоксичності. Для пацієнта й фахівця цінність знань полягає в точному розумінні спостережуваного результату та його меж, а не в обіцянці одночасно виправити всі ланки обміну.
Часті питання
Чим ALCAR відрізняється від L-карнітину?
ALCAR несе ацетильний залишок і бере участь у його оборотному обміні через CrAT. Обидві сполуки пов'язані з карнітиновим метаболізмом, але їхні клінічні дослідження та форми застосування не можна автоматично вважати взаємозамінними.
Чи доведене поліпшення пам'яті у здорової людини?
Встановленої профілактики вікової втрати пам'яті немає. Невелика позитивна зведена оцінка старих досліджень не скасовує негативних основних результатів великих річних випробувань хвороби Альцгеймера.
Чи можна приймати ALCAR під час хіміотерапії?
Для профілактики таксанової нейропатії ALCAR не рекомендують: велике дослідження виявило погіршення симптомів. Рішення після хіміотерапії також потребує онкологічного обговорення, адже окремі позитивні лікувальні роботи не встановлюють універсального режиму.
Яка доза вважається доведеною для мозку?
Універсальної дози для мозку немає. У випробуваннях використовували різні режими, зокрема 1,5–3 г/добу за діабетичної нейропатії чи 3 г/добу за хвороби Альцгеймера, з різними результатами; досліджена доза не є персональним призначенням.
Чи потрібні ліпоєва кислота, CoQ10 або PQQ?
Обов'язкової комбінації не встановлено. Окремі механізми та досліди на старих щурах не доводять синергічного поліпшення людської пам'яті, болю чи довголіття готовим стеком.
Чи можна визначити дефіцит ALCAR аналізом крові?
Плазмова концентрація не вимірює ацетил-CoA ядра чи стан гістонів мозку. Аналіз ацилкарнітинів має спеціальні діагностичні застосування, але не є універсальним способом підібрати добавку для пам'яті чи настрою.