Acetil-L-carnitina: mecanismos, evidencia y seguridad — NutriFit
Acetil-L-carnitina: metabolismo cerebral del acetilo, mitocondrias y límites clínicos
Análisis profundo del transporte de ALCAR, intercambio de acetilo, acetilcolina y cromatina, función mitocondrial y estudios humanos de neuropatía, deterioro cognitivo y depresión. Las dosis estudiadas se distinguen de las prescripciones, y los mecanismos celulares de los resultados clínicos.
La acetil-L-carnitina, o ALCAR, conecta varias áreas de la bioquímica que suelen tratarse por separado: el metabolismo de los grupos acetilo, la función mitocondrial, la síntesis de acetilcolina y la regulación de la actividad génica. Es una acilcarnitina natural de cadena corta que el organismo forma a partir de L-carnitina y acetil-CoA. Su capacidad para transportar un grupo acetilo la convierte en una herramienta de investigación interesante, pero la función bioquímica de una molécula y los beneficios de consumir cantidades adicionales son cuestiones diferentes. Para responder a la segunda hacen falta estudios en personas con una enfermedad, una formulación, una dosis y un desenlace clínico específicos.
Existen datos humanos sobre ALCAR en neuropatía periférica, síntomas depresivos y deterioro cognitivo, pero son heterogéneos y a veces contradicen una explicación mecanística atractiva. La experiencia de prevención de la neuropatía durante el tratamiento con taxanos es especialmente ilustrativa: una sustancia considerada neuroprotectora empeoró los síntomas en un gran ensayo aleatorizado. Por ello, el análisis profesional debe avanzar desde la química y los compartimentos celulares hasta las preguntas clínicas concretas. Este recorrido permite distinguir qué mecanismo está establecido, cuál sigue siendo una hipótesis y qué se midió exactamente en los pacientes.
Qué cambia el grupo acetilo
La L-carnitina contiene un grupo carboxilato con carga negativa y un grupo amonio cuaternario con carga positiva. Esta molécula se denomina zwitterión: su carga neta puede ser cero, aunque conserve cargas locales. En ALCAR, el grupo hidroxilo de la carnitina está esterificado con un grupo acetilo que contiene dos átomos de carbono. La acetilación no elimina los grupos cargados ni convierte el compuesto en una molécula liposoluble que atraviese las membranas sin restricciones.
La estructura abreviada de la L-carnitina se escribe (CH₃)₃N⁺–CH₂–CH(OH)–CH₂–COO⁻, y la de ALCAR, (CH₃)₃N⁺–CH₂–CH(O–CO–CH₃)–CH₂–COO⁻. Estas fórmulas muestran tanto las cargas conservadas como el punto de unión del acetilo. La designación L se refiere a la estereoquímica del esqueleto de carnitina, no al número de grupos acetilo. Los estudios clínicos examinan específicamente la forma L; sus resultados no se pueden trasladar automáticamente a una mezcla de estereoisómeros.
Propiedad
L-carnitina
Acetil-L-carnitina
Masa molecular de la sal interna
161,20 g/mol
203,24 g/mol
Presencia de un grupo acetilo
No
Un grupo unido mediante un enlace éster
Función principal en las reacciones descritas
Aceptación y transporte de grupos acilo
Intercambio y transporte de grupos acetilo
Transporte en un modelo de barrera hematoencefálica
Participa OCTN2
Participa OCTN2
Masa del clorhidrato de ALCAR
No corresponde a esta comparación
239,70 g/mol
La diferencia entre estos compuestos importa, pero no demuestra que un suplemento tenga un «tropismo» preferente por la corteza o el hipocampo. La distribución depende de transportadores, metabolismo, flujo sanguíneo y estado del tejido, no únicamente de la presencia del acetilo. Un coeficiente de partición octanol/agua calculado tampoco sustituye la medición del transporte a través de una barrera viva. Por ello, comparar «la carnitina común permanece en la sangre y la acetilada entra libremente en el cerebro» simplifica excesivamente los datos experimentales.
Cómo atraviesa la molécula la barrera hematoencefálica
La barrera hematoencefálica está formada por el endotelio de los capilares cerebrales, con uniones intercelulares estrechas y sistemas especializados de transporte. Para una molécula hidrófila, disponer de un transportador puede ser más importante que su distribución pasiva en la fase lipídica. OCTN2, codificado por SLC22A5, participa en el transporte de carnitina y ALCAR dependiente de sodio. La energía de este transporte activo secundario procede del gradiente electroquímico de Na⁺ mantenido por la Na⁺/K⁺-ATPasa; OCTN2 no hidroliza ATP en cada evento de transporte.
La expresión esquemática ALCARexterior + Na⁺exterior → ALCARinterior + Na⁺interior describe la dirección de la captación acoplada. No demuestra una estequiometría y una cinética idénticas en todas las membranas cerebrales, ni describe el recorrido completo desde la sangre hasta la neurona. Entre la superficie luminal del endotelio y el líquido extracelular cerebral existe otra membrana, la abluminal. Después se necesita una etapa independiente de entrada en las células nerviosas, por lo que la acumulación en el endotelio no equivale a la velocidad de suministro a una terminal presináptica.
Kido y sus colaboradores utilizaron perfusión cerebral de rata, cultivos endoteliales y el modelo de células endoteliales cerebrales RBEC1. En este modelo, las estimaciones de Kₘ fueron 33,1 ± 11,4 μM para L-carnitina y 31,3 ± 11,6 μM para ALCAR; la alteración de OCTN2 se acompañó de menor captación. Kₘ caracteriza la concentración a la que la velocidad de un sistema de transporte concreto alcanza la mitad de su máximo. Estos valores corresponden al sistema experimental y no establecen una velocidad universalmente alta de paso de ALCAR por la barrera humana.
Los estudios de transporte respaldan la participación de OCTN2, pero no justifican reconstruir una ruta humana completa con transcitosis obligatoria mediada por receptores, difusión abluminal libre o un papel principal de OCTN1. La posible participación de otro transportador en un tejido no demuestra su función en la barrera hematoencefálica. En la práctica, aumentar la concentración plasmática, detectar la sustancia en el líquido cefalorraquídeo y elevar el acetil-CoA intracelular son preguntas sucesivas, pero independientes. Medir una no permite reconstruir las demás.
La reacción reversible de CrAT y la disponibilidad de acetilo
La carnitina acetiltransferasa, abreviada CrAT, cataliza la reacción acetil-CoA + L-carnitina ⇌ ALCAR + CoA-SH. CoA-SH designa la coenzima A libre con un grupo tiol disponible, necesaria para numerosas reacciones metabólicas. En la dirección de formación de ALCAR, el grupo acetilo pasa del acetil-CoA a la carnitina y se libera CoA. En la dirección inversa, ALCAR puede aportar acetilo para formar acetil-CoA si la enzima y CoA están disponibles en el compartimento correspondiente.
La reacción no requiere participación directa de ATP, pero eso no significa que todo el proceso de suministro celular de acetilo sea energéticamente gratuito. El enlace éster de ALCAR no es idéntico al enlace tioéster del acetil-CoA, y el transporte por membranas y el mantenimiento de gradientes dependen de la energética general de la célula. La dirección de una reacción reversible depende de las concentraciones de sustratos y productos, no de la expresión publicitaria «donante de energía». En una situación, la reserva de carnitina acepta acetilo sobrante; en otra, la acetilcarnitina lo transfiere al CoA disponible.
La membrana mitocondrial interna limita el movimiento libre de acetil-CoA, por lo que la célula utiliza intermediarios transportables. Una ruta bien estudiada comienza con citrato: tras salir por su transportador, la ATP-citrato liasa, ACLY, realiza citrato + CoA-SH + ATP → acetil-CoA + oxaloacetato + ADP + Pᵢ. Otra fuente extramitocondrial es el acetato, que ACSS2 activa mediante acetato + CoA-SH + ATP → acetil-CoA + AMP + PPᵢ. La importancia de cada ruta depende del tipo celular, del aporte nutricional y del estado metabólico.
Los experimentos con células carentes de ACLY y ACSS2 mostraron que el transporte de equivalentes acetilo mediante acetilcarnitina puede sostener la lipogénesis y la acetilación de histonas. Sin embargo, estos resultados proceden de modelos celulares, incluidas líneas tumorales, y no establecen una única ruta en la neurona humana. CrAT se estudia principalmente en relación con mitocondrias y peroxisomas; la enzima que devuelve el acetilo al compartimento extramitocondrial de un sistema concreto requiere identificación independiente. Una «CrAT nuclear» universal que convierte inmediatamente una cápsula ingerida en acetil-CoA de la cromatina sigue siendo una construcción no demostrada.
Del grupo acetilo a la acetilcolina
La acetilcolina se forma a partir de colina y acetil-CoA en la reacción de la colina acetiltransferasa ChAT: acetil-CoA + colina → acetilcolina + CoA-SH. La colina entra en la terminal colinérgica, entre otras vías, por el transportador de alta afinidad CHT1. El neurotransmisor formado se carga en vesículas sinápticas mediante VAChT y se libera por exocitosis dependiente de calcio. Después de interactuar con receptores nicotínicos o muscarínicos, la acetilcolina es degradada por acetilcolinesterasa y la colina puede reutilizarse.
ALCAR no es colina ni la sustituye en esta reacción. Puede transferir un grupo acetilo mediante formación enzimática de acetil-CoA, pero el resultado depende de la disponibilidad de CoA, la localización de las enzimas y la conservación de la célula colinérgica. Si la terminal ha muerto o la expresión de ChAT está reducida, añadir un precursor no restaura todo el aparato de transmisión. Del mismo modo, aumentar la síntesis del neurotransmisor no garantiza mejor memoria, porque la función cognitiva depende de numerosas redes neuronales.
En los experimentos de White y Scates, el grupo acetilo de ALCAR se utilizó para sintetizar acetilcolina en un sistema enzimático y en preparaciones de sinaptosomas de cerebro de rata. Trabajos anteriores con cortes de cerebro de rata también mostraron incorporación de marcador procedente de acetilcarnitina a la acetilcolina junto con otras fuentes de carbono. Esto confirma la posibilidad de transferencia de acetilo, pero no establece una contribución constante de esta ruta en humanos. De estos trabajos no se desprende que el 30% de la acetilcolina recién formada en la corteza humana proceda necesariamente del ALCAR ingerido.
Para el especialista, distinguir el seguimiento de un marcador de un efecto funcional es particularmente importante. Un marcador radiactivo o isotópico estable muestra de dónde vino un átomo, pero no indica si aumentó el flujo total de síntesis o mejoró la transmisión sináptica. Incluso un cambio de flujo debe compararse después con la conducta y la función clínica. Por ello, el mecanismo colinérgico explica el interés investigador por ALCAR, mientras que las decisiones sobre tratamiento del deterioro cognitivo deben basarse en ensayos humanos.
Acetilación de la cromatina y receptor mGlu2
Las histonas ayudan a empaquetar el DNA, y las modificaciones de sus residuos de aminoácidos participan en la regulación de la accesibilidad de la cromatina. Durante la acetilación de lisina, su grupo amino con carga positiva se convierte en un grupo acetilado; de forma esquemática, Lys–NH₃⁺ pasa a Lys–NH–CO–CH₃. Las acetiltransferasas obtienen el grupo acetilo del acetil-CoA. Las enzimas de la familia p300/CBP y otras acetiltransferasas actúan selectivamente, por lo que disponer de sustrato no significa activar todos los genes a la vez.
Los estudios de ACLY y ACSS2 muestran la conexión entre metabolismo celular y acetilación de histonas. En modelos neuronales se detectó ACSS2 en la cromatina, y su supresión en el hipocampo de ratón se acompañó de alteraciones de la memoria espacial. Esto ayuda a entender la necesidad de fuentes locales de acetil-CoA, pero el estudio de ACSS2 no demuestra por sí mismo la eficacia de un suplemento ALCAR. Un cambio de marca epigenética debe analizarse en el contexto del locus, tipo celular e intervención experimental concretos.
En el trabajo de Nasca y sus colaboradores con ratas FSL y ratones sometidos a estrés crónico, ALCAR produjo cambios conductuales de tipo antidepresivo al cabo de unos tres días. Los investigadores relacionaron el efecto con mayor expresión de mGlu2, acetilación de NF-κB p65 y aumento de H3K27ac en el promotor de Grm2. El residuo relevante es precisamente la lisina 27 de la histona H3, no H3K9ac. Experimentos separados con progenitores neurales estudiaron acetilación de p65 y diferenciación a concentraciones de ALCAR de cientos de micromoles, que no se pueden transformar en una dosis oral para pacientes.
mGlu2 es un receptor metabotrópico de glutamato codificado por GRM2 en humanos. Está acoplado a la familia Gᵢ/Gₒ y participa en la regulación de adenilato ciclasa, cAMP y liberación presináptica del neurotransmisor, incluidos procesos dependientes de calcio. Esta retroalimentación puede limitar la liberación de glutamato en determinadas sinapsis, pero no es un interruptor universal de la excitación. La depresión tampoco se reduce a un exceso obligatorio de glutamato, una pérdida uniforme de espinas de CA3 o un único estado del promotor GRM2.
Trasladar estos resultados a humanos exige demostrar algo más que conducta animal: el efecto clínico, su tiempo de aparición y su relación con la diana propuesta. En estudios humanos, una baja concentración plasmática de ALCAR se asoció con determinadas características del trastorno depresivo mayor, pero el diseño observacional no establece causalidad. El plasma no mide directamente el acetil-CoA nuclear ni H3K27ac neuronal, y no existe un umbral diagnóstico de «deficiencia epigenética de ALCAR» para la práctica habitual. Por ello, un efecto rápido en animales no permite prometer alivio de la depresión en 48–72 horas a una persona.
Dos procesos de carnitina dentro de la mitocondria
Los ácidos grasos de cadena larga y los grupos acetilo utilizan procesos de carnitina relacionados, pero diferentes. CPT1, en la membrana mitocondrial externa, transfiere un grupo acilo de cadena larga desde CoA a carnitina. La translocasa CACT, codificada por SLC25A20, transporta acilcarnitina a través de la membrana interna a cambio de carnitina libre. CPT2, en la cara de la membrana interna orientada a la matriz, devuelve el acilo a CoA, tras lo cual el acil-CoA puede entrar en la β-oxidación.
El grupo acetilo corto de ALCAR no lo convierte en sustituto directo de un sustrato de cadena larga de CPT1. CrAT se considera principalmente una participante en el intercambio de grupos acilo cortos, mientras que CPT1–CACT–CPT2 proporciona transporte de otra escala. El malonil-CoA regula la entrada de sustratos de cadena larga por CPT1 y conecta la oxidación con el estado general del metabolismo lipídico. Por ello, no debe suponerse que ALCAR adicional aumenta necesariamente la β-oxidación en todas las células cerebrales.
Las neuronas y los astrocitos difieren en sus preferencias de sustratos y en la gestión de ácidos grasos. El trabajo experimental de Ioannou y sus colaboradores mostró transferencia de ácidos grasos potencialmente tóxicos de neuronas activas a astrocitos, acumulación en gotas lipídicas y procesamiento posterior. Esto explica un papel protector del intercambio lipídico entre células, pero no convierte las grasas de cadena larga en el combustible principal universal de las neuronas. Glucosa, lactato y otros sustratos mantienen un papel central en la energética del tejido nervioso.
La isoforma CPT1C merece tratarse por separado porque se localiza principalmente en el retículo endoplásmico neuronal y no equivale a la «puerta» mitocondrial habitual de oxidación de grasas. En experimentos con ratones, su ausencia se acompañó de cambios en ceramidas, maduración de espinas dendríticas y aprendizaje espacial. Los resultados revelan una conexión entre metabolismo lipídico y función neuronal, pero no demuestran estimulación de CPT1C por ALCAR oral. Mucho menos explican automáticamente el empeoramiento de la neuropatía durante la quimioterapia.
CoA libre y regulación de la oxidación de piruvato
El complejo piruvato deshidrogenasa, PDH, conecta la glucólisis con la oxidación mitocondrial del carbono: piruvato + CoA-SH + NAD⁺ → acetil-CoA + CO₂ + NADH + H⁺. Cuando el aporte de acetilo supera su utilización posterior, cambian las relaciones acetil-CoA/CoA-SH y NADH/NAD⁺. Estas relaciones participan en la retroalimentación que limita la oxidación de piruvato. Las quinasas PDK fosforilan e inhiben PDH, mientras que las fosfatasas PDP contribuyen a reactivarla.
CrAT permite transferir temporalmente parte de la reserva de acetilo a acetilcarnitina y liberar CoA-SH. Esta amortiguación consiste en redistribuir grupos químicos, no en destruir energía sobrante. La reversibilidad permite devolver acetilo más adelante, y la salida de acetilcarnitina por sistemas de transporte conecta compartimentos. De ello se deriva una limitación: aportar ALCAR desde fuera no desplaza necesariamente la reacción hacia la liberación de CoA, porque también añade uno de sus productos.
Los ratones con eliminación de CrAT específica del músculo mostraron alteración de la flexibilidad metabólica, es decir, de la capacidad para alternar entre el uso predominante de grasas y carbohidratos. En un pequeño estudio cruzado de 11 voluntarios con tolerancia alterada a la glucosa, 2 g diarios de L-carnitina durante 36 días mejoraron medidas de flexibilidad metabólica y formación de acetilcarnitina muscular. La sensibilidad global a la insulina no mejoró. Son datos humanos sobre L-carnitina y músculo, no evidencia de que acetil-L-carnitina restaure la energética cerebral.
La secuencia «exceso de acetil-CoA → PDK → inhibición de PDH» debe entenderse, por tanto, como una retroalimentación metabólica regulada. No significa que cualquier concentración alta de acetil-CoA cause acidosis láctica clínica ni que una cápsula de ALCAR la resuelva inmediatamente. La acidosis láctica requiere valorar aporte de oxígeno, circulación, medicamentos y otras causas; una explicación bioquímica no sustituye esa evaluación. La investigación cerebral necesita datos directos sobre flujos de sustratos y función tisular, no extrapolaciones de un modelo muscular.
Cardiolipina, cadena respiratoria y salida del citocromo c
La cardiolipina es un lípido característico de la membrana mitocondrial interna con cuatro cadenas acilo. Participa en la organización de proteínas de membrana, la curvatura de las crestas y las interacciones entre componentes de la cadena respiratoria. Su proporción y composición de cadenas dependen del tejido y del estado de la organela, por lo que la cardiolipina cardíaca rica en ácido linoleico no representa una composición cerebral universal. Las crestas se forman mediante un sistema complejo de lípidos y proteínas, no simplemente por zonas negativas de un único fosfolípido.
La cardiolipina favorece la organización de los complejos respiratorios, incluidos supercomplejos con I, III₂ y IV. Los electrones pasan por diversos transportadores, y la actividad de los complejos genera el gradiente electroquímico de protones que utiliza la ATP-sintasa. Δψₘ designa el componente eléctrico del gradiente; un potencial mayor no implica siempre una mitocondria más sana. Cuando sobran transportadores reducidos, una polarización alta puede coexistir con mayor formación de especies reactivas de oxígeno.
La oxidación de cardiolipina modifica su interacción con citocromo c y otras proteínas. Sin embargo, separar el citocromo c de la membrana interna y liberarlo al citosol son acontecimientos diferentes: la salida requiere alterar la permeabilidad de la membrana externa. MOMP designa esa permeabilización externa, mientras que mPTP se refiere a la transición de permeabilidad de la membrana interna. Ambos procesos pueden interactuar, pero no debe dibujarse mPTP como la única puerta por la que el citocromo c sale directamente al citosol.
En el estudio clásico de Paradies se investigaron cambios de cardiolipina y del transportador de fosfato en mitocondrias cardíacas de ratas viejas. ALCAR mejoró esos parámetros en el modelo, pero el trabajo no demostró activación directa de tafazzina, restauración de todos los lípidos del cerebro humano ni prevención de demencia. Tampoco debe describirse el complejo I como fuente directa obligatoria de radicales hidroxilo: la producción de superóxido y las transformaciones químicas posteriores son etapas distintas. La neuroprotección clínica debe demostrarse independientemente de la conservación de un parámetro de membrana en animales.
Biogénesis y dinámica mitocondrial
La biogénesis mitocondrial exige coordinación de los genomas nuclear y mitocondrial. El coactivador PGC-1α participa en la regulación de programas transcripcionales nucleares junto con NRF1 y GABP, también denominado factor respiratorio nuclear 2. Este nombre no debe confundirse con Nrf2, o NFE2L2, regulador de la respuesta antioxidante. TFAM se importa a las mitocondrias y participa en empaquetar, mantener y expresar el DNA mitocondrial.
El genoma mitocondrial codifica 13 polipéptidos del sistema respiratorio, mientras que la mayoría de las proteínas necesarias se codifica en el núcleo. El complejo II está formado íntegramente por subunidades de codificación nuclear; aumentar el DNA mitocondrial no equivale, por tanto, a aumentar proporcionalmente todos los complejos I–V. En la regulación energética, AMPK puede fosforilar PGC-1α y SIRT1 desacetilarlo. Son maneras distintas de modificar la proteína y no establecen una secuencia obligatoria de acción para cada dosis de ALCAR.
En el trabajo de Nicassio y sus colaboradores con ratas de 28 meses, uno o dos meses de ALCAR se acompañaron de cambios en PGC-1α/β, NRF1, TFAM y distintos parámetros mitocondriales cerebrales. Un detalle importante es que el descenso asociado a la edad afectó a PGC-1β, mientras que PGC-1α basal no varió. DRP1 y FIS1 no cambiaron, y el aumento por edad de MFN2 y de la forma larga de OPA1 se aproximó a valores de animales jóvenes. Muchos efectos casi desaparecieron un mes después de la retirada, por lo que el trabajo no muestra rejuvenecimiento irreversible del tejido nervioso.
MFN1/2 participan en la fusión de membranas externas, OPA1 en la organización y fusión de la interna, y DRP1 en la fisión. La fisión es necesaria no solo durante el daño, sino también para distribuir organelas y controlar su calidad; una red excesivamente ramificada no es una meta terapéutica universal. Una mitocondria de un axón largo también debe llegar a la región adecuada y mantener la demanda local de ATP. Por ello, biogénesis, fusión, fisión, transporte y eliminación de organelas dañadas deben considerarse conjuntamente, no como un programa lineal de «más mitocondrias, mejor memoria».
Neuropatía diabética: dolor, sensibilidad y estructura nerviosa
La polineuropatía diabética distal simétrica se desarrolla en un contexto de alteraciones metabólicas y vasculares combinadas. El aumento del flujo por la vía de polioles, los productos finales de glicación, el estrés oxidativo y los cambios del metabolismo lipídico pueden dañar axones, células de Schwann y microcirculación nerviosa. Los axones largos son especialmente vulnerables, por lo que los síntomas suelen comenzar en los pies y extenderse proximalmente. Las fibras C finas no mielinizadas y las Aδ finas mielinizadas se relacionan con dolor y temperatura; las fibras grandes, con vibración y otras funciones.
Los desenlaces medidos reflejan diferentes aspectos de la enfermedad. La puntuación de dolor informa de un síntoma subjetivo, la percepción vibratoria de una función sensorial, los estudios de conducción principalmente de fibras grandes y la biopsia de la estructura de un nervio seleccionado. Por eso, menos dolor no demuestra regeneración, y más agrupaciones regenerativas no garantizan conducción normal ni prevención de úlceras del pie. Este principio es especialmente importante al leer estudios de ALCAR, donde resultados positivos y negativos aparecen en la misma publicación.
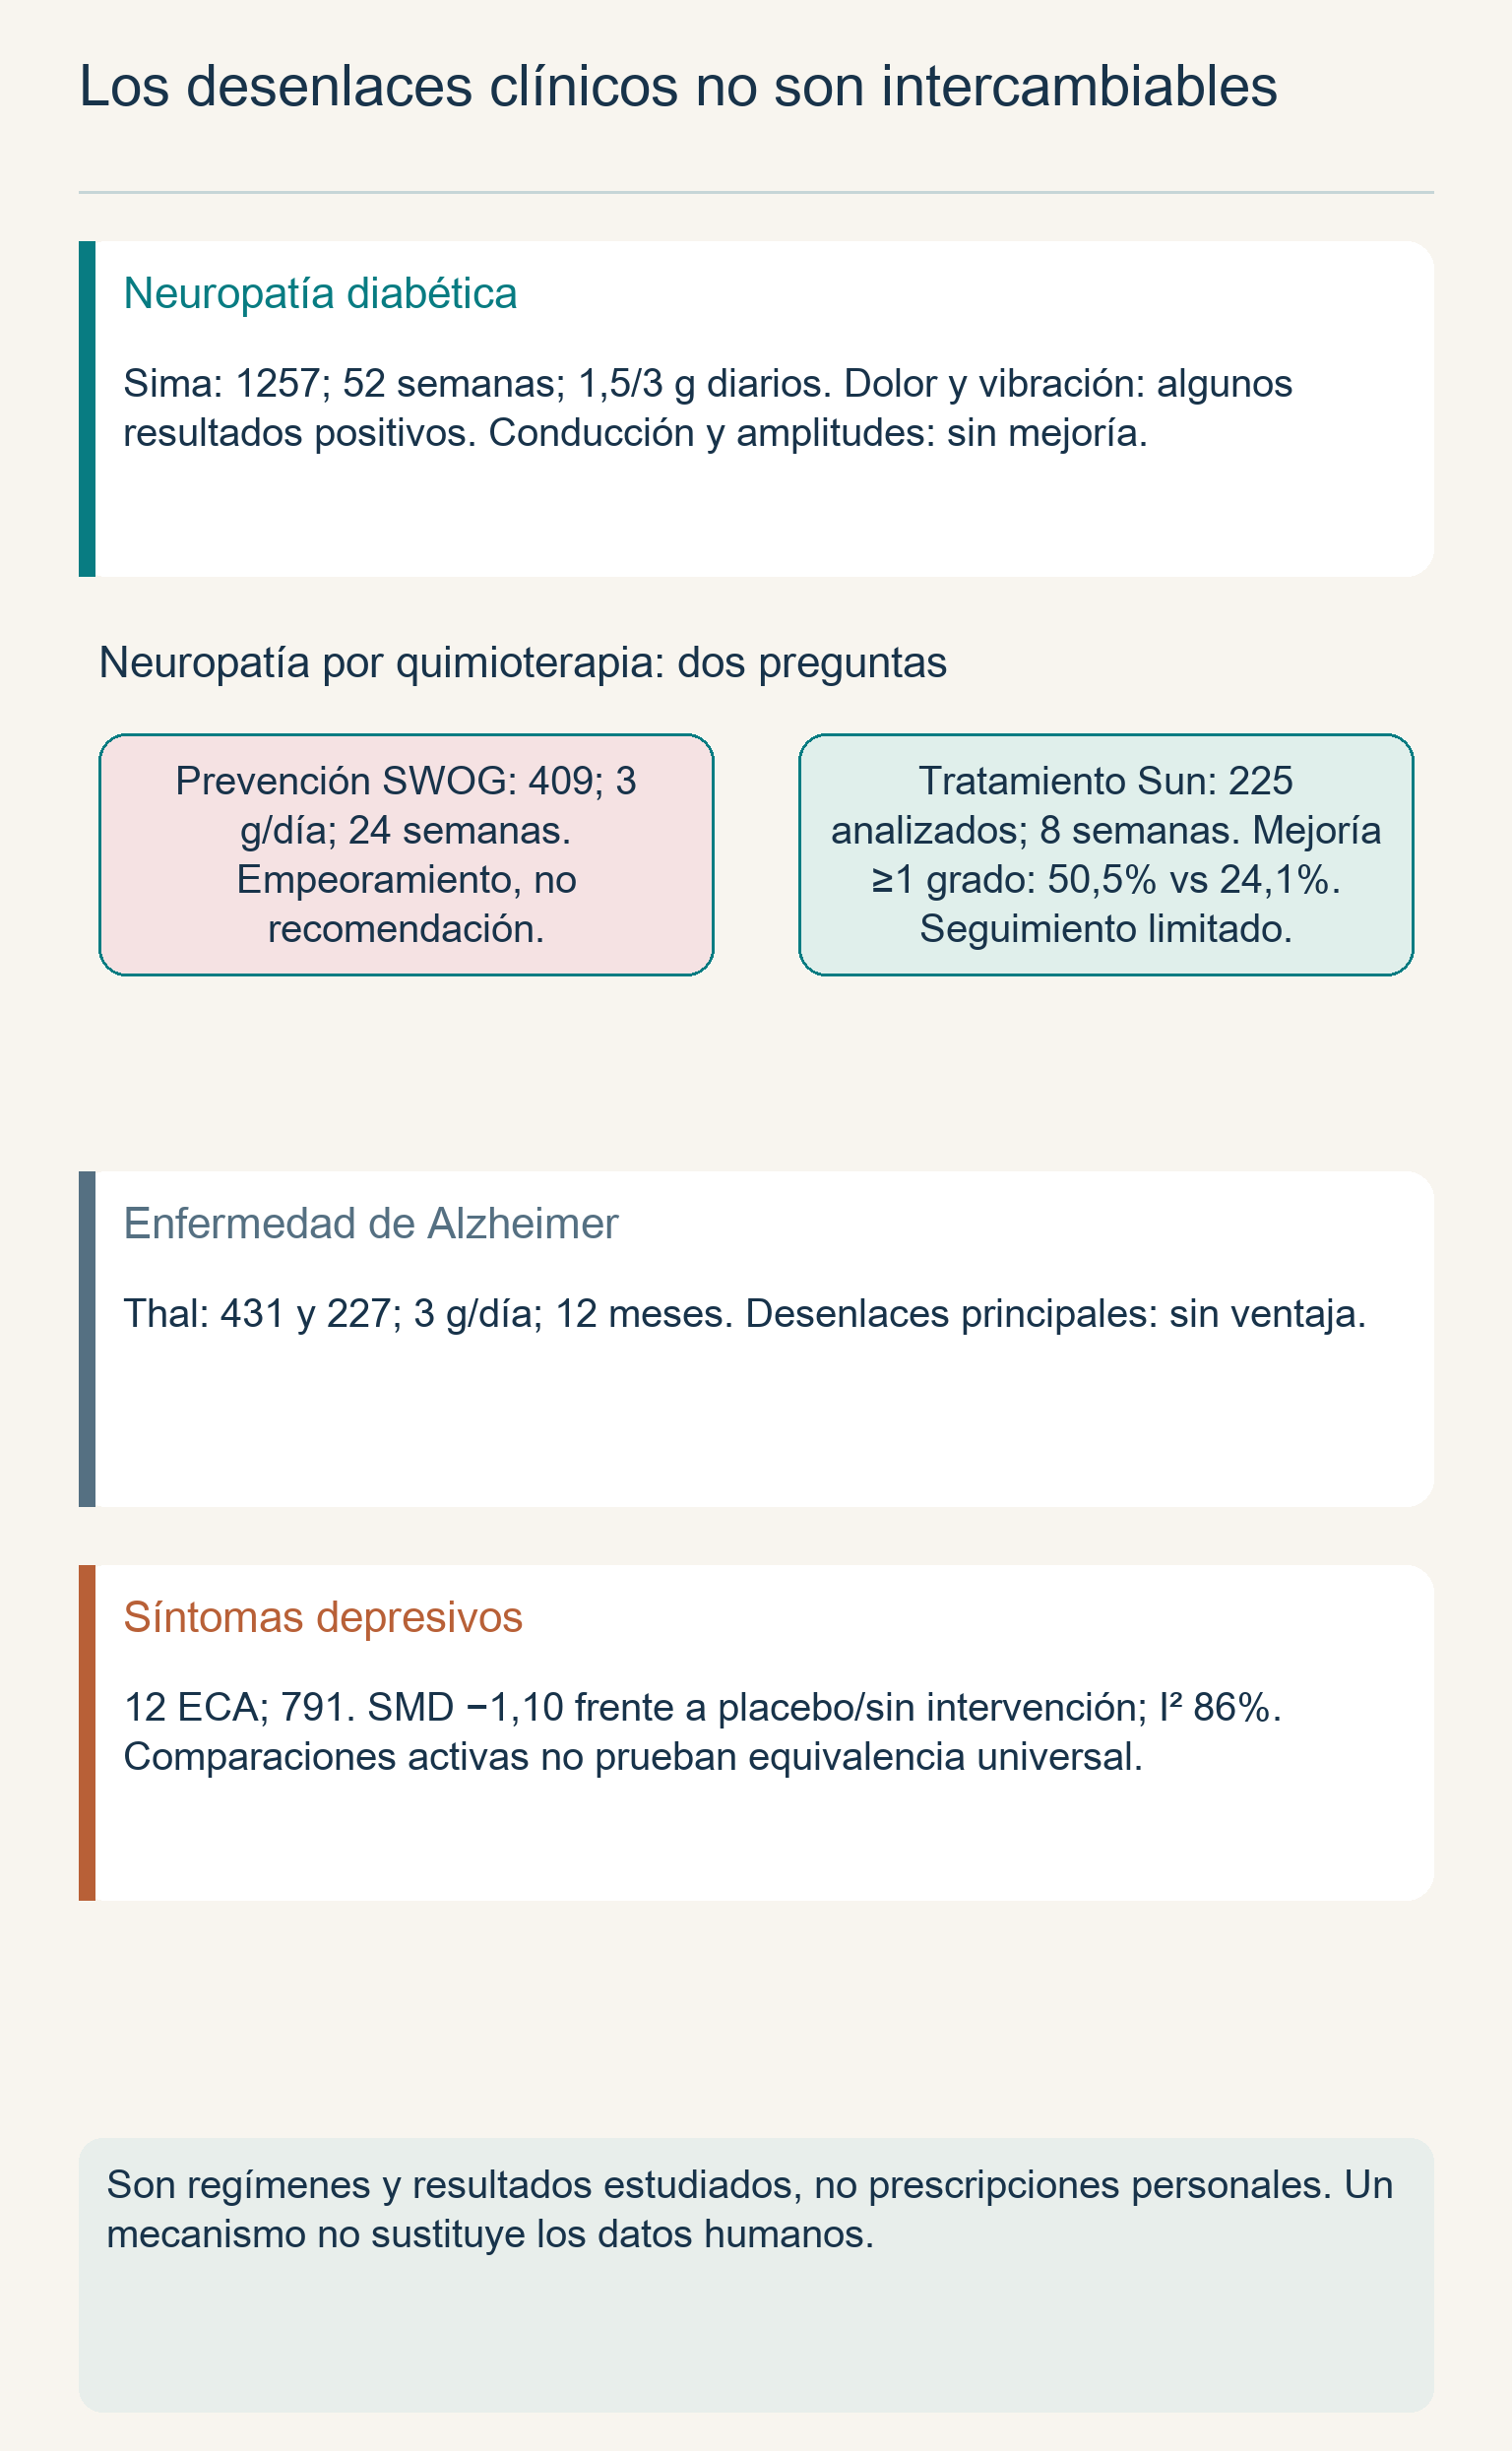
Sima y sus colaboradores analizaron dos estudios controlados con placebo de 52 semanas, con 1257 participantes en el análisis por intención de tratar. Se estudiaron 500 o 1000 mg de ALCAR tres veces al día, equivalentes a 1,5 o 3 g diarios. Hubo resultados positivos en número de fibras y agrupaciones regenerativas en biopsias y en sensibilidad vibratoria; la mejoría del dolor apareció en un estudio y en el análisis combinado, especialmente con 3 g diarios. Sin embargo, las velocidades de conducción y amplitudes de respuesta no mejoraron: este resultado negativo no debe sustituirse por la afirmación general «el nervio se recuperó».
En otro estudio de De Grandis y Minardi participaron 333 pacientes: recibieron 1 g intramuscular durante los primeros diez días y después 2 g orales durante otros 355 días. Los autores comunicaron mejoría de algunos parámetros neurofisiológicos, pero el régimen difiere de los estudios exclusivamente orales de Sima. Además, la integridad de los datos neurofisiológicos disponibles limita la confianza en la conclusión. Las diferencias de formulación, vía, población y análisis ayudan a entender por qué no se pueden sumar los resultados como un efecto garantizado único.
El metaanálisis de Li incluyó cuatro ensayos aleatorizados publicados en tres artículos, con 523 participantes. La ventaja media para el dolor fue de 1,20 cm en una escala visual analógica de diez centímetros, con un intervalo de confianza del 95% de 0,68–1,72 cm. La estimación diabética fue 1,47 cm y la no diabética, 0,71 cm, con un intervalo que incluía ausencia de diferencia. Es una diferencia absoluta en una escala, no una reducción universal del dolor del 20,2%; un efecto medio tampoco significa respuesta idéntica en cada paciente.
La discusión práctica de ALCAR no sustituye el control de diabetes, la exploración de pies, la protección de piel insensible ni la búsqueda de otras causas de neuropatía. Tener diabetes no excluye déficit de B12, exposición tóxica u otra enfermedad nerviosa. Las recomendaciones de AAN sobre polineuropatía diabética dolorosa consideran grupos de medicamentos con función clínica establecida, incluidos ciertos antidepresivos y antiepilépticos, y requieren evaluar sueño y ánimo. ALCAR no debe presentarse como sustituto probado de estos cuidados ni como tratamiento que ya ha demostrado modificar la evolución natural de la enfermedad.
Quimioterapia: prevención y tratamiento dan resultados diferentes
La neuropatía tras tratamiento antitumoral implica diferentes mecanismos de daño. Los taxanos alteran la función de microtúbulos y el transporte axonal, los compuestos de platino pueden dañar neuronas sensoriales de ganglios de raíz dorsal, y las alteraciones mitocondriales participan en varios modelos de toxicidad. Sin embargo, compartir lesiones celulares con neuropatía diabética no garantiza la misma respuesta a un suplemento. Importan la quimioterapia concreta, el momento de inicio y la gravedad basal de los síntomas.
En un pequeño estudio abierto de Bianchi, 25 pacientes con neuropatía tras paclitaxel o cisplatino recibieron 1 g de ALCAR tres veces al día durante ocho semanas. Los autores describieron mejoría de síntomas sensoriales y de ciertos parámetros neurofisiológicos. Sin un grupo control no puede separarse el efecto del medicamento de recuperación espontánea, fluctuaciones sintomáticas y expectativas. El trabajo justificó nuevas investigaciones, pero no demostró prevención de neuropatía ni un protocolo universal de recuperación.
También existe un estudio positivo controlado con placebo de Sun para tratar neuropatía inducida por quimioterapia ya establecida. El conjunto completo de análisis incluyó 225 pacientes que recibían 3 g diarios de ALCAR o placebo durante ocho semanas. Mejorar al menos un grado en NCI-CTC ocurrió en el 50,5% frente al 24,1%; la diferencia fue de 26,4 puntos porcentuales, con intervalo del 95% de 14,1–38,5. No obstante, el seguimiento fue corto, los grupos analizados diferían del reclutamiento inicial y algunas descripciones de quimioterapia eran ambiguas; el resultado no establece beneficio duradero para todos los supervivientes de cáncer.
Para prevención, SWOG S0715 aporta un resultado más preocupante. Entre 409 mujeres evaluables con tratamiento adyuvante de taxanos para cáncer de mama se compararon 3 g diarios de ALCAR durante 24 semanas con placebo. A las doce semanas no hubo ventaja, y a las veinticuatro las puntuaciones de neuropatía FACT-NTX fueron peores en el grupo ALCAR. Un descenso superior a cinco puntos ocurrió en el 38% frente al 28%, una diferencia absoluta de diez puntos porcentuales; la dirección negativa persistió durante el seguimiento de dos años.
Este resultado no puede reducirse a prohibir la cápsula el día de infusión y permitirla todos los demás días. ALCAR formaba parte de un régimen preventivo de varios meses, y el empeoramiento no fue un acontecimiento breve alrededor de la administración del taxano. Las explicaciones propuestas mediante CPT1C o eliminación acelerada de «factores protectores» no fueron mecanismos demostrados del ensayo. El daño clínico conserva importancia aunque su causa molecular sea desconocida.
Las recomendaciones de ASCO no respaldan expresamente ALCAR para prevenir neuropatía por quimioterapia. En neuropatía dolorosa ya establecida, duloxetina tiene la evidencia más suficiente entre los enfoques farmacológicos considerados, aunque su beneficio es limitado. Los estudios terapéuticos positivos pequeños de ALCAR deben discutirse junto con sus limitaciones y los datos preventivos negativos. Una decisión después de quimioterapia también exige contexto oncológico, no prescripción automática «para regenerar».
Deterioro cognitivo y enfermedad de Alzheimer
La enfermedad de Alzheimer presenta alteraciones sinápticas, patología proteica y cambios energéticos, incluida transmisión colinérgica deteriorada. Estos procesos ofrecen dianas plausibles para ALCAR, pero ninguno explica por completo la enfermedad. El deterioro cognitivo leve también es heterogéneo: una queja de memoria semejante puede tener causas y probabilidades de progresión distintas. Por ello, los resultados de estudios antiguos con categorías diagnósticas amplias no pueden trasladarse sin matices al diagnóstico individual moderno.
El metaanálisis de Montgomery, Thal y Amrein reunió estudios controlados con placebo de deterioro cognitivo leve y Alzheimer leve, con 1,5–3 g diarios y evaluaciones a tres, seis o doce meses. El tamaño de efecto combinado fue aproximadamente 0,20 y, para impresión clínica global, aproximadamente 0,32. Estas estimaciones estandarizadas describen una diferencia relativa a la variabilidad de las mediciones, no una ganancia fija de puntos MMSE. Sugieren un pequeño efecto medio, no recuperación de función perdida ni prevención de demencia.
Los grandes ensayos individuales limitan esta interpretación. En el estudio anual de Thal, 431 pacientes con Alzheimer leve o moderado recibieron 3 g diarios de ALCAR o placebo; no hubo ventaja en los desenlaces principales del conjunto. La hipótesis de beneficio en pacientes más jóvenes se evaluó después en otro ensayo de inicio temprano. Entre 227 participantes aleatorizados de 45–65 años, el mismo régimen no mejoró los desenlaces principales ADAS-Cog y CDR en el análisis por intención de tratar.
La discrepancia entre un pequeño efecto agrupado y grandes ensayos negativos exige analizar la composición de estudios, las diferentes escalas y posibles sesgos de publicación. Un metaanálisis no transforma una intervención investigada en tratamiento modificador de enfermedad demostrado. Tampoco demuestra menor atrofia cerebral ni recuperación del metabolismo de glucosa en PET: para ello hacen falta estudios independientes con esos desenlaces. ALCAR no debe ofrecerse a una persona sana como prevención establecida de pérdida de memoria asociada a la edad.
Síntomas depresivos y límites de comparación con antidepresivos
Los mecanismos celulares de acetilación y la regulación experimental de mGlu2 hacen interesante ALCAR para investigar depresión. Sin embargo, un síntoma depresivo, la distimia y el trastorno depresivo mayor no son categorías clínicas intercambiables. Importan gravedad, edad, comorbilidades y tratamientos previos. La asociación observada entre ALCAR plasmático y depresión tampoco significa que una concentración baja cause enfermedad o prediga respuesta al suplemento.
El metaanálisis de Veronese incluyó 12 ensayos aleatorizados con 791 participantes. En comparaciones con placebo o ausencia de intervención, la diferencia media estandarizada fue −1,10, con intervalo del 95% de −1,65 a −0,56, pero la heterogeneidad fue elevada: I² = 86%. Esto significa que los resultados variaban mucho entre trabajos y que la estimación conjunta no describe bien a un paciente típico único. En tres comparaciones con tratamiento activo, la estimación fue 0,06, con intervalo de −0,22 a 0,34; no demuestra equivalencia universal con todos los antidepresivos.
La diferencia entre ausencia de significación estadística y no inferioridad demostrada aparece claramente en el estudio de Zanardi y Smeraldi. Sus 204 pacientes con distimia recibieron ALCAR 500 mg dos veces al día o amisulprida 50 mg diarios durante doce semanas. La diferencia entre grupos no alcanzó significación, pero no se cumplió el criterio predefinido de no inferioridad con un margen de dos puntos. Cambiar el margen después de obtener los resultados no sustituye una evaluación exitosa de la hipótesis inicial.
La tolerabilidad de ALCAR fue favorable en varios estudios, pero eso no significa ausencia de efectos adversos sexuales, gastrointestinales, neurológicos u otros en todas las personas. La pregunta por un inicio rápido necesita evaluación temporal en humanos, no un resultado de tres días en roedores. ALCAR no debe usarse para suspender un tratamiento eficaz por cuenta propia ni retrasar ayuda ante depresión grave. Para el profesional es más adecuado tratarlo como intervención investigada con resultados heterogéneos que como antidepresivo epigenético rápido establecido.
Combinaciones con ácido lipoico, CoQ10 y PQQ
La combinación de sustancias suele justificarse porque participan en distintas partes de la función mitocondrial. CoQ10 transporta electrones de los complejos I y II al III, PQQ se estudia en relación con señalización celular y el ácido lipoico se asocia a complejos enzimáticos y procesos redox. Pero explicaciones compatibles no establecen sinergia demostrada. Para demostrarla hacen falta comparaciones de la combinación con componentes individuales y desenlaces clínicos, no solo un diagrama de flechas convergentes.
En el trabajo de Hagen, ratas viejas recibieron ALCAR en agua al 1,5% y ácido R-α-lipoico en alimento al 0,5% durante hasta un mes. Se estudiaron parámetros metabólicos y oxidativos, también en células hepáticas aisladas. El trabajo no utilizó nicotinamida adenina dinucleótido como segundo componente ni determinó una proporción humana de «1000 mg de ALCAR por 200–300 mg de ácido lipoico». Las concentraciones en agua y alimento de animales no pueden convertirse mecánicamente en un régimen humano listo para usar.
En un trabajo anterior con ALCAR en ratas viejas, la mejoría de ciertos parámetros mitocondriales y conductuales coexistió con aumentos de algunos indicadores de carga oxidativa. Esto subraya que estimular el metabolismo no reduce necesariamente todas las especies reactivas a la vez. Los experimentos con PQQ utilizaron células de hepatoma murino Hepa1-6, concentraciones de 10–30 μM y exposición durante 24–48 horas, y detectaron una relación con CREB y PGC-1α. Una concentración celular de PQQ no demuestra eficacia de un «triple stack» oral para astenia o rejuvenecimiento cerebral.
La forma R del ácido lipoico tiene importancia bioquímica, pero eso no justifica combinar obligatoriamente solo esa forma con ALCAR en toda situación clínica. Igualmente, la participación de Nrf2 y glutatión en la respuesta antioxidante no demuestra que un componente añadido neutralice cualquier riesgo de otro. Los protocolos con PQQ, ubiquinol, SAMe, Alpha-GPC, uridina, bacopa, melena de león o fosfatidilserina requieren datos propios sobre la combinación. Sin ellos, el diagrama debe representar mecanismos distintos y límites de investigación, no una cadena garantizada de potenciación.
Absorción, formulación y dosis estudiadas
La idea persistente de una elevada biodisponibilidad oral de ALCAR necesita revisión. Un estudio comparativo de 2025 examinó dosis de 0,5 y 1,5 g de ALCAR y L-carnitina en voluntarios sanos y midió metabolitos hasta 48 horas. Con 1,5 g, el aumento del área bajo la curva de acetilcarnitina tras ALCAR fue unas 7,7 veces menor que el aumento de carnitina tras L-carnitina. Esta medida no puede convertirse en porcentaje absoluto de biodisponibilidad sin comparación intravenosa; tampoco mide la concentración cerebral.
Un estudio farmacocinético anterior incluyó 11 pacientes con Alzheimer que recibieron primero 30 mg/kg intravenosos durante diez días y después 1,5 g orales durante cincuenta días. La secuencia de vías y el pequeño tamaño de población limitan su extrapolación a una toma única habitual de suplemento. El tiempo hasta el pico y la semivida dependen del régimen, la formulación y la sustancia medida. Por ello, no se pueden declarar biodisponibilidad de 40–45%, tiempo de pico o semivida únicos para todos los productos y pacientes.
La masa del clorhidrato difiere de la sal interna. Si el envase indica expresamente masa de clorhidrato, la conversión es 1000 mg × 203,24 / 239,70 ≈ 848 mg de ALCAR. Pero «acetil-L-carnitina, en forma de clorhidrato» puede expresar ya el equivalente de sustancia activa, y entonces no debe reducirse la dosis otra vez. Importan el texto exacto de la etiqueta y la especificación del producto, no únicamente el nombre de la sal.
Pregunta clínica
Ejemplo de régimen realmente estudiado
Limitación de uso
Neuropatía diabética
1,5 o 3 g/día orales durante 52 semanas; por separado, 1 g intramuscular 10 días y después 2 g/día orales
No mejoraron todos los desenlaces funcionales; vías distintas no constituyen un protocolo único
Prevención de neuropatía por taxanos
3 g/día durante 24 semanas
Empeoramiento de síntomas; no se recomienda este enfoque preventivo
Tratamiento de neuropatía por quimioterapia establecida
3 g/día durante 8 semanas en estudios concretos
Evidencia limitada y seguimiento corto; no es una prescripción universal después del cáncer
Enfermedad de Alzheimer
3 g/día durante 12 meses en grandes ensayos
Sin ventaja en desenlaces principales
Distimia
1 g/día durante 12 semanas frente a amisulprida
No se demostró la no inferioridad predefinida
«Rejuvenecimiento» cerebral sano
Sin régimen establecido
Los datos animales y celulares no definen un protocolo humano
Esta tabla describe estudios, no prescribe. El intervalo de 1–3 g diarios no es una ventana terapéutica establecida, porque enfermedades y regímenes distintos dan resultados diferentes. Tampoco existe una exigencia universal demostrada de tomar ALCAR en ayunas, acabar antes de las 15 horas o realizar dos ciclos al año. Si se considera una prueba terapéutica individual, se definen previamente objetivo, gravedad basal y criterios de suspensión; las pruebas adicionales se eligen según la pregunta clínica, no por prometer «comprobar las mitocondrias».
Microbiota y formación de TMAO
Los compuestos de carnitina pueden servir de sustrato a microorganismos intestinales. Una ruta de producción de trimetilamina, TMA, depende del sistema CntA/CntB y requiere oxígeno. Otra, importante en el ambiente intestinal anaerobio, convierte carnitina en γ-butirobetaína y continúa mediante enzimas del sistema Bbu. Estas rutas corresponden a bacterias y condiciones distintas, por lo que no se pueden reducir a una «carnitina liasa» universal de toda la microbiota.
Después de absorberse TMA, la FMO3 hepática cataliza su oxidación: TMA + NADPH + H⁺ + O₂ → TMAO + NADP⁺ + H₂O. La concentración de TMAO depende no solo de producción microbiana, sino también de función renal, alimentación y otras circunstancias. Los estudios de L-carnitina han encontrado asociaciones con riesgo cardiovascular y efectos mecanísticos en animales. Sin embargo, una asociación de concentración en personas no demuestra que una dosis concreta de ALCAR cause necesariamente un acontecimiento vascular clínico.
El estudio comparativo de 2025 no confirmó la protección propuesta de la forma acetilada frente a esta ruta. Los autores estimaron metabolismo de una proporción considerable de ambos compuestos a TMAO, aproximadamente el 90% en las condiciones del estudio, y observaron concentraciones cercanas a 50 μM. Es un resultado farmacocinético concreto, no un porcentaje constante para todos. El estudio no evaluó infartos ni ictus, pero hace injustificada la promesa de que ALCAR deja a la microbiota demasiado poco sustrato para una formación significativa de TMAO.
El inhibidor microbiano de producción de TMA 3,3-dimetil-1-butanol, DMB, se ha estudiado en sistemas experimentales y ratones. La existencia de fuentes alimentarias relacionadas no demuestra que aceite de oliva, vinagre o ajo neutralicen las consecuencias de tomar ALCAR. El uso por ciclos tampoco es una forma probada de eliminar el riesgo de TMAO. En la práctica, los datos exigen discutir la justificación del uso prolongado y la función renal, no prohibir alimentos habituales ni recetar un «antídoto» doméstico.
Seguridad, tiroides y situaciones farmacológicas
Los suplementos de carnitina pueden provocar síntomas gastrointestinales como náuseas, cólicos y diarrea, y los metabolitos olorosos pueden modificar el olor corporal. La ausencia de un límite superior de ingesta establecido para carnitina no significa que cualquier dosis sea segura. Los ensayos pequeños suelen ser insuficientes para detectar efectos adversos raros y no sustituyen datos de uso prolongado en personas sanas. En embarazo, lactancia, niños y comorbilidades graves no deben adoptarse automáticamente regímenes de ensayos de neuropatía en adultos.
En trabajos experimentales, L-carnitina limitó la entrada de hormonas tiroideas al núcleo celular. Un estudio de seis meses en 50 mujeres con dosis fija de levotiroxina supresora de TSH examinó 2 o 4 g diarios de L-carnitina y observó reducción de varios síntomas de hipertiroidismo iatrogénico. Son datos de L-carnitina, una población determinada y una situación farmacológica concreta. No demuestran que ALCAR trate eficazmente arritmias, bloquee la unión hormonal al receptor o cause necesariamente hipotiroidismo tisular con TSH normal.
En enfermedad tiroidea o tratamiento con levotiroxina, ALCAR adicional debe discutirse con el médico responsable. No hay fundamento para exigir TSH, T3 libre y T4 libre a toda persona sana solo porque piensa tomar el suplemento. La evaluación depende de síntomas y enfermedad establecida, y modificar tiroxina requiere valoración clínica. El cansancio tras comenzar un suplemento tampoco confirma un mecanismo endocrino específico sin considerar causas alternativas.
La información oficial de levocarnitina describe notificaciones de convulsiones en personas con epilepsia y sin ella. Merecen atención al historial, pero levocarnitina y ALCAR no son idénticos y no demuestran un mecanismo concreto por el que ALCAR reduzca el umbral convulsivo. No se debe explicar el mismo suplemento simultáneamente por inhibición obligatoria del glutamato y por una supuesta activación obligatoria de esa transmisión. Ante crisis inestables, cualquier decisión sobre suplementos debe considerar el tratamiento y el estado del paciente.
El valproato puede alterar el metabolismo de carnitina y acompañarse de hiperamonemia, pero las recomendaciones toxicológicas tratan de levocarnitina, es decir, L-carnitina, no de una cápsula intercambiable de ALCAR. La intoxicación o los síntomas importantes necesitan atención especializada, no autocorrección de una «deficiencia». La información oficial de levocarnitina también requiere atención al INR al combinarla con warfarina; extrapolar una interacción específica a ALCAR exige cautela. Lista de medicamentos, función renal, antecedentes convulsivos y tratamiento oncológico importan más que una instrucción universal sobre la hora del día.
Cómo utilizar los datos en la práctica profesional
La evaluación de ALCAR debe comenzar por preguntar qué desenlace se desea cambiar. Dolor, sensibilidad de los pies, velocidad de conducción, memoria, ánimo y capacidad para actividades cotidianas no son una sola escala de «neuroprotección». Después se aclaran diagnóstico, causas, tratamiento actual y correspondencia del paciente con la población estudiada. Este orden evita trasladar datos celulares o de una enfermedad a otra situación clínica completamente diferente.
Para leer la ciencia conviene separar cuatro niveles consecutivos: posibilidad bioquímica de reacción, cambio de marcador en un modelo, efecto funcional animal y desenlace clínico humano. La reversibilidad del intercambio de acetilo de ALCAR es explicable y existen conexiones experimentales con acetilación, pero los datos clínicos siguen siendo selectivos. En neuropatía diabética mejoraron ciertos desenlaces; en prevención de neuropatía por taxanos se detectó daño; los grandes ensayos de Alzheimer no mostraron la ventaja esperada. Ningún diagrama general de la molécula anula estas diferencias.
La medición rutinaria de ALCAR plasmático no selecciona una dosis «para el cerebro» ni determina el estado de histonas. El análisis de acilcarnitinas tiene usos diagnósticos específicos, pero no es una batería universal para evaluar reserva cognitiva. Asimismo, sentirse más despierto tras una cápsula no demuestra biogénesis mitocondrial, regeneración axonal ni eliminación de excitotoxicidad. Para paciente y especialista, el valor del conocimiento reside en entender con precisión el resultado observado y sus límites, no en prometer corregir simultáneamente todas las partes del metabolismo.
Preguntas frecuentes
¿En qué se diferencia ALCAR de L-carnitina?
ALCAR lleva un grupo acetilo y participa en su intercambio reversible mediante CrAT. Ambos compuestos están relacionados con el metabolismo de carnitina, pero sus ensayos clínicos y formulaciones no se consideran automáticamente intercambiables.
¿Está demostrada la mejoría de memoria en personas sanas?
No hay prevención establecida de pérdida de memoria por edad. Una pequeña estimación positiva agrupada de estudios antiguos no anula los desenlaces principales negativos de grandes ensayos anuales de Alzheimer.
¿Puede tomarse ALCAR durante la quimioterapia?
No se recomienda para prevenir neuropatía por taxanos: un gran ensayo detectó empeoramiento de síntomas. Las decisiones después de quimioterapia también requieren discusión oncológica, porque estudios terapéuticos positivos concretos no establecen un régimen universal.
¿Qué dosis está demostrada para el cerebro?
No hay dosis cerebral universal. Los ensayos utilizaron regímenes distintos, como 1,5–3 g/día en neuropatía diabética o 3 g/día en Alzheimer, con resultados diferentes; una dosis estudiada no es una prescripción personal.
¿Son necesarios ácido lipoico, CoQ10 o PQQ?
No existe una combinación obligatoria establecida. Los mecanismos individuales y experimentos en ratas viejas no demuestran mejoría sinérgica de memoria, dolor o longevidad humanos mediante un stack preparado.
¿Puede medirse déficit de ALCAR con un análisis de sangre?
La concentración plasmática no mide acetil-CoA nuclear ni histonas cerebrales. El análisis de acilcarnitinas tiene usos diagnósticos específicos, pero no es una vía universal para elegir un suplemento para memoria o ánimo.