Telómeros, p53 y mitocondrias: de la protección del genoma a la energía celular
Protección telomérica, DDR y p53–PGC conectan genoma y energía mitocondrial. Shelterin, BER, experimentos murinos, enfermedades teloméricas y límites de las intervenciones.
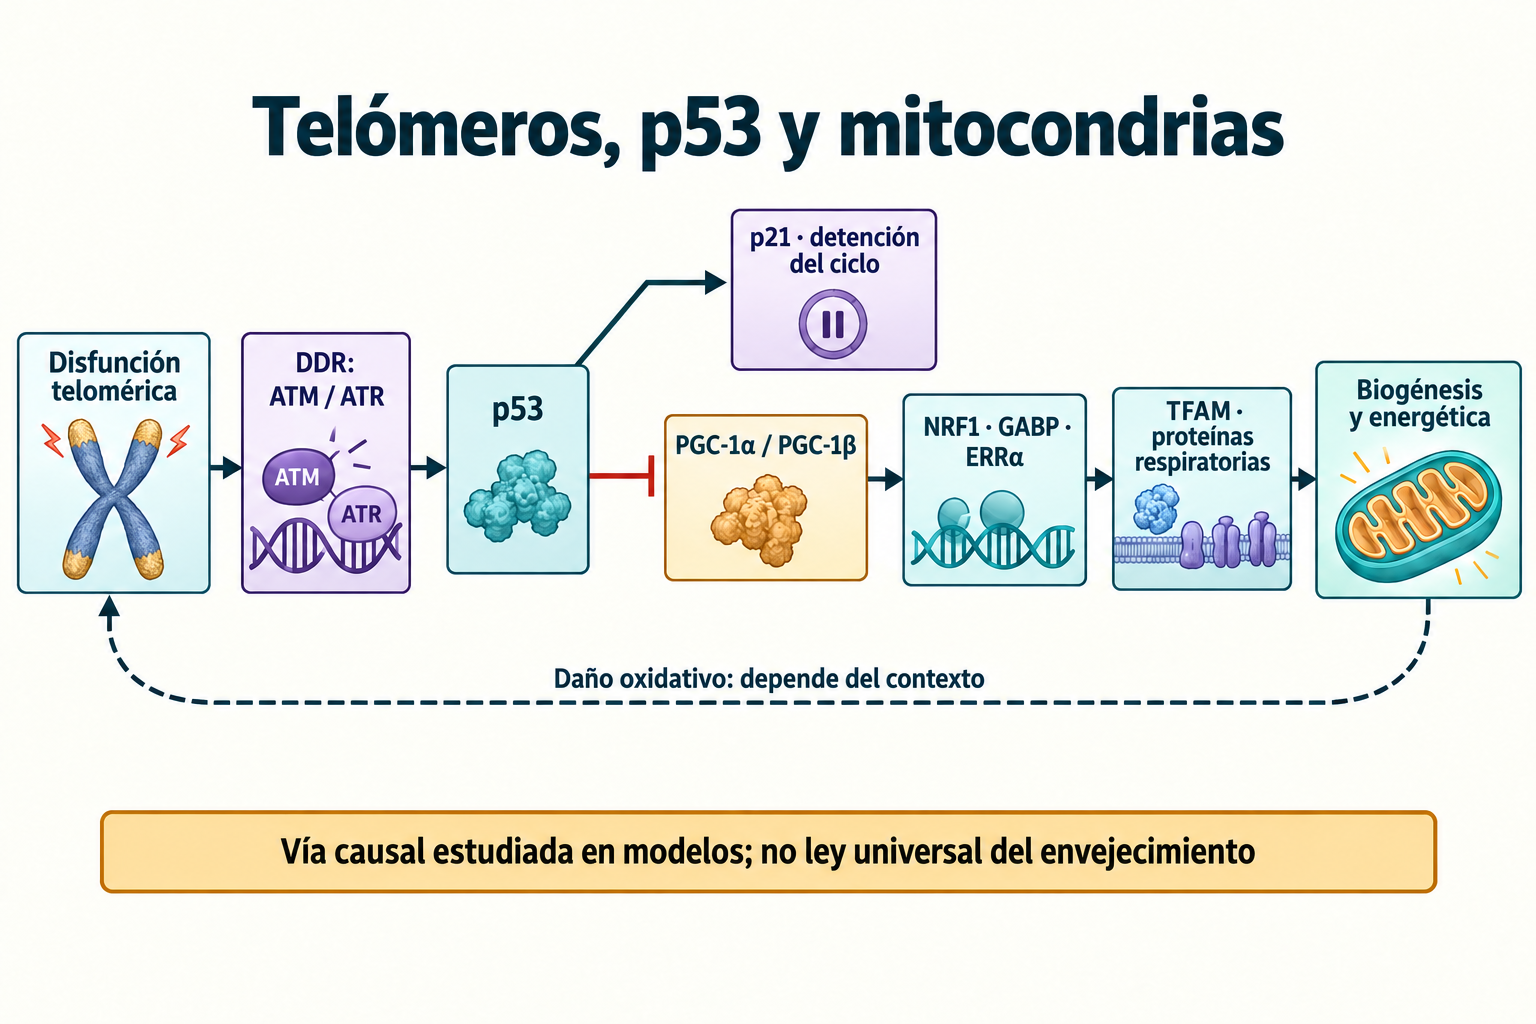
El extremo de un cromosoma es más que una secuencia de ADN cuya longitud puede compararse con la edad. Las repeticiones teloméricas, su arquitectura y las proteínas shelterin determinan conjuntamente si la célula lo reconoce como estructura normal o como daño. Cuando falla la protección se activa la respuesta al daño del ADN, que puede limitar la división, inducir senescencia o apoptosis y reorganizar el metabolismo. En ciertos contextos experimentales, p53 conecta esa señal con la represión de PGC-1α y PGC-1β, coactivadores que contribuyen al mantenimiento mitocondrial.
Los estudios de Sahin y de Jaskelioff establecieron relaciones causales en modelos concretos de ratón con deficiencia de telomerasa. Aclaran la disfunción telomérica, pero no explican por una única vía todo el envejecimiento humano ni convierten la elongación de telómeros en un tratamiento establecido. Longitud, protección del extremo, actividad de telomerasa, función metabólica y desenlace clínico están relacionados, aunque no son medidas intercambiables.
1. Por qué la copia del genoma tiene límites
De los cultivos de Carrel a la senescencia replicativa
Las primeras ideas sobre la inmortalidad de los cultivos celulares se apoyaron, entre otros trabajos, en experimentos de Alexis Carrel. El estudio de Leonard Hayflick y Paul Moorhead de 1961 mostró una capacidad replicativa limitada de células diploides humanas normales en cultivo. El número de duplicaciones depende del material inicial, las condiciones y la definición de detención del crecimiento: varias decenas de duplicaciones describen determinados sistemas, no una constante universal. WI-38 y MRC-5 corresponden además a etapas distintas de esta historia y no deben atribuirse conjuntamente al mismo experimento de 1961.
Una célula senescente puede permanecer viva y metabólicamente activa pese a una restricción sostenida de proliferación. SA-β-gal a pH 6, cambios de cromatina como SAHF en algunos modelos y el fenotipo secretor SASP ayudan a caracterizar el estado. Ninguno constituye por sí solo un diagnóstico universal. La senescencia replicativa, la senescencia prematura inducida por estrés y la respuesta a señales oncogénicas como HRASV12 pueden converger en DDR y p53/p21, pero difieren en lesión inicial y contexto.
Replicación terminal y maduración de los nuevos extremos
La ADN polimerasa extiende un extremo 3′-OH existente y sintetiza en dirección 5′→3′. En la hebra retardada, polimerasa α–primasa produce cebadores para los fragmentos de Okazaki. Al retirar el último cebador de ARN puede faltar un extremo 3′ vecino apropiado para rellenar la región terminal. Esta lógica sustenta el problema de replicación de los extremos que Watson y Olovnikov discutieron a comienzos de los años setenta.
La explicación actual incluye más que la pérdida del último cebador. RNase H y FEN1 participan en su procesamiento, mientras que la formación del saliente 3′ posreplicativo requiere una regulación con factores como Apollo/DCLRE1B y EXO1. La telomerasa añade repeticiones a la hebra rica en G y CST coordina el relleno de la hebra C complementaria. Por tanto, pérdidas de decenas o cientos de pares de bases por división en ciertos cultivos no pueden asignarse a cada división del organismo. Una actividad suficiente de telomerasa cambia el balance entre extensión y procesamiento.
TTAGGG, saliente 3′ y cuádruplexes G
Los telómeros humanos contienen conjuntos de repeticiones, representados esquemáticamente así:
5′3′−(TTAGGG)n−3′−(AATCCC)n−5′
La hebra rica en G forma un saliente monocatenario 3′. Su longitud, al igual que la del tracto completo, cambia entre tipos celulares y fases del ciclo. Tractos de varios a más de diez kilobases y salientes de decenas a cientos de nucleótidos son intervalos de mediciones particulares, no dimensiones obligatorias. La longitud media de telómeros leucocitarios depende también de la composición celular de la sangre y no revela directamente todos los extremos cromosómicos del corazón o cerebro.
Las secuencias con guaninas vecinas pueden formar cuádruplexes G. Sus cuartetos utilizan enlaces de Hoogsteen y son estabilizados por cationes, especialmente K⁺. Estas estructuras afectan al acceso de enzimas, la replicación y las interacciones proteicas. Que una secuencia aislada adopte un cuádruplex no implica que todos los telómeros mantengan permanentemente esa conformación.
Bucles T y D: un extremo protegido debe seguir siendo accesible
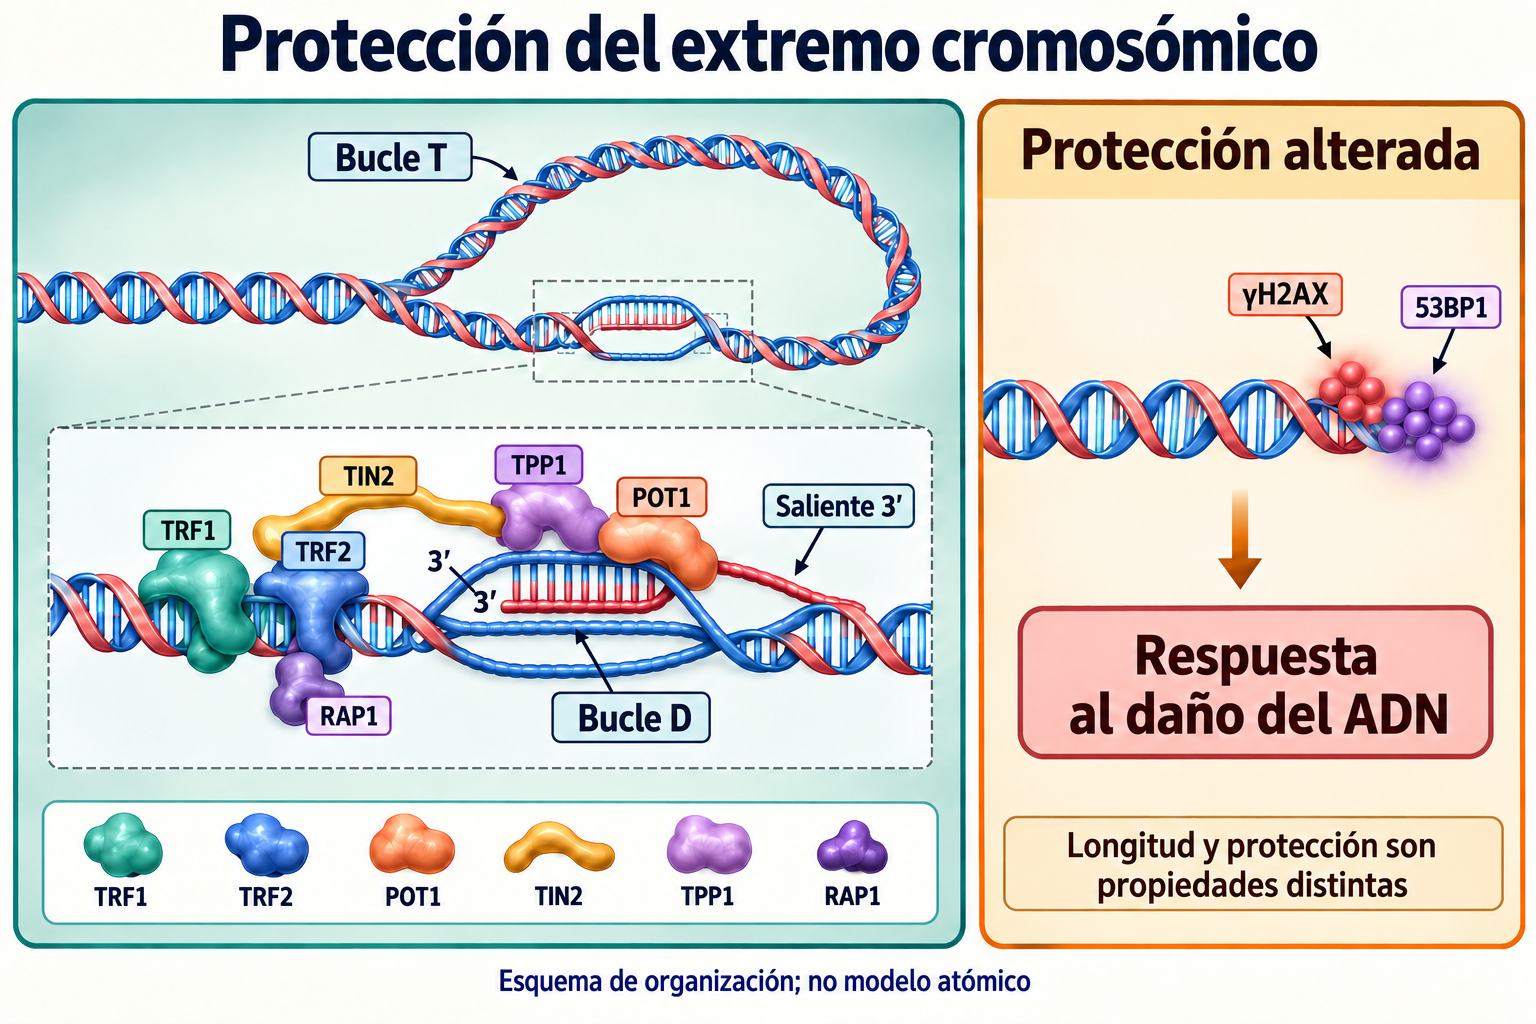
Griffith y colaboradores visualizaron grandes bucles T mediante microscopía electrónica en 1999. El saliente 3′ invade una región telomérica bicatenaria y se aparea con su hebra complementaria; el desplazamiento local de la otra hebra crea un bucle D. Esta arquitectura ayuda a distinguir un extremo natural de una rotura de doble hebra libre.
La protección es dinámica. El extremo debe replicarse, madurar y, donde corresponda, extenderse mediante telomerasa. Los bucles T y sus proteínas se reorganizan. Aquí, bucle D significa desplazamiento local de una hebra telomérica; no debe confundirse con la región reguladora D-loop del ADN mitocondrial que se describe después.
2. Shelterin organiza la protección cromosómica
Seis componentes y el alcance de las estructuras
Shelterin comprende TRF1, TRF2, POT1, TIN2, TPP1 y RAP1. TRF1 y TRF2 reconocen repeticiones bicatenarias mediante dominios de unión al ADN y contienen dominios TRFH para dimerización y contacto con colaboradores. TRF1 facilita la replicación del sustrato telomérico junto con helicasas y otros factores. TRF2 resulta especialmente importante para proteger el extremo y restringir la señal ATM y la unión clásica de extremos.
POT1 reconoce ADN telomérico monocatenario. TPP1 lo conecta con el conjunto y contribuye al reclutamiento y procesividad de telomerasa, incluida su región TEL patch. TIN2 actúa como puente y RAP1 se asocia a TRF2 y modula determinadas vías de recombinación y protección. Las funciones se superponen y dependen del modelo; no se asigna una tarea completamente aislada a cada proteína.
Los registros estructurales describen construcciones experimentales concretas. PDB 1XJV muestra POT1 humano con ADN telomérico monocatenario y 2I46 corresponde a TPP1 humano. 3BQO contiene el dominio TRFH de TRF1 con un péptido TIN2; 5XYF es un complejo TIN2–TPP1–TRF2. No representan un bucle T completo a resolución atómica. La afinidad de un dominio aislado tampoco es una constante del sistema íntegro in vivo.
Cómo se restringen ATM y ATR en un extremo normal
La pérdida de TRF2 puede activar ATM aunque persista el tracto de repeticiones. La pérdida de protección monocatenaria por POT1 facilita la unión de RPA y la respuesta ATR. Así se separan cantidad de ADN y calidad de protección. Ocultar físicamente el extremo importa, pero también intervienen contactos proteicos, acceso de cromatina y procesamiento.
Shelterin no elimina toda reparación. Deben resolverse intermediarios replicativos, procesarse bases dañadas y madurar los extremos recién copiados. El sistema permite reacciones necesarias mientras restringe las peligrosas, especialmente la fusión de cromosomas diferentes.
Unión de extremos y recombinación regulada
La unión no homóloga clásica, c-NHEJ, utiliza Ku70/Ku80, DNA-PKcs y XRCC4–ligasa IV. Reconocer un telómero normal como rotura puede originar fusiones y ciclos de rotura–fusión–puente; shelterin restringe estos eventos. Las vías alternativas, incluida la unión por microhomología dependiente de POLQ, tienen otros participantes. Los papeles de PARP1 y ligasa III dependen de la situación y no equivalen a c-NHEJ.
La recombinación homóloga se regula, no desaparece de la biología telomérica. Procesa ciertos intermediarios y la elongación alternativa de telómeros, ALT, utiliza mecanismos recombinatorios en una parte de los tumores. RAD51, BLM, SLX4 y otros factores tienen funciones diferentes. SLX4 no es simplemente un interruptor que bloquea RAD51, y un telómero protegido no prohíbe para siempre todas las reacciones homólogas.
3. Del extremo disfuncional a p53
El extremo más corto, el desprotecimiento y los TIF
Uno o varios extremos gravemente alterados pueden importar más que la media de todos los telómeros. Un daño o una pérdida proteica también puede causar desprotecimiento sin acortamiento previo apreciable. No existe un umbral universal de 1,5 o 3 kb que haga irreparable cualquier extremo en cualquier tejido.
Los focos de disfunción telomérica, TIF, se identifican por colocalización de señal telomérica y marcadores DDR como γH2AX o 53BP1. Puede combinarse FISH con inmunofluorescencia o utilizar marcadores proteicos teniendo presentes sus límites. Un TIF informa de una respuesta en la región telomérica, pero no mide por sí mismo longitud, origen del daño o irreversibilidad del destino celular. Los focos persistentes deben diferenciarse de señales dinámicas durante replicación y maduración.
MRN–ATM y RPA–ATR reconocen sustratos distintos
MRN está formado por MRE11, RAD50 y NBS1 y participa en reconocer y procesar lesiones bicatenarias y reclutar ATM. La autofosforilación Ser1981 de ATM se utiliza como marcador de activación, pero no resume toda la regulación en una disociación obligatoria de un dímero tras una modificación. Importan también la arquitectura de la rotura, MRN, cromatina y modificaciones adicionales.
ATR responde principalmente al ADN monocatenario recubierto de RPA y se relaciona con ATRIP. El complejo RAD9–RAD1–HUS1, denominado 9-1-1, su carga por RAD17 y la activación mediante TOPBP1 apoyan la transmisión. Existen otras rutas de activación, incluida ETAA1. ATM y ATR son esquemas útiles, no dos cadenas completamente independientes: resección, bloqueo de horquillas y fase del ciclo cambian su contribución relativa.
γH2AX, MDC1 y reconocimiento de cromatina dañada
La fosforilación de H2AX en Ser139 genera γH2AX. Es una modificación postraduccional de cromatina, no prueba por sí sola de memoria epigenética heredable. MDC1 reconoce la región fosforilada mediante dominios BRCT y ayuda a extender la plataforma DDR. RNF8 y RNF168 organizan señales de ubiquitina que contribuyen a reclutar factores posteriores.
53BP1 interpreta una combinación de marcas: su dominio Tudor reconoce H4K20me2 y la región UDR reconoce H2A ubiquitinada, especialmente H2AK15ub. No debe atribuirse al dominio Tudor el reconocimiento específico principal de cadenas K63-poliubiquitina. Cromatina replicada, accesibilidad de marcas y antagonismo con procesos asociados a BRCA1 influyen en la elección de reparación. La presencia de 53BP1 no convierte a p53 en componente físico directo de cada foco.
Chk2, Chk1 y restricción del ciclo
La fosforilación de Chk2 en Thr68 dependiente de ATM favorece interacciones mediadas por FHA, dimerización y modificaciones activadoras como Thr383/Thr387. ATR puede fosforilar Chk1 en Ser317/Ser345; mediadores como Claspin conectan la respuesta con estrés replicativo. Estas cinasas actúan sobre reguladores del ciclo y ayudan a coordinar reparación y pausa de división.
No imponen un destino único. Una lesión transitoria limitada puede permitir volver a proliferar; una señal intensa o prolongada puede conducir a senescencia, apoptosis u otros cambios. p53, p21, p16/RB, identidad celular, mitocondrias y señales de supervivencia influyen en la decisión. Las mismas posiciones fosforiladas no garantizan el mismo resultado en fibroblastos cultivados y tejidos intactos.
p53 y MDM2: estabilización regulada
En condiciones basales la ligasa E3 MDM2 se une a la región transactivadora de p53, limita su actividad y favorece ubiquitinación y eliminación proteasomal. PDB 1YCR contiene MDM2 con un fragmento de p53; Phe19, Trp23 y Leu26 forman contactos hidrofóbicos relevantes. No representa el complejo de señal completo. Las lisinas C-terminales 370, 372, 373, 381, 382 y 386 pueden modificarse y no sirven exclusivamente a una reacción de MDM2.
Ante daño del ADN, ATM, cinasas de control y otros reguladores modifican p53 y MDM2. La fosforilación de p53 Ser15/Ser20 y MDM2 Ser395 forma parte de esta red; acetilación y retroalimentación también modulan estabilidad y actividad. La vida del polipéptido aumenta en condiciones concretas, pero cuatro–seis horas fijas o disociación completa irreversible no son reglas universales.
p53 funciona como tetrámero; PDB 1C26 describe su dominio de tetramerización. Mediante p21 restringe el ciclo y, en otros contextos, regula genes apoptóticos y metabólicos. También puede apoyar adaptación y respiración, incluidas vías SCO2 y TIGAR. La represión de PGC que sigue no convierte a p53 en enemigo universal de las mitocondrias ni justifica apagarlo como tratamiento.
4. Lo que establecieron los experimentos telómero–p53–PGC
Los fenotipos de deficiencia de telomerasa dependen del modelo
Eliminar Tert o Terc no borra de inmediato todos los telómeros. Muchos ratones de laboratorio empiezan con telómeros más largos que los humanos y acumulan fenotipos graves a través de generaciones sin telomerasa. El momento depende del fondo genético, longitudes iniciales y cruces. No es correcto afirmar que las primeras tres generaciones siempre son normales y la cuarta siempre colapsa.
Es esperable encontrar problemas en tejidos de renovación rápida, por capacidad regenerativa limitada. Los hallazgos en órganos menos proliferativos plantearon cómo el estrés nuclear puede debilitar corazón o hígado más allá de reducir células en división. Para responder se estudiaron programas de transcripción, mtDNA y mediciones funcionales, no únicamente longitud.
Sahin 2011: causalidad con un alcance definido
Sahin y colaboradores relacionaron la disfunción telomérica en tejidos y células de ratón deficientes en telomerasa con menor PGC-1α/β y cambios mitocondriales y metabólicos. Intervenciones genéticas y funcionales apoyaron una contribución causal: aportar Tert o PGC-1α y modificar p53 mejoró determinados indicadores. La recuperación dependía del desenlace e incluía rescates parciales.
Recuperar completamente expresión en una comparación no significa restaurar íntegramente el organismo. El experimento cardíaco incluyó cardiomiopatía inducida por doxorrubicina; mejorar la contracción no equivale a eliminar cualquier insuficiencia cardíaca del envejecimiento. Otras consecuencias de la disfunción telomérica conservan contribuciones independientes.
Represión de promotores PPARGC1A y PPARGC1B
Estos genes codifican PGC-1α y PGC-1β. Ensayos con reporteros e inmunoprecipitación de cromatina, ChIP, apoyaron represión dependiente de p53 y unión a regiones de los promotores murinos. No fue una demostración mediante ChIP-seq y no asigna un porcentaje único de represión a todo el cuerpo humano. Las coordenadas experimentales se refieren a fragmentos específicos y al inicio de transcripción utilizado.
El consenso clásico de un elemento de respuesta p53 se expresa así:
5′−RRRCWWGYYY−(N)0–13−RRRCWWGYYY−3′
R indica purina, Y pirimidina y W A o T. Es un motivo degenerado, no la secuencia exacta de cada sitio. Acceso de cromatina, calidad y número de sitios y colaboradores de p53 afectan la regulación. Existen interacciones de p53 con correpresores Sin3/HDAC, pero no debe presentarse una cadena obligatoria mSin3A–HDAC1/2 como mecanismo único directamente demostrado en este estudio.
Los coactivadores PGC no encienden o apagan todas las mitocondrias
PGC-1α se describió a finales de los noventa y PGC-1β se identificó después. Se relacionan con factores de transcripción y maquinaria activadora, incluida p300/CBP y Mediator, sin reconocer secuencias como factores independientes de unión específica al ADN. Entre sus colaboradores están NRF1, GABP, ERRα y PPAR; tejido y estado celular definen el programa.
El nombre NRF2 requiere precisión. En la literatura clásica de factores respiratorios nucleares, NRF-2 designa GABP, formado por GABPA y GABPB. El regulador antioxidante NRF2 codificado por NFE2L2 es otro polipéptido. Confundirlos mezcla programas relacionados pero diferentes. Menos PGC reduce coactivación de algunas dianas, sin implicar desaparición de todos los NRF, ERRα o componentes respiratorios.
TFAM, empaquetamiento y D-loop mitocondrial
TFAM tiene dominios HMG, se une al mtDNA, lo curva y contribuye a empaquetamiento y transcripción. La relación TFAM/mtDNA importa: mantenimiento insuficiente y empaquetamiento excesivo pueden tener efectos distintos. POLRMT y TFB2M también son necesarios para transcripción y TEFM favorece elongación. La replicación utiliza POLG, TWINKLE y otros factores; cebadores de ARN y región reguladora conectan ambos procesos.
Menos TFAM puede acompañar cambios de copias y expresión, pero «bloqueo completo de la replicación del D-loop» es una descripción insuficiente. D-loop nombra una región reguladora y estructura del genoma mitocondrial, no un paso enzimático independiente. Copias, calidad de nucleoides, transcripción y capacidad respiratoria exigen mediciones distintas.
5. Respiración y balance energético
La fosforilación oxidativa utiliza dos genomas
El mtDNA humano codifica 13 proteínas de fosforilación oxidativa: siete del complejo I, citocromo b del III, tres subunidades del IV y dos de ATP sintasa. La mayoría de las proteínas respiratorias son nucleares; el complejo II lo es por completo. Coordinar los programas permite ensamblaje y renovación, por lo que depleción de mtDNA y cambios nucleares pueden actuar conjuntamente.
En el complejo I, subunidades de membrana ND1, ND4 y ND6 cooperan con componentes nucleares. NDUFS3 pertenece al núcleo hidrofílico y NDUFB8 al brazo de membrana; no son dos subunidades periféricas equivalentes. El III contiene UQCRC2, proteína Rieske UQCRFS1 y citocromo b mitocondrial. El IV combina MT-CO1 y MT-CO2 con subunidades nucleares como COX4; CuA y hemo a3–CuB cumplen funciones distintas.
Los centros catalíticos de ATP sintasa se asocian principalmente con subunidades β de F1, mientras las α desempeñan otra función. MT-ATP6 codifica la subunidad a de membrana y su vía protónica; las c son codificadas por genes nucleares ATP5MC. MT-ATP8 también es mitocondrial. Perder una parte del programa no elimina directamente cada subunidad ni establece el mismo defecto en los cinco complejos.
Supercomplejos, potencial y control respiratorio
I, III y IV pueden formar supercomplejos como I–III₂–IVₙ. Su organización influye en estabilidad e interacciones, pero los complejos individuales también funcionan. El grado de canalización de sustratos y su papel limitando ROS siguen investigándose. No todos los electrones necesitan un canal cerrado único y la desorganización no produce obligatoriamente la misma fuga explosiva.
Para un protón que entra desde el espacio intermembrana a la matriz, se define Δψ como potencial de matriz respecto al exterior de la membrana interna y ΔpH como pH de matriz menos pH exterior:
ΔGH+,in=FΔψ−2.303RTΔpH
El término eléctrico negativo y una matriz más alcalina suelen favorecer entrada. La pérdida de potencial puede reflejar menor capacidad respiratoria, desacoplamiento, conductancia iónica elevada o combinación de causas; no permite diferenciarlas por sí sola. El cociente clásico de control respiratorio es:
RCR=JO2,state4JO2,state3
El estado 3 representa respiración estimulada por ADP, mientras el estado 4 requiere especificar protocolo, por ejemplo tras consumir ADP. Sustratos, aislamiento y generación del estado de reposo cambian el cociente. Un RCR menor no determina causa única ni umbral clínico universal.
ATP, adenilato cinasa y carga energética
Alterar la fosforilación oxidativa puede reducir ATP disponible, pero la célula puede modificar consumo, aumentar glucólisis y redistribuir sustratos. Músculo en actividad, fibroblastos en reposo e hígado poseen reservas distintas. Medir ATP total tampoco equivale a medir flujo de síntesis o disponibilidad local.
La adenilato cinasa conecta los nucleótidos:
2ADP⇌ATP+AMP
La carga energética de adenilatos, AEC, normaliza su composición:
AEC=[ATP]+[ADP]+[AMP][ATP]+0.5[ADP]
Con concentraciones no negativas, AEC está entre 0 y 1. AMP y ADP crecientes señalan tensión energética, incluida activación de AMPK, pero el cociente no informa del tamaño total del conjunto. El lactato puede aumentar por glucólisis o cambios redox y no es específico de disfunción telomérica. Un defecto grave de ATP en un modelo no significa acidosis láctica sistémica obligatoria para toda persona con telómeros cortos.
Una red antioxidante distribuida
Los programas PGC pueden apoyar expresión antioxidante; St-Pierre y colaboradores demostraron contribuciones al estrés oxidativo en sistemas experimentales en 2006. Incluyen SOD2, glutatión peroxidasas, PRDX3/PRDX5 y otras enzimas también reguladas por FOXO, NFE2L2 y factores tisulares. La catalasa es principalmente peroxisomal y no debe presentarse como enzima central de matriz en todas las células.
La protección depende además de regenerar glutatión y tiorredoxina y de equivalentes reductores como NADPH. Aumentar una enzima no garantiza mejorar toda la red: importan producción, eliminación y compartimento del peróxido. Menos PGC tampoco elimina toda actividad antioxidante.
Los sitios ROS dependen del estado respiratorio
En I y III existen sitios capaces de transferir electrones al oxígeno. Su contribución depende de reducción, sustratos, potencial, dirección del flujo e inhibidores. Transporte inverso con alto potencial y alteración del transporte directo son contextos diferentes. Una mitocondria dañada no genera necesariamente más ROS en cualquier condición; una caída intensa del flujo puede reducir ciertas fuentes.
Para formas concretas de semiquinona, las reacciones balanceadas son:
FMNH∙+O2Q∙−+O2⟶FMN+H++O2∙−⟶Q+O2∙−
Son expresiones químicas simplificadas; los microestados enzimáticos no tienen siempre idéntica protonación. Con hierro disponible, el peróxido puede participar en Fenton:
Fe2++H2O2⟶Fe3++HO∙+OH−
El superóxido reacciona también con NO formando peroxinitrito. Oxidación, nitración y lesiones de proteínas, lípidos o ADN dependen de química y defensa locales. El radical hidroxilo actúa cerca de su origen; no es adecuado dibujarlo viajando desde la matriz a un telómero a través de toda la célula.
6. Oxidación telomérica y retroalimentación
La vulnerabilidad de guanina no es un pararrayos genómico
La guanina se oxida más fácilmente que otras bases canónicas en condiciones comparables. Guaninas vecinas pueden modificar la distribución de lesiones y transferencia de carga del ADN. Sin embargo, los potenciales de oxidación dependen del medio, método y entorno molecular. No deben rebautizarse como potenciales de ionización en fase gaseosa para deducir una migración obligatoria de todos los equivalentes oxidativos hacia telómeros.
TTAGGG es un sustrato importante para estudiar oxidación. Replicación, conformación y contactos proteicos también influyen en vulnerabilidad. El peróxido puede transmitir señales y desplazarse entre compartimentos, pero eliminación y reacciones locales limitan su recorrido. El daño nuclear depende de estas condiciones, no solamente de cuántas ROS se producen en mitocondrias.
8-oxoG y unión de TRF: daño antes de acortamiento
8-Oxoguanina, 8-oxoG, es la base alterada; 8-oxo-2′-desoxiguanosina, 8-oxodG, su nucleósido correspondiente. Los términos son próximos, pero químicamente distintos. Conformación y apareamiento afectan fidelidad de copia, incluido riesgo de incorporar adenina incorrectamente. La oxidación no convierte inevitablemente todo el ADN en una única conformación syn.
Opresko y colaboradores estudiaron en 2005 cómo las lesiones de sustratos teloméricos afectan la unión TRF1/TRF2 in vitro. El efecto cambia con posición, densidad y construcción del sustrato. No demuestra expulsión inmediata del 90% de shelterin vivo ni apertura obligatoria de cada bucle T. El daño puede frenar replicación y activar DDR antes de una pérdida apreciable de longitud, por lo que ambas variables deben separarse.
OGG1 y BER funcionan también en telómeros
OGG1 reconoce y elimina 8-oxoG mediante reparación por escisión de bases, BER. Después se procesa el sitio abásico, se rellena y liga el ADN. La reparación de parche corto incluye APE1, polimerasa β, XRCC1 y una ligasa; rutas alternativas tienen otros participantes. El entorno telomérico influye en acceso y terminación, pero OGG1 no es intrínsecamente incapaz de actuar allí.
Cuádruplexes, proteínas, cromatina y replicación modifican pasos individuales. Sitios abásicos y roturas monocatenarias generados durante BER pueden provocar estrés replicativo si el procesamiento está descoordinado. Una DDR persistente no prueba ausencia de reparación de bases. El grado de retraso y el tiempo de persistencia deben atribuirse a un experimento, no a semanas obligatorias de lesión en cualquier telómero.
Un circuito posible, no una ley única del envejecimiento
En algunas condiciones, debilitar funciones mitocondriales y defensivas aumenta daño oxidativo que puede volver a alcanzar los telómeros. La flecha de PGC representa su apoyo normal; el signo inhibidor representa represión por p53. Dirección y magnitud de la retroalimentación dependen de tejido, sustratos, reparación y compensación.
La propuesta sirve para diseñar experimentos: intervenir en varios puntos y medir si cambia el resultado previsto. No establece que todas las células envejecidas recorran el mismo circuito ni que explique aumentos exponenciales de cada riesgo. El daño mitocondrial puede empezar independientemente y DDR puede afectar tejidos mediante inflamación, pérdida celular y menor regeneración.
7. Consecuencias distintas entre tejidos
Corazón: reserva energética y ciclo de calcio
Los cardiomiocitos requieren ATP continuo para contracción, bombas iónicas y recuperación del ciclo de calcio. El uso de grasas, carbohidratos y otros sustratos cambia con carga y estado sistémico. Una alteración de PGC puede limitar flexibilidad y reserva respiratoria. Menor disponibilidad energética puede debilitar SERCA2a/ATP2A2 y otras funciones, pero la disfunción cardíaca no se reduce a una bomba.
Sobrecarga de calcio, oxidación y permeabilidad mitocondrial alterada amplifican lesiones en determinados contextos. Cyclophilin D modifica sensibilidad de transición de permeabilidad, mientras BAX/BAK intervienen en otros procesos de membrana externa y muerte. No son una secuencia obligatoria de toda apoptosis. El modelo muestra susceptibilidad posible, no fracción de eyección fija ni cardiomiopatía inevitable de cada paciente.
Músculo: fibras, proteostasis y células satélite
PGC-1α contribuye al programa oxidativo y adaptación al ejercicio. Creatina cinasa, incluida CKM, y fosfocreatina amortiguan demanda energética. Un defecto puede cambiar calidad proteica y balance de síntesis y degradación. FOXO, MuRF1/TRIM63 y atrogin-1/FBXO32 intervienen en determinados modelos de atrofia, pero no son exclusivos de telómeros cortos.
La sarcopenia humana no es una pérdida selectiva universal de fibras I. Músculo, inervación, actividad y enfermedad modifican los patrones y en muchos contextos preocupa especialmente la vulnerabilidad de fibras II. Las células satélite, frecuentemente caracterizadas por PAX7, ayudan a reparar; sus defectos no siguen necesariamente el mismo curso que los de fibras maduras. Biogénesis debe combinarse con eliminación de mitocondrias dañadas; mitofagia PINK1/Parkin es una vía de control, no el único sistema de renovación.
Hígado: lípidos y producción de glucosa
En hígado, los programas PGC sostienen función mitocondrial y regulación de glucosa. PPARα, CPT1A y β-oxidación afectan uso de ácidos grasos; HNF4A y FOXO1 se relacionan con coactivadores para regular PCK1, G6PC y gluconeogénesis. Los experimentos de Sahin conectaron alteraciones del programa con respuesta al ayuno y producción de glucosa.
Acumulación lipídica, señales de diacilglicerol y ceramidas, resistencia a insulina e inflamación pueden cruzarse con lesión mitocondrial. No resulta una secuencia obligatoria «telómero corto–esteatohepatitis–coma hipoglucémico». Esteatosis, fibrosis y enfermedad metabólica tienen causas múltiples y en ciertos contextos diabéticos la producción de glucosa es excesiva. El tejido cambia el significado de manipular PGC.
Hematopoyesis y precursores neurales
Las células madre hematopoyéticas combinan reposo, conservación del genoma y capacidad regenerativa. DDR telomérica persistente puede restringir proliferación, causar muerte o cambiar función, especialmente en enfermedades teloméricas. Metabolismo y nicho añaden complejidad: número, repoblación y perfil transcripcional exigen evaluaciones independientes.
En ratón se investigan precursores de zona subventricular, SVZ, y subgranular, SGZ, mediante SOX2, Nestin y DCX, entre otros. Los marcadores describen estados distintos y no son intercambiables. Recuperar rasgos neurales o gliales no promete restaurar neurogénesis, memoria o todas las conexiones humanas. Especie, región y edad importan especialmente para extrapolar SVZ y vías olfatorias.
8. Reactivación de telomerasa: el defecto reversible
El sistema inducible TertER/ER de Jaskelioff
Mariela Jaskelioff y colaboradores utilizaron TERT fusionada a un dominio receptor modificado, regulada por 4-hidroxitamoxifeno. TertER/ER permitía restaurar telomerasa después de una limitación prolongada. Publicación electrónica en 2010 y número de Nature en 2011 corresponden al mismo estudio.
Generaciones tardías presentaban disfunción marcada por ese diseño genético. No eran sencillamente ratones envejecidos normales que recibieran un producto de venta libre. Restaurar una función artificialmente deficiente examina consecuencias y reversibilidad de ese defecto; no demuestra que el envejecimiento corriente sea una deficiencia íntegra de telomerasa ni proporciona un protocolo humano de 4-hidroxitamoxifeno.
Reducción del daño y recuperación son resultados distintos
La reactivación redujo señales de daño y mejoró funciones seleccionadas en el modelo. Una DDR menor puede reducir estabilización de p53 y aliviar ciertas restricciones, pero no puede suponerse medida en todos los órganos la secuencia completa «desaparecen todos los TIF, se elimina todo p53 y se restaura todo PGC/TFAM».
Jaskelioff estudia reactivación inducible y recuperación tisular; Sahin examina por separado p53–PGC y efectos mitocondriales. Los trabajos apoyan una biología compatible, pero construir una vía completa única exige pruebas adicionales. La recuperación de regeneración no demuestra automáticamente reactivación obligatoria de todos los promotores PGC mediante HDAC.
Reversibilidad parcial y barrera tumoral
Los resultados incluyeron intestino, bazo, testículos y rasgos nerviosos, con indicadores de progenitores, mielinización y función olfatoria. Unas semanas mostraron que parte de las consecuencias de un defecto crónico podía revertirse. Es un resultado mecanístico relevante, no eliminación de toda fibrosis, mutación, clon tumoral o cambio de edad.
La metáfora de reóstato describe una relación regulable, no un control único para retroceder la edad del organismo. Telomerasa sostiene división de progenitores normales y muchas células tumorales. p53 limita células dañadas y protege contra cáncer. Su eliminación genética para probar una hipótesis no puede presentarse como rejuvenecimiento seguro.
9. Personas: enfermedades teloméricas y límites de marcadores
Alteraciones hereditarias de biología telomérica
Disqueratosis congénita y el espectro amplio implican DKC1, TERC, TERT, TINF2 y otros genes. DKC1 sostiene ribonucleoproteínas H/ACA y estabilidad del ARN telomerasa, además de otros procesos de ARN. NOP10, NHP2 y WRAP53/TCAB1 afectan ensamblaje o localización; RTEL1 y PARN incorporan mecanismos adicionales. No todas las variantes equivalen al mismo fallo en una reacción.
La tríada de distrofia ungueal, pigmentación anormal y leucoplasia mucosa no está en cada paciente ni agota el espectro. Hoyeraal–Hreidarsson puede implicar desarrollo, hipoplasia cerebelosa, inmunidad y hematopoyesis; Revesz incluye patología retinal característica. Coats plus involucra componentes CST como CTC1 y funciones de replicación y mantenimiento complejas. Se requiere diferenciación, no una sola explicación nutrigenética.
Variantes patógenas teloméricas aparecen también en fibrosis pulmonar familiar y enfermedades medulares o hepáticas. La frecuencia depende de selección de familias, fenotipo y genes examinados. Una proporción pulmonar no puede asignarse a toda cirrosis ni a cada deterioro orgánico de edad.
El endofenotipo mitocondrial no diagnostica
En modelos celulares se evalúan respiración, copias mtDNA, potencial, metabolitos y lesiones oxidativas. Su combinación aclara mecanismos, pero no aparece necesariamente igual en cada persona. Lactato, 8-oxodG y menor respiración de fibroblastos no son pruebas específicas de una enfermedad telomérica.
qPCR, fragmentos terminales de restricción, FISH y métodos para telómeros individuales cortos miden propiedades diferentes. Flow-FISH clínico utiliza distribuciones por edad y poblaciones leucocitarias concretas en laboratorios especializados. No deben transferirse mecánicamente umbrales entre métodos. Telómeros muy cortos apoyan una hipótesis con fenotipo pertinente, pero «menos de 3 kb equivale a un diagnóstico y un tratamiento» no es una regla universal.
Los SNP no prescriben suplementos
TERT rs2853669 se estudia en contextos de unión ETS y cambios tumorales del promotor. Efectos dependen del entorno genético y tisular; no establecen reducción fija de actividad para cada portador ni validan una pauta. Un polimorfismo común difiere de una variante patógena responsable de un síndrome.
PPARGC1A rs8192678 se denomina Gly482Ser, no Gly480Ser. Ling y colaboradores estudiaron islotes humanos y factores genéticos y epigenéticos de expresión PPARGC1A y secreción de insulina. No asigna el mismo efecto funcional a todo tejido y población. Una asociación genética no calcula la dosis individual de NMN, NR o antioxidante.
Comorbilidades, inflamación y distintos relojes
Estudios observacionales relacionan telómeros leucocitarios cortos con algunas condiciones cardiovasculares y metabólicas. Tabaquismo, inflamación, composición sanguínea, edad y factores sociales o metabólicos afectan interpretación. Datos genéticos y síndromes raros ayudan a estudiar causalidad, pero enfermedades y riesgos tumorales pueden mostrar direcciones distintas. Más longitud no es siempre mejor.
PGC funciona de forma distinta en músculo, hígado y células β. Un programa oxidativo reducido en un tejido no justifica estimular indiscriminadamente producción de glucosa en otro. En enfermedad pulmonar obstructiva, células basales y alveolares II se relacionan con humo, inflamación y renovación. Microglía y señales SASP como IL-6, TNF e IL-1 interactúan con otras vías neurológicas y no establecen una causa única de Alzheimer o Parkinson.
Horvath, Hannum, PhenoAge y GrimAge utilizan metilación y se entrenaron para tareas diferentes, sin medir directamente longitud telomérica. Las relaciones metabólicas con SAM y energía pueden conectarse con regulación epigenética, pero no establecen un trayecto lineal único ATP–reloj. Discordancias entre longitud, edad epigenética y función son esperables y requieren contexto.
10. Intervenciones experimentales: diana, medida y resultado
TA-65 y cicloastragenol: un marcador no es rejuvenecimiento
Cicloastragenol y TA-65 se discuten como moduladores potenciales de telomerasa. MAPK/ERK, Sp1 y c-Myc pueden participar en respuestas experimentales; formulación, exposición y célula modifican resultados. La farmacocinética animal no debe convertirse en biodisponibilidad humana universal.
Harley y colaboradores analizaron en 2011 una intervención multicomponente observacional. Difiere del ensayo aleatorizado de Salvador de 2016: 117 adultos CMV positivos de 53–87 años, 97 completaron un año. Se midieron telómeros de PBMC mediante FISH; señales de dosis baja difirieron de resultados inconsistentes de dosis alta. No se demostró restauración de p53–PGC en todo tejido, mayor vida o menor incidencia de enfermedades clínicas.
La ausencia de cambios clínicamente significativos en indicadores seleccionados durante un año no demuestra seguridad oncológica prolongada en toda población. Muchos tumores mantienen telómeros con telomerasa y algunos por ALT. Es motivo para estudiar contexto, tampoco prueba de que cada activador cause cáncer. Ciclos arbitrarios de ocho–doce semanas y marcadores tumorales inespecíficos no crean prevención validada.
NAD⁺, NMN, NR y sirtuinas: actividad y cantidad no coinciden
NAD⁺ participa en reacciones redox y como sustrato de sirtuinas y otras enzimas. NMN y NR aportan precursores; absorción, metabolismo extracelular e interconversión dependen de tejido y vía. SLC12A8 se propuso como transportador NMN en modelos, pero no es la única explicación establecida de captación oral humana. También importan transporte NR y fosforilación por NR cinasas, y las formas disponibles cambian al metabolizarse.
SIRT1 modifica acetilación de PGC-1α y otros blancos; SIRT3 regula determinadas dianas mitocondriales como SOD2 y componentes metabólicos. Desacetilar un polipéptido existente no equivale a restaurar transcripción PPARGC1A reprimida por DDR. Más NAD⁺ no garantiza superar p53, eliminar todos los TIF o extender telómeros. Resultados celulares y murinos, incluido Gomes 2013, no establecen una dosis antienvejecimiento universal.
AMPK, metformina y AICAR
AMPK integra nucleótidos, fosforilación de su bucle activador y reguladores superiores como LKB1. Influye en PGC-1α, sustratos y equilibrio energético. Modificaciones directas de PGC, SIRT1 y regulación HDAC4/5–MEF2 contribuyen en algunos sistemas, sin ser la única vía obligatoria de todos los tejidos.
Metformina altera energía y redox; la inhibición de complejo I importa en ciertas condiciones, dependiendo de concentración, acumulación y modelo. También se estudian señales lisosomales y otras rutas. AICAR suele significar AICA-ribósido convertido a ZMP, análogo de AMP, no un interruptor directo universal de edad. ACC1/ACC2, malonil-CoA y CPT1 relacionan AMPK con grasas; resultados sistémicos dependen del tejido. El mecanismo no justifica medicación por longitud telomérica sola.
MitoQ, astaxantina y R-ALA
MitoQ combina catión lipofílico trifenilfosfonio, TPP⁺, y fracción quinona. La matriz negativa puede favorecer acumulación. Para un catión monovalente libre en equilibrio idealizado:
Δψ=−FRTln([C+]outside[C+]matrix)
A 37 °C un cambio de diez veces equivale aproximadamente a 61,5 mV. Un potencial de −180 mV da una razón ideal del orden 10³, sin garantizar concentración tisular: reparto lipídico, unión, entrega y falta de equilibrio modifican interpretación. La despolarización reduce fuerza impulsora. Mitoquinol reducido afecta determinadas reacciones, pero no sustituye universalmente SOD2 ni restaura todos los procesos teloméricos.
Astaxantina interacciona con lípidos, con orientación y efectos dependientes de membrana y exposición. No prueba protección de cada telómero por vía oral. El ácido R-α-lipoico conecta reacciones lipoilo y biología redox, pero un cofactor unido covalentemente y suplemento libre son estados distintos. NFE2L2/NRF2 debe diferenciarse de GABP/NRF-2 de biogénesis.
Comparación y selección de medidas
Combinar dianas plausibles no establece sinergia. Deben compararse componentes y combinación con diseño adecuado, medir exposición y excluir toxicidad o cambios poblacionales. Horarios de precursor NAD matinal y antioxidante nocturno, con dosis derivadas de un esquema, no validan corregir el circuito. La tabla diferencia mecanismos y resultados establecidos.
Intervención
Diana propuesta
Qué investigar
Límite principal
TA-65 / cicloastragenol
Telomerasa y señales celulares
Actividad, distribución de longitudes y células
Un marcador no demuestra mayor vida ni seguridad prolongada
NMN / NR
NAD⁺ y enzimas dependientes
Reservas NAD, metabolismo, acetilación y función
No restaura necesariamente cada gen reprimido por p53
Metformina / AICAR
Señales energéticas y AMPK
Flujos, AMPK, sustratos y desenlace funcional
Exposición y uso clínico no se deducen de longitud
MitoQ
Entrega quinónica dependiente de potencial
Acumulación, redox, respiración y daño
Entrega depende del potencial; beneficio clínico telomérico separado no establecido
Astaxantina
Entorno lipídico y oxidación seleccionada
Exposición, membranas y desenlaces definidos
Mecanismo membranal no prueba protección telomérica dirigida
R-ALA
Biología lipoilo y redox
Medidas metabólicas con forma química especificada
Suplemento libre no equivale a cofactor enzimático
Longitud y daño deben separarse de copias mtDNA, respiración y ATP total. 8-oxodG circulante o urinario refleja fuentes y procesamiento heterogéneos, no carga específica de cada telómero. Lactato/piruvato requiere colección controlada; citocinas y SASP son inespecíficos. La utilidad clínica exige función y desenlaces clínicos, no solo un sustituto que cambia.
11. Cómo leer causalidad en el modelo
Un extremo telomérico conecta genoma y metabolismo mediante DDR/p53, con PGC como uno de los mecanismos. Shelterin, replicación, BER, redox y renovación tisular interactúan, sin que un componente describa todo envejecimiento. Debe identificarse el defecto inicial, tejido, intervención y medida real.
Extensión, menor DDR, recuperación PGC y mejor función son resultados diferentes que pueden coincidir o divergir. Los modelos genéticos prueban mecanismos; las observaciones humanas requieren controlar confusión y diferencias poblacionales. Este texto explica mecanismos y límites, sin prescribir cursos universales de fármacos o suplementos.
Nota metodológica. Se reescribió el material aportado conservando temas, modelos químicos y energéticos y tabla. Se comprobaron conflictos concretos de Sahin, el modelo Jaskelioff, PDB, Gly482Ser y diseño TA-65. Se corrigieron GABP/NFE2L2, subunidades ATP sintasa y afirmaciones categóricas BER. No es revisión sistemática ni auditoría completa repetida de toda bibliografía. Algunas páginas primarias no permitieron lectura íntegra; no se inventaron cifras, eficacia ni seguridad. Las ilustraciones son esquemas conceptuales, no estructuras atómicas ni secuencias universales del envejecimiento.
Preguntas frecuentes
¿Longitud y protección telomérica son iguales?
No. Daño o pérdida de shelterin puede activar DDR sin acortamiento apreciable. La media no describe cada extremo.
¿Puede apagarse p53 para restaurar mitocondrias?
La eliminación genética prueba mecanismos, pero p53 protege de tumores y participa en adaptación. Los experimentos no justifican inactivarlo como terapia.
¿La reactivación prueba rejuvenecimiento humano?
No. Jaskelioff estudió un genotipo murino concreto sin telomerasa suficiente. La reversibilidad parcial no establece mecanismo universal ni beneficio humano.
¿Un test puede elegir TA-65, NMN o MitoQ?
Estos estudios no validan esa pauta. Exposición, marcador, función y resultado clínico son distintos; longitud sola no basta.