
Telomerlar, p53 va mitoxondriyalar: genom himoyasi va hujayra energiyasi
Telomer himoyasi, DDR va p53–PGC genomni mitoxondrial energiyaga bogʻlaydi. Shelterin, BER, sichqon tajribalari, telomer kasalligi va aralashuv xulosasi chegaralari.
Xromosoma uchi faqat uzunligini yosh bilan taqqoslash mumkin boʻlgan DNK qismi emas. Telomer takrorlari, uch shakli va shelterin oqsillari hujayra uni normal tuzilma yoki shikast deb qabul qilishini birgalikda belgilaydi. Himoya buzilganda DNK shikastiga javob ishga tushib, boʻlinish cheklanishi, senesensiya yoki apoptoz va metabolik oʻzgarish yuz berishi mumkin. Ayrim tajriba sharoitida p53 bu signalni mitoxondriyani qoʻllaydigan PGC-1α va PGC-1β koaktivatorlarining repressiyasi bilan bogʻlaydi.
Sahin va Jaskelioff hamkasblari telomeraza yetishmovchiligining maxsus sichqon modellarida sababiy aloqalarni koʻrsatgan. Natijalar telomer disfunksiyasini tushuntiradi, ammo odam qarishining barcha holatini bitta yoʻlga tenglashtirmaydi va telomerni uzaytirishni tayyor davoga aylantirmaydi. Uzunlik, uch himoyasi, telomeraza faolligi, metabolik funksiya va klinik natija bogʻliq, lekin bir-birining oʻrnini bosmaydi.
1. Genom nusxalanishining chegaralari
Karrel kulturalaridan replikativ senesensiyaga
Hujayra kulturalari abadiyligi haqidagi dastlabki qarashlar Aleksis Karrel tajribalariga ham asoslangan. Leonard Hayflick va Paul Moorhead 1961 yilda normal inson diploid hujayralari kulturada cheklangan replikativ imkoniyatga ega ekanini koʻrsatdi. Populyatsiya ikki baravar koʻpayishi boshlangʻich material, sharoit va oʻsish toʻxtashining taʼrifiga bogʻliq. Bir necha oʻn marta koʻpayish ayrim tizimning koʻrsatkichi, barcha hujayralar uchun universal doimiy emas. WI-38 va MRC-5 tarixning turli bosqichlariga tegishli va ikkalasini bitta 1961 yil tajribasiga kiritish notoʻgʻri.
Senesent hujayra proliferatsiyasi barqaror cheklansa ham tirik va metabolik faol qolishi mumkin. pH 6 dagi SA-β-gal, ayrim modellardagi SAHF xromatin oʻzgarishlari va SASP sekretor fenotipi holatni tasvirlaydi. Bir marker universal tashxis bermaydi. Replikativ, stressga bogʻliq erta va HRASV12 kabi onkogen signaldan keladigan senesensiya DDR va p53/p21 da tutashishi mumkin, ammo boshlangʻich shikast va muhit farq qiladi.
Uchning toʻliq nusxalanmasligi va yangi uchni qayta ishlash
DNK polimeraza mavjud 3′-OH uchni uzaytirib, 5′→3′ yoʻnalishda sintezlaydi. Kechikuvchi zanjirda polimeraza α–primaza Okazaki fragmentlariga praymer yaratadi. Oxirgi RNK praymeri olib tashlanganda chekka sohani toʻldirish uchun mos qoʻshni 3′ uch qolmasligi mumkin. Watson va Olovnikov 1970-yillar boshida muhokama qilgan uch replikatsiyasi muammosining asosi shu.
Hozirgi tushuncha oxirgi praymerning yoʻqolishidan kengroq. RNase H va FEN1 uni qayta ishlaydi; replikatsiyadan keyingi 3′ bir zanjirli uch Apollo/DCLRE1B, EXO1 va boshqa omillar bilan tartiblanadi. Telomeraza G-boy zanjirga takror qoʻshadi, CST esa komplementar C-zanjirni toʻldirishni muvofiqlashtiradi. Ayrim kulturalarda bir boʻlinishga oʻnlab yoki yuzlab asos jufti yoʻqolishini organizmdagi har hujayraga koʻchirish mumkin emas. Yetarli telomeraza uzayish va qayta ishlash balansini oʻzgartiradi.
TTAGGG, 3′ uch va G-kvadruplekslar
Inson telomer takrorlari sxematik ifodalanadi:
G-boy zanjir bir zanjirli 3′ chiqib turuvchi uch hosil qiladi. Uning va butun traktning uzunligi hujayra turi hamda sikl bosqichiga qarab oʻzgaradi. Trakt uchun bir necha–oʻndan ortiq kilobaza, uch uchun oʻnlab–yuzlab nukleotid muayyan oʻlchovlar oraligʻi, har telomerning majburiy oʻlchami emas. Leykotsit telomerlarining oʻrtachasi qon hujayralari tarkibiga ham bogʻliq; yurak yoki miyadagi har xromosoma uchini toʻgʻridan-toʻgʻri koʻrsatmaydi.
Yonma-yon guaninlar G-kvadrupleks hosil qilishi mumkin. Guanin kvartetlari Hoogsteen bogʻlari va ayniqsa K⁺ bilan barqarorlashadi. Bu ferment kirishi, replikatsiya va oqsil bogʻlanishiga taʼsir qiladi. Ajratilgan ketma-ketlikning kvadrupleks hosil qilishi barcha telomer doim bir konformatsiyada turishini bildirmaydi.
T-halqa va D-halqa: himoya dinamik
Griffith hamkasblari 1999 yilda elektron mikroskop orqali yirik T-halqalarni koʻrsatgan. 3′ uch ikki zanjirli telomer sohasiga kirib, komplementar zanjir bilan juftlashadi; boshqa zanjirning mahalliy surilishi D-halqa yaratadi. Bu tabiiy xromosoma uchini erkin ikki zanjirli uzilishdan ajratishga yordam beradi.
Himoya doimiy germetik yopilish emas. Uch nusxalanishi, yetilishi va mos faollikda telomeraza bilan uzayishi kerak. Halqa va oqsil kontaktlari vaqt davomida qayta tashkil boʻladi. Bu telomer D-halqasi keyin muhokama qilinadigan mitoxondrial DNKning regulyator D-loop sohasi bilan bir narsa emas.
2. Shelterin xromosoma uchini himoya qiladi
Oltita komponent va strukturalarning maʼnosi
Shelterin TRF1, TRF2, POT1, TIN2, TPP1 va RAP1 dan iborat. TRF1/TRF2 DNK bogʻlovchi domenlari bilan ikki zanjirli takrorni taniydi, TRFH domenlari dimerlanish va hamkor aloqalariga qatnashadi. TRF1 helikazalar va boshqa omillar bilan murakkab telomer substratini nusxalashga yordam beradi. TRF2 uchni tashkil etish, ATM va klassik uch birikishini cheklash uchun muhim.
POT1 bir zanjirli DNKni bogʻlaydi. TPP1 uni boshqa qismlar bilan ulab, TEL patch orqali telomeraza jalb etilishi va protsessivligini qoʻllaydi. TIN2 koʻprik, RAP1 esa TRF2 bilan bogʻliq boʻlib, ayrim rekombinatsiya va himoya yoʻllariga taʼsir etadi. Funksiyalar ustma-ust va modelga bogʻliq; har oqsilga bitta butunlay alohida vazifa belgilash yetarli emas.
Struktura yozuvlari muayyan tajriba konstruksiyasidir. PDB 1XJV inson POT1 va bir zanjirli telomer DNKni, 2I46 inson TPP1 ni koʻrsatadi. 3BQO TRF1 TRFH domeni bilan TIN2 peptidi, 5XYF TIN2–TPP1–TRF2 kompleksidir. Bular butun T-halqaning atom modeli emas. Ajratilgan domen affiniteti toʻliq in vivo tizimning oʻzgarmas koʻrsatkichi boʻlmaydi.
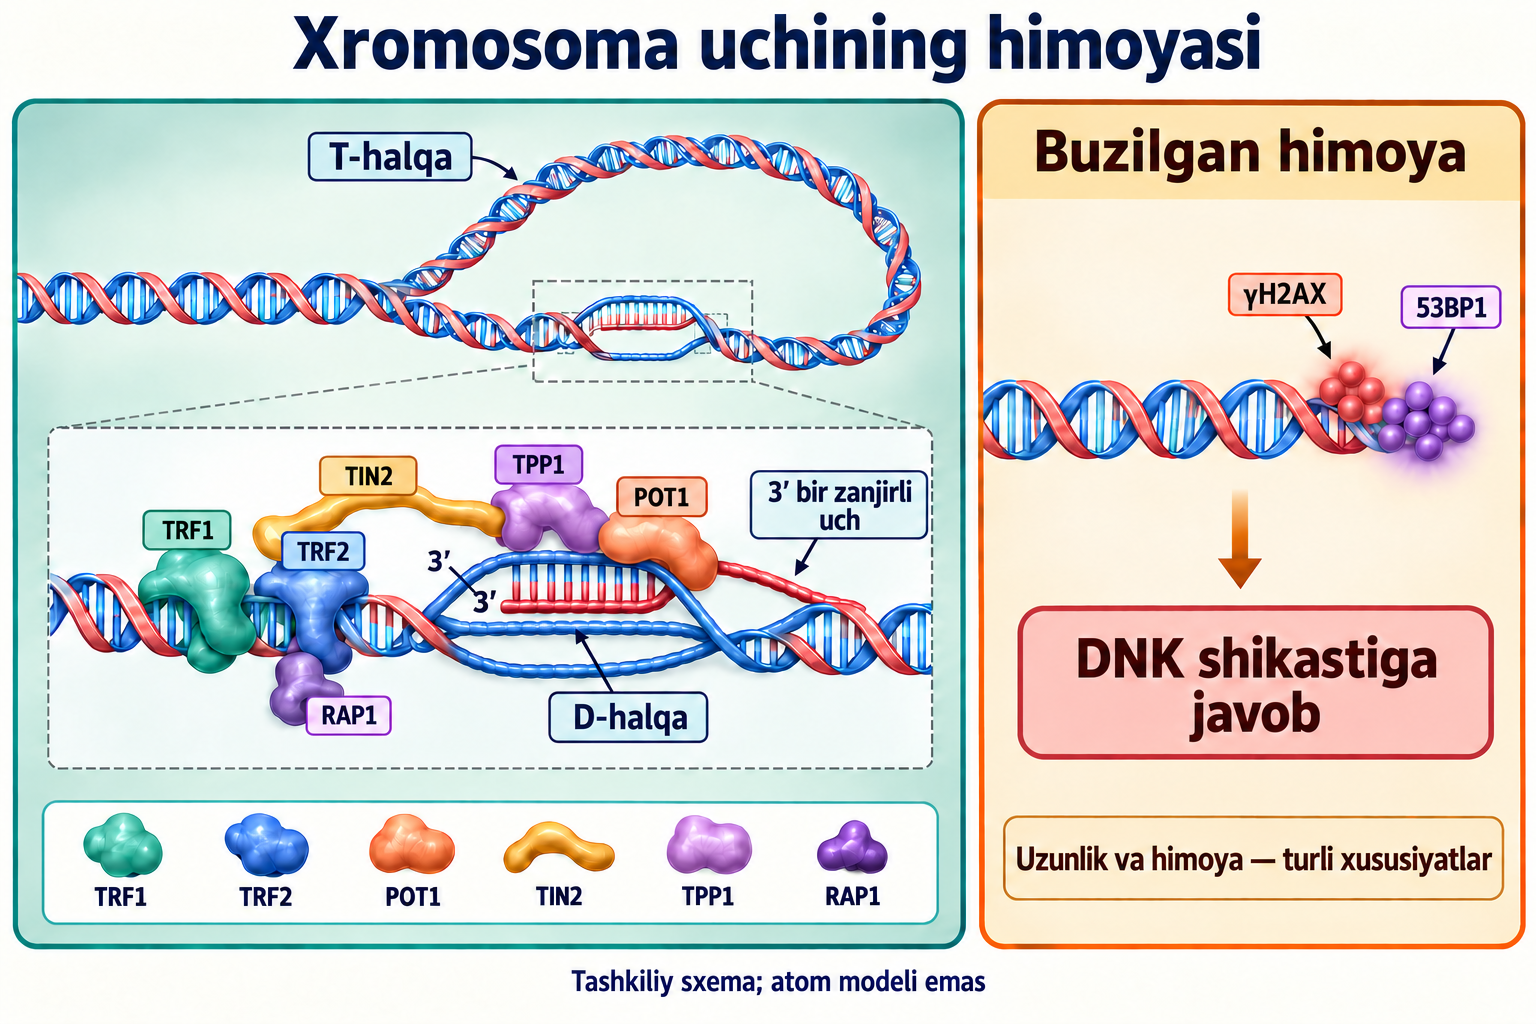
Normal uch ATM va ATRni qanday cheklaydi
TRF2 yoʻqolishi takrorlar saqlansa ham ATMni faollashtiradi. POT1 himoyasi yoʻqolsa RPA bogʻlanishi va ATR javobi osonlashadi. Demak, DNK miqdori va himoya sifati turli xususiyat. Uchning halqada yashirilishi muhim, lekin DDR oqsil kontaktlari, xromatin kirishi va uch qayta ishlanishi bilan ham boshqariladi.
Shelterin barcha reparatsiyani bekor qilmaydi. Replikatsiya oraliqlari yechilishi, shikastlangan asoslar qayta ishlanishi va yangi uch yetilishi kerak. Tizim kerakli reaksiyalarni oʻtkazib, xavflisini, ayniqsa boshqa xromosomalar birikishini cheklaydi.
Uch birikishi va tartiblangan rekombinatsiya
Klassik nogomologik birikish c-NHEJ Ku70/Ku80, DNA-PKcs va XRCC4–ligaza IV ni ishlatadi. Normal telomerni uzilish deb tanish xromosoma qoʻshilishi va uzilish–birikish–koʻprik sikllariga olib kelishi mumkin; shelterin buni cheklaydi. POLQ bilan mikrogomologik birikish kabi muqobil yoʻllar boshqa ishtirokchilarga ega. PARP1 va ligaza III hissasi vaziyatga bogʻliq, c-NHEJ bilan teng emas.
Gomologik rekombinatsiya yoʻq qilinmaydi, boshqariladi. U ayrim oraliq strukturalarni qayta ishlaydi; oʻsmalarning bir qismidagi ALT telomerni muqobil uzaytirish uchun rekombinatsiya qoʻllaydi. RAD51, BLM, SLX4 vazifalari farq qiladi. SLX4 oddiy RAD51 oʻchirgichi emas, normal telomer barcha gomologik reaksiyani doim taqiqlamaydi.
3. Uch disfunksiyasidan p53 gacha
Eng qisqa uch, himoya ochilishi va TIF
Bir yoki bir nechta jiddiy buzilgan uch oʻrtacha uzunlikdan muhimroq boʻlishi mumkin. Shikast yoki oqsil tashkiloti yoʻqolishi yaqqol qisqarishsiz ham himoyani ochadi. Har uch barcha toʻqimalarda 1,5 yoki 3 kb dan keyin majburan tuzatib boʻlmas holatga oʻtadigan universal chegara yoʻq.
Telomer disfunksiyasi oʻchoqlari TIF telomer signali bilan γH2AX/53BP1 kabi DDR markerlari kolokalizatsiyasi orqali aniqlanadi. FISH immunofluoressensiya bilan birlashtiriladi; oqsil markerining uslubiy chegarasi hisobga olinadi. TIF sohadagi javobni koʻrsatadi, ammo uzunlik, boshlangʻich shikast yoki hujayra taqdirining qaytmasligini oʻzi oʻlchamaydi. Doimiy oʻchoq replikatsiya va yetilishning dinamik signalidan ajratiladi.
MRN–ATM va RPA–ATR turli substratlarga javob beradi
MRN tarkibidagi MRE11, RAD50 va NBS1 ikki zanjirli shikastni tanish, qayta ishlash va ATM jalb etishga qatnashadi. ATM Ser1981 avtofosforlanishi koʻp qoʻllanadigan faollik markeri, lekin butun boshqaruv bir modifikatsiyadan keyin dimer majburiy ajralishiga teng emas. Uzilish shakli, MRN, xromatin va boshqa oʻzgarishlar ham muhim.
ATR asosan RPA qoplagan bir zanjirli DNKga javob berib, ATRIP bilan aloqada boʻladi. RAD9–RAD1–HUS1 yoki 9-1-1 kompleksi, RAD17 yuklashi va TOPBP1 signalni qoʻllaydi. ETAA1 kabi boshqa faollashtirish yoʻllari mavjud. ATM va ATR butunlay mustaqil chiziqlar emas: rezeksiya, vilka toʻxtashi va sikl bosqichi hissani oʻzgartiradi.
γH2AX, MDC1 va xromatin belgilari
H2AX Ser139 fosforlanishi γH2AX hosil qiladi. Bu posttranslyatsion xromatin modifikatsiyasi, oʻzi irsiy epigenetik xotirani isbotlamaydi. MDC1 BRCT domenlari bilan fosforlangan sohani taniydi va DDR platformasini kengaytiradi. RNF8/RNF168 ubikvitin signallarini tashkil qiladi.
53BP1 belgilarni birga oʻqiydi: Tudor domeni H4K20me2 ni, UDR esa ubikvitinlangan H2A, ayniqsa H2AK15ub ni taniydi. Tudor domeniga K63-poliubikvitinni asosiy maxsus ligand deb berish notoʻgʻri. Nusxalangan xromatin, belgilar kirishi va BRCA1 jarayonlari reparatsiya tanloviga taʼsir qiladi. 53BP1 mavjudligi p53 har oʻchoqning bevosita fizik qismi degani emas.
Chk2, Chk1 va hujayra sikli
ATM bilan Chk2 Thr68 fosforlanishi FHA aloqalari, dimerlanish va Thr383/Thr387 faollashtiruvchi oʻzgarishlarini qoʻllaydi. ATR Chk1 Ser317/Ser345 ni fosforlashi mumkin; Claspin javobni replikativ stress bilan ulaydi. Kinazalar sikl regulyatorlariga taʼsir qilib, tuzatish va boʻlinish pauzasini muvofiqlashtiradi.
Ular yagona majburiy taqdirni belgilamaydi. Kichik vaqtinchalik shikastdan soʻng boʻlinish qaytadi; kuchli uzoq signal senesensiya, apoptoz yoki boshqa oʻzgarishni keltirishi mumkin. p53, p21, p16/RB, hujayra turi, mitoxondriya va yashash signallari qarorga taʼsir qiladi. Bir xil fosforlangan pozitsiya kultura va butun toʻqimada bir natija bermaydi.
p53 va MDM2: barqarorlashish boshqariladi
Bazal holatda E3 ligaza MDM2 p53 transaktivatsiya sohasini bogʻlab, faollikni cheklaydi va ubikvitinlanish hamda proteasomal yoʻqotishni qoʻllaydi. PDB 1YCR MDM2 va p53 fragmenti bilan Phe19, Trp23, Leu26 gidrofob kontaktlarini koʻrsatadi. Bu butun stress kompleksi emas. C-terminal lizinlar 370, 372, 373, 381, 382, 386 boshqa modifikatsiyalarga ham qatnashadi.
DNK shikastida ATM, Chk va boshqa omillar p53/MDM2 ni oʻzgartiradi. p53 Ser15/Ser20 va MDM2 Ser395 shu tarmoq tarkibida; asetillanish va qayta aloqa ham muhim. Oqsil umri muayyan holatda uzayadi, lekin barcha hujayraga qatʼiy 4–6 soat yoki butunlay qaytmas ajralish berilmaydi.
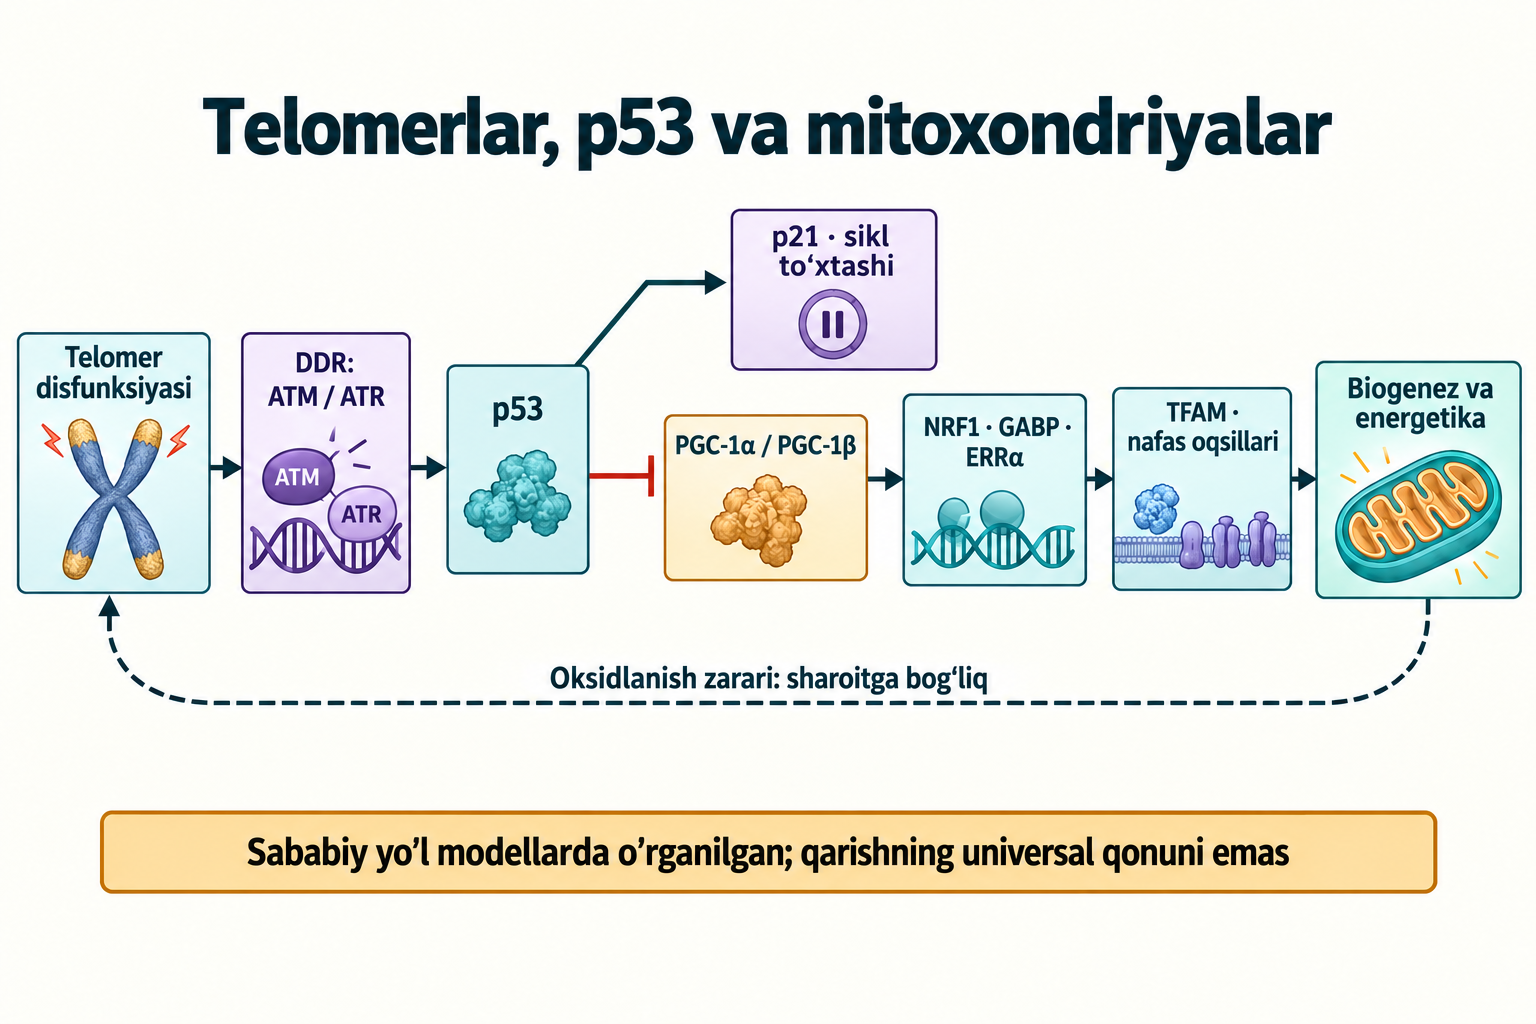
p53 tetramer ishlaydi; PDB 1C26 tetramerlanish domenini tasvirlaydi. p21 orqali siklni, boshqa vaziyatda apoptotik va metabolik genlarni boshqaradi. Normal p53 SCO2/TIGAR orqali moslashish va nafasni qoʻllashi mumkin. PGC repressiyasi p53 barcha mitoxondriyaga zarar degani yoki uni davolash uchun oʻchirish asosi emas.
4. Telomer–p53–PGC tajribasi nimani koʻrsatdi
Telomeraza yetishmovchiligi modelga bogʻliq
Tert yoki Terc oʻchirilishi barcha telomer birdan yoʻqolishi emas. Koʻp laboratoriya sichqonlari odamdan uzunroq telomer bilan boshlaydi; ogʻir fenotip avlodlarda yigʻiladi. Genetik fon, boshlangʻich uzunlik va chatishtirish sxemasi vaqtni oʻzgartiradi. Dastlabki uch avlod doim normal, toʻrtinchisi doim qulaydi degan qoida haddan tashqari qatʼiy.
Tez yangilanuvchi toʻqimalarda regeneratsiya cheklanishi kutiladi. Kam boʻlinadigan aʼzolardagi natija yadroviy stress yurak yoki jigarni hujayra boʻlinishidan tashqari qanday zaiflashtirishini soʻrashga olib keldi. Buni transkripsiya, mtDNA va funksional oʻlchovlar bilan tekshirishdi.
Sahin 2011: chegarasi aniqlangan sababiy tajriba
Sahin hamkasblari telomerazasiz sichqon toʻqimasi va hujayrasida disfunksiyani past PGC-1α/β, metabolik va mitoxondrial oʻzgarish bilan bogʻladi. Tert yoki PGC-1α yetkazish va p53 holatini oʻzgartirish ayrim koʻrsatkichni yaxshilab, sababiy hissani qoʻlladi. Tiklanish yakuniy oʻlchovga bogʻliq, qisman yaxshilanish ham bor edi.
Bir taqqoslashda ekspressiya toʻliq qaytishi butun organizm tiklanishi emas. Yurak tajribasi doksorubitsin chaqirgan kardiomiopatiyani oʻz ichiga olgan; qisqarish yaxshilanishi barcha yoshga bogʻliq yurak yetishmovchiligini yoʻqotmaydi. Telomer disfunksiyasining boshqa yoʻllari mustaqil hissa saqlaydi.
PPARGC1A va PPARGC1B promotorlari
Genlar PGC-1α/β ni kodlaydi. Reporter va xromatin immunopretsipitatsiyasi ChIP p53 ga bogʻliq repressiya va sichqon promotoriga bogʻlanishni koʻrsatdi. Bu ChIP-seq emas va butun inson tanasiga bir foiz repressiya bermaydi. Koordinata muayyan fragment hamda qabul qilingan transkripsiya boshlanishiga tegishli.
p53 javob elementining klassik konsensusi:
R purin, Y pirimidin, W A yoki T. Bu har saytning aniq ketma-ketligi emas, oʻzgaruvchan motiv. Xromatin, sayt sifati va soni, p53 hamkorlari boshqaruvga taʼsir qiladi. Sin3/HDAC korepressor aloqalari mavjud, ammo aynan bu ish majburiy yagona mSin3A–HDAC1/2 zanjirini bevosita isbotlagan deyilmaydi.
PGC barcha mitoxondriyani yoqib-oʻchiradigan kalit emas
PGC-1α 1990-yillar oxirida, PGC-1β keyinroq tasvirlangan. Ular transkripsiya omillari, p300/CBP va Mediator apparati bilan ishlaydi, DNK ketma-ketligini mustaqil tanimaydi. NRF1, GABP, ERRα va PPAR hamkorlari toʻqima va holatga qarab dastur yaratadi.
Klassik nafas omillari adabiyotida NRF-2 GABPA/GABPB dan iborat GABP kompleksidir. NFE2L2 kodlaydigan antioksidant NRF2 boshqa oqsil. Ularni aralashtirish bogʻliq, ammo turli dasturlarni qoʻshadi. PGC kamayishi ayrim nishonlarni zaiflashtiradi, barcha NRF, ERRα yoki nafas oqsili yoʻqolishini bildirmaydi.
TFAM, mtDNA oʻralishi va D-loop
TFAM HMG domenlari bilan mtDNA ni bogʻlab, bukib, oʻrash va transkripsiyaga qatnashadi. Uning mtDNA ga nisbati muhim: yetishmovchilik va ortiqcha oʻrash taʼsiri turli. POLRMT/TFB2M transkripsiya, TEFM uzayish, POLG/TWINKLE replikatsiyaga kerak. RNK praymerlari va regulyator soha jarayonlarni ulaydi.
TFAM pasayishi nusxa soni va ekspressiyani oʻzgartirishi mumkin, ammo D-halqa replikatsiyasi toʻliq bloklangan degan jumla sodda. D-loop genomning regulyator sohasi va strukturasi, mustaqil ferment bosqichi emas. Nusxa, nukleoid sifati, transkripsiya va nafas imkoniyati alohida oʻlchanadi.
5. Nafas va energetik balans
Oksidlovchi fosforlanish ikki genomdan foydalanadi
Inson mtDNA si 13 oqsil kodlaydi: I kompleksning yettitasi, III sitoxrom b, IV uchta va ATP sintazaning ikkita qismi. Koʻpchilik yadroda kodlanadi; II toʻliq yadroviy. Dasturlar yigʻilish va yangilanishda muvofiqlashadi, shuning uchun mtDNA kamayishi va yadroviy oʻzgarish birga taʼsir qiladi.
I dagi membranaviy ND1/ND4/ND6 yadro komponentlari bilan ishlaydi. NDUFS3 gidrofil yadro, NDUFB8 membrana yelkasiga tegishli; ikkisini bir xil periferik qism deyish notoʻgʻri. III UQCRC2, temir-oltingugurt UQCRFS1 va mitoxondrial sitoxrom b ni, IV MT-CO1/MT-CO2 hamda COX4 kabi yadro qismini birlashtiradi. CuA va gem a3–CuB funksiyalari alohida.
ATP sintaza katalitik joylari asosan F1 β qismlarida, α boshqa vazifa bajaradi. MT-ATP6 proton yoʻlining membranaviy a subbirligini, yadro ATP5MC genlari c subbirliklarini kodlaydi. MT-ATP8 ham mitoxondrial. Bir dastur pasayishi barcha qism bevosita yoʻqolishi yoki besh kompleksning bir xil nuqsoni emas.
Superkompleks, potensial va nafas nazorati
I/III/IV I–III₂–IVₙ superkomplekslarini hosil qilishi mumkin. Tashkilot barqarorlik va aloqa uchun muhim, lekin individual kompleks ham ishlaydi. Substrat kanallanishi va ROSni cheklash tadqiqot mavzusi. Har elektron bitta yopiq yoʻlda majburan yurmaydi, buzilish har holatda bir xil portlovchi oqishga olib kelmaydi.
Membranalararo joydan matriksga kiradigan proton uchun Δψ matriksning ichki membrana tashqi tomoniga nisbatan potensiali, ΔpH matriks va tashqi pH farqi:
Manfiy elektr hissa va ishqoriyroq matriks odatda kirishni qoʻllaydi. Depolyarizatsiya kam nafas quvvati, ajralish, ion oʻtkazuvchanligi yoki ularning qoʻshilishi boʻlishi mumkin. Bitta potensial sababni ajratmaydi. Klassik RCR:
State 3 ADP ragʻbatlantirgan nafas; state 4 ADP tugagandan keyingi holat kabi protokol bilan belgilanadi. Substrat, ajratish sifati va tinch holat yaratish usuli nisbatga taʼsir qiladi. Past RCR bitta sabab yoki universal klinik chegarani koʻrsatmaydi.
ATP, adenilat kinaza va energetik zaryad
Fosforlanish nuqsoni ATP ni pasaytiradi, lekin hujayra sarf, glikoliz va substrat taqsimini oʻzgartirishi mumkin. Ishlayotgan mushak, tinch fibroblast va jigar rezervi turli. Jami ATP sintez oqimi va mahalliy mavjudlikning oʻrnini bosmaydi.
Adenilat kinaza reaksiyasi:
Adenilat energetik zaryadi AEC tarkibni normallashtiradi:
Manfiy boʻlmagan konsentratsiyada AEC 0–1 orasida. AMP/ADP oʻsishi AMPK orqali ham energetik zoʻriqishni bildiradi, lekin butun rezerv hajmini koʻrsatmaydi. Laktat glikoliz yoki redoksdan oʻzgaradi, telomerga xos emas. Modeldagi ogʻir ATP nuqsoni qisqa telomerli har odamda tizimli laktat atsidozi boʻladi degani emas.
Antioksidant fermentlar tarqalgan tarmoq
PGC dasturlari antioksidant ekspressiyani qoʻllaydi; St-Pierre 2006 tajribaviy stress tizimlarida hissani koʻrsatgan. SOD2, glutation peroksidazalar, PRDX3/PRDX5 FOXO, NFE2L2 va toʻqima omillari bilan ham boshqariladi. Katalaza koʻproq peroksisomada, har hujayraning asosiy matriks fermenti emas.
Mitoxondrial SOD2 superoksidni vodorod peroksidga aylantiradi, keyin uni yoʻqotish zarur:
Himoya glutation, tioredoksin va NADPH kabi qaytaruvchi ekvivalentlarni tiklashga bogʻliq. Bir fermentni oshirish butun tarmoqni yaxshilamaydi: peroksid ishlab chiqilishi, yoʻqotilishi va joyi muhim. PGC pasayishi barcha antioksidant faollikni bekor qilmaydi.
ROS manbai nafas holatiga bogʻliq
I/III joylari elektronni kislorodga bera oladi. Hissa qaytarilganlik, substrat, potensial, oqim yoʻnalishi va ingibitorga bogʻliq. Yuqori potensialdagi teskari tashish va nuqsonli toʻgʻri tashish boshqa sharoit. Shikastlangan mitoxondriya har holatda koʻproq ROS chiqarmaydi; oqim keskin pasayishi ayrim manbani kamaytiradi.
Tanlangan semixinon holatlari uchun tenglashtirilgan ifodalar:
Bu har ferment mikroholati bir xil protonlangan degani boʻlmagan soddalashtirilgan yozuv. Mavjud temir bilan Fenton reaksiyasi:
Superoksid NO bilan peroksinitrit hosil qiladi. Oqsil, lipid, DNK oksidlanishi va nitrlanishi mahalliy kimyoga bogʻliq. Gidroksil radikali tugʻilgan joy yaqinida ishlaydi; matriksdan butun hujayra orqali telomerga sayohat qilishi notoʻgʻri tasvir.
6. Telomer oksidlanishi va qayta aloqa
Guanin sezgirligi genom uchun chaqmoq tutqich emas
Guanin taqqoslanadigan sharoitda boshqa asoslardan osonroq oksidlanadi. Yonma-yon guaninlar DNKdagi shikast tarqalishi va zaryad koʻchishiga taʼsir etadi. Ammo oksidlanish potensiali muhit, oʻlchash va molekulyar atrofga bogʻliq. Uni gaz fazasi ionlanish potensiali deb barcha oksidlovchi ekvivalentlar majburan telomerga koʻchadi deyish mumkin emas.
TTAGGG telomerni oksidlanish uchun muhim substrat qiladi. Replikatsiya, DNK shakli va oqsil kontaktlari ham sezgirlikni belgilaydi. Vodorod peroksid boʻlimlar orasida signal uzatadi, lekin olib tashlash va mahalliy reaksiyalar yoʻlini cheklaydi. Yadroviy shikast faqat mitoxondrial ROS miqdoriga emas, shu jarayonlarga bogʻliq.
8-oxoG va TRF bogʻlanishi: shikast qisqarishdan oldin
8-Oksoguanin 8-oxoG shikastlangan asos, 8-okso-2′-dezoksiguanozin 8-oxodG esa mos nukleozid. Atamalar yaqin, kimyoviy bir xil emas. Konformatsiya va juftlashish nusxa aniqligi, jumladan adeninning xato kiritilishiga taʼsir etadi. Har oksidlanish butun DNKni bitta syn holatga majburan oʻtkazmaydi.
Opresko 2005 telomer substrati shikasti TRF1/TRF2 bilan bogʻlanishga in vitro qanday taʼsir qilishini tekshirgan. Taʼsir joy, zichlik va konstruksiyaga bogʻliq. Bu tirik hujayrada shelterinning 90% birdan chiqib ketishini yoki har T-halqa ochilishini isbotlamaydi. Shikast replikatsiyani susaytirib, uzunlik sezilarli kamaymay turib DDR yaratishi mumkin; koʻrsatkichlar ajratiladi.
OGG1 va BER telomerda ham ishlaydi
OGG1 8-oxoG ni asosni eksizion tuzatish BER orqali taniydi va chiqaradi. Keyin AP joy qayta ishlanadi, boʻshliq toʻldiriladi va DNK ligatsiya qilinadi. Qisqa yamoq yoʻlida APE1, polimeraza β, XRCC1 va ligaza bor, muqobil yoʻl tarkibi farq qiladi. Telomer muhiti kirish va yakunlashga taʼsir etadi, ammo OGG1 bu yerda mutlaqo ishlay olmaydi deyish asossiz.
G-kvadrupleks, oqsil, xromatin va replikatsiya alohida bosqichni oʻzgartiradi. BER oraliq AP joylari va bir zanjirli uzilishlar muvofiqlashmagan ishlovda replikativ stress yaratadi. Doimiy DDR asos tuzatishi yoʻqligini isbotlamaydi. Sekinlashish va saqlanish vaqtini muayyan tajribaga bogʻlash kerak, barcha telomerning haftalab majburiy shikastiga emas.
Ehtimoliy kuchayish halqasi universal qarish qonuni emas
Mumkin zanjir quyidagicha:
Ayrim sharoitda tanlangan energetik va himoya funksiyasi pasayishi oksidlovchi shikastni oshirib, yana telomerga taʼsir qiladi. PGC strelkasi normal qoʻllashni, tormoz belgisi p53 repressiyasini bildiradi. Yoʻnalish va miqdor toʻqima, substrat, tuzatish va kompensatsiyaga bogʻliq.
Sxema turli qismlarga aralashib, taxminiy natijani tekshirishga yordam beradi. U barcha qarigan hujayra bitta sikldan oʻtishini yoki barcha yosh xavfining eksponensial oʻsishini tushuntirmaydi. Mitoxondrial shikast mustaqil boshlanishi, DDR esa yalligʻlanish, hujayra yoʻqolishi va regeneratsiya orqali taʼsir qilishi mumkin.
7. Toʻqimalardagi oqibatlar turlicha
Yurak: energiya rezervi va kalsiy sikli
Kardiomiotsit qisqarish, ion nasoslari va kalsiy siklini tiklash uchun doim ATP talab qiladi. Yogʻ, uglevod va boshqa substratni ishlatish yuk va organizm holatiga bogʻliq. PGC nuqsoni metabolik moslashuv va nafas rezervini cheklaydi. Energiya kamligi SERCA2a/ATP2A2 va boshqa ATP funksiyasini zaiflashtiradi, ammo yurak nuqsoni bitta nasos emas.
Kalsiy yuklanishi, oksidlanish va oʻtkazuvchanlik shikastni kuchaytirishi mumkin. Cyclophilin D oʻtkazuvchanlik oʻtishi sezgirligini, BAX/BAK boshqa tashqi membrana va oʻlim jarayonini boshqaradi; bular barcha apoptozning majburiy bitta zanjiri emas. Model sezgirlikni koʻrsatadi, har bemorga qatʼiy chiqarish fraksiyasi yoki muqarrar kardiomiopatiya bermaydi.
Mushak: tolalar, proteostaz va satellit hujayralar
PGC-1α oksidlovchi dastur va mashqqa moslashishni qoʻllaydi. CKM kreatin kinaza va fosfokreatin energiya talabini buferlaydi. Nuqson oqsil sifati va sintez-parchalanish balansini oʻzgartiradi. FOXO, MuRF1/TRIM63, atrogin-1/FBXO32 ayrim atrofiyaga qatnashadi, faqat qisqa telomerdan kelmaydi.
Inson sarkopeniyasi I tolalarning universal selektiv yoʻqolishi emas. Mushak, innervatsiya, faoliyat va kasallik farq qiladi; koʻp holatda II tolalar sezgirligi muhim. PAX7 bilan tavsiflanadigan satellit hujayra taʼmirlashga yordam beradi, nuqsoni yetuk toladan boshqa vaqtda rivojlanadi. Biogenez shikast mitoxondriyani chiqarish bilan uygʻunlashadi; PINK1/Parkin mitofagiyasi yagona yangilanish tizimi emas.
Jigar: yogʻ oksidlanishi va glukoza ishlab chiqarish
Jigarda PGC mitoxondriya va glukoza boshqaruvini qoʻllaydi. PPARα, CPT1A va β-oksidlanish yogʻ sarfini, HNF4A/FOXO1 koaktivatorlari PCK1/G6PC hamda glukoneogenezni tartiblaydi. Sahin dastur oʻzgarishini ochlik javobi va glukoza ishlab chiqarishga bogʻlagan.
Lipid, diatsilglitserol, seramid, insulin rezistentligi va yalligʻlanish mitoxondrial oʻzgarish bilan tutashadi. Ammo «qisqa telomer–steatogepatit–gipoglikemik koma» majburiy emas. Steatoz, fibroz va metabolik kasallik koʻp sababli, ayrim diabetda glukoneogenez ortiqcha. Toʻqima PGC ga aralashishning maʼnosini oʻzgartiradi.
Qon yaratilishi va neyral prekursorlar
Gematopoetik ildiz hujayra tinchlik, genom himoyasi va yangilanishni birlashtiradi. Uzoq DDR proliferatsiyani cheklab, oʻlim yoki funksional oʻzgarish keltiradi, ayniqsa telomer sindromida. Metabolizm va nisha murakkablik qoʻshadi: son, repopulyatsiya va transkripsiya alohida baholanadi.
Sichqonda SVZ subventrikulyar va SGZ subgranulyar zonalar SOX2, Nestin, DCX kabi markerlar bilan tekshiriladi; ular turli holatni koʻrsatadi. Neyral yoki glial belgining qaytishi inson neyrogenezi, xotira yoki barcha aloqani tiklash vaʼdasi emas. Tur, mintaqa va yosh SVZ va hid yoʻli maʼlumotini koʻchirishda ayniqsa muhim.
8. Telomerazani qayta yoqish: qaysi nuqson qaytdi
Jaskelioff TertER/ER tizimi
Mariela Jaskelioff hamkasblari TERT ni oʻzgartirilgan retseptor domeniga ulab, 4-gidroksitamoksifen orqali boshqardi. TertER/ER uzoq cheklangan funksiyani tiklashga imkon berdi. 2010 onlayn va 2011 Nature soni bitta ish, ikki mustaqil tadqiqot emas.
Keyingi avlodlar maxsus genetik tuzilma tufayli yaqqol disfunksiyaga ega edi. Bular oddiy normal qarigan sichqonga erkin sotiladigan mahsulot berish emas. Sunʼiy yetishmovchilikni qaytarish shu nuqson oqibati va qaytishini tekshiradi; normal qarish toʻliq telomeraza kamligi yoki inson 4-gidroksitamoksifen protokoli ekanini isbotlamaydi.
Shikast kamayishi va funksiya tiklanishi alohida natija
Qayta yoqish telomer shikast belgilarini kamaytirib, tanlangan funksiyalarni yaxshiladi. Kam DDR p53 barqarorlashishi va ayrim cheklovni kamaytiradi. Ammo har aʼzoda «barcha TIF yoʻqoldi, butun p53 chiqarildi, PGC/TFAM toʻliq qaytdi» oʻlchangan deb qabul qilinmaydi.
Jaskelioff induksion toʻqima tiklanishini, Sahin alohida p53–PGC va mitoxondrial taʼsirni tekshiradi. Ular mos biologiyani qoʻllaydi, ammo bitta toʻliq isbotlangan zanjir yaratish qoʻshimcha tajriba talab qiladi. Regeneratsiya yaxshilanishi har promotorning HDAC bilan majburiy qayta yoqilishini isbotlamaydi.
Qisman qaytish va oʻsma toʻsigʻi
Ichak, taloq, moyak va nerv tizimidagi ayrim prekursor, miyelinlanish va hid funksiyasi yaxshilanishi muhokama qilingan. Bir necha hafta surunkali nuqsonning ayrim oqibati qaytishini koʻrsatdi. Bu kuchli mexanistik natija, har fibroz, mutatsiya, oʻsma kloni yoki yosh oʻzgarishi yoʻqoldi degani emas.
Reostat metaforasi boshqariladigan aloqani anglatadi, organizm yoshini bitta tutqich bilan orqaga aylantirishni emas. Telomeraza normal prekursor va koʻplab oʻsma hujayralarini ham boʻlintiradi. p53 shikastlangan hujayrani cheklab, oʻsmadan himoya qiladi. Mexanizm uchun genetik oʻchirish xavfsiz yoshartirish strategiyasi emas.
9. Odam: telomer kasalligi va marker chegarasi
Irsiy telomer biologiyasi buzilishi
Tugʻma diskeratoz va keng spektr DKC1, TERC, TERT, TINF2 hamda boshqa gen bilan bogʻliq. DKC1 H/ACA ribonukleoprotein va telomeraza RNK barqarorligi, boshqa RNK jarayoniga qatnashadi. NOP10, NHP2, WRAP53/TCAB1 yigʻilish va joylashuvga, RTEL1/PARN boshqa mexanizmga hissa qoʻshadi. Variantlar bitta reaksiyaning ayni nuqsoni emas.
Tirnoq distrofiyasi, teri pigmentatsiyasi va shilliq leykoplakiya uchligi har bemorda yoʻq va spektrni tugatmaydi. Hoyeraal–Hreidarsson rivojlanish, miyacha gipoplaziyasi, immunitet va qon yaratish, Revesz retinal patologiyani oʻz ichiga oladi. Coats plus CST, jumladan CTC1 va murakkab replikatsiya vazifasiga bogʻliq. Bular bitta nutrigenetik tushuntirishga qoʻshilmaydi.
Patogen telomer variantlari oilaviy oʻpka fibrozi, suyak iligi va jigar kasalligida ham bor. Chastota oilani tanlash, fenotip va tekshirilgan genlarga bogʻliq. Oʻpka seriyasi foizini barcha sirroz yoki yoshga bogʻliq aʼzo buzilishiga koʻchirish notoʻgʻri.
Mitoxondrial endofenotip tashxis emas
Hujayrada nafas, mtDNA nusxasi, potensial, metabolit va oksidlovchi shikast oʻlchanadi. Birgaligi mexanizmni tushuntiradi, har bemorda bir xil boʻlishi shart emas. Laktat, 8-oxodG yoki fibroblast nafasi telomer kasalligiga xos test emas.
qPCR, terminal restriksiya fragmentlari, FISH va alohida qisqa telomer usuli turli xususiyatni oʻlchaydi. Klinik Flow-FISH maxsus laboratoriyada yosh taqsimoti va leykotsit populyatsiyasini ishlatadi. Bir usul chegarasi boshqasiga mexanik koʻchirilmaydi. Juda qisqa telomer mos fenotipda tashxis gipotezasini qoʻllaydi, ammo «3 kb dan past — bitta tashxis va bitta davo» universal qoida emas.
SNP ozuqaviy kurs tayinlamaydi
TERT rs2853669 ETS bogʻlanishi va oʻsma promotor oʻzgarishlarida oʻrganiladi. Taʼsir genetik va toʻqima muhitiga bogʻliq; har tashuvchiga bir qatʼiy telomeraza pasayishi yoki qoʻshimcha dasturini bermaydi. Keng tarqalgan polimorfizm aniqlangan irsiy sindrom patogen variantidan farq qiladi.
PPARGC1A rs8192678 Gly482Ser, Gly480Ser emas. Ling inson pankreatik orolchalarini oʻrgangan va genetik-epigenetik omilning ekspressiya va insulin sekretsiyasiga hissasini baholagan. Bu barcha toʻqima va populyatsiyaga bir xil funksiya bermaydi. SNP assotsiatsiyasi NMN, NR yoki antioksidant dozasini hisoblamaydi.
Hamroh kasallik, yalligʻlanish va turli soatlar
Kuzatuvlar qisqa leykotsit telomerini ayrim yurak-tomir va metabolik holat bilan bogʻlaydi. Chekish, yalligʻlanish, qon tarkibi, yosh, ijtimoiy va metabolik omillar talqinga taʼsir qiladi. Genetika va kamyob sindromlar sababni tekshirishga yordam beradi, ammo kasallik va oʻsma xavfining yoʻnalishi farq qiladi. Uzunroq doim yaxshiroq emas.
PGC roli mushak, jigar va β-hujayrada oʻzgacha. Bir toʻqimaning sust oksidlovchi dasturi boshqasida glukozani shartsiz oshirish asosi emas. Surunkali obstruktiv oʻpkada bazal va II alveolar hujayra tutun, yalligʻlanish va yangilanishga bogʻliq. Mikroglia, SASP, IL-6, TNF, IL-1 boshqa nerv yoʻllari bilan tutashib, Alzheimer yoki Parkinsonning yagona sababini bermaydi.
Horvath, Hannum, PhenoAge, GrimAge metillanishdan foydalanib, turli maqsadga oʻrgatilgan; telomer uzunligini bevosita oʻlchamaydi. SAM va energiyaning epigenetika bilan aloqasi mumkin, ammo bitta ATP–soat yoʻlini isbotlamaydi. Telomer testi, epigenetik yosh va funksiya farqi kutiladi, kontekst bilan tushuntiriladi.
10. Tajribaviy aralashuv: nishon, oʻlchov va natija
TA-65 va sikloastragenol: marker yoshartirish emas
Sikloastragenol va TA-65 ehtimoliy telomeraza modulyatori sifatida muhokama qilinadi. MAPK/ERK, Sp1, c-Myc ayrim javoblarda qatnashadi; tarkib, ekspozitsiya va hujayra taʼsirni oʻzgartiradi. Hayvon farmakokinetikasi odam uchun universal biomavjudlik emas.
Harley 2011 koʻp komponentli kuzatuv dasturi, Salvador 2016 randomizatsiyalangan tadqiqoti esa alohida: 53–87 yoshli CMV-musbat 117 odam, 97 tasi bir yilni tugatgan. PBMC telomerlari FISH bilan oʻlchangan; past doza signali yuqori dozaning izchil boʻlmagan natijasidan farq qilgan. Barcha toʻqima p53–PGC tiklanishi, uzoq umr yoki klinik kasallik kamayishi isbotlanmagan.
Bir yildagi tanlangan xavfsizlik laboratoriya koʻrsatkichlari oʻzgarmasligi barcha populyatsiyaga uzoq onkologik xavfsizlik bermaydi. Koʻp oʻsma telomeraza, ayrimlari ALT ishlatadi. Bu kontekstni oʻrganish sababi, har aktivator oʻsma yaratishi isboti ham emas. Ixtiyoriy 8–12 haftalik kurs va nospetsifik onkomarker tekshiruvi tasdiqlangan profilaktika yaratmaydi.
NAD⁺, NMN, NR va sirtuin: faollik va miqdor farqi
NAD⁺ redoksda qatnashib, sirtuin va boshqa fermentga substrat boʻladi. NMN/NR zaxirani toʻldiradi; kirish, hujayradan tashqari ishlov va aylanish toʻqima hamda yuborishga bogʻliq. SLC12A8 ayrim modelda NMN tashuvchisi deb taklif etilgan, inson oral NMN kirishining yagona qatʼiy tushuntirishi emas. NR transporti va NR kinaza fosforlanishi ham muhim, shakl metabolizmda oʻzgaradi.
SIRT1 PGC-1α va boshqa oqsil asetillanishini, SIRT3 SOD2 va ayrim metabolik nishonni oʻzgartiradi. Mavjud oqsilni deasetillash DDR susaytirgan PPARGC1A transkripsiyasini qaytarmaydi. NAD⁺ oshishi p53 ni chetlash, barcha TIF ni olib tashlash yoki telomer uzayishini kafolatlamaydi. Gomes 2013 kabi hujayra-sichqon natijasi insonning universal qarishga qarshi dozasini belgilamaydi.
AMPK, metformin va AICAR
AMPK nukleotid, faollashuv halqasi fosforlanishi va LKB1 kabi yuqori regulyatorni birlashtiradi. U PGC-1α, substrat va energiyaga taʼsir qiladi. PGC modifikatsiyasi, SIRT1 va HDAC4/5–MEF2 ayrim tizimda qatnashadi, barcha toʻqimaning yagona majburiy yoʻli emas.
Metformin energiya va redoksni oʻzgartiradi; I kompleks tormozlanishi ayrim sharoitda konsentratsiya, toʻplanish va modelga bogʻliq. Lizosomal signal ham oʻrganiladi. AICAR odatda AMP analogi ZMP ga aylanadigan AICA-ribozid, universal bevosita qarish kaliti emas. ACC1/ACC2, malonil-CoA va CPT1 yogʻ sarfini ulaydi, tizimli natija toʻqimaga bogʻliq. Mexanizm faqat telomer uzunligiga qarab dori berishga asos emas.
MitoQ, astaksantin va R-ALA
MitoQ lipofil trifenilfosfoniy TPP⁺ va xinon qismini birlashtiradi. Manfiy matriks toʻplanishni qoʻllaydi. Erkin bir valentli kationning ideal muvozanati uchun:
37 °C da oʻn karra nisbat taxminan 61,5 mV ga mos. −180 mV ideal 10³ tartibini beradi, ammo toʻqimadagi haqiqiy konsentratsiyani kafolatlamaydi: lipid taqsimoti, bogʻlanish, yetkazish va nomuvozanat muhim. Depolyarizatsiya harakatlantiruvchi kuchni pasaytiradi. Mitoxinol ayrim reaksiyaga taʼsir qiladi, universal SOD2 yoki barcha telomer jarayonining oʻrnini bosmaydi.
Astaksantin lipid muhit bilan aloqada; yoʻnalish va effekt membrana hamda ekspozitsiyaga bogʻliq. Bu oral qabul har telomerni himoyalashi isboti emas. R-α-lipoik kislota lipoil reaksiyasi va redoksni bogʻlaydi, ammo fermentga kovalent bogʻlangan kofaktor va erkin qoʻshimcha alohida holat. NFE2L2/NRF2 biogenez GABP/NRF-2 dan ajratiladi.
Taqqoslash va oʻlchov tanlash
Mantiqli nishonlarni birlashtirish sinergiyani isbotlamaydi. Komponent va kombinatsiya bitta dizaynda taqqoslanib, ekspozitsiya oʻlchanishi va toksiklik yoki tarkib oʻzgarishi chiqarilishi kerak. Ertalab NAD prekursor, kechqurun antioksidant va sxemadan olingan dozalar kontur tuzatishini tasdiqlamaydi. Jadval mexanizm va aniq natijani ajratadi.
| Aralashuv | Taklif etilgan nishon | Tekshiriladigan oʻlchov | Asosiy chegara |
|---|---|---|---|
| TA-65 / sikloastragenol | Telomeraza va hujayra signali | Faollik, uzunlik taqsimoti, hujayra xususiyati | Marker uzoq umr va uzoq xavfsizlikni isbotlamaydi |
| NMN / NR | NAD⁺ va unga bogʻliq ferment | Zaxira, metabolizm, asetillanish, funksiya | Har p53 repressiyalangan genni avtomatik tiklamaydi |
| Metformin / AICAR | Energiya signali va AMPK | Oqim, AMPK, substrat va funksiya | Ekspozitsiya va klinika uzunlikdan chiqmaydi |
| MitoQ | Potensialga bogʻliq xinon yetkazish | Toʻplanish, redoks, nafas, shikast | Yetkazish potensialga bogʻliq; telomer klinik foydasi alohida isbotlanmagan |
| Astaksantin | Lipid muhit va ayrim oksidlanish | Ekspozitsiya, membrana, aniq natija | Membrana mexanizmi telomer nishonli himoyasi emas |
| R-ALA | Lipoil va redoks | Kimyoviy shakli aniq metabolik koʻrsatkich | Erkin qoʻshimcha ferment kofaktoriga teng emas |
Uzunlik va shikast mtDNA nusxasi, nafas va jami ATP dan ajratiladi. Qon/siydik 8-oxodG turli manba va ishlovni aks ettiradi, har telomer yukini emas. Laktat/piruvat olish sharoiti nazoratlanadi; sitokin va SASP ham nospetsifik. Klinik foyda bitta surrogat harakatidan emas, funksional va klinik natijadan aniqlanadi.
11. Model sababiyligini qanday oʻqish kerak
Telomer uchi DDR/p53 va PGC orqali genomni metabolizmga bogʻlaydi. Shelterin, replikatsiya, BER, redoks va toʻqima yangilanishi aloqada, bitta qism barcha qarishni tasvirlamaydi. Boshlangʻich nuqson, toʻqima, aralashuv va haqiqiy oʻlchov aniqlanishi kerak.
Uzayish, kam DDR, PGC va funksiya tiklanishi alohida natijalar; bir tajribada mos, boshqasida farqli. Genetik model mexanizmni tekshiradi, inson kuzatuvi aralashtiruvchi omil va populyatsiya farqini hisobga oladi. Maqola universal dori yoki qoʻshimcha kursini bermay, mexanizm va chegarani tushuntiradi.
Uslubiy izoh. Berilgan ilmiy material mavzular, kimyoviy-energetik modellar va jadval saqlangan holda qayta yozildi. Sahin ziddiyatlari, Jaskelioff modeli, PDB, Gly482Ser va TA-65 dizayni nishonli tekshirildi. GABP/NFE2L2, ATP subbirligi va BER haqidagi qatʼiy xulosalar tuzatildi. Bu tizimli sharh yoki butun bibliografiyani toʻliq qayta audit qilish emas. Ayrim birlamchi sahifa toʻliq oʻqilmadi; boʻshliq son, samaradorlik yoki xavfsizlik taxmini bilan toʻldirilmadi. Rasmlar atom strukturasi yoki universal qarish zanjiri emas, tushuntiruvchi sxemalar.
Tez-tez beriladigan savollar
Telomer uzunligi va himoyasi bir xilmi?
Yoʻq. Shelterin yoʻqolishi yoki shikast qisqarishsiz DDR yaratadi. Oʻrtacha uzunlik har uchni koʻrsatmaydi.
Mitoxondriya uchun p53 ni oʻchirish mumkinmi?
Genetik yoʻqotish mexanizmni tekshiradi, ammo p53 oʻsmadan himoya va moslashishda muhim. Tajriba davolash uchun oʻchirishni asoslamaydi.
Reaktivatsiya inson yoshartirilishini isbotlaydimi?
Yoʻq. Jaskelioff maxsus yetishmovchilik sichqon genotipini oʻrgangan. Qisman qaytish universal inson mexanizmi yoki klinik foyda emas.
Test bilan TA-65, NMN, MitoQ tanlash mumkinmi?
Bu ishlar bunday kursni tasdiqlamagan. Ekspozitsiya, marker, funksiya va klinika alohida; uzunlik yetarli emas.
Manbalar
- Hayflick L, Moorhead PS. The serial cultivation of human diploid cell strains. Exp Cell Res. 1961;25(3):585-621.
- Watson JD. Origin of concatemeric T7 DNA. Nat New Biol. 1972;239(94):197-201.
- Olovnikov AM. A theory of marginotomy. The incomplete copying of template margin in enzymic synthesis of polynucleotides and biological significance of the phenomenon. J Theor Biol. 1973;41(1):181-190.
- Griffith JD, Comeau L, Rosenfield S, Stansel RM, Bianchi A, Moss H, de Lange T. Mammalian telomeres end in a large duplex loop. Cell. 1999;97(4):503-514.
- de Lange T. Shelterin: the protein complex that shapes and safeguards human telomeres. Genes Dev. 2005;19(18):2100-2110.
- Court R, Chapman L, Fairall L, Rhodes D. How the human telomeric proteins TRF1 and TRF2 recognise telomeric DNA: a view from high-resolution crystal structures. EMBO Rep. 2005;6(1):39-45.
- Lei M, Podell ER, Cech TR. Structure of human POT1 bound to telomeric single-stranded DNA provides a model for chromosome end-protection. Cell. 2004;117(3):299-310.
- Chen Y, Yang Y, van Overbeek M, Donigian JR, Baciu P, de Lange T, Lei M. A shared docking motif in TRF1 and TRF2 used for differential recruitment of telomeric proteins. Science. 2008;319(5866):1092-1096.
- Wang F, Podell ER, Zaug AJ, Kwapisz Y, Shen J, Cech TR, Lei M. The POT1-TPP1 telomere complex is a telomerase processivity factor. Nature. 2007;445(7127):506-510.
- d'Adda di Fagagna F, Reaper PM, Clay-Farrace L, Fiegler H, Carr P, Von Zglinicki T, Saretzki G, Carter NP, Jackson SP. A DNA damage checkpoint response in telomere-initiated senescence. Nature. 2003;426(6963):194-198.
- Takai H, Smogorzewska A, de Lange T. Induction of telomere dysfunction-induced foci in human cells reveals ATM and ATR activities in telomere-mediated senescence. Curr Biol. 2003;13(17):1549-1556.
- Shiloh Y, Ziv Y. The ATM protein kinase: regulating the cellular response to genotoxic stress, and more. Nat Rev Mol Cell Biol. 2013;14(4):197-210.
- Rogakou EP, Boon C, Redon C, Bonner WM. Megabase chromatin domains involved in phosphorylation of histone variant H2AX in response to DNA double-strand breaks. J Cell Biol. 1999;146(5):905-916.
- Kuntz K, O'Connell MJ. The G(2) DNA damage checkpoint: could Chk1 be the next target for cancer therapy? Cell Cycle. 2009;8(5):714-723.
- Kussie PH, Gorina S, Marechal V, Elenbaas B, Ji J, Levine AJ, Pavletich NP. Structure of the MDM2 oncoprotein bound to the p53 tumor suppressor transactivation domain. Science. 1996;274(5289):948-953.
- Sahin E et al. Telomere dysfunction induces metabolic and mitochondrial compromise. Nature. 2011. DOI:10.1038/nature09787
- Jaskelioff M et al. Telomerase reactivation reverses tissue degeneration in aged telomerase-deficient mice. Nature. 2011. DOI:10.1038/nature09603
- Puigserver P, Wu Z, Park CW, Graves R, Wright M, Spiegelman BM. A cold-inducible coactivator of nuclear receptors linked to adaptive thermogenesis. Cell. 1998;92(6):829-839.
- Wu Z, Puigserver P, Andersson U, Zhang C, Adelmant G, Mootha V, Troy A, Cinti S, Lowell B, Scarpulla RC, Spiegelman BM. Mechanisms controlling mitochondrial biogenesis and respiration through the thermogenic coactivator PGC-1. Cell. 1999;98(1):115-124.
- Scarpulla RC. Metabolic control of mitochondrial biogenesis through the PGC-1 family regulatory network. Biochim Biophys Acta. 2011;1813(7):1269-1278.
- Larsson NG, Wang J, Wilhelmsson H, Oldfors A, Rustin P, Lewandoski M, Barsh GS, Clayton DA. Mitochondrial transcription factor A is essential for embryonic development and maintenance of mtDNA in mice. Nat Genet. 1998;18(3):231-236.
- Murphy MP. How mitochondria produce reactive oxygen species. Biochem J. 2009;417(1):1-13.
- Brand MD. The sites and topology of mitochondrial superoxide production. Exp Gerontol. 2010;45(7-8):466-472.
- St-Pierre J, Drori S, Uldry M, Silvaggi JM, Rhee J, Jäger S, Handschin C, Zheng K, Lin J, Yang W, Simon DK, Bachoo R, Spiegelman BM. Suppression of reactive oxygen species and neuroprotection by the PGC-1 transcriptional coactivators. Cell. 2006;127(2):397-408.
- Henle ES, Linn S. Formation, prevention, and repair of DNA damage by iron/hydrogen peroxide. J Biol Chem. 1997;272(31):19095-19098.
- Kawanishi S, Oikawa S. Mechanism of telomere shortening by oxidative stress. Ann N Y Acad Sci. 2004;1019:278-284.
- von Zglinicki T. Oxidative stress shortens telomeres. Trends Biochem Sci. 2002;27(7):339-344.
- Opresko PL, Fan J, Danzy S, Wilson DM 3rd, Bohr VA. Oxidative damage in telomeric DNA disrupts recognition by TRF1 and TRF2. Nucleic Acids Res. 2005;33(4):1230-1239.
- Armanios M, Blackburn EH. The telomere syndromes. Nat Rev Genet. 2012;13(10):693-704.
- Blasco MA. Telomeres and human disease: ageing, cancer and beyond. Nat Rev Genet. 2005;6(8):611-622.
- Harley CB, Liu W, Blasco M, Vera E, Andrews WH, Briggs LA, Raffaele JM. A natural product telomerase activator as part of a health maintenance program. Rejuvenation Res. 2011;14(1):45-56.
- Salvador L et al. A Natural Product Telomerase Activator Lengthens Telomeres in Humans: A Randomized, Double Blind, and Placebo Controlled Study. Rejuvenation Research. 2016. DOI:10.1089/rej.2015.1793
- Cantó C, Auwerx J. PGC-1alpha, SIRT1 and AMPK, an energy sensing network that controls energy expenditure. Curr Opin Lipidol. 2009;20(2):98-105.
- Gomes AP, Price NL, Ling AJ, Moslehi JJ, Montgomery MK, Rajman L, White JP, Teodoro JS, Wrann CD, Hubbard BP, Mercken EM, Palmeira CM, de Cabo R, Rolo AP, Turner N, Bell EL, Sinclair DA. Declining NAD(+) induces a pseudohypoxic state disrupting nuclear-mitochondrial communication during aging. Ce...
- Smith RA, Porteous CM, Coulter CV, Murphy MP. Selective targeting of an antioxidant to mitochondria. Eur J Biochem. 1999;263(3):709-716.
- Sahin E et al. Telomere dysfunction induces metabolic and mitochondrial compromise. Primary full text. 2011.
- Ling C et al. Epigenetic regulation of PPARGC1A in human type 2 diabetic islets and effect on insulin secretion. Diabetologia. 2008. DOI:10.1007/s00125-007-0916-5
- RCSB PDB 1XJV: Human POT1 bound to telomeric single-stranded DNA
- RCSB PDB 2I46: Human TPP1
- RCSB PDB 3BQO: TRF1 TRFH domain with TIN2 peptide
- RCSB PDB 5XYF: Human TIN2–TPP1–TRF2 complex
- RCSB PDB 1YCR: MDM2 bound to p53 transactivation domain
- RCSB PDB 1C26: p53 tetramerization domain