
Теломери, p53 і мітохондрії: зв’язок захисту геному з енергетикою клітини
Захист теломер, DDR і p53–PGC пов’язують геном із мітохондріальною енергетикою. Shelterin, BER, мишачі досліди, теломерні хвороби й межі висновків про втручання.
Захист теломер, DDR і p53–PGC пов’язують геном із мітохондріальною енергетикою. Shelterin, BER, мишачі досліди, теломерні хвороби й межі висновків про втручання.
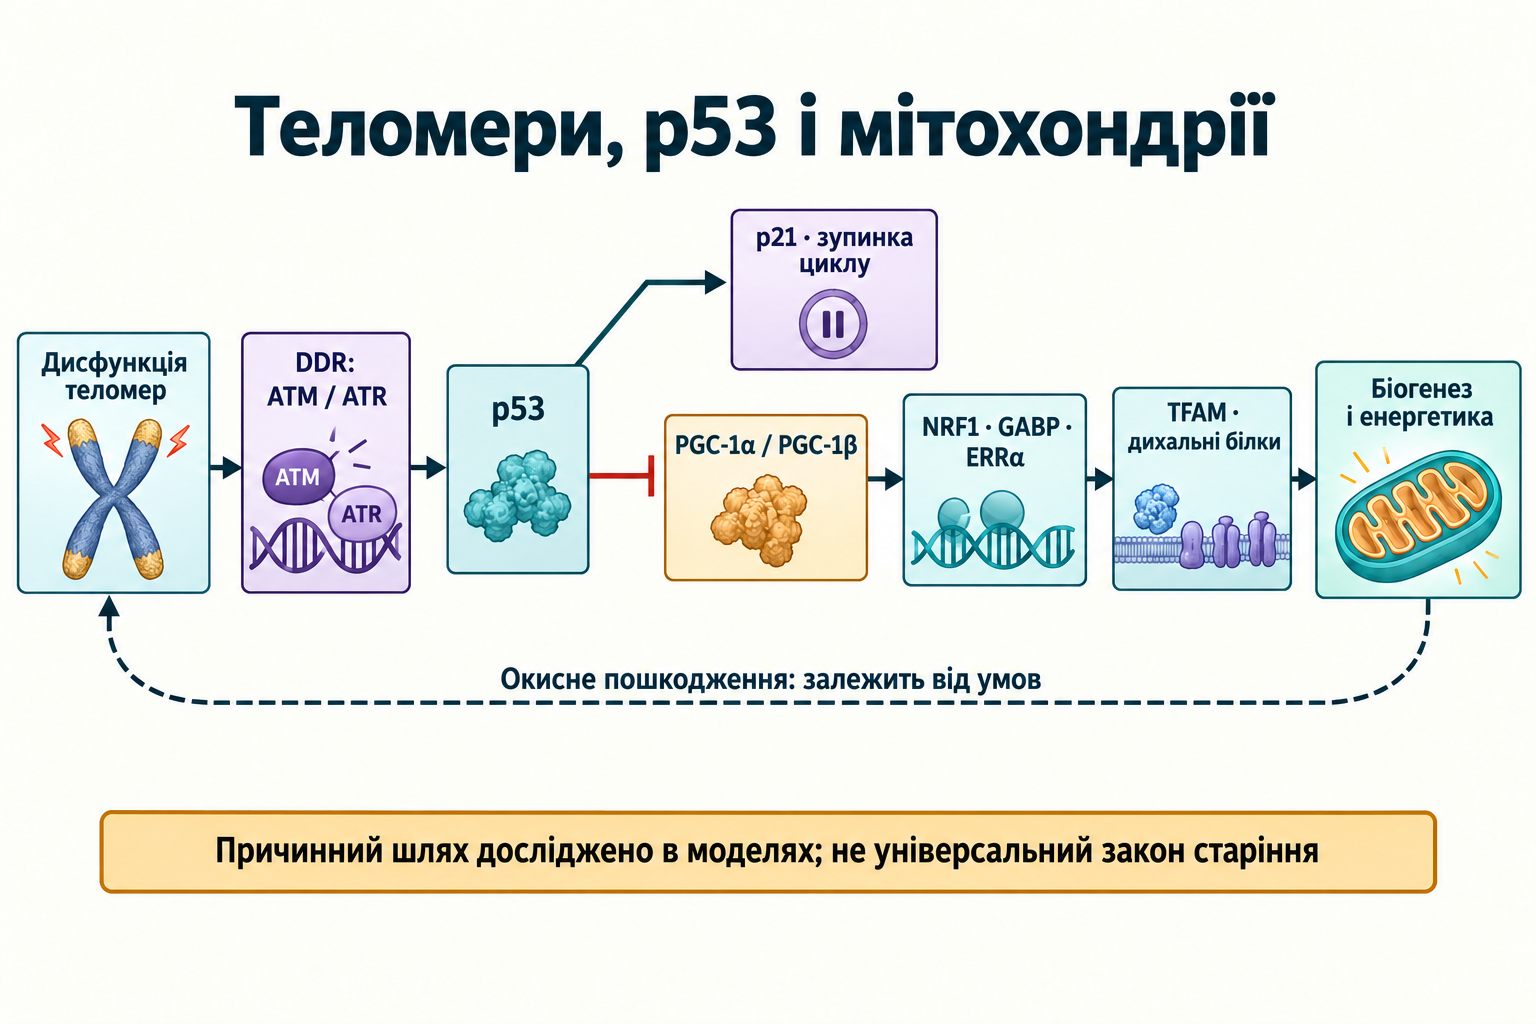
Кінець хромосоми — більше, ніж ділянка ДНК, довжину якої можна порівнювати з віком. Теломерні повтори, форма кінця та білки shelterin разом визначають, чи сприймає клітина його як нормальну структуру або пошкодження. Порушення захисту запускає відповідь на пошкодження ДНК, яка може обмежувати поділ, спричиняти сенесценцію чи апоптоз і перебудовувати метаболізм. За певних експериментальних умов p53 пов’язує цей сигнал із пригніченням коактиваторів PGC-1α і PGC-1β, що підтримують мітохондрії.
Sahin та Jaskelioff із колегами встановили причинні зв’язки у спеціальних мишачих моделях дефіциту теломерази. Ці результати пояснюють теломерну дисфункцію, але не визначають єдиного механізму всього старіння людини й не перетворюють подовження теломер на готове лікування. Довжина, захист кінця, активність теломерази, метаболічна функція та клінічний результат пов’язані, проте не замінюють одне одного.
Ранні уявлення про безсмертя клітинних культур спиралися, зокрема, на досліди Алексіса Карреля. Леонард Гейфлік і Пол Мурхед у 1961 році показали обмежений реплікативний потенціал нормальних диплоїдних клітин людини в культурі. Кількість подвоєнь залежить від початкового матеріалу, умов і визначення зупинки росту. Кілька десятків подвоєнь описують конкретні системи, а не універсальну константу для всіх клітин. Лінії WI-38 і MRC-5 належать до різних етапів цієї історії, тому не слід приписувати обидві одному досліду 1961 року.
Сенесцентна клітина може залишатися живою та метаболічно активною попри стійке обмеження проліферації. SA-β-gal при pH 6, зміни хроматину, зокрема SAHF у деяких моделях, і секреторний фенотип SASP допомагають описувати стан. Жоден маркер окремо не дає універсального діагнозу. Реплікативна, стрес-індукована передчасна й онкоген-індукована сенесценція, наприклад у відповідь на HRASV12, можуть сходитися на DDR та p53/p21, але відрізняються початковою причиною й контекстом.
ДНК-полімераза подовжує наявний 3′-OH-кінець і синтезує в напрямку 5′→3′. На відстаючому ланцюзі полімераза α–праймаза створює затравки для фрагментів Оказакі. Видалення останньої РНК-затравки може залишити ділянку без придатного сусіднього 3′-кінця для добудови. Ця логіка лежить в основі проблеми кінцевої реплікації, яку обговорювали Вотсон і Оловников на початку 1970-х років.
Сучасна картина ширша за втрату останньої затравки. RNase H та FEN1 беруть участь у її обробці; формування 3′-виступу після реплікації потребує регульованої роботи Apollo/DCLRE1B, EXO1 та інших факторів. Теломераза додає повтори до G-багатого ланцюга, а CST координує добудову комплементарного C-ланцюга. Втрати десятків або сотень пар основ за поділ у певних культурах не можна переносити на кожну клітину організму. Достатня активність теломерази змінює баланс подовження та обробки.
Теломери людини містять масиви повторів, схематично:
G-багатий ланцюг утворює одноланцюговий 3′-виступ. Його довжина й довжина всього тракту різняться між типами клітин і фазами циклу. Кілька–понад десять кілобаз для тракту та десятки–сотні нуклеотидів для виступу є діапазонами окремих вимірювань, а не обов’язковими розмірами. Середня довжина лейкоцитарних теломер залежить також від складу клітин крові й не показує кожного кінця в серці або мозку.
Послідовності із сусідніми гуанінами здатні утворювати G-квадруплекси. Гуанінові квартети використовують зв’язки Гугстіна й стабілізуються катіонами, особливо K⁺. Це впливає на доступ ферментів, реплікацію та контакти білків. Здатність виділеної послідовності складатися у квадруплекс не означає постійної однакової конформації всіх теломер.
Griffith і колеги 1999 року показали великі T-петлі за допомогою електронної мікроскопії. 3′-виступ проникає у дволанцюгову теломерну ділянку та спаровується з комплементарним ланцюгом; локальне витіснення іншого створює D-петлю. Така організація допомагає відрізняти природний кінець від вільного дволанцюгового розриву.
Захист не дорівнює постійному герметичному закриттю. Кінець має проходити реплікацію, дозрівання й за відповідної активності подовження теломеразою. Петлі та білкові контакти перебудовуються. D-петлю теломери не слід змішувати з регуляторною D-loop-ділянкою мітохондріальної ДНК, описаною далі.
Shelterin складається з TRF1, TRF2, POT1, TIN2, TPP1 і RAP1. TRF1 та TRF2 розпізнають дволанцюгові повтори через ДНК-зв’язувальні домени й містять TRFH-домени для димеризації та партнерських контактів. TRF1 полегшує реплікацію складного теломерного субстрату разом із геліказами та іншими факторами. TRF2 особливо важливий для організації захисту, обмеження ATM і класичного з’єднання кінців.
POT1 зв’язує одноланцюгову ДНК. TPP1 поєднує його з рештою системи й підтримує рекрутування та процесивність теломерази, зокрема через TEL patch. TIN2 створює міст між компонентами, а RAP1 асоціюється з TRF2 та впливає на окремі шляхи рекомбінації й захисту. Функції перекриваються і залежать від моделі; один білок не має лише одного повністю ізольованого завдання.
Структурні записи описують конкретні експериментальні конструкції. PDB 1XJV — POT1 людини з одноланцюговою теломерною ДНК, 2I46 — TPP1 людини. 3BQO містить TRFH-домен TRF1 із пептидом TIN2; 5XYF — комплекс TIN2–TPP1–TRF2. Це не атомні моделі цілої T-петлі. Спорідненість виділеного домену не є сталою для всього комплексу in vivo.
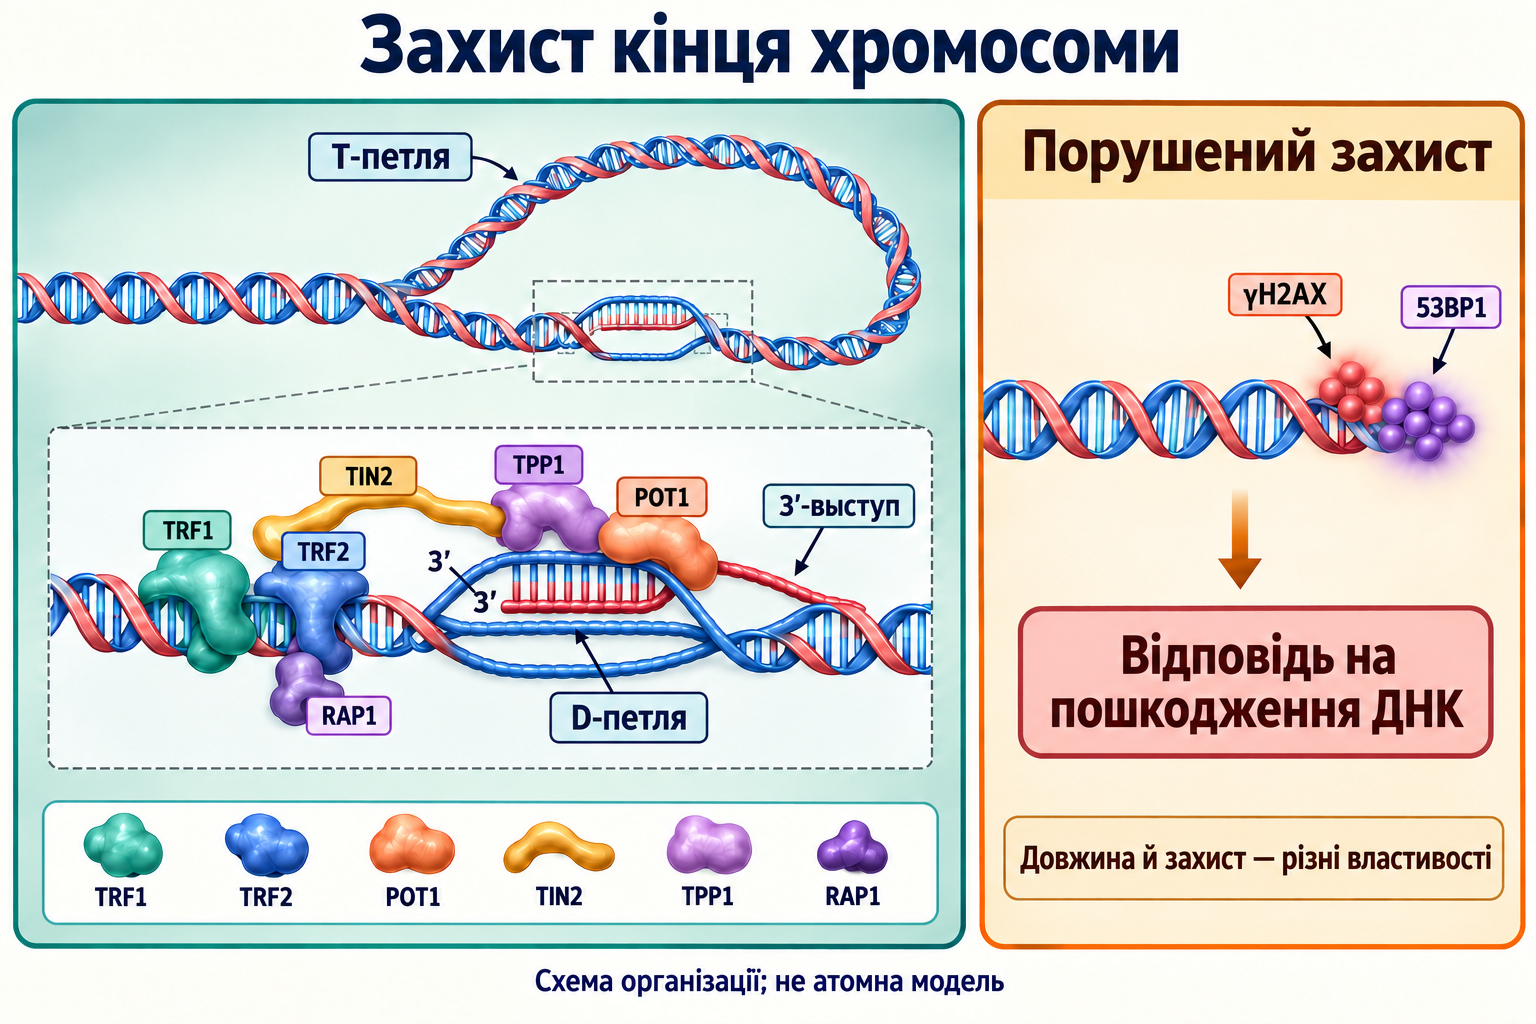
Втрата TRF2 може активувати ATM навіть зі збереженим масивом повторів. Втрата захисту POT1 полегшує зв’язування RPA та ATR-залежну відповідь. Це відділяє кількість ДНК від якості захисту. Приховування кінця в петлі важливе, але DDR обмежують також взаємодії білків, доступність хроматину й обробка кінців.
Shelterin не скасовує всю репарацію. Реплікативні проміжні структури треба розв’язувати, пошкоджені основи обробляти, нові кінці дозрівати. Система допускає необхідні реакції й обмежує небезпечні, передусім злиття різних хромосом.
Класичне негомологічне з’єднання, c-NHEJ, використовує Ku70/Ku80, DNA-PKcs і XRCC4–лігазу IV. Якщо нормальний теломерний кінець приймається за розрив, можливі злиття й цикли розрив–злиття–міст; shelterin протидіє цьому. Альтернативні шляхи, зокрема POLQ-залежне з’єднання за мікрогомологією, мають інших учасників. Ролі PARP1 і лігази III залежать від ситуації й не тотожні c-NHEJ.
Гомологічна рекомбінація регулюється, а не зникає з теломерної біології. Вона допомагає обробляти деякі структури, а альтернативне подовження теломер, ALT, використовує рекомбінаційні механізми у частині пухлин. RAD51, BLM, SLX4 та інші виконують різні завдання. SLX4 не варто описувати як простий вимикач RAD51, а нормальну теломеру — як повну заборону всіх гомологічних реакцій.
Один або кілька критично порушених кінців можуть бути важливішими за середню довжину. Пошкодження чи втрата білкової організації спричиняють декапінг і без помітного попереднього скорочення. Немає універсального порога 1,5 або 3 кб, після якого кожна теломера в будь-якій тканині обов’язково стає нерепарованою.
Теломерно-асоційовані фокуси пошкодження, TIF, визначають за колокалізацією теломерного сигналу з γH2AX, 53BP1 або іншими маркерами DDR. FISH поєднують з імунофлуоресценцією; білкові маркери застосовують із методичними обмеженнями. TIF показує відповідь у теломерній ділянці, але не вимірює самостійно довжину, походження пошкодження або незворотність долі клітини. Стійкі фокуси треба відрізняти від динамічних сигналів реплікації й дозрівання.
MRN містить MRE11, RAD50 і NBS1 та бере участь у розпізнаванні й обробці дволанцюгових пошкоджень і рекрутуванні ATM. Автофосфорилювання ATM Ser1981 часто є маркером активації, але не зводить регуляцію до обов’язкового розпаду одного димеру після однієї модифікації. Важливі геометрія розриву, MRN, хроматин і додаткові зміни.
ATR реагує переважно на RPA-покриту одноланцюгову ДНК і контактує з ATRIP. Комплекс RAD9–RAD1–HUS1, або 9-1-1, завантаження через RAD17 і TOPBP1 підтримують передавання сигналу. Існують інші варіанти активації, зокрема ETAA1. Це корисні схеми, але не два незалежні лінійні маршрути: резекція, зупинка вилки й фаза циклу змінюють їхній внесок.
Фосфорилювання H2AX Ser139 утворює γH2AX. Це посттрансляційна модифікація, яка сама не доводить успадкованої епігенетичної пам’яті. MDC1 розпізнає фосфорильовану область через BRCT-домени й допомагає розширенню платформи DDR. RNF8/RNF168 організують убіквітинові сигнали для рекрутування наступних факторів.
53BP1 читає поєднання міток: Tudor-домен розпізнає H4K20me2, а область UDR — убіквітинований H2A, особливо H2AK15ub. Tudor не слід приписувати специфічне головне розпізнавання K63-поліубіквітину. Реплікований хроматин, доступність міток і протидія BRCA1-залежних процесів впливають на вибір репарації. Наявність 53BP1 не робить p53 прямим фізичним компонентом кожного фокуса.
ATM-залежне фосфорилювання Chk2 Thr68 сприяє FHA-контактам, димеризації та активаційним змінам Thr383/Thr387. ATR може фосфорилювати Chk1 Ser317/Ser345; Claspin та інші посередники пов’язують сигнал із реплікативним стресом. Ці кінази впливають на цикл і погоджують репарацію з паузою поділу.
Вони не визначають єдиної неминучої долі. Тимчасове обмежене пошкодження може дозволяти відновлення проліферації; сильний тривалий сигнал — сенесценцію, апоптоз або інші зміни. Рішення залежить від p53, p21, p16/RB, типу клітини, мітохондрій і сигналів виживання. Однакова фосфорильована позиція не гарантує однакової відповіді культури фібробластів і тканини.
У базальних умовах E3-лігаза MDM2 зв’язує трансактиваційну область p53, обмежує її роботу та сприяє убіквітинуванню і протеасомному видаленню. PDB 1YCR показує MDM2 із фрагментом p53, де Phe19, Trp23 і Leu26 створюють важливі гідрофобні контакти. Це не весь стресовий комплекс. C-кінцеві лізини 370, 372, 373, 381, 382 і 386 модифікуються й не служать лише одній реакції MDM2.
Пошкодження ДНК змінює p53 і MDM2 через ATM, Chk-кінази та інших регуляторів. p53 Ser15/Ser20 і MDM2 Ser395 належать до мережі; ацетилювання та зворотний зв’язок також визначають стабільність і активність. Тривалість життя білка змінюється в певних умовах, але фіксовані 4–6 годин або необоротна повна дисоціація не є універсальними.
p53 діє як тетрамер; PDB 1C26 описує домен тетрамеризації. Через p21 він обмежує цикл, в інших умовах регулює апоптотичні й метаболічні гени. Нормальна функція може підтримувати адаптацію та дихання, зокрема через SCO2 і TIGAR. Подальше пригнічення PGC не означає універсальної шкоди p53 для мітохондрій і не обґрунтовує його лікувальне вимкнення.
Видалення Tert чи Terc не дорівнює миттєвій втраті всіх теломер. У багатьох лабораторних мишей вони спочатку довші, ніж у людини, тому тяжкі фенотипи наростають у поколіннях дефіцитних тварин. Час визначають генетичне тло, початкові довжини й схема схрещування. Правило «три покоління завжди нормальні, четверте завжди руйнується» надмірно категоричне.
Очікувані порушення швидко оновлюваних тканин пояснюються обмеженням регенерації. Результати у менш проліферативних органах поставили питання, як ядерний стрес послаблює серце чи печінку понад зменшення клітинного поділу. Для цього оцінювали транскрипцію, mtDNA та функцію, а не тільки довжину.
Sahin і колеги пов’язали теломерну дисфункцію мишачих тканин і клітин із нижчим PGC-1α/β та мітохондріальними і метаболічними змінами. Генетичні й функціональні втручання підтримали причинний внесок: доставка Tert або PGC-1α та зміна p53 поліпшували окремі показники. Ступінь відновлення різнився; описано також часткове поліпшення.
Повне відновлення експресії в одному порівнянні не означає повного відновлення організму. Серцевий дослід включав доксорубіцин-індуковану кардіоміопатію; поліпшення скоротливості не можна назвати усуненням усієї вікової серцевої недостатності. Інші наслідки дисфункції теломер мають самостійний внесок.
Гени кодують PGC-1α і PGC-1β. Репортерні досліди й хроматинова імунопреципітація, ChIP, показали p53-залежну репресію та зв’язування з мишачими промоторними ділянками. Це не демонстрація через ChIP-seq і не один відсоток пригнічення для всього тіла людини. Координати стосуються конкретних фрагментів і прийнятого старту транскрипції.
Класичний консенсус елемента відповіді p53:
R означає пурин, Y піримідин, W A або T. Це вироджений мотив, а не точний запис кожного сайта. Доступність хроматину, якість і кількість сайтів та партнери визначають регуляцію. Контакти p53 із корепресорами Sin3/HDAC відомі, але обов’язковий єдиний ланцюг mSin3A–HDAC1/2 не був прямим висновком саме цього досліду.
PGC-1α описали наприкінці 1990-х, PGC-1β — пізніше. Вони взаємодіють із факторами транскрипції та апаратами активації p300/CBP і Mediator, а не самостійно розпізнають ДНК-послідовності. Партнери включають NRF1, GABP, ERRα та PPAR; тканина й стан визначають програму.
NRF2 потребує уточнення назви. У класичній літературі про респіраторні фактори NRF-2 — комплекс GABP із GABPA/GABPB. Антиоксидантний NRF2, кодований NFE2L2, є іншим білком. Змішування об’єднує різні, хоча пов’язані програми. Зменшення PGC послаблює коактивацію мішеней, не означаючи зникнення всіх NRF, ERRα чи дихальних білків.
TFAM містить HMG-домени, зв’язує та згинає mtDNA і підтримує упаковку й транскрипцію. Співвідношення із mtDNA важливе: недостатня підтримка й надмірна упаковка мають різні ефекти. Транскрипція потребує POLRMT і TFB2M, подовження підтримує TEFM. Реплікація використовує POLG, TWINKLE та інших учасників; РНК-затравки й регуляторна область пов’язують процеси.
Менше TFAM може супроводжувати зниження копій і зміни експресії, проте «повне блокування реплікації D-петлі» спрощує механізм. D-loop — ділянка регуляції та структура геному, а не окремий ферментний етап. Копії, якість нуклеоїдів, транскрипція та дихальна ємність потребують різних вимірювань.
mtDNA людини кодує 13 білків: сім компонентів комплексу I, цитохром b комплексу III, три субодиниці IV і дві ATP-синтази. Більшість дихальних білків ядерно кодовані; комплекс II повністю належить до них. Узгодження програм потрібне для збирання й оновлення, тому деплеція mtDNA та ядерні зміни можуть діяти разом.
Мембранні ND1, ND4, ND6 та інші субодиниці I співпрацюють із ядерними. NDUFS3 належить до гідрофільного ядра, NDUFB8 — до мембранної частини, а не двох однакових периферичних компонентів. III містить UQCRC2, залізосірчаний UQCRFS1 і мітохондріальний цитохром b. IV поєднує MT-CO1/MT-CO2 із ядерними, зокрема COX4; CuA і гем a3–CuB виконують різні функції.
Каталітичні центри ATP-синтази пов’язані переважно з β-субодиницями F1; α мають іншу роль. MT-ATP6 кодує мембранну субодиницю a протонного шляху, тоді як c кодуються ядерними ATP5MC. MT-ATP8 також мітохондріальний. Втрата частини програми не означає прямої втрати кожного компонента чи однакового дефекту п’яти комплексів.
I, III і IV можуть формувати суперкомплекси I–III₂–IVₙ. Організація впливає на стабільність і взаємодії, але окремі комплекси також функціонують. Каналювання субстратів і обмеження ROS досліджуються; не кожен електрон обов’язково проходить одним закритим каналом, а дезорганізація не гарантує однакового вибухового витоку.
Для протона, який входить із міжмембранного простору до матриксу, визначимо Δψ як потенціал матриксу відносно зовнішнього боку внутрішньої мембрани, а ΔpH — різницю pH матриксу та зовнішнього середовища:
Негативний електричний внесок і лужніший матрикс зазвичай сприяють входу. Деполяризація може означати меншу дихальну потужність, роз’єднання, іонну провідність чи їхнє поєднання. Один потенціал не розрізняє причин. Класичний коефіцієнт дихального контролю:
State 3 — ADP-стимульоване дихання; state 4 треба визначити протоколом, наприклад після витрати ADP. Субстрати, якість ізоляції та спосіб створення спокою змінюють показник. Низький RCR не задає єдиної причини чи універсального клінічного порога.
Порушення фосфорилювання може зменшувати ATP, але клітини змінюють споживання, посилюють гліколіз і перерозподіляють субстрати. М’яз під навантаженням, фібробласт у спокої й печінка мають різні резерви. Загальний ATP не замінює швидкості синтезу та локальної доступності.
Аденілаткіназа поєднує пули:
Аденілатний енергетичний заряд AEC нормує їхній склад:
За невід’ємних концентрацій AEC лежить між 0 і 1. Зростання AMP/ADP повідомляє про напруження, зокрема через AMPK, але не показує розміру всього пулу. Лактат змінюється з гліколізом і редокс-балансом і не специфічний для теломер. Тяжкий ATP-дефект моделі не означає обов’язкового системного лактат-ацидозу кожної людини з короткими теломерами.
PGC-програми підтримують антиоксидантну експресію; St-Pierre і колеги 2006 року показали внесок коактиваторів у стресових моделях. Мережа містить SOD2, глутатіонпероксидази, PRDX3/PRDX5 та інші ферменти, регульовані також FOXO, NFE2L2 і тканинними факторами. Каталаза переважно пероксисомальна, а не головний матриксний фермент кожної клітини.
Мітохондріальна SOD2 перетворює супероксид на пероксид водню, який треба видалити далі:
Захист потребує відновлення глутатіону й тіоредоксину та еквівалентів, зокрема NADPH. Збільшення одного ферменту не гарантує поліпшення всієї мережі: важливі утворення, видалення та компартмент пероксиду. Зниження PGC не скасовує всю антиоксидантну активність.
Сайти I та III здатні передавати електрон кисню. Внесок змінюється зі ступенем відновлення, субстратами, потенціалом, напрямком потоку й інгібіторами. Зворотний перенос за високого потенціалу й порушений прямий перенос створюють різні умови. Пошкоджена мітохондрія не завжди виробляє більше ROS: сильне падіння потоку може зменшити окремі джерела.
Для вибраних станів семіхінонів збалансовані реакції такі:
Це спрощені хімічні записи, а не однакове протонування кожного ферментного мікростану. За доступного заліза пероксид бере участь у реакції Фентона:
Супероксид також реагує з NO, утворюючи пероксинітрит. Окиснення, нітрування та ушкодження білків, ліпідів чи ДНК залежать від місцевої хімії й захисту. Гідроксильний радикал діє близько до місця утворення, тому не слід зображати його подорож від матриксу до теломери через усю клітину.
Гуанін окиснюється легше, ніж інші канонічні основи за порівнянних умов. Сусідні гуаніни впливають на розподіл пошкоджень і перенесення заряду в ДНК. Проте потенціали окиснення залежать від середовища, методу та молекулярного оточення. Їх не слід називати газофазним потенціалом іонізації й виводити обов’язкове переміщення всіх окисних еквівалентів до теломер.
TTAGGG робить теломерну ДНК важливим субстратом дослідження окиснення. Уразливість визначають також реплікація, форма ДНК і білкові контакти. Пероксид водню може передавати сигнали та рухатися між компартментами, але шлях обмежують видалення й місцеві реакції. Ядерне пошкодження залежить від цих процесів, а не тільки від кількості мітохондріальних ROS.
8-Оксогуанін, 8-oxoG, — пошкоджена основа; 8-оксо-2′-дезоксигуанозин, 8-oxodG, — відповідний нуклеозид. Це близькі, але не однакові хімічні поняття. Конформація й спарювання впливають на точність копіювання, зокрема ризик неправильного включення аденіну. Окиснення не переводить обов’язково всю ДНК в один syn-стан.
Opresko і колеги 2005 року досліджували вплив окисних пошкоджень теломерних субстратів на TRF1/TRF2 in vitro. Ефект залежить від положення, щільності пошкоджень і конструкції. Це не доводить миттєвого витіснення 90% shelterin у живій клітині або обов’язкового розгортання кожної петлі. Пошкодження може гальмувати реплікацію й активувати DDR до помітної втрати довжини, тому показники розрізняють.
OGG1 розпізнає й видаляє 8-oxoG у репарації шляхом ексцизії основ, BER. Далі обробляють AP-ділянку, заповнюють і лігують ДНК. Короткозаплаточний шлях включає APE1, полімеразу β, XRCC1 і лігазу, альтернативні варіанти мають інших учасників. Контекст впливає на доступ і завершення, але OGG1 не є принципово нездатною працювати в теломерах.
G-квадруплекси, білки, хроматин і реплікація змінюють ефективність стадій. AP-ділянки та одноланцюгові розриви як проміжні продукти BER можуть створювати стрес за неузгодженої обробки. Стійкий DDR не доводить просту відсутність репарації основ. Ступінь уповільнення й час персистування прив’язують до конкретного досліду, а не обов’язкових тижнів пошкодження кожної теломери.
Контур можна подати так:
За певних умов послаблення вибраних енергетичних і захисних функцій збільшує окисне пошкодження, здатне знову зачепити теломери. Стрілка від PGC позначає нормальну підтримку, а знак гальмування — p53-залежну репресію. Напрямок і величина залежать від тканини, субстратів, репарації й компенсації.
Модель допомагає планувати втручання у різні ланки й перевіряти прогнозовані результати. Вона не встановлює однакового циклу всіх старіючих клітин чи пояснення експоненційного зростання кожного ризику. Мітохондріальне пошкодження може починатися незалежно, а DDR змінює тканину через запалення, втрату клітин і регенерацію.
Кардіоміоцити постійно потребують ATP для скорочення, насосів і відновлення кальцієвого циклу. Окиснення жирів, вуглеводів та інших субстратів змінюється з навантаженням і станом організму. Порушення PGC може обмежити гнучкість і дихальний резерв. Недостатня енергія послаблює SERCA2a/ATP2A2 та інші процеси, але серцева дисфункція не зводиться до одного насоса.
Кальцієва перевантаженість, окисний стрес і проникність підсилюють пошкодження у певних умовах. Cyclophilin D регулює чутливість переходу проникності, тоді як BAX/BAK пов’язані з іншими змінами зовнішньої мембрани й загибелі. Це не один обов’язковий шлях усього апоптозу. Модель показує можливу вразливість, а не фіксовану фракцію викиду чи неминучу кардіоміопатію кожного пацієнта.
PGC-1α підтримує окисну програму та адаптацію волокон до навантаження. Креатинкіназа, зокрема CKM, і фосфокреатин буферують енергетичний попит. Дефект може змінювати якість білків і баланс синтезу та розпаду. FOXO, MuRF1/TRIM63 і atrogin-1/FBXO32 беруть участь в окремих моделях атрофії, але не є виключним наслідком коротких теломер.
Саркопенія людини не означає універсальної вибіркової втрати волокон I типу. М’яз, іннервація, активність і хвороба визначають картину; часто обговорюють уразливість II типу. Сателітні клітини з маркером PAX7 підтримують відновлення, а їхні порушення мають іншу динаміку, ніж у зрілих волокон. Біогенез треба поєднувати з видаленням дефектних мітохондрій; PINK1/Parkin-мітофагія — один механізм, не вся система оновлення.
PGC у печінці підтримує і мітохондрії, і регуляцію глюкози. PPARα, CPT1A та β-окиснення визначають використання жирних кислот; HNF4A і FOXO1 разом із коактиваторами регулюють PCK1, G6PC та глюконеогенез. Sahin пов’язував зміни програми з відповіддю на голодування та продукцією глюкози.
Накопичення ліпідів, діацилгліцероли, цераміди, інсулінорезистентність і запалення можуть перетинатися з мітохондріальними змінами. Це не обов’язковий ланцюг «коротка теломера–стеатогепатит–гіпоглікемічна кома». Стеатоз і фіброз мають багато причин, а за деяких варіантів діабету глюконеогенез надмірний. Тканина змінює сенс втручання у PGC.
Гемопоетичні стовбурові клітини поєднують спокій, захист геному й здатність відновлювати кровотворення. Тривалий DDR може обмежувати поділ, викликати загибель або змінювати функцію, особливо за теломерних синдромів. Метаболізм і ніша додають складності: кількість, репопуляційна активність та профіль транскрипції оцінюють окремо.
У мишей досліджують субвентрикулярну SVZ і субгранулярну SGZ зони з SOX2, Nestin, DCX та іншими маркерами. Вони описують різні стани. Поліпшення нейральних чи гліальних ознак не обіцяє відновлення всього нейрогенезу, пам’яті або зв’язків мозку людини. Вид, регіон і вік особливо важливі для перенесення даних SVZ та нюхових шляхів.
Mariela Jaskelioff і колеги використали TERT, з’єднаний із модифікованим рецепторним доменом і регульований 4-гідрокситамоксифеном. TertER/ER дозволяв відновлювати активність після тривалого обмеження. Онлайн-публікація 2010 року й випуск Nature 2011 року — одна робота, а не два дослідження.
Пізні покоління мали виражену дисфункцію через спеціальну генетичну конструкцію. Це не звичайні старі миші, яким дали безрецептурний засіб. Відновлення штучно недостатньої функції перевіряє наслідки й оборотність дефекту, але не доводить, що все звичайне старіння — дефіцит теломерази. Людського протоколу 4-гідрокситамоксифену з цього не випливає.
Реактивація зменшувала ознаки теломерного пошкодження й поліпшувала вибрані клітинні та тканинні функції. Нижчий DDR здатен послабити стабілізацію p53 та частину обмежень, але не слід припускати вимірювання повної послідовності «всі TIF зникли, весь p53 видалено, весь PGC/TFAM відновлено» у кожному органі.
Jaskelioff досліджує індуцибельне відновлення тканин, Sahin — окремо p53–PGC та мітохондріальні ефекти. Роботи підтримують сумісну картину, але з’єднання в один повністю доведений ланцюг потребує додаткових дослідів. Поліпшення регенерації не доводить обов’язкового HDAC-залежного відновлення кожного промотора.
Обговорювали поліпшення кишківника, селезінки, сім’яників та нервової системи, включно з окремими показниками попередників, мієлінізації й нюху. Кілька тижнів показали збережену оборотність частини хронічних наслідків. Це важливий механістичний результат, не усунення кожного фіброзу, мутації, пухлинного клону чи вікової зміни.
Метафора реостата описує регульований зв’язок, а не одну ручку віку організму. Теломераза підтримує поділ нормальних попередників і багатьох пухлинних клітин. p53 обмежує пошкоджені клітини й захищає від пухлин. Генетичне видалення для перевірки механізму не є безпечною стратегією омолодження.
Вроджений дискератоз і ширший спектр пов’язані з DKC1, TERC, TERT, TINF2 та іншими генами. DKC1 підтримує H/ACA-рибонуклеопротеїни й стабільність теломеразної РНК та бере участь в інших РНК-процесах. NOP10, NHP2 і WRAP53/TCAB1 впливають на збирання чи локалізацію; RTEL1/PARN додають інші механізми. Варіанти не означають однакову втрату одного етапу.
Тріада дистрофії нігтів, аномальної пігментації та лейкоплакії слизових не є в кожного пацієнта й не вичерпує спектру. Синдром Гойераала–Грейдарссона може включати розвиткові, мозочкові, імунні та кровотворні зміни; Ревеса — характерну ретинальну патологію. Coats plus пов’язаний із CST, зокрема CTC1, та складною реплікаційною біологією. Потрібне розрізнення, а не один нутригенетичний висновок.
Патогенні варіанти виявляють також у сімейному легеневому фіброзі та хворобах кісткового мозку й печінки. Частота залежить від відбору сімей, фенотипу та генів. Відсоток легеневої серії не можна переносити на весь цироз чи всі вікові порушення органів.
У клітинах аналізують дихання, копії mtDNA, потенціал, метаболіти й окисні пошкодження. Поєднання допомагає механістичному розбору, але не має однаково проявлятися в кожного пацієнта. Лактат, 8-oxodG або дихання фібробластів не є специфічним теломерним тестом.
qPCR, термінальні рестрикційні фрагменти, FISH і методи окремих коротких теломер вимірюють різні властивості. Клінічний Flow-FISH використовує вікові розподіли й певні популяції лейкоцитів у спеціалізованих лабораторіях. Пороги одного методу не переносять механічно в інший. Дуже короткі теломери підтримують гіпотезу за відповідного фенотипу, але «менше 3 кб — один діагноз і курс» не є універсальним правилом.
TERT rs2853669 вивчають у контексті ETS-зв’язування й пухлинних змін промотора. Ефекти залежать від генетичного й тканинного оточення; не встановлюють фіксованого зниження теломерази для кожного носія та не валідовують добавки. Поширений поліморфізм відрізняється від патогенного варіанта спадкового синдрому.
PPARGC1A rs8192678 — Gly482Ser, а не Gly480Ser. Ling і колеги досліджували острівці людини та генетичні й епігенетичні внески в експресію і секрецію інсуліну. Це не однакова функціональна величина для всіх тканин і популяцій. Асоціація SNP не визначає дозу NMN, NR або антиоксиданту.
Спостереження пов’язують коротші лейкоцитарні теломери з окремими серцево-судинними й метаболічними станами. Куріння, запалення, склад крові, вік, соціальний та метаболічний контекст впливають на тлумачення. Генетичні дані й рідкісні синдроми допомагають причинному аналізу, але хвороби й пухлинні ризики можуть мати різний напрямок зв’язку. Довше не завжди краще.
Роль PGC різниться в м’язі, печінці та β-клітинах. Слабша окисна програма одного органа не обґрунтовує безумовного глюконеогенезу іншого. У хронічній обструктивній хворобі легень базальні та альвеолярні клітини II типу взаємодіють із курінням, запаленням і регенерацією. Мікроглія, SASP, IL-6, TNF і IL-1 перетинаються з іншими нейральними процесами, не встановлюючи єдиної причини Альцгеймера чи Паркінсона.
Horvath, Hannum, PhenoAge та GrimAge використовують метилювання й навчені для різних завдань, не вимірюючи довжину теломер. Зв’язок метаболізму із SAM та енергією можливий, але не доводить одного лінійного шляху ATP–годинник. Розбіжності довжини, епігенетичного віку та функції очікувані й потребують контексту.
Циклоастрагенол і TA-65 розглядають як можливі модулятори теломерази. MAPK/ERK, Sp1 і c-Myc можуть брати участь у відповідях; склад, експозиція та клітина змінюють ефекти. Тваринну фармакокінетику не перетворюють на універсальну біодоступність людини.
Harley 2011 описує спостережну багатокомпонентну програму, на відміну від рандомізованого дослідження Salvador 2016: 117 CMV-позитивних учасників 53–87 років, 97 завершили рік. Теломерні показники PBMC вимірювали FISH; сигнали низької дози відрізнялися від непослідовної високої. Не доведено відновлення p53–PGC всіх тканин, подовження життя чи зниження клінічних хвороб.
Відсутність клінічно значущих лабораторних змін за рік не доводить тривалої онкологічної безпеки кожної популяції. Багато пухлин підтримують теломери теломеразою, частина — ALT. Це підстава досліджувати контекст, не доказ обов’язкового канцерогенезу від кожного активатора. Довільні цикли 8–12 тижнів і неспецифічні онкомаркери не створюють перевіреної профілактики.
NAD⁺ бере участь у редокс-реакціях і є субстратом сиртуїнів та інших ферментів. NMN/NR поповнюють пули; надходження, позаклітинна обробка й перетворення залежать від тканини та введення. SLC12A8 запропонований як транспортер NMN у певних моделях, але не є єдиним встановленим поясненням перорального надходження людини. Для NR важливі транспорт і NR-кінази; доступна форма змінюється при метаболізмі.
SIRT1 змінює ацетилювання PGC-1α та інших білків, SIRT3 — окремі мітохондріальні мішені SOD2 й метаболізму. Деацетилювання наявного білка не відновлює автоматично DDR-пригнічену транскрипцію PPARGC1A. NAD⁺ не гарантує обходу p53, видалення всіх TIF чи подовження теломер. Клітинні й мишачі результати, зокрема Gomes 2013, не встановлюють універсальної дози проти старіння.
AMPK інтегрує нуклеотиди, фосфорилювання активаційної петлі й регуляторів LKB1 та інших. Вона впливає на PGC-1α, субстрати й енергетику. Прямі модифікації PGC, SIRT1 та HDAC4/5–MEF2 беруть участь у певних системах, не утворюючи єдиного обов’язкового шляху всіх тканин.
Метформін змінює енергетику й редокс; пригнічення I важливе за частини умов і залежить від концентрації, накопичення та моделі. Досліджують також лізосомальні сигнали. AICAR зазвичай означає AICA-рибозид, який стає ZMP, аналогом AMP, а не універсальний прямий вимикач старіння. ACC1/ACC2, малоніл-CoA і CPT1 пов’язують AMPK із жирними кислотами; системний результат залежить від тканини. Сам механізм не обґрунтовує ліки за однією довжиною теломер.
MitoQ поєднує ліпофільний катіон трифенілфосфонію TPP⁺ і хінонову частину. Негативний матрикс сприяє накопиченню. Для вільного одновалентного катіона в ідеальному рівноважному випадку:
За 37 °C десятикратна зміна відповідає близько 61,5 мВ. −180 мВ дає ідеальне відношення порядку 10³, але не гарантує тканинної концентрації: розподіл у ліпідах, зв’язування, доставка та нерівноважність змінюють висновок. Деполяризація зменшує рушійну силу. Мітохінол впливає на окремі реакції, не замінюючи універсально SOD2 і не відновлюючи всі теломерні процеси.
Астаксантин контактує з ліпідним середовищем; орієнтація й ефект залежать від мембрани та експозиції. Це не доказ захисту кожної теломери після приймання. R-α-ліпоєва кислота пов’язує ліпоїльні реакції та редокс-біологію, але фермент-зв’язаний кофактор і вільна добавка — різні стани. NFE2L2/NRF2 треба відділяти від GABP/NRF-2 біогенезу.
Поєднання правдоподібних мішеней не доводить синергії. Потрібне порівняння компонентів і суміші, експозиція й виключення токсичності чи зміни клітинного складу. Розклад ранкового NAD-попередника та вечірнього антиоксиданту із дозами зі схеми не валідовано для цього контуру. Таблиця відділяє механізм і встановлений результат.
| Втручання | Мішень | Що досліджувати | Основне обмеження |
|---|---|---|---|
| TA-65 / циклоастрагенол | Теломераза та клітинні сигнали | Активність, довжини й властивості клітин | Маркер не доводить довше життя або тривалу безпеку |
| NMN / NR | NAD⁺ і залежні ферменти | Пули, метаболізм, ацетилювання та функція | Не відновлює автоматично кожен p53-пригнічений ген |
| Метформін / AICAR | Енергетика та AMPK | Потоки, AMPK, субстрати й функціональний результат | Експозицію і застосування не виводять із довжини |
| MitoQ | Потенціал-залежна доставка хінону | Накопичення, редокс, дихання та пошкодження | Доставка залежить від потенціалу; теломерна клінічна користь окремо не встановлена |
| Астаксантин | Ліпіди й вибрані окисні реакції | Експозиція, мембрани та конкретні результати | Мембранний механізм не доводить адресного захисту теломер |
| R-ALA | Ліпоїльна й редокс-біологія | Метаболічні показники з уточненням форми | Вільна добавка не еквівалентна ферментному кофактору |
Довжину й пошкодження оцінюють окремо від mtDNA, дихання та ATP. 8-oxodG крові чи сечі має різні джерела й обробку, не відображаючи кожну теломеру. Лактат/піруват потребує контролю взяття; цитокіни й SASP також неспецифічні. Клінічна користь потребує функціональних і клінічних результатів, а не руху одного сурогату.
Теломерний кінець може пов’язувати геном із метаболізмом через DDR/p53 та PGC. Shelterin, реплікація, BER, редокс і оновлення тканин взаємодіють, не описуючи однією ланкою всього старіння. Треба визначати початковий дефект, тканину, втручання й реальний вимір.
Подовження, нижчий DDR, відновлення PGC і функції — окремі результати, які можуть збігатися чи розходитися. Генетична модель перевіряє механізм; спостереження людини потребує контролю змішувальних факторів і популяцій. Стаття пояснює механізми й межі, не призначаючи універсального курсу.
Методична примітка. Наданий матеріал перероблено зі збереженням тем, хімічних і енергетичних моделей та таблиці. Адресно перевірено конфлікти Sahin, модель Jaskelioff, PDB, Gly482Ser і дизайн TA-65. Виправлено GABP/NFE2L2, ATP-субодиниці та категоричний опис BER. Це не систематичний огляд і не повторний повний аудит бібліографії. Частина первинних сторінок не дозволяла повного читання; прогалини не заповнювали вигаданими числами, ефективністю чи безпекою. Зображення є концептуальними схемами, не атомними моделями й не універсальною послідовністю старіння.
Ні. Втрата shelterin чи пошкодження можуть запускати DDR без помітного скорочення. Середня довжина не описує кожного кінця.
Генетичне видалення перевіряє механізм, але p53 захищає від пухлин і підтримує адаптацію. Досліди не обґрунтовують лікувального вимкнення.
Ні. Jaskelioff досліджував спеціальний дефіцитний генотип миші. Часткова оборотність не доводить універсального механізму чи клінічної користі.
Роботи не валідовують такого курсу. Експозиція, маркер, функція та клінічний результат різняться; довжини недостатньо.