R-ALA, lipoamida y piruvato deshidrogenasa: qué está demostrado — NutriFit
Ácido R-alfa-lipoico: lipoamida del PDC, química redox y límites de la evidencia clínica
Lipoylación mitocondrial y ciclo catalítico de la piruvato deshidrogenasa, diferenciados de la farmacología del ácido tióctico libre; ensayos de neuropatía, exposición y seguridad.
El ácido lipoico existe en la bioquímica humana en dos estados fundamentalmente distintos. Dentro de las mitocondrias, el grupo R-lipoilo está unido covalentemente a residuos de lisina de proteínas multienzimáticas y transporta intermediarios entre sus centros activos. El ácido alfa-lipoico por vía oral —como enantiómero R libre o como racemato R/S— se introduce desde el exterior, se absorbe y metaboliza, y se ha estudiado principalmente como intervención farmacológica. Confundir ambos estados es el error central del material de origen: que la lipoamida sea esencial para el complejo piruvato deshidrogenasa (PDH/PDC) no significa que un suplemento reconstruya directamente su subunidad E2, corrija un defecto genético de lipoylación o elimine cualquier limitación de la oxidación del piruvato.
Del descubrimiento del cofactor a la cuestión de la quiralidad
El lipoato se identificó en estudios de crecimiento bacteriano como un factor necesario para ciertas reacciones metabólicas; su aislamiento y caracterización estructural a mediados del siglo XX permitieron estudiar su función en los complejos deshidrogenasa. Los nombres históricos «factor del acetato» y «protógeno» describían observaciones en cultivos bacterianos, no el reconocimiento del ácido alfa-lipoico como vitamina humana. En los tejidos, la principal reserva funcional se encuentra como lipoamida unida a proteínas, por lo que una cantidad pequeña de ácido libre no indica que el cofactor tenga poca importancia. Expresiones como «antioxidante universal» y «antioxidante de antioxidantes» aluden a hipótesis históricas sobre el ácido lipoico libre y el ácido dihidrolipoico; deben evaluarse según las concentraciones alcanzables y los criterios de valoración medidos, no aplicarse a la lipoamida unida a enzimas.
La fórmula del ácido alfa-lipoico libre es C8H14O2S2 y su masa molar es aproximadamente 206,33g/mol. El anillo 1,2-ditiolano de cinco miembros contiene un enlace disulfuro, y la cadena alifática termina en un grupo carboxilo. El carbono asimétrico C3 define los enantiómeros R y S. La biosíntesis mitocondrial produce la configuración R natural; muchas preparaciones industriales de ácido tióctico son racémicas. El signo de la rotación óptica depende del disolvente, la temperatura y la longitud de onda, mientras que la configuración R/S se asigna mediante reglas de prioridad de sustituyentes: ambas designaciones no deben equipararse sin especificar las condiciones experimentales.
La reducción del anillo disulfuro da lugar a los dos grupos tiol del ácido dihidrolipoico (DHLA):
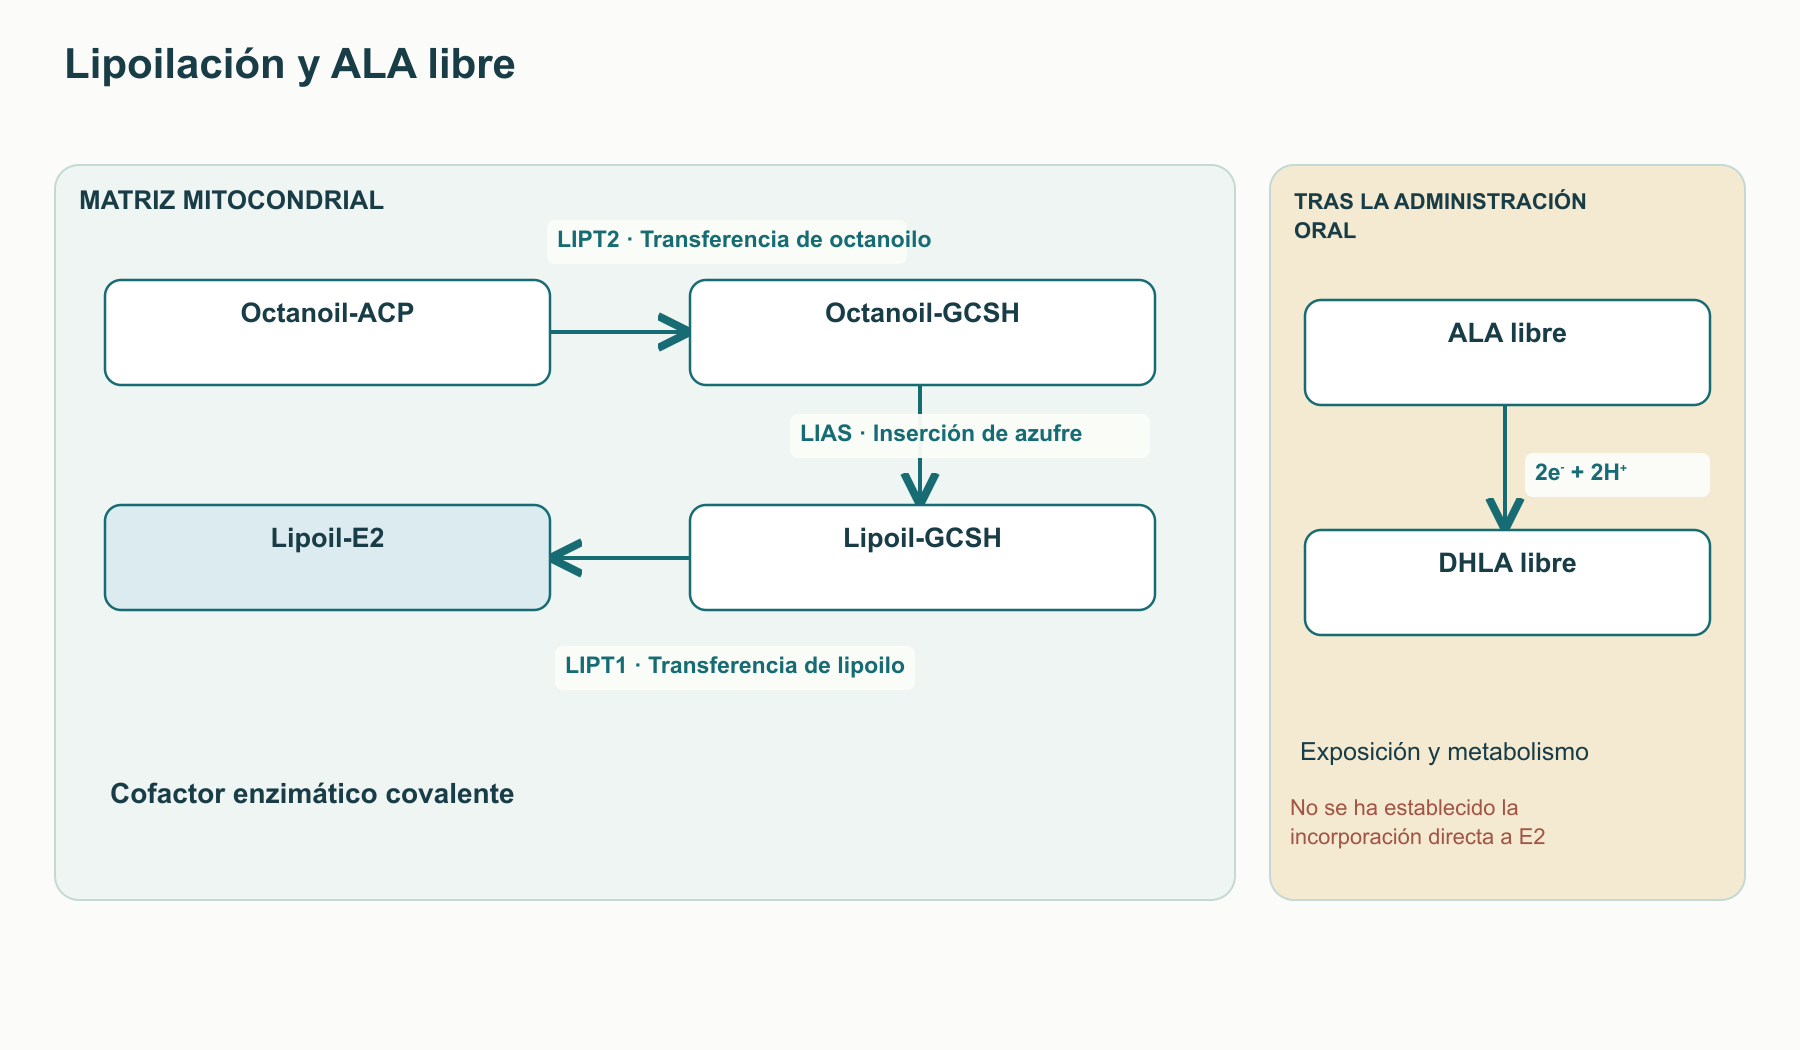
R−LA+2e−+2H+⇌R−DHLA.
La estereoselectividad de los centros activos importa en enzimología, pero no significa que la forma S sea siempre antagonista, bloquee LIPT1 humano o empeore el resultado clínico del racemato. Las afirmaciones de la fuente sobre una diferencia de tres o cinco veces en Km, la saturación competitiva de SMVT o una reducción porcentual fija de la captación de glucosa no pueden convertirse en reglas farmacocinéticas generales sin especificar enzima, sustrato, medio y concentraciones. Los estudios del efecto farmacológico del enantiómero R puro y del racemato deben compararse como intervenciones distintas, no usar para llamar a cada gramo del enantiómero S «lastre tóxico».
El anillo disulfuro de cinco miembros puede sufrir apertura y polimerización, sobre todo en sustancias puras durante su fabricación, calentamiento y almacenamiento. Las sales, incluido el R-lipoato de sodio, difieren del ácido libre en solubilidad y estabilidad física, y la disolución en el entorno gastrointestinal cambia el estado químico. Para afirmar una ventaja tecnológica de una forma concreta hay que indicar temperatura, humedad, composición de excipientes, tiempo de almacenamiento y método analítico. La matriz de origen afirma una solubilidad «absoluta», polimerización inevitable a temperatura ambiente, un Tmax fijo y una ventaja múltiple de Cmax; mezcla experimentos con la sustancia en un vial con farmacocinética clínica de formulaciones diferentes. Sin un estudio comparativo, esas cifras no son propiedades universales del R-lipoato.
Cómo ensamblan las células la lipoamida dentro de las mitocondrias
La vía mitocondrial de síntesis de ácidos grasos de tipo II aporta un grupo octanoilo unido a la proteína transportadora de acilos (octanoyl-ACP). LIPT2 lo transfiere a una lisina específica de la proteína H del sistema de escisión de la glicina y forma octanoil-H-proteína. A continuación, LIAS, una enzima radical-SAM con centros hierro-azufre, forma el esqueleto disulfuro ditiolano insertando átomos de azufre en la cadena octanoilo. LIPT1 transfiere el grupo lipoilo ya formado desde la proteína H a las subunidades E2 de los complejos deshidrogenasa, entre ellas DLAT del PDC, DLST del complejo alfa-cetoglutarato deshidrogenasa y DBT del complejo deshidrogenasa de alfa-cetoácidos ramificados. La vía se localiza en la mitocondria y requiere tanto el ensamblaje de centros Fe–S como la disponibilidad de proteínas aceptoras.
En la reacción de LIAS, un radical generado por la escisión de S-adenosilmetionina activa enlaces C–H del residuo octanoilo; un centro auxiliar aporta azufre. Como dicho centro se destruye durante la catálisis, la repetición del ciclo depende de la reparación celular y la biogénesis del sistema Fe–S, no solo de la presencia de ácido libre. Las alteraciones de LIAS, LIPT1, LIPT2 y de proteínas que ensamblan los centros pueden causar síndromes metabólicos congénitos graves con lipoylación insuficiente de varias enzimas. Estos trastornos muestran la importancia vital de la vía endógena; no demuestran que la R-ALA oral eluda un bloqueo genético. En células de mamífero, la incorporación directa de lipoato libre a proteínas diana depende de que exista un mecanismo de rescate apropiado y no debe suponerse por analogía con las bacterias.
Forma química
Localización
Función establecida
Cuestión independiente aún abierta
Octanoyl-ACP y octanoyl-GCSH
Biosíntesis mitocondrial
Precursores del grupo lipoilo.
Disponibilidad de centros Fe–S y actividad de LIAS en un tejido concreto.
Lipoyl-lisina de E2 o de la proteína H
Complejo proteico de la matriz
Transferencia covalente de un intermediario entre centros activos.
Grado de lipoylación en una enfermedad determinada.
R-ALA libre, S-ALA y DHLA
Plasma y compartimentos celulares accesibles tras la administración
Exposición farmacológica, dependiente de la exposición.
Incorporación a proteínas, concentración tisular necesaria y efecto clínico.
El brazo lipoyl en el ciclo catalítico de la piruvato deshidrogenasa
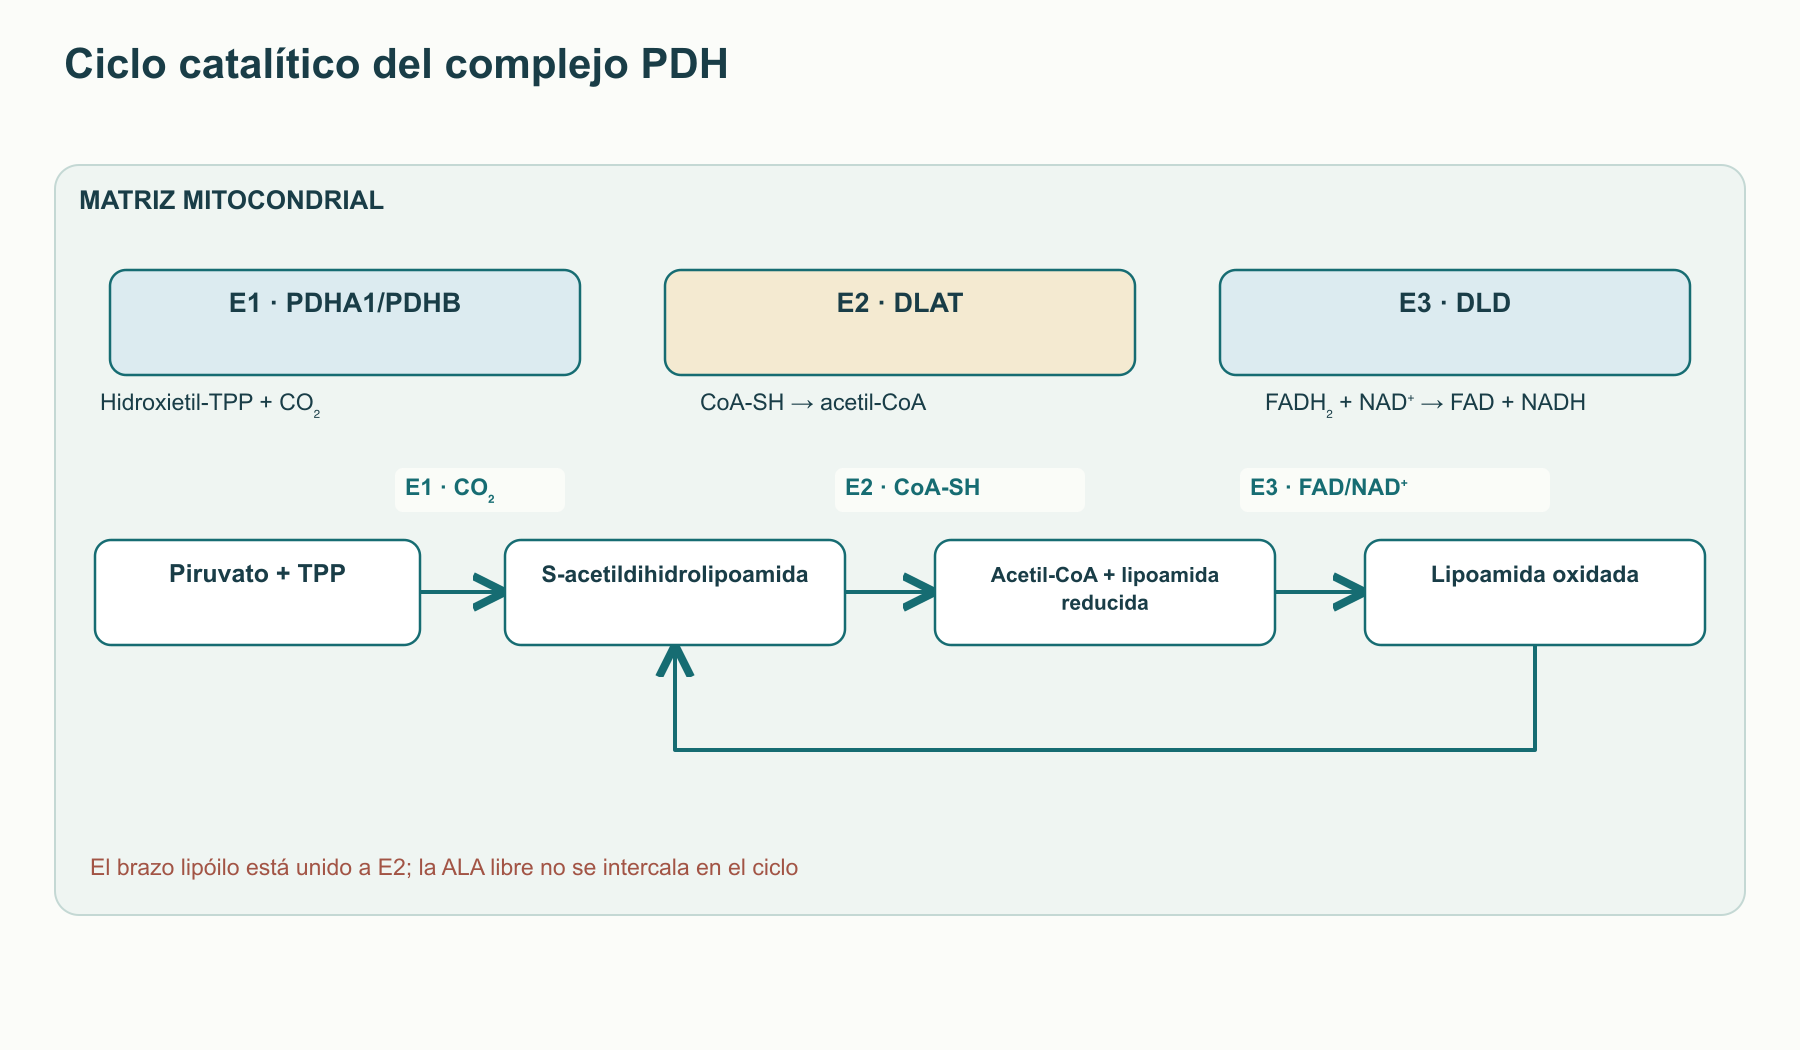
El complejo piruvato deshidrogenasa conecta la glucólisis citosólica con el ciclo mitocondrial de los ácidos tricarboxílicos: el piruvato entra en la matriz y se convierte en acetil-CoA. La organización del complejo reduce la pérdida de intermediarios reactivos en el medio acuoso. E1 (piruvato deshidrogenasa; las subunidades humanas son PDHA1 y PDHB) se une al pirofosfato de tiamina (TPP) con participación de Mg²⁺; E2 (DLAT) porta dominios lipoyl y cataliza la transferencia de acetilo a CoA; E3 (DLD), mediante FAD unido, reduce NAD⁺. E3BP/PDHX ayuda a acoplar E3 al núcleo multimérico de E2. La arquitectura y el número de copias de las subunidades en una preparación dependen de la especie, el estado de ensamblaje y el método estructural; un modelo fijo de «exactamente 60 E2 y 30 E1» no es necesario para comprender el ciclo químico.
El grupo lipoilo se une mediante un enlace amida al grupo ε-amino de una lisina específica de un dominio proteico. Los conectores móviles permiten que ese dominio alcance los centros activos separados de E1, E2 y E3; «brazo oscilante» describe esta geometría. No significa que una molécula libre de R-ALA salte por sí sola entre enzimas ni que aumentar su concentración acelere un complejo correctamente lipoylado que ya está saturado. El recambio catalítico requiere simultáneamente piruvato, CoA, NAD⁺, TPP, FAD, un andamiaje proteico funcional y un dominio lipoyl accesible.
En E1, el carbanión/iluro de TPP ataca el carbono carbonílico del piruvato; la descarboxilación produce hidroxietil-TPP y libera CO₂. El anillo disulfuro oxidado de la lipoamida unida a la proteína acepta equivalentes reductores de este intermediario, mientras el grupo hidroxietilo se oxida a acetilo. Se forma un dominio S-acetildihidrolipoyl que lleva el acetilo al sitio catalítico de E2. CoA-SH ataca el tioéster para formar acetil-CoA, y deja dihidrolipoamida reducida en E2. En la tercera etapa, E3 oxida sus dos grupos SH a disulfuro y transfiere equivalentes reductores, a través de un par disulfuro proteico y FAD, a NAD⁺. El dominio lipoyl reducido no es el producto final: se regenera y queda listo para la siguiente transferencia.
La reacción neta se expresa como pyruvate+CoA−SH+NAD+→acetyl−CoA+CO2+NADH+H+. Por sí sola no informa del flujo tisular, que también depende de los sustratos, el producto acetil-CoA, la relación NADH/NAD⁺, la fosforilación de E1, la disponibilidad de oxígeno para reoxidar NADH y la actividad de las etapas siguientes del ciclo. La fuente presenta un valor estándar exacto de ΔG∘′ y la longitud del «brazo» como universales para las mitocondrias; en células vivas, el potencial químico y la conformación del complejo dependen del entorno, por lo que estas cifras no se traducen en una dosis de suplemento.
Segmento del PDC
Proteína y cofactores necesarios
Función del grupo lipoilo
Posible causa de menor flujo que la ALA libre no corrige automáticamente
E1
PDHA1/PDHB, TPP, Mg²⁺
Recibe de E1 el intermediario acetilo oxidado.
Defecto de E1, deficiencia de TPP, fosforilación inhibitoria.
E2
DLAT, lipoyl-lisina, CoA-SH
Transfiere acetilo a CoA y cambia disulfuro por ditiol.
Alteración de DLAT o LIPT1/LIAS, ensamblaje del núcleo o disponibilidad de CoA.
E3
DLD, FAD, NAD⁺; E3BP/PDHX para organización
Reoxida el brazo dihidrolipoyl.
Defecto de DLD, carga elevada de NADH o problemas de unión de E3.
Una química parecida se utiliza en el complejo alfa-cetoglutarato deshidrogenasa (E2: DLST, formación de succinil-CoA), la deshidrogenasa de alfa-cetoácidos ramificados (E2: DBT, catabolismo de leucina, isoleucina y valina) y la deshidrogenasa de 2-oxoadipato. En el sistema de escisión de la glicina, la lipoamida está unida no a E2, sino a la proteína H GCSH, que transporta un grupo aminometilo entre los componentes P, T y L; con tetrahidrofolato se forma 5,10-metilentetrahidrofolato. Estas diferencias importan en clínica: una lipoylación reducida puede afectar a varios complejos y causar a la vez rasgos metabólicos de lactato, aminoácidos y un carbono. Sin embargo, cada enfermedad hereditaria depende de su gen afectado, no de una etiqueta genérica de «deficiencia de ácido lipoico».
Regulación de la entrada de piruvato: PDK, PDP y estado redox
La oxidación del piruvato se regula mediante la fosforilación de E1α. Las isoformas de la piruvato deshidrogenasa cinasa PDK1–PDK4 reducen la actividad del complejo al fosforilar sitios de serina específicos de PDHA1; las fosfatasas PDP1/PDP2 eliminan esos fosfatos. Durante el trabajo muscular, la señal de calcio puede activar PDP, mientras que el exceso de acetil-CoA y NADH modifica el estado energético y contribuye a limitar la entrada de nuevas unidades de carbono en el ciclo. La contribución de cada isoforma y sitio depende del tejido, la alimentación y la carga, por lo que la regla única de la fuente —«Ser293 apaga por completo el PDC»— es demasiado categórica.
Cuando la disponibilidad de ácidos grasos es alta, el ciclo de Randle describe la competencia por los recursos oxidativos y el cambio de selección de sustrato. La lactato deshidrogenasa citosólica reduce el piruvato a lactato y regenera simultáneamente NAD⁺ para la glucólisis: pyruvate+NADH+H+⇌lactate+NAD+. El lactato puede aumentar por muchas causas —hipoxia, alto flujo glucolítico, alteración en el uso del piruvato, fármacos o enfermedad hepática— y no es una prueba específica de falta de ALA libre. La afirmación de la fuente de que la R-ALA inhibe directamente todas las PDK, activa PDP1 y «elimina» la hiperlactatemia no está respaldada por una conexión mecanística con la lipoylación de E2 y no puede servir como protocolo clínico. Para establecer un efecto sobre el PDC harían falta mediciones de la fosforilación de PDHA1 y del flujo isotópico de piruvato a acetil-CoA, teniendo en cuenta otras causas de cambios del lactato.
La transferencia de grupos acetilo en las mitocondrias y el papel de la acetil-L-carnitina se analizan por separado en el artículo sobre acetil-L-carnitina. Es un tema relacionado con el metabolismo del acetilo, pero el depósito de acetilcarnitina no sustituye la reacción PDH ni su lipoamida covalente.
ALA libre como reactivo redox: posibilidades y límites
La ALA cíclica oxidada y la DHLA reducida forman un par que acepta y dona dos electrones y dos protones. Su potencial bioquímico estándar se informa en condiciones de referencia, pero el potencial en los tejidos depende de la relación entre formas reducida y oxidada, el pH, la unión a proteínas y el compartimento. La ecuación de Nernst predice la dirección a concentraciones dadas; una lista de potenciales estándar no demuestra que la ALA libre administrada reduzca secuencialmente todos los antioxidantes del organismo. La transferencia de electrones también depende de la disponibilidad del sustrato, la velocidad de reacción y la localización de las moléculas.
La reducción del disulfuro GSSG por DHLA es químicamente posible: DHLA+GSSG→ALA+2GSH. En las células, la vía sostenida principal para regenerar GSH es la glutatión reductasa, que utiliza NADPH; la síntesis de novo de GSH depende de la glutamato-cisteína ligasa y del aporte de cisteína. El ascorbato puede reducir un radical tocoferoxilo en la interfaz de membrana, y GSH participa en el mantenimiento del reservorio de ascorbato. Sin embargo, la «cadena cerrada sin NADPH» propuesta en la fuente no constituye un circuito autónomo establecido: la propia DHLA debe reducirse con equivalentes reductores y las concentraciones celulares tras la suplementación están limitadas por el metabolismo y la excreción. Las referencias a ferroptosis deben leerse como una hipótesis mecanística sobre peroxidación lipídica y sistemas dependientes de GSH, no como prueba de que este tipo de muerte celular se prevenga en humanos.
La vía KEAP1–NRF2–ARE ilustra cómo señales electrofílicas y oxidativas pueden alterar la transcripción de genes protectores. En condiciones basales, KEAP1 junto con CUL3/RBX1 favorece la ubiquitinación de NRF2; cuando cambia la función de las cisteínas sensoras, el NRF2 disponible forma un complejo con proteínas Maf pequeñas y se une a secuencias ARE. Entre las respuestas potenciales se encuentran cambios en la expresión de GCLC/GCLM, NQO1, HMOX1 y del transportador SLC7A11, pero la dirección y magnitud dependen del modelo. La afirmación de la fuente de que la R-ALA libre modifica directa y uniformemente Cys151, Cys273 y Cys288 de KEAP1, separa KEAP1 de CUL3 y produce un aumento sostenido de GSH de varias veces requeriría ensayos directos de aductos y transcripción en un tejido definido. La activación de NRF2 tras tratar células no puede atribuirse automáticamente a la unión directa de R-ALA a esos residuos; también son posibles cambios del entorno redox y señales intermedias.
Los iones de hierro y cobre pueden catalizar la formación de especies reactivas. La reacción clásica de Fenton se escribe Fe2++H2O2→Fe3++OH−+∙OH; las transformaciones de superóxido y peróxido con participación del hierro forman un ciclo interconectado. Los dos grupos tiol de la DHLA pueden formar complejos metálicos in vitro, pero complejar no equivale a «apagar por completo» y de forma segura la reacción de Fenton. Según el ligando, el pH y la disponibilidad de reductores, la quelación puede modificar la actividad redox del hierro, mientras que las concentraciones libres de DHLA en un compartimento concreto siguen siendo una incógnita. La conclusión de la fuente de que el mercurio, el cadmio y el arsénico se desintoxican y se excretan con garantía por la bilis o la orina no se deduce de demostrar unión química. Una sospecha de intoxicación requiere toxicología clínica, no extrapolar esta reacción a un suplemento.
En sistemas químicos y celulares se estudian las interacciones de ALA/DHLA con peroxinitrito, hipoclorito, oxígeno singlete y radicales. La nitración de tirosina, la oxidación de lipoproteínas y la peroxidación de membranas son resultados medibles de esos experimentos. Sin embargo, estas especies difieren en reactividad y el radical hidroxilo reacciona cerca de donde se forma: una constante de velocidad alta con dicho radical no garantiza protección biológica a una concentración alcanzable. La fuente aplica una tasa única de 1,4×10⁶M−1s−1 y la expresión «neutralización fulminante» a reactivos diferentes sin indicar las condiciones de medición; aquí no se aceptan como constantes cinéticas terapéuticas.
Señalización de insulina y transporte de glucosa
En la lipotoxicidad y la inflamación, los metabolitos lipídicos, las especies reactivas de oxígeno (ERO) mitocondriales y las cinasas de estrés pueden modificar la función del receptor de insulina y sus sustratos. La activación de algunas isoformas de PKC, JNK e IKK se asocia con una respuesta a la insulina más débil en modelos experimentales, pero la fosforilación de IRS1 en serina comprende muchos sitios, etapas temporales y funciones fisiológicas. Por ello, Ser307, Ser616 y Ser1101, citados en la fuente, no son «interruptores patológicos» universales; la cifra correspondiente a la fracción de toda la glucosa posprandial captada por el músculo depende del método, la población y la carga. Incluso reducir la fosforilación en un sitio seleccionado en una línea celular no demuestra que se revierta la resistencia sistémica a la insulina en humanos.
Tras la unión de la insulina a su receptor, la actividad tirosina-cinasa del receptor aumenta la fosforilación de IRS en tirosina; la subunidad reguladora p85 de PI3K de clase IA reconoce motivos adecuados de fosfotirosina, y la subunidad catalítica p110 produce PIP3 a partir de PIP2. PIP3 recluta proteínas con dominios PH, entre ellas PDK1 y AKT; la fosforilación de AKT en el bucle de activación y el motivo hidrofóbico, con participación de mTORC2, sostiene la señal posterior. Este mapa de la vía está bien establecido, pero por sí solo no muestra en qué etapa actúa la ALA exógena. La afirmación de la fuente de que la R-ALA induce directamente la autofosforilación del receptor de insulina sin ligando, en residuos concretos obligatorios de IRS1, requiere controles directos de unión, dosis e independencia de insulina; ese efecto en humanos no se deduce de la química redox general.
PTP1B, situada en el lado citosólico del retículo endoplásmico, desfosforila componentes de la señal de insulina. Su Cys215 catalítica es sensible a la oxidación reversible, por lo que la enzima podría ser diana de señales redox locales. Sin embargo, la sensibilidad de Cys215 a oxidantes no demuestra que la R-ALA oral inhiba selectiva y completamente PTP1B muscular. Tal afirmación requeriría mediciones enzimáticas y celulares con exposiciones alcanzables, y distinguir la modificación directa de la enzima de cambios secundarios en la concentración de peróxido. Los valores de pKa y la lista de sitios específicos de serina/tirosina de la fuente no se usan aquí como mecanismos clínicos universales.
La AKT fosforilada regula TBC1D4/AS160, una GAP de las proteínas Rab: cuando cambia su actividad, las vesículas de reserva de GLUT4 pueden desplazarse y fusionarse con la membrana de miocitos o adipocitos. En esta maquinaria participan Rab, el citoesqueleto y proteínas SNARE, incluida sintaxina-4; una vía paralela durante la contracción muscular implica AMPK y TBC1D1. En modelos celulares y animales se han descrito efectos del ácido lipoico en la captación de glucosa y GLUT4; las contribuciones relativas de AKT, AMPK, p38 MAPK y los cambios del estado energético dependen de la dosis y del sistema. La fuente salta de esta ruta de señalización a afirmar una captación masiva de glucosa independiente de insulina incluso cuando esta es casi inexistente o el receptor es defectuoso. No se ha demostrado clínicamente que la ALA pueda sustituir a la insulina o reparar un defecto del receptor.
Evaluación clínica: síntomas, función nerviosa y resultados metabólicos
La polineuropatía diabética distal simétrica combina dolor y parestesias con alteraciones sensitivas, motoras y de conducción nerviosa objetivamente medibles. Sus mecanismos incluyen hiperglucemia crónica, lesión de fibras nerviosas y cambios vasculares; un único mecanismo redox no describe toda la evolución de la enfermedad. Por eso, al evaluar el ácido tióctico, hay que distinguir un efecto sintomático breve según la escala TSS, un cambio en la exploración neurológica, la conducción nerviosa y la prevención de complicaciones discapacitantes. Los ensayos utilizaron distintas formas y vías de administración, principalmente ALA racémica; sus resultados no evalúan directamente el R-lipoato sódico.
ALADIN I estudió un ciclo breve de administración intravenosa a varias dosis en pacientes con neuropatía sintomática. Una señal de mejoría de síntomas en un grupo de dosis no implica remielinización ni un cambio en la evolución a largo plazo. ALADIN II evaluó parámetros electrofisiológicos durante una exposición oral prolongada en una muestra pequeña, pero el número de participantes y la heterogeneidad de las mediciones limitan la generalización. ALADIN III incluyó una fase intravenosa seguida de tratamiento oral; su diseño no puede reducirse al efecto de la formulación en comprimidos. Estas diferencias explican por qué el programa de ensayos no debe presentarse como una sola escalera de «eficacia cada vez más demostrada».
El estudio original SYDNEY comunicó una mejora del TSS tras 14 infusiones intravenosas de 600 mg de ALA racémica frente a placebo en 120 pacientes; la reducción media respecto al valor inicial fue de 5,7 frente a 1,8 puntos. En SYDNEY 2, 181 pacientes recibieron ALA oral a dosis de 600, 1200 o 1800 mg, o placebo, durante cinco semanas. La reducción media del TSS fue de 4,9, 4,5 y 4,7 puntos, respectivamente, frente a 2,9 con placebo; la publicación principal también describió un aumento de náuseas, vómitos y mareo relacionado con la dosis. Los autores consideraron que 600 mg ofrecían el equilibrio más razonable entre efecto y tolerabilidad en ese estudio. Se trata de una conclusión sobre síntomas a corto plazo en la población estudiada, no de una dosis universalmente equivalente para todas las formas químicas. La fuente da un PMID incorrecto, 12610024, para SYDNEY I; la publicación de 120 participantes tiene el PMID 12610036.
El ensayo NATHAN 1, de cuatro años, es especialmente importante por su resultado negativo en el criterio compuesto primario preespecificado NIS-LL+7: la diferencia entre ALA oral, 600 mg/día, y placebo no alcanzó significación estadística (P=0,105). Algunas medidas neurológicas secundarias y análisis de respondedores fueron más favorables en el grupo ALA, pero los parámetros de conducción nerviosa y el TSS no difirieron significativamente. La conducción nerviosa objetiva cambió poco en el grupo placebo, lo que dificultó detectar la prevención de la progresión. La fuente identifica incorrectamente NIS-LL como criterio primario e interpreta su resultado secundario como prueba de que la enfermedad se ralentizó. La conclusión justificada es más limitada: algunos signos podrían haber mejorado, pero no se confirmó el criterio compuesto primario; el ensayo no demuestra remielinización, prevención de úlceras ni «seguridad absoluta».
Programa de ensayos
Vía y duración
Qué se midió
Qué permiten concluir los resultados
ALADIN I y SYDNEY
ALA intravenosa, semanas
Síntomas TSS y signos adicionales
Señal sintomática a corto plazo; no demuestra neuroprotección duradera.
SYDNEY 2
ALA oral, cinco semanas
TSS como criterio primario y tolerabilidad
Mejoría sintomática frente a placebo; dosis mayores sin ventaja clara y peor tolerancia.
NATHAN 1
ALA oral, cuatro años
NIS-LL+7 compuesto primario y medidas secundarias
Criterio primario negativo; algunas puntuaciones neurológicas secundarias fueron favorables.
Los estudios con clamp en diabetes tipo 2 analizaron cambios de corto plazo en la eliminación de glucosa tras ALA intravenosa, mientras que pequeños cursos orales evaluaron sensibilidad a la insulina y marcadores metabólicos concretos. El clamp mide una respuesta fisiológica durante una infusión controlada de insulina y glucosa; no demuestra menos episodios cardiovasculares, remisión de la diabetes ni eficacia de una sal específica. Koh y sus colaboradores estudiaron el peso corporal en personas con obesidad, pero la fuente atribuye incorrectamente su artículo al American Journal of Clinical Nutrition: el trabajo citado apareció en el American Journal of Medicine. Un cambio de peso y biomarcadores en ese estudio no justifica considerar la ALA un tratamiento de la obesidad. Para MASLD, los mecanismos celulares AMPK–ACC, beta-oxidación y SREBP-1c son de interés, pero una reducción de ALT/AST o de un marcador no equivale a resolución histológica de esteatohepatitis ni a menor riesgo de fibrosis.
En el ensayo ISLAND se compararon irbesartán, ALA, la combinación y placebo durante cuatro semanas en personas con síndrome metabólico; se midieron la dilatación mediada por flujo de la arteria braquial y marcadores inflamatorios. La FMD es un sustituto vascular sensible a las condiciones ecográficas, la función basal y el tratamiento concomitante; incluso un cambio estadísticamente significativo no demuestra prevención de infarto o ictus. La hipótesis de que pueden mantenerse la disponibilidad de BH4, el acoplamiento de la sintasa endotelial del óxido nítrico y la producción de NO es fisiológicamente plausible, pero la afirmación de la fuente de una reducción directa de BH2 a BH4 por DHLA en participantes de ISLAND no se desprende de la FMD. Este experimento no sustituyó los datos de episodios cardiovasculares ni las mediciones directas de eNOS.
Exposición tras la administración: enterocito, hígado y tejidos
Tras la administración oral, la ALA libre debe disolverse, atravesar el epitelio intestinal, pasar por la circulación portal y sufrir metabolismo de primer paso antes de quedar disponible para los tejidos. A pH fisiológico, el grupo carboxilo está principalmente ionizado; la contribución de la difusión pasiva y de los transportadores depende del medio y la concentración. Los modelos de transporte analizan el transportador multivitamínico dependiente de sodio SMVT/SLC5A6, que también transporta biotina y pantotenato, así como transportadores de monocarboxilatos. Sin embargo, demostrar transporte in vitro no establece que exactamente dos Na⁺ acompañen cada molécula en un enterocito humano ni que las grasas y los aminoácidos de la dieta compitan directamente por SMVT. El transporte y el metabolismo del ácido libre no describen el ensamblaje de lipoamida covalente en E2.
Las distintas formulaciones difieren en velocidad de disolución, Cmax, tiempo hasta el máximo y AUC; también puede variar la farmacocinética de los enantiómeros R y S. Los estudios de Carlson y Hermann son útiles para comparar estas variables, pero sus resultados corresponden a una dosis, producto, ensayo analítico, estado de ayuno y muestra concretos. El metabolismo incluye acortamiento de la cadena lateral, reducción/oxidación y derivados con azufre, tras lo cual la excreción renal de metabolitos tiene un papel importante. La tabla de la fuente con una biodisponibilidad fija del 20–30%, semivida de 25–35 minutos y ventaja de la sal del 40–60% no describe una «exposición a R-ALA» universal para todas las formas. Para traducir un efecto farmacocinético en uno clínico se necesitan estudios con el mismo principio activo, pautas comparables y desenlaces medidos, no solo una relación entre concentraciones máximas.
Los alimentos pueden modificar la exposición al ácido tióctico, según estudios farmacocinéticos de formulaciones específicas. El intervalo respecto a las comidas debe seguir las instrucciones del producto estudiado; la regla categórica de la fuente —«estrictamente 30–45 minutos antes del desayuno o 2–3 horas después de comer, solo con agua desmineralizada»— no constituye un consenso clínico universal. Tampoco se ha demostrado que los alimentos habituales promuevan polimerización térmica de la molécula en el estómago o que la fibra adsorba cuantitativamente una dosis terapéutica. Conviene distinguir los efectos de los alimentos sobre el vaciado gástrico, la disolución del producto y el posible transporte, sin presentar mecanismos propuestos como si se hubieran medido en pacientes.
Un racemato de 600 mg contiene aproximadamente 300 mg en masa de cada enantiómero si el producto es realmente una mezcla 1:1 de ácido libre. Para una sal hay que convertir según la masa molar, pero esa igualdad aritmética no establece equivalencia terapéutica. Los ensayos de neuropatía descritos no compararon R-lipoato sódico con el racemato en dosis equiparadas por exposición y resultado clínico. Por tanto, las ecuaciones de la fuente «200–300 mg de sal = 600 mg de racemato» y «500–600 mg de sal = 1200–1800 mg de racemato sin efectos adversos» no están justificadas. Un pico más alto con una formulación puede aumentar tanto un efecto deseable como los efectos no deseados; la conversión de una pauta requiere datos de esa forma y situación del paciente.
Intervenciones combinadas: un modelo estudiado y una «combinación» no sustentada
En estudios del grupo Hagen–Ames, se administraron acetil-L-carnitina (ALCAR) y ácido lipoico a ratas envejecidas y se evaluaron medidas mitocondriales y conductuales. Estos estudios son importantes como modelo de la interacción entre el intercambio de grupos acilo, la respiración y el estrés oxidativo, pero no demuestran «rejuvenecimiento mitocondrial» en humanos. La ALCAR aporta grupos acetilo mediante la reacción de carnitina acetiltransferasa y no equivale al transporte de grupos acilo de cadena larga por CPT1; ese transporte se trata por separado en la revisión de CPT1. La ALCAR, incluidos los modelos tisulares y neuronales, se explica con más detalle en el artículo sobre acetil-L-carnitina. La combinación en ratas y sus pruebas de memoria no se pueden traducir mecánicamente a un «protocolo de Ames» matutino para humanos con cantidades prescritas de R-lipoato sódico y ALCAR.
La benfotiamina está relacionada con el metabolismo dependiente de tiamina; la transcetolasa de la vía de las pentosas fosfato usa TPP, al igual que E1 de la piruvato deshidrogenasa. Los estudios de combinaciones con ALA pueden analizar marcadores metabólicos de lesión hiperglucémica, pero el pequeño trabajo publicado por Du y colaboradores en pacientes no puede demostrar una «prevención completa» de la retinopatía diabética, nefropatía y complicaciones vasculares. Desviar intermediarios glucolíticos mediante transcetolasa no implica apagar a la vez todas las vías de AGE, poliol, hexosamina y PKC. Estas rutas se interconectan y dependen de la glucemia y del contexto tisular. Tampoco se ha demostrado que añadir ALA elimine cualquier bloqueo del PDC; el aporte de TPP a E1 y la lipoylación de E2 son limitaciones distintas.
La fuente presenta la combinación de ALA con NAC, ascorbato y CoQ10 como una «escalera antioxidante» obligatoria, con dosis concretas para fatiga crónica, fibromialgia y después de un infarto de miocardio. La NAC puede aportar cisteína para sintetizar GSH, CoQ10 transfiere electrones entre complejos de la cadena respiratoria y el ascorbato participa en una red redox acuosa, pero operan en compartimentos distintos y tienen perfiles farmacocinéticos diferentes. La suma de reacciones plausibles no establece un efecto clínico para toda la mezcla, y una carga antioxidante puede modificar señales adaptativas. Por tanto, la pauta incluida en la fuente no se presenta aquí como recomendación clínica.
Seguridad y límites de la extrapolación
En los ensayos breves de neuropatía, los efectos adversos más notorios de la administración oral fueron náuseas, vómitos y mareo; en SYDNEY 2 su frecuencia dependió de la dosis. Los datos preclínicos de LD50 y la ausencia de una señal en una prueba toxicológica no demuestran «ausencia total» de teratogenicidad, mutagenicidad, riesgo crónico en humanos o intolerancia a todas las sales. NATHAN 1 aporta observaciones prolongadas sobre la forma y la población estudiadas, pero el resultado primario negativo y algunos acontecimientos graves requieren una lectura cuidadosa, no la fórmula de «seguridad absoluta». El embarazo, la infancia y las combinaciones con fármacos requieren bases de evidencia propias.
Una complicación rara pero importante es el síndrome autoinmunitario de la insulina (IAS, enfermedad de Hirata): hipoglucemia con títulos elevados de anticuerpos contra insulina endógena en personas sin administración previa de insulina. La asociación con ALA se ha descrito en series clínicas y se relaciona con el genotipo HLA. En la serie de Gullo y colaboradores, seis pacientes europeos con IAS habían tomado ALA; cinco tenían HLA-DRB1*04:03 y uno, 04:06. Esto contradice el esquema de la fuente, que señalaba 04:06 como predominante entre europeos. La participación del intercambio disulfuro en la aparición de epítopos inmunógenos sigue siendo una hipótesis mecanística, no una secuencia confirmada en cada paciente de «la DHLA rompe un puente específico de insulina → respuesta CD4». Los autoanticuerpos pueden unirse a la insulina y modificar su liberación, pero la hipoglucemia no tiene por qué ocurrir en la ventana indicada de 2–4 horas.
Ante una hipoglucemia inexplicada durante el uso de ALA, se debe suspender el posible desencadenante, solicitar pronto evaluación médica, medir la glucosa y determinar la causa. Un episodio grave requiere atención de urgencia. A menudo se ha observado mejoría al retirar la ALA, pero es incorrecto concluir, como hace la fuente, que «siempre basta con retirarla y nunca se necesita inmunosupresión»: en la serie de Gullo algunos pacientes recibieron glucosa y prednisona. El abordaje depende de la gravedad y del diagnóstico confirmado, incluida la distinción frente a una sobredosis de fármacos hipoglucemiantes y otras causas de hiperinsulinemia.
Si se combina con insulina o secretagogos, la glucosa requiere seguimiento clínico, especialmente al empezar un producto nuevo o si ya hubo hipoglucemias. La reducción automática del 10–20% de los fármacos hipoglucemiantes propuesta en la fuente no está justificada y puede causar daño; los cambios de pauta deben basarse en mediciones y en el equipo tratante. La hipótesis de unión intestinal a cationes divalentes no justifica un intervalo obligatorio universal de 2–3 horas para hierro, magnesio y calcio sin estudios de forma e interacción. Durante tratamiento antineoplásico, cualquier suplemento debe consultarse con el oncólogo debido a la incertidumbre de interacciones; aquí no se afirma que se haya demostrado que la ALA reduzca la eficacia de los fármacos con platino.
Métodos y límites de selección de la evidencia
Esta es una revisión narrativa del conjunto de 30 publicaciones suministrado sobre enzimología de lipoamida, farmacología de ALA libre y ensayos clínicos; las comprobaciones directas descritas a continuación corresponden a la versión del 4 de octubre de 2026. Se consultaron directamente los informes primarios de SYDNEY, SYDNEY 2, NATHAN 1 y del síndrome autoinmunitario de la insulina; para las demás publicaciones se utilizaron los datos bibliográficos y las descripciones de estudios proporcionados. No se realizó una búsqueda exhaustiva, un metaanálisis, una evaluación formal del riesgo de sesgo ni una valoración GRADE. Las conclusiones clínicas se limitan a la forma química, vía, dosis, población, duración y criterio preespecificado del estudio. Los textos completos no consultados, la extrapolación entre enantiómeros y sales, y la falta de mediciones directas de exposición tisular limitan la certeza.
Conviene distinguir entre «¿funciona la lipoamida en el PDC?» y «¿qué beneficio ha demostrado un preparado concreto de ALA para un diagnóstico específico?». La primera pregunta requiere datos sobre la enzima, la lipoylación y el flujo metabólico; la segunda, resultados clínicos de la forma, vía, dosis y duración estudiadas. La mejoría sintomática con algunas pautas para la neuropatía diabética no convierte la R-ALA en tratamiento de defectos hereditarios de lipoylación, resistencia a la insulina, MASLD, episodios cardiovasculares ni «envejecimiento mitocondrial».
Preguntas frecuentes
¿Son lo mismo la lipoamida del PDC y la R-ALA oral?
No. En el PDC, el grupo lipoilo está unido covalentemente a una proteína E2; la ALA ingerida tiene su propia absorción y metabolismo, y no se ha establecido que reconstruya E2 directamente en humanos.
¿Puede un suplemento corregir un defecto hereditario de LIAS o LIPT1?
No se ha demostrado. Estos genes participan en el ensamblaje mitocondrial del grupo lipoilo; la cuestión clínica requiere una evaluación genética y metabólica específica.
¿Ayuda la ALA en la neuropatía diabética?
Ensayos breves con ALA racémica mostraron una reducción de síntomas según TSS. NATHAN 1, de cuatro años, no alcanzó su criterio principal compuesto; los resultados no demuestran que la enfermedad se detenga ni que otra sal sea beneficiosa.
¿Se pueden sustituir 600 mg de racemato por 200–300 mg de R-lipoato sódico?
La equivalencia terapéutica de esas dosis no se ha establecido mediante una comparación directa de resultados clínicos.
¿Qué reacción adversa rara de importancia se ha descrito?
El síndrome autoinmunitario de la insulina con hipoglucemia. Los episodios inexplicados durante el uso de ALA requieren valoración médica y la suspensión del posible desencadenante.
Carlson DA, Smith AR, Fischer SJ, Young KL, Packer L. The plasma pharmacokinetics of R-(+)-lipoic acid administered as sodium R-(+)-lipoate to healthy human subjects. Altern Med Rev. 2007;12(4):343-351. PMID: 18069903.
Jacob S, Henriksen EJ, Schiemann AL, et al. Enhancement of glucose disposal in patients with type 2 diabetes by alpha-lipoic acid. Arzneimittelforschung. 1995;45(8):872-874. PMID: 7575750.