TNF‑α та його рецептори: як TNFR1 і TNFR2 поєднують запалення, виживання та відновлення
Дві форми TNF, убіквітинові платформи TNFR1, каспаза-8 і MLKL, сигналізація TNFR2 та межі перенесення клітинних механізмів у клінічну терапію.
Один цитокін здатний підтримувати захисну запальну реакцію, обмежувати пошкодження тканини й брати участь у загибелі клітин. TNF‑α показує, чому назва молекули не передбачає її дії: «фактор некрозу пухлин» не означає, що кожен контакт із рецептором завершується некрозом. Наслідок визначають форма ліганду, тип клітини, доступні внутрішньоклітинні білки, стан тканини та тривалість впливу. Відмінності двох основних рецепторів, TNFR1 і TNFR2, допомагають зрозуміти цю логіку, але не перетворюють її на просте протистояння «поганого» та «хорошого» сигналу.
Інший приклад контекстної біології цитокінів — класична та транс-сигналізація IL‑6: зміна способу передачі сигналу змінює коло клітин, що відповідають. TNFR1 може запускати запальну транскрипцію та виживання, а за порушення контролю — апоптоз або некроптоз. TNFR2 часто підтримує ріст, стійкість і функції окремих імунних та тканинних клітин, проте ці властивості можуть бути корисними під час відновлення й небажаними в пухлинному середовищі. Нейтралізація всього TNF, блокування одного рецептора й стимуляція одного рецептора — різні втручання. Їхні результати не можна автоматично переносити одне на одне.
Дві форми TNF та значення клітинного контакту
TNF синтезується як мембранний білок, рецептор-зв'язувальна частина якого спрямована в позаклітинний простір. Протеолітичне відщеплення ферментом ADAM17, також відомим як TACE, утворює розчинну форму. Мембранний і розчинний TNF взаємодіють із рецепторами, але геометрія контакту, утримання на поверхні та формування більших рецепторних кластерів відрізняються. На мембрані важлива просторова організація, а не лише концентрація молекул.
Функціональна перевага особливо помітна для TNFR2: мембранний TNF зазвичай активує його ефективніше за звичайний розчинний тример. Grell і колеги показали це в імунних клітинних системах і продемонстрували, що мембранний ліганд може змінювати чутливість пухлинних клітин до цитотоксичної дії. Отже, переважна активація TNFR2 мембранною формою не означає завжди протизапального ефекту. Ефективність активації також не слід підміняти абсолютним твердженням, що розчинний TNF взагалі не зв'язується з TNFR2.
TNFR1 поширений у багатьох типах клітин, тоді як експресія TNFR2 сильніше залежить від клітинного стану й особливо значуща в певних імунних та судинних популяціях. Експресія рецептора не дорівнює активності шляху. Потрібні доступний ліганд, належна організація рецепторного комплексу й внутрішньоклітинні адаптери; одночасно діють ендоцитоз, видалення рецепторів із поверхні та негативний зворотний зв'язок.
ADAM17 може брати участь і у відщепленні позаклітинних частин самих рецепторів. Розчинні TNFR1 і TNFR2 зв'язують TNF та змінюють його доступність, але їхні концентрації в крові не вимірюють безпосередньо внутрішньоклітинну активність відповідного рецептора. На них впливають утворення, шединг і виведення білків, зокрема функція нирок. Співвідношення розчинних рецепторів не є готовою персональною шкалою «руйнування проти регенерації».
TNFR1: спочатку сигнальна платформа, потім рішення про долю клітини
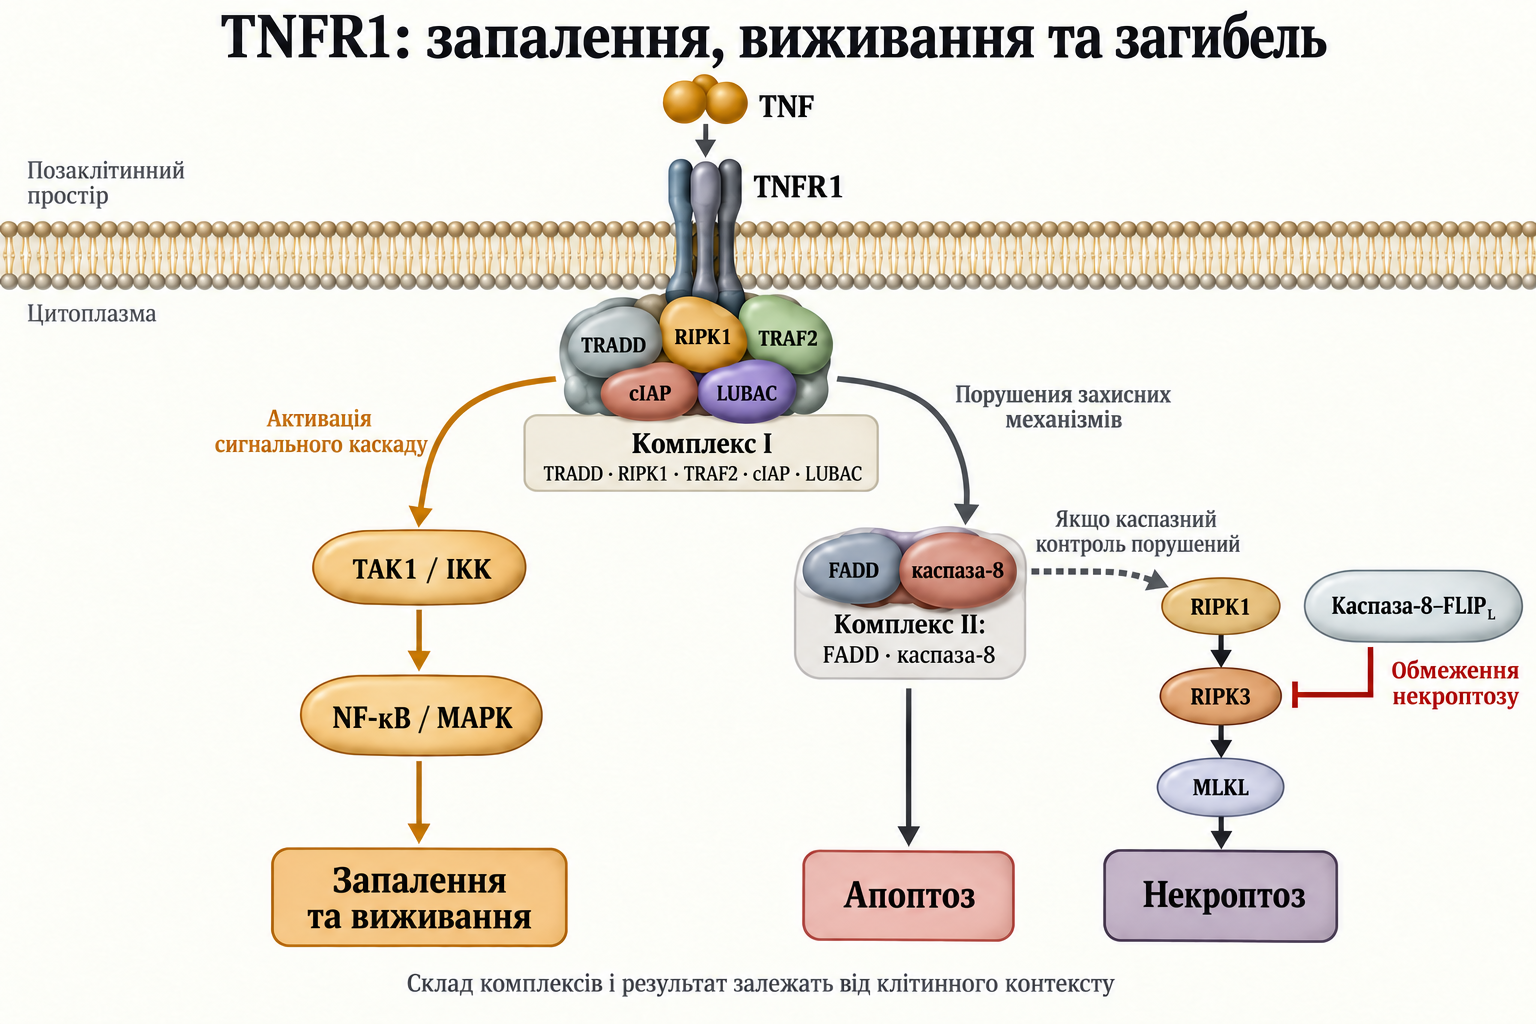
Внутрішньоклітинна частина TNFR1 містить death domain — домен, що забезпечує білкові взаємодії з відповідними адаптерами. Сам цей домен не розщеплює білки й не виконує функції каспази. Його назва вказує на участь у комплексах, здатних ініціювати загибель, але початкова відповідь на TNF часто включає захисну транскрипцію. Розділення цих етапів стало важливим результатом роботи Micheau і Tschopp.
Первинний комплекс I утворюється біля плазматичної мембрани й містить рецептор, TRADD, RIPK1 і TRAF2; подальша збірка залучає cIAP та інші регулятори. RIPK1 тут виконує каркасну функцію, відмінну від каталізу в окремих шляхах загибелі. Видалення білка та пригнічення його кіназного домену не є взаємозамінними впливами. Тому схема «з'явився RIPK1 — клітина загине» неправильна.
Убіквітинові ланцюги комплексу I створюють поверхні для зв'язування сигнальних білків. K63-зв'язані й лінійні M1-ланцюги не слід вважати звичайною міткою обов'язкового знищення в протеасомі. Вони можуть формувати каркас для концентрації TAK1–TAB та IKK. Лінійні ланцюги утворює LUBAC із каталізатором HOIP і структурними партнерами HOIL‑1 та SHARPIN. Збірка, стабільність і розбирання платформи допомагають визначити, чи залишиться відповідь переважно транскрипційною, чи стане небезпечною для клітини.
TAK1 та IKK передають сигнал через фосфорилювання: кінази переносять фосфат з ATP на білкові субстрати. Убіквітинування відбувається інакше: потрібна послідовна робота E1, E2 та E3 із витратою ATP на активацію убіквітину. cIAP і LUBAC організують убіквітинові модифікації, а не замінюють кінази. Різниця важлива: однакова стрілка може означати фізичне зв'язування, перенесення фосфату, збірку ланцюга чи протеолітичне розщеплення з різними наслідками.
У канонічній гілці NF‑κB комплекс IKK сприяє фосфорилюванню інгібіторів IκB; подальше убіквітинування та протеасомна деградація дозволяють транскрипційним факторам перейти в ядро. NF‑κB регулює запальні медіатори й білки, що обмежують загибель. MAPK-гілки паралельно змінюють транскрипцію, активацію клітини та реакцію на стрес. Це може підтримувати виживання клітини й водночас збільшувати запальне навантаження на сусідню тканину: клітинні й тканинні наслідки не завжди збігаються.
Контрольні точки не зводяться до одного перемикача
A20, CYLD та OTULIN обмежують або перебудовують убіквітиновий сигнал, але їх не можна об'єднувати як ферменти, що просто «знімають захист і викликають смерть». Вони різняться субстратами, типами ланцюгів, місцем дії та додатковими взаємодіями. A20 бере участь у негативному зворотному зв'язку запалення й за певних умов захищає клітину. Наслідок залежить від зміненого комплексу й доступних компенсаторних механізмів.
Захисна транскрипція — лише частина контролю. Фосфорилювання компонентів, доступність cIAP, цілісність убіквітинового каркаса й робота каспази‑8 обмежують перехід до загибелі до зміни експресії генів. Тому клітина може загинути після порушення ранніх механізмів, навіть якщо звична схема представляє NF‑κB як єдиний головний бар'єр. Виявлення запальних транскриптів, навпаки, не доводить автоматично некроптоз.
Апоптоз і некроптоз: різні комплекси та ферментативні завдання
Після зміни початкової мембранної платформи можуть утворюватися цитоплазматичні комплекси з FADD і каспазою‑8. У класичній моделі їх називають комплексом II. Підтипи IIa та IIb і термін «рипоптосома» описують різний склад і умови збірки; це не безумовні синоніми. Для розуміння експерименту важливіше знати участь TRADD та RIPK1, потребу в кіназній активності RIPK1 і наявність протидійних білків.
Каспаза‑8 — цистеїнова протеаза, що розщеплює певні субстрати після залишків аспартату. Її активація у відповідній платформі може запускати виконавчі каспази й апоптоз. У деяких клітинах розщеплення BID поєднує процес із мітохондріальним підсиленням: tBID сприяє активації BAX/BAK та проникності зовнішньої мембрани мітохондрій. Вивільнення цитохрому c підтримує збірку апоптосоми й активацію каспази‑9, але залежність від підсилення визначає клітинний контекст.
FLIP_L структурно нагадує каспазу‑8, проте його власний каспазоподібний домен не виконує звичайної протеазної функції. Це не означає, що гетеродимер FLIP_L з каспазою‑8 обов'язково повністю неактивний. Oberst і колеги показали, що протеолітично активний комплекс може обмежувати RIPK3-залежну некротичну загибель без повноцінного апоптозу. Отже, одна каспаза бере участь у виконанні однієї форми загибелі та запобіганні іншій.
Некроптоз пов'язаний з активацією RIPK3 і його субстрату MLKL. За TNF-залежних умов RIPK1 може брати участь у платформі з RIPK3; значення цієї ланки залежить від системи й альтернативних активаторів. Фосфорильований MLKL змінює конформацію, олігомеризується та взаємодіє з мембранами, сприяючи порушенню цілісності. MLKL не є виконавчою каспазою, тому некроптоз не можна описувати як ще один каспазний апоптоз.
Пошкодження мембрани сприяє виходу внутрішньоклітинних компонентів і посиленню запалення, але твердження «апоптоз тихий, некроптоз завжди запальний» теж потребує контексту. Важливі своєчасне видалення загиблих клітин, стан тканини й кількість пошкоджених клітин. Загальна кількість загиблих клітин без характеристики механізму не визначає конкретної гілки. Науковий висновок потребує кількох узгоджених ознак, а не одного універсального маркера.
TNFR2: координація виживання та імунної функції
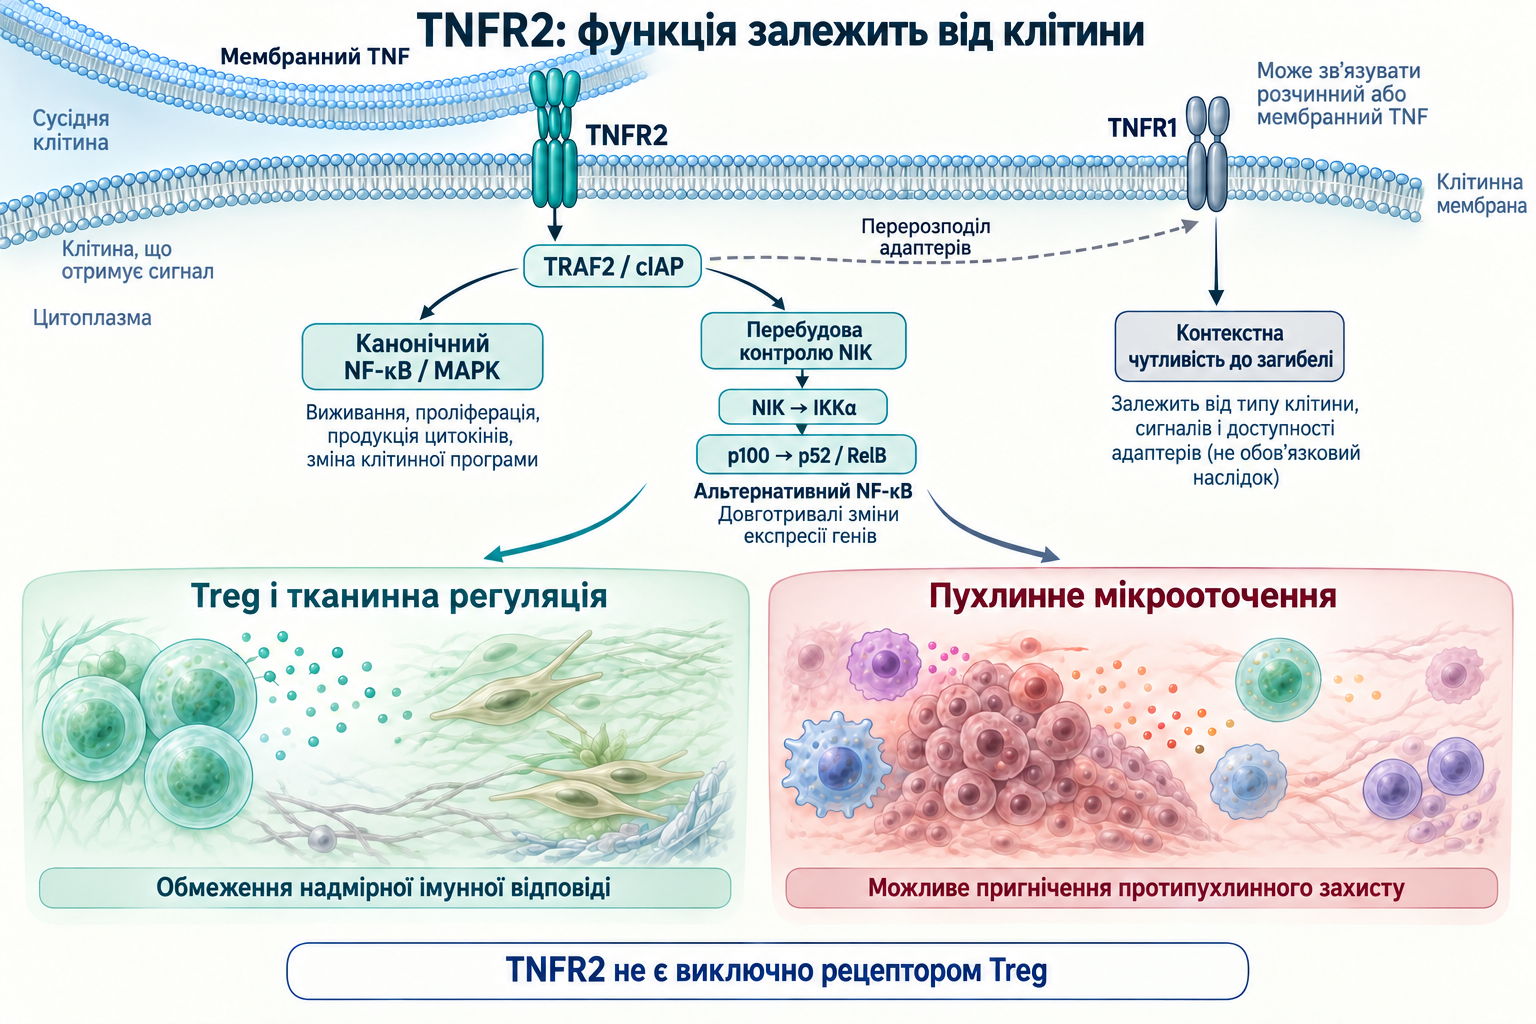
TNFR2 не має death domain і використовує інші початкові взаємодії. Він залучає TRAF2 та пов'язані cIAP, після чого може активувати канонічний NF‑κB, MAPK і контекстно пов'язані шляхи росту та виживання. Це не гарантує відновлення тканини. Ріст корисної регуляторної та пухлинної клітини може використовувати частково спільні механізми з протилежними наслідками для організму.
Важлива особливість TNFR2 — вплив на доступність комплексу TRAF2–TRAF3–cIAP, який у спокої обмежує рівень NIK. Перебудова системи дозволяє накопичувати NIK та активувати IKKα. Подальший обмежений протеасомний процесинг p100 утворює p52, що разом із RelB бере участь у неканонічному NF‑κB. Процесинг p100 відрізняється від повного руйнування IκB: протеоліз створює функціональну форму транскрипційного фактора.
Канонічна й неканонічна гілки різняться організацією та кінетикою, але не можна призначити всім клітинам однаковий розклад у хвилинах або годинах. Швидкість залежить від початкових білків, сили й тривалості стимулу, рецепторів і паралельних сигналів. Формулювання про потребу накопичення NIK та перебудови комплексів точніше за універсальну часову таблицю без експериментальної моделі.
Коли TNFR2 посилює чутливість до TNFR1
Рецептори використовують частково спільні внутрішньоклітинні ресурси. За певних умов TNFR2 перерозподіляє або зменшує доступність TRAF2/cIAP, послаблюючи захисні механізми TNFR1. Клітина може стати чутливішою до загибелі після TNF. Це не означає набуття TNFR2 власного death domain: ефект виникає через перехресну зміну сигнального середовища.
Цей зв'язок важливий для селективних препаратів. Збереження TNFR2 за блокади TNFR1 відрізняється від стимуляції TNFR2 за активного TNFR1. Ефект залежить від обох рецепторів, форми ліганду й здатності клітини підтримувати захисні комплекси. Коректне питання — яка клітина отримує який сигнал у конкретній тканині й фазі хвороби, а не який рецептор корисніший.
Регуляторні T-клітини: тканинний захист із контекстною ціною
TNFR2 часто пов'язаний з активованими, функціонально вираженими регуляторними T-клітинами, але не є їхнім виключним маркером. Рецептор трапляється й у інших імунних популяціях, зокрема активованих звичайних T-клітинах. Опис Treg потребує врахування походження, транскрипційної програми, стабільності FOXP3 і функціонального пригнічення певної імунної відповіді. Одного фарбування на TNFR2 недостатньо.
IL‑2 і його шлях STAT5 важливі для підтримки Treg. Костимуляція TNFR2 може доповнювати систему, але не є прямим обов'язковим запуском того самого рецепторного механізму JAK–STAT. Зміна експресії FOXP3 також не завжди означає стійку епігенетичну перебудову всіх регуляторних ділянок. Стабільність треба підтверджувати конкретними вимірюваннями й тривалістю спостереження, а не коротким збільшенням маркера.
Mensink і колеги досліджували Treg із крові людини транскриптомікою, протеомікою, функціональною оцінкою міграції та порівнянням із тканинними сигнатурами. Костимуляція TNFR2 підтримувала ознаки тканинних ефекторних Treg; порівняння з CD28 показало різні програми диференціювання. Це обґрунтовує механістичну гіпотезу й розроблення клітинних підходів. Воно не є терапевтичним випробуванням, що довело відновлення органів або клінічну ефективність у пацієнтів.
В автоімунній або пошкодженій тканині регуляторна функція обмежує надмірну імунну відповідь. У пухлинному мікрооточенні та сама функція може перешкоджати протипухлинному захисту. Результат залежить також від складу пухлини, ефекторних клітин і прямої експресії рецептора пухлинними клітинами. Тому стимуляція TNFR2 для одного завдання може суперечити блокуванню для іншого без суперечності в самій біології.
Нервова тканина: ремієлінізація у миші не дорівнює лікуванню РС
Arnett і колеги пов'язали TNF та TNFR2 з проліферацією попередників олігодендроцитів і ремієлінізацією в мишачій моделі з купризоном. Це допомагає зрозуміти участь TNF у відновленні мієліну. Однак токсичне пошкодження мієліну відрізняється від багатокомпонентної імунної хвороби людини. Різняться причина, часовий перебіг і участь периферійного імунітету.
Експеримент не доводить, що підвищення TNFR2 обов'язково відновить мієлін у пацієнта. Потрібні клінічні дослідження з визначеною популяцією, формою препарату, достатньою експозицією та функціональними наслідками й перебігом хвороби. Зміна маркера чи кількості попередників — важливе проміжне спостереження, але не клінічний результат.
Дослідження ленерцепту показало небезпеку прямого перенесення гіпотези. Подвійне сліпе рандомізоване випробування включало 168 переважно пацієнтів із ремітуючим РС; внутрішньовенно вводили 10, 50 або 100 мг кожні чотири тижні чи плацебо, до 48 тижнів. Значущих відмінностей за МРТ не було, проте загострення виникали частіше й раніше. EDSS значуще не змінювалася; антитіла до препарату й низька виявлюваність залишкових концентрацій обмежували трактування експозиції.
Ленерцепт був розчинним TNFR1–Fc, що зв'язує TNF. Він нейтралізував ліганд, а не селективно блокував мембранний TNFR1 із гарантованим збереженням інших взаємодій. Тому негативний результат не випробовує безпосередньо всі сучасні рецептор-селективні підходи. Але він показує, що участь TNF у запаленні не робить пригнічення всієї системи автоматично корисним при РС.
Клінічна ефективність залежить від хвороби й обраного результату
Позитивні результати анти-TNF при ревматоїдному артриті не потребують припущення, що TNF завжди шкідливий. ATTRACT рандомізував 428 пацієнтів з активним артритом на стабільному метотрексаті до плацебо або чотирьох схем інфліксимабу: 3 чи 10 мг/кг із подальшими інтервалами чотири або вісім тижнів. На 30-му тижні ACR20 досягли 53%, 50%, 58% та 52% відповідних груп проти 20% на плацебо з метотрексатом. ACR50 становив 29%, 27%, 26% і 31% проти 5%.
ACR20 — визначений складений критерій поліпшення, а не повне зникнення хвороби в кожного пацієнта. Випробування оцінювало додавання інфліксимабу до метотрексату у вибраній популяції, не розділяючи внесок TNFR1 і TNFR2. Тридцять тижнів не замінюють оцінки рідкісних ускладнень тривалого застосування. Клінічна користь схеми й механістична привабливість рецепторної гіпотези — різні рівні доказів.
Етанерцепт містить позаклітинну частину TNFR2, поєднану з Fc, та зв'язує ліганд. Використання фрагмента рецептора не робить його агоністом клітинного TNFR2. Антитіла до TNF і до самого рецептора також мають різні безпосередні мішені. Дію препарату визначає те, що він зв'язує, нейтралізує чи організує в кластер, а не назва білкового фрагмента.
Серцева недостатність: зниження маркера не гарантує користі
Подвійне сліпе рандомізоване пілотне ATTACH досліджувало 150 пацієнтів із помірною або тяжкою хронічною серцевою недостатністю, класом NYHA III–IV і фракцією викиду не більше 35%. Учасники отримували інфліксимаб 5 чи 10 мг/кг або плацебо на тижнях 0, 2 та 6, зі спостереженням до 28 тижнів. Первинна оцінка клінічного стану на 14-му тижні не показала поліпшення. Зниження запальних показників не перетворилося на клінічну користь.
За 10 мг/кг ризик смерті від будь-якої причини або госпіталізації через серцеву недостатність до 28 тижнів був вищим: відношення ризиків 2,84, 95% довірчий інтервал 1,01–7,97, номінальне p=0,043. Це конкретна доза та популяція, широкий інтервал і обмеження пілотного дослідження. Результат не доводить однакової небезпеки всіх анти-TNF для кожної людини. Він спростовує універсальне припущення, що нижчий запальний маркер обов'язково означає кращу функцію органа.
Безпека пов'язана з фізіологічною роллю TNF
TNF бере участь у нормальному імунному захисті та координації клітин, тому блокада змінює не лише патологічне запалення. Безпека включає інфекційні ускладнення, супутню імуносупресію та захворювання. Єдиний множник ризику для всіх препаратів, доз, інфекцій і популяцій некоректний. Коротке випробування без відмінностей у тяжких інфекціях не виключає ризиків тривалішого й ширшого застосування.
Призначення ліків залежить від власних показань і обмежень, а не загальної рецепторної схеми. Клінічний вибір спирається на діагноз, історію хвороби, обстеження та моніторинг; стаття допомагає зрозуміти підстави. Самостійна заміна призначеного лікування добавкою чи неперевіреною «селективною» стратегією переносить гіпотезу на рівень рішення, якого вона не підтверджує.
Харчування та спосіб життя не є доведеним перемикачем рецепторів
Метаболічний стан, раціон і хронічні запальні стимули впливають на імунне середовище. Це не означає, що окрема харчова молекула селективно вимикає TNFR1 і вмикає TNFR2 у людини. У клітинних дослідженнях поліфеноли, жирні кислоти чи метаболіти мікробіоти змінюють експресію генів, окисно-відновний баланс і сигнальні білки. Лабораторні концентрація, час і хімічна форма можуть сильно відрізнятися від експозиції після їжі чи добавки.
Бутират не лише потенційно змінює запальні маркери: це метаболіт, залучений у рецепторну й епігенетичну регуляцію. Спеціалізовані медіатори розрішення запалення, утворені з омега‑3, також мають численні взаємодії. Жодне спостереження окремо не доводить селективного клінічного керування рецепторами. Гарантована блокада некроптозу чи універсальне багаторазове збільшення TNFR2 потребують прямих даних у визначеній системі.
Вітамін D як нутрієнт, циркулюючі метаболіти й активний кальцитріол не є однаковою лабораторною експозицією. Ефекти ресвератролу чи EGCG в культурі не створюють дозового протоколу лікування автоімунної хвороби. Практичні висновки потребують даних про біодоступність, метаболіти, клінічні результати та небажані ефекти. Механістична стаття не обґрунтовує високі дози добавок для зміни TNFR1/TNFR2.
Як читати майбутні дослідження рецепторної селективності
Інформативне дослідження розділяє мішень, клітинний контекст і результат. Для препарату проти TNFR1 треба розуміти блокаду зв'язування ліганду, кластера чи певної внутрішньоклітинної відповіді. Для стимуляції TNFR2 важливо знати, які клітини отримують сигнал і чи зберігається TNFR1. Більше Treg або зміна запального білка можуть підтвердити фармакодинаміку, але не користь пацієнтові.
Необхідно розрізняти клітини людини поза організмом, тваринні моделі та клінічне випробування. Культура не відтворює розподілу препарату й тканинних взаємодій; тваринна модель не відтворює повністю хвороби людини. У клініці важливі початкова тяжкість, фонові препарати, тривалість, первинний результат і небажані події. Негативні результати цінні, бо виявляють межі правдоподібних пояснень.
TNF-система показує контекстну біологію: збереження клітини, зменшення запалення й відновлення органа не завжди одночасні. TNFR1 організує захисні та смертельні комплекси, TNFR2 підтримує функції, корисність яких залежить від тканини й завдання. Розуміння реакцій, компартментів і перехресних зв'язків уточнює обговорення терапії. Воно не скасовує необхідності перевіряти клінічний результат кожного втручання.
Часті питання
TNFR1 завжди спричиняє загибель?
Ні. Первинний комплекс I може підтримувати NF-κB, запальну транскрипцію й виживання. Апоптоз або некроптоз залежать від контрольних механізмів і клітинного контексту.
TNFR2 завжди сприяє відновленню?
Ні. Регуляція може обмежувати надмірний імунітет, але в пухлині перешкоджати протипухлинному захисту. Рецептор існує й поза Treg.
Етанерцепт стимулює TNFR2?
Він містить позаклітинний фрагмент TNFR2–Fc, що зв’язує ліганд. Це не робить препарат агоністом клітинного TNFR2.
Чи можна перемкнути рецептори добавками?
Селективне клінічне керування TNFR1/TNFR2 добавками не доведене. Клітинні ефекти не визначають дозового протоколу для автоімунної хвороби.
Джерела
- The transmembrane form of tumor necrosis factor is the prime activating ligand of the 80 kDa tumor necrosis factor receptor
- Induction of TNF receptor I-mediated apoptosis via two sequential signaling complexes
- Recruitment of the linear ubiquitin chain assembly complex stabilizes the TNF-R1 signaling complex and is required for TNF-mediated gene induction
- Catalytic activity of the caspase-8-FLIP(L) complex inhibits RIPK3-dependent necrosis
- Mixed lineage kinase domain-like protein mediates necrosis signaling downstream of RIP3 kinase
- Mixed lineage kinase domain-like protein MLKL causes necrotic membrane disruption upon phosphorylation by RIP3
- Tregs from human blood differentiate into nonlymphoid tissue-resident effector cells upon TNFR2 costimulation
- TNF alpha promotes proliferation of oligodendrocyte progenitors and remyelination
- TNF neutralization in MS: results of a randomized, placebo-controlled multicenter study
- Infliximab versus placebo in rheumatoid arthritis patients receiving concomitant methotrexate: a randomised phase III trial
- Randomized, double-blind, placebo-controlled, pilot trial of infliximab in patients with moderate-to-severe heart failure: results of the ATTACH trial
- Noncanonical NF-kappaB activation requires coordinated assembly of a regulatory complex of the adaptors cIAP1, cIAP2, TRAF2 and TRAF3 and the kinase NIK
- Apoptotic crosstalk of TNF receptors: TNF-R2-induces depletion of TRAF2 and IAP proteins and accelerates TNF-R1-dependent activation of caspase-8
- The tumor necrosis factor receptor 2 signal transducers TRAF2 and c-IAP1 are components of the tumor necrosis factor receptor 1 signaling complex