Один и тот же цитокин способен поддерживать защитную воспалительную реакцию, ограничивать повреждение ткани и участвовать в гибели клеток. TNF‑α особенно хорошо показывает, почему название молекулы не предсказывает её действие: «фактор некроза опухолей» не означает, что каждый контакт с рецептором заканчивается некрозом. Итог определяется формой лиганда, типом клетки, доступными внутриклеточными белками, состоянием ткани и длительностью воздействия. Различия двух основных рецепторов — TNFR1 и TNFR2 — помогают понять эту логику, но не превращают её в простое противостояние «плохого» и «хорошего» сигнала.
Соседний пример контекстной цитокиновой биологии — классическая и транс-сигнализация IL‑6: изменение способа передачи сигнала меняет круг отвечающих клеток. TNFR1 способен запускать воспалительную транскрипцию и выживание, а при нарушении контрольных механизмов — апоптоз или некроптоз. TNFR2 часто поддерживает рост, устойчивость и функции отдельных иммунных и тканевых клеток, однако эти свойства могут оказаться полезными при восстановлении и нежелательными в опухолевой среде. Поэтому нейтрализация всего TNF, блокирование отдельного рецептора и стимуляция отдельного рецептора — разные вмешательства. Результаты одного нельзя автоматически переносить на другое.
Две формы TNF и значение клеточного контакта
TNF синтезируется как мембранный белок: его рецептор-связывающая часть обращена во внеклеточное пространство. Протеолитическое отщепление этой части ферментом ADAM17, также известным как TACE, образует растворимую форму. Мембранный и растворимый TNF могут взаимодействовать с рецепторами, но геометрия контакта, удержание лиганда на поверхности и образование более крупных рецепторных кластеров различаются. На клеточной мембране важна не только концентрация молекул, но и их пространственная организация.
Функциональное предпочтение особенно заметно для TNFR2: мембранный TNF обычно обеспечивает более эффективную активацию этого рецептора, чем обычный растворимый тример. Работа Grell и коллег показала это в иммунных клеточных системах и продемонстрировала, что мембранный лиганд способен менять чувствительность опухолевых клеток к цитотоксическому действию. Следовательно, предпочтительная активация TNFR2 мембранной формой не означает, что такой сигнал всегда противовоспалителен. Не следует также подменять эффективность активации абсолютным утверждением, будто растворимый TNF вообще не связывается с TNFR2.
TNFR1 распространён во многих типах клеток, тогда как экспрессия TNFR2 сильнее зависит от клеточного состояния и особенно значима в определённых иммунных и сосудистых популяциях. Экспрессия рецептора не равнозначна активности пути. Для сигнала необходимы доступный лиганд, подходящая организация рецепторного комплекса и набор адаптеров внутри клетки; одновременно действуют механизмы эндоцитоза, удаления рецепторов с поверхности и отрицательной обратной связи.
ADAM17 может участвовать и в отщеплении наружных частей самих рецепторов. Растворимые TNFR1 и TNFR2 связывают TNF и меняют его доступность, но их концентрация в крови не является прямым измерением внутриклеточной активности соответствующего рецептора. На неё влияют образование, шеддинг и выведение белков, включая состояние почек. Поэтому соотношение растворимых рецепторов нельзя использовать как готовую персональную шкалу «разрушение против регенерации».
TNFR1: сначала платформа для сигнала, затем решение о судьбе клетки
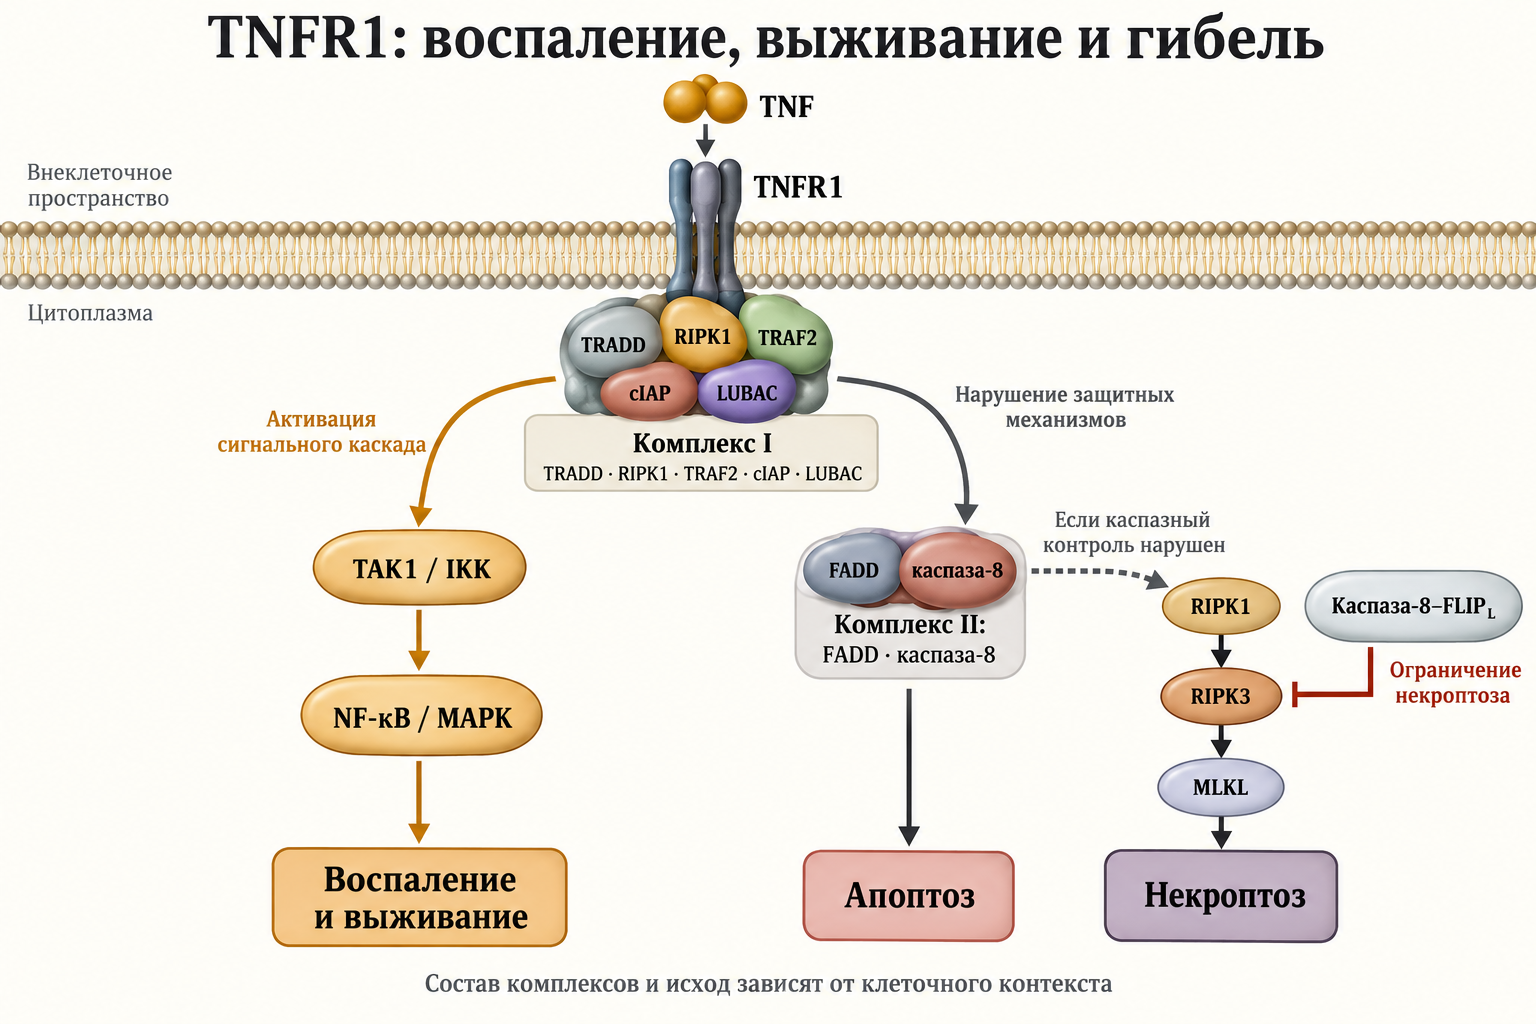
Во внутриклеточной части TNFR1 находится death domain — домен, обеспечивающий белковые взаимодействия с соответствующими адаптерами. Сам по себе этот домен ничего не расщепляет и не выполняет функцию каспазы. Его название указывает на участие рецептора в семействах сигнальных комплексов, способных инициировать гибель, но первоначальный ответ на TNF часто включает защитную транскрипцию. Отделение этих стадий было одним из ключевых результатов работы Micheau и Tschopp.
Первичный комплекс I образуется у плазматической мембраны и включает рецептор, TRADD, RIPK1 и TRAF2; последующая сборка привлекает cIAP и другие регуляторы. RIPK1 здесь выполняет каркасную функцию, которая отличается от его каталитической роли в отдельных путях клеточной гибели. Отсутствие белка и подавление активности его киназного домена поэтому не являются взаимозаменяемыми воздействиями. Эта разница объясняет, почему упрощённая схема «RIPK1 появился — клетка погибнет» неверна.
Убиквитиновые цепи в комплексе I создают поверхности для связывания сигнальных белков. K63-связанные цепи и линейные M1-цепи не следует считать обычной меткой обязательного уничтожения белка в протеасоме. Они могут служить каркасом, на котором концентрируются комплексы TAK1–TAB и IKK. Линейные цепи формирует LUBAC, содержащий каталитический компонент HOIP и структурные партнёры HOIL‑1 и SHARPIN. Сборка, устойчивость и разборка этой платформы помогают определить, останется ли ответ преимущественно транскрипционным или станет опасным для клетки.
TAK1 и IKK передают сигнал с помощью фосфорилирования: киназы переносят фосфат с ATP на белковые субстраты. Убиквитинирование устроено иначе и требует последовательной работы E1, E2 и E3 с затратой ATP на активацию убиквитина. cIAP и LUBAC участвуют именно в организации убиквитиновых модификаций, а не заменяют киназы. Различие реакций важно: одинаковая стрелка на схеме может обозначать физическое связывание, перенос фосфата, сборку цепи или протеолитическое расщепление, и эти события имеют разные последствия.
В канонической ветви NF‑κB комплекс IKK способствует фосфорилированию ингибиторов IκB, после чего их убиквитинирование и протеасомная деградация позволяют транскрипционным факторам переместиться в ядро. NF‑κB регулирует воспалительные медиаторы и одновременно белки, ограничивающие гибель. Параллельно MAPK-ветви участвуют в изменении транскрипции, клеточной активации и реакции на стресс. В конкретной клетке это может поддерживать её выживание и при этом увеличивать воспалительную нагрузку окружающей ткани: клеточный и тканевой исходы не всегда совпадают.
Контрольные точки не сводятся к одному «переключателю»
Белки A20, CYLD и OTULIN ограничивают или перестраивают убиквитиновый сигнал, но их нельзя объединять в категорию ферментов, которые просто «снимают защиту и вызывают смерть». Они различаются субстратами, типами цепей, местом действия и дополнительными белковыми взаимодействиями. A20, в частности, участвует в отрицательной обратной связи воспалительного ответа и может защищать клетку в определённых условиях. Итог зависит от того, какой комплекс изменяется и какие компенсаторные механизмы остаются доступными.
Защитная транскрипция — лишь часть контроля. Фосфорилирование отдельных компонентов, доступность cIAP, целостность убиквитинового каркаса и работа каспазы‑8 ограничивают переход к гибели ещё до того, как изменится экспрессия генов. Поэтому клетка может погибнуть после нарушения ранних контрольных механизмов, даже если обычная схема изображает NF‑κB как главный единственный барьер. И наоборот, обнаружение воспалительных транскриптов не позволяет автоматически сделать вывод о запуске некроптоза.
Апоптоз и некроптоз: разные комплексы и разные ферментативные задачи
Цитоплазматические комплексы, содержащие FADD и каспазу‑8, могут образовываться после изменения исходной мембранной платформы. В классической модели их называют комплексом II. Подтипы IIa и IIb, а также термин «рипоптосома» используют для разных составов и условий сборки; эти названия нельзя превращать в безусловные синонимы. Для понимания конкретного эксперимента важнее знать, участвуют ли TRADD и RIPK1, требуется ли киназная активность RIPK1 и какие противодействующие белки присутствуют.
Каспаза‑8 — цистеиновая протеаза, расщепляющая определённые белковые субстраты после аспартатных остатков. Её активация в подходящей платформе может запускать исполнительные каспазы и апоптоз. В некоторых типах клеток расщепление BID связывает этот процесс с митохондриальным усилением: tBID способствует активации BAX/BAK и проницаемости наружной мембраны митохондрий. Освобождение цитохрома c поддерживает сборку апоптосомы и активацию каспазы‑9, но степень зависимости от этого усиления определяется клеточным контекстом.
FLIP_L структурно напоминает каспазу‑8, однако его собственный каспазоподобный домен не выполняет обычную протеазную функцию. Из этого не следует, что гетеродимер FLIP_L с каспазой‑8 обязательно полностью неактивен. Oberst и коллеги показали, что протеолитически активный комплекс каспаза‑8–FLIP_L может ограничивать RIPK3-зависимую некротическую гибель, не вызывая полноценный апоптоз. Таким образом, одна и та же каспаза участвует и в исполнении смерти, и в предотвращении другого варианта смерти.
Некроптоз связан с активацией RIPK3 и его субстрата MLKL. В TNF-зависимых условиях RIPK1 может участвовать в сборке сигнальной платформы с RIPK3; роль этого звена зависит от системы и доступных альтернативных активаторов. Фосфорилированный MLKL меняет конформацию, олигомеризуется и взаимодействует с мембранами, что способствует нарушению их целостности. MLKL — не исполнительная каспаза, поэтому некроптоз нельзя описывать как ещё один вариант каспазного апоптоза.
Нарушение мембраны способствует выходу внутриклеточных компонентов и усилению воспалительной реакции, но отношение «апоптоз тихий, некроптоз всегда воспалительный» тоже требует контекста. Значение имеют своевременное удаление погибших клеток, состояние окружающей ткани и количество повреждённых клеток. Более того, измерение общего числа погибших клеток без характеристики механизма не позволяет уверенно отнести эффект к конкретной ветви. Для научного вывода нужны несколько согласованных признаков, а не один универсальный маркер.
TNFR2: координация выживания и иммунной функции
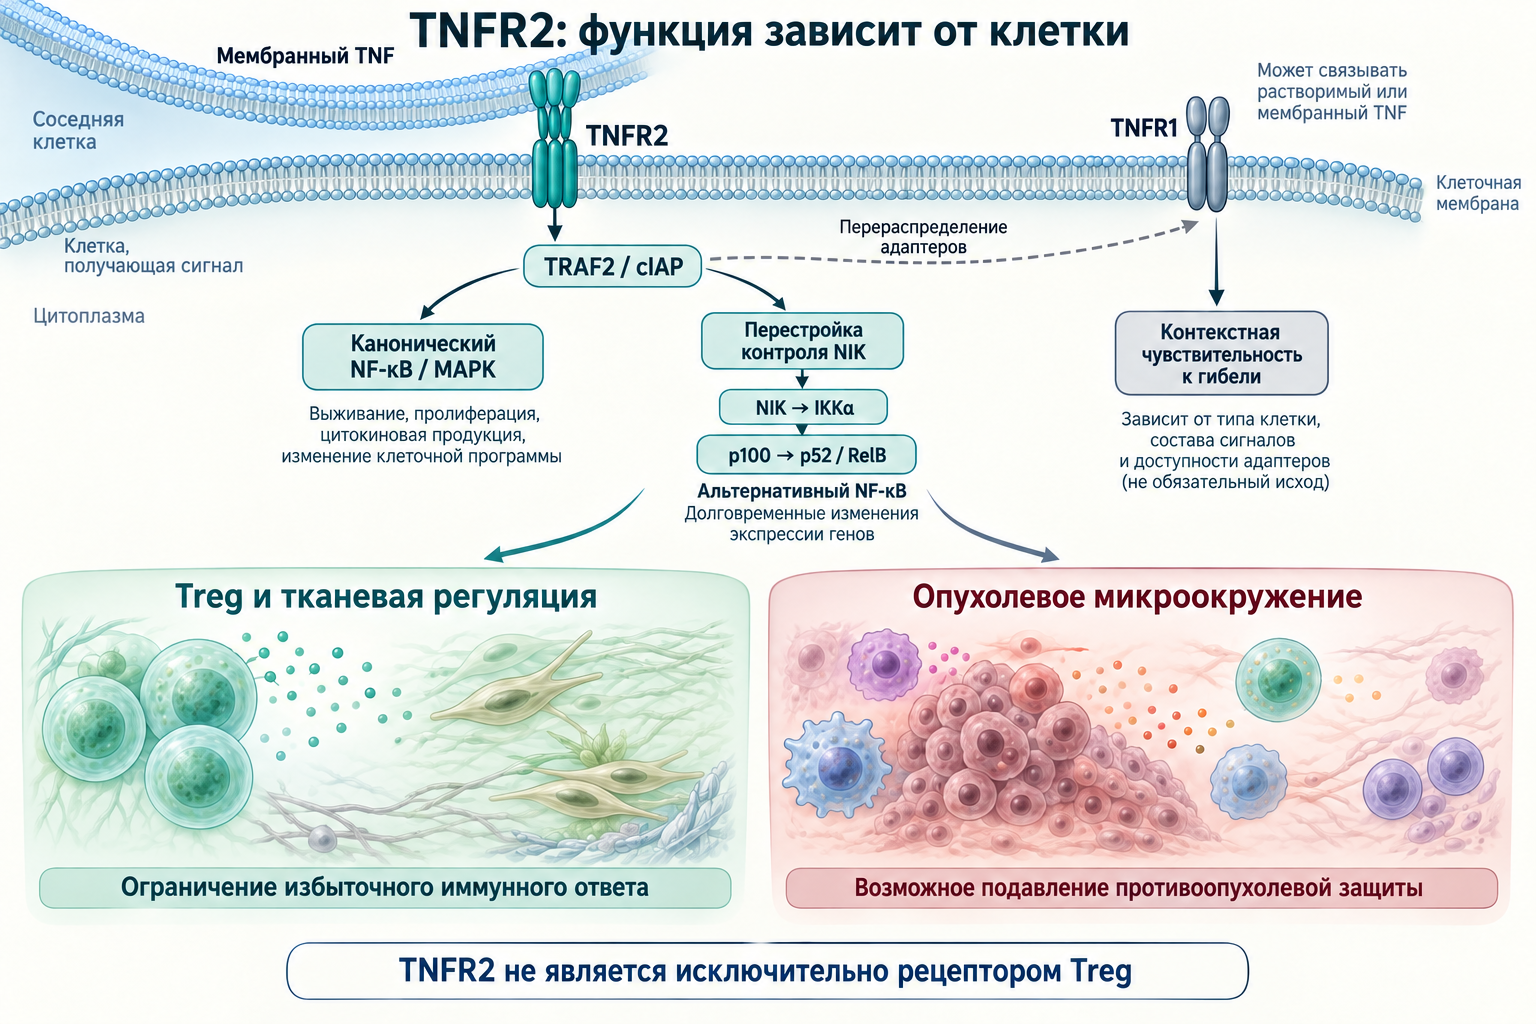
TNFR2 не имеет death domain и использует другой набор начальных взаимодействий. Он привлекает TRAF2 и связанные с ним cIAP, после чего может активировать канонический NF‑κB, MAPK и контекстно связанные пути роста и выживания. Эти события не дают универсальной гарантии тканевого восстановления. Рост полезной регуляторной клетки и рост опухолевой клетки могут использовать частично совпадающие механизмы, хотя их последствия для организма противоположны.
Важная особенность TNFR2 — влияние на доступность комплекса TRAF2–TRAF3–cIAP, который в покое способствует ограничению уровня NIK. При перестройке этой системы NIK может накапливаться и активировать IKKα. Последующая ограниченная протеасомная обработка p100 образует p52, который вместе с RelB участвует в неканоническом NF‑κB-ответе. Обработка p100 отличается от полного разрушения IκB: здесь протеолиз создаёт функциональную форму транскрипционного фактора.
Каноническая и неканоническая ветви различаются организацией и кинетикой, однако нельзя назначить всем клеткам одинаковое расписание в минутах или часах. Скорость зависит от исходного количества белков, силы и длительности стимула, экспрессии рецепторов и параллельных сигналов. Фраза «неканонический путь обычно требует накопления NIK и перестройки белковых комплексов» точнее, чем универсальная таблица времени без указания экспериментальной модели.
Когда TNFR2 усиливает чувствительность к TNFR1
Оба рецептора используют частично общие внутриклеточные ресурсы. При определённых условиях TNFR2 перераспределяет или способствует снижению доступности TRAF2/cIAP, ослабляя защитные механизмы TNFR1. Тогда клетка становится чувствительнее к гибели после TNF-стимула. Это не означает, что TNFR2 приобрёл собственный death domain: эффект возникает через перекрёстное изменение сигнальной среды.
Такая взаимосвязь имеет принципиальное значение для обсуждения селективных препаратов. Сохранение TNFR2 при блокаде TNFR1 и стимуляция TNFR2 при сохранном TNFR1 — неодинаковые ситуации. Действие зависит от экспрессии обоих рецепторов, формы лиганда и способности клетки поддерживать защитные комплексы. Поэтому корректный вопрос звучит не «какой рецептор полезнее», а «какая клетка получает какой сигнал в данной ткани и в данной фазе заболевания».
Регуляторные T-клетки: тканевая защита с контекстной ценой
TNFR2 часто связан с активированными и функционально выраженными регуляторными T-клетками, но не является их исключительным маркером. Рецептор встречается и в других иммунных популяциях, включая активированные обычные T-клетки. Чтобы описать Treg, необходимо учитывать происхождение клетки, её транскрипционную программу, стабильность FOXP3 и функциональную способность подавлять определённый иммунный ответ. Одной окраски на TNFR2 для этого недостаточно.
IL‑2 и его сигнальный путь через STAT5 остаются важными для поддержания Treg. TNFR2-костимуляция может дополнять эту систему, но её нельзя рисовать как прямой обязательный запуск того же рецепторного JAK–STAT-механизма. Аналогично изменение экспрессии FOXP3 не всегда означает устойчивую эпигенетическую перестройку всех регуляторных участков. Утверждение о стабильности должно опираться на конкретные измерения и длительность наблюдения, а не только на кратковременное увеличение маркера.
Mensink и коллеги изучали человеческие Treg из крови с помощью транскриптомики, протеомики, функциональной оценки миграции и сопоставления с тканевыми сигнатурами. TNFR2-костимуляция поддерживала признаки тканевых эффекторных Treg, а сравнение с CD28-костимуляцией показало различие программ дифференцировки. Это сильное основание для механистической гипотезы и разработки клеточных подходов. Оно не является испытанием терапии, доказавшим восстановление органов или клиническую эффективность у пациентов.
В аутоиммунной или повреждённой ткани регуляторная функция может ограничивать избыточный иммунный ответ. В опухолевом микроокружении сходная функция способна мешать противоопухолевой защите. При этом результат зависит от состава опухоли, эффекторных клеток и прямой экспрессии рецептора опухолевыми клетками. Поэтому идея стимуляции TNFR2 для одной клинической задачи может противоречить идее его блокирования для другой, не создавая противоречия в самой биологии.
Нервная ткань: почему ремиелинизация у мыши не равна лечению РС
Работа Arnett и коллег связала TNF и TNFR2 с пролиферацией предшественников олигодендроцитов и ремиелинизацией в мышиной модели с купризоном. Такой результат помогает понять, что TNF способен участвовать в восстановлении миелина. Но модель токсического повреждения миелина отличается от многокомпонентного иммунного заболевания человека. Различаются причина повреждения, временная последовательность процессов и участие периферической иммунной системы.
Экспериментальные данные нельзя пересказывать как доказательство, что повышение TNFR2 обязательно восстановит миелин у пациента. Для такого вывода нужны клинические исследования с определённой популяцией, формой препарата, достаточной экспозицией и исходами, отражающими функцию и течение заболевания. Изменение клеточного маркера или увеличение числа предшественников — важное промежуточное наблюдение, но не замена клиническому исходу.
Опасность прямого переноса гипотезы показало исследование ленерцепта. В двойное слепое рандомизированное исследование включили 168 преимущественно пациентов с ремиттирующим РС; препарат вводили внутривенно в дозах 10, 50 или 100 мг каждые четыре недели либо использовали плацебо, до 48 недель. Значимых различий по МРТ не обнаружили, но у получавших ленерцепт обострения возникали чаще и раньше. Значимого эффекта на EDSS не было; образование антител к препарату и низкая обнаруживаемость остаточных концентраций ограничивали интерпретацию экспозиции.
Ленерцепт представлял собой растворимый TNFR1–Fc, связывающий TNF. Это нейтрализатор лиганда, а не селективная блокада мембранного TNFR1 с гарантированным сохранением всех остальных взаимодействий TNF. Поэтому отрицательный результат нельзя считать прямым испытанием любого современного рецептор-селективного подхода. Однако он убедительно показывает, что участие TNF в воспалении не делает подавление всей системы автоматически полезным при РС.
Клиническая эффективность зависит от заболевания и выбранного исхода
Положительные результаты анти-TNF-терапии при ревматоидном артрите не требуют предположения, будто TNF всегда вреден. В исследовании ATTRACT 428 пациентов с активным артритом на фоне стабильного метотрексата рандомизировали к плацебо или четырём схемам инфликсимаба: 3 либо 10 мг/кг с последующим введением каждые четыре или восемь недель. Оценка через 30 недель показала ACR20 у 53%, 50%, 58% и 52% пациентов соответствующих групп против 20% на плацебо с метотрексатом. ACR50 достигали 29%, 27%, 26% и 31% против 5%.
ACR20 означает определённый составной критерий улучшения, а не полное исчезновение заболевания у каждого ответившего пациента. Испытание оценивало добавление инфликсимаба к метотрексату в выбранной популяции; оно не изолировало вклад TNFR1 и TNFR2. Наблюдение в течение 30 недель также не заменяет оценку редких осложнений при длительном применении. Клиническая польза конкретной схемы и механистическая привлекательность рецепторной гипотезы — разные уровни доказательности.
Этанерцепт содержит внеклеточную часть TNFR2, соединённую с Fc, и связывает лиганд. Его нельзя называть агонистом клеточного TNFR2 только потому, что в конструкции использован фрагмент этого рецептора. Аналогично антитела, связывающие TNF, и антитела к самому рецептору имеют разные непосредственные мишени. Для обсуждения действия лекарства нужно указать, что именно оно связывает, нейтрализует или организует в кластер, а не выводить эффект из названия белкового фрагмента.
Сердечная недостаточность: снижение маркера не гарантирует пользу
В пилотном двойном слепом рандомизированном исследовании ATTACH изучали 150 пациентов с умеренной или тяжёлой хронической сердечной недостаточностью, функциональным классом III–IV NYHA и фракцией выброса не более 35%. Участники получали инфликсимаб 5 либо 10 мг/кг или плацебо; введения проводили на неделях 0, 2 и 6, а наблюдение продолжалось до 28 недель. Первичная оценка клинического состояния через 14 недель не показала улучшения от инфликсимаба. Снижение воспалительных показателей не преобразовалось в соответствующую клиническую пользу.
В группе 10 мг/кг риск смерти от любой причины или госпитализации по поводу сердечной недостаточности за 28 недель был выше: отношение рисков 2,84, 95% доверительный интервал 1,01–7,97, номинальное p=0,043. Это результат конкретной дозы и выбранной популяции, с широким доверительным интервалом и ограничениями пилотного исследования. Он не доказывает, что любая анти-TNF-терапия одинаково опасна для любого пациента. Однако он опровергает универсальную логику «воспалительный маркер снизился, значит функция органа обязательно улучшилась».
Безопасность связана с физиологической ролью TNF
TNF участвует в нормальной иммунной защите и координации взаимодействий клеток, поэтому его блокада меняет не только патологическое воспаление. Оценка безопасности включает инфекционные осложнения, особенности фоновой иммуноподавляющей терапии и сопутствующие заболевания. Единый коэффициент риска для всех препаратов, доз, инфекций и популяций был бы некорректен. В частности, короткое исследование, где серьёзные инфекции не различались между группами, не исключает рисков, выявляемых при более длительном и широком применении.
Для назначения клинического препарата важны его собственные показания и ограничения, а не общая схема рецепторов. Клинический выбор опирается на диагноз, историю заболевания, обследование и мониторинг, а статья о сигнальных путях помогает понять основания этого выбора. Попытка самостоятельно заменить назначенную терапию добавкой или «селективной» стратегией без клинической проверки переносит механистическую гипотезу на уровень решения, который она не подтверждает.
Питание и образ жизни не являются доказанным переключателем рецепторов
Метаболическое состояние, состав рациона и хронические воспалительные стимулы могут влиять на иммунную среду. Это не означает, что отдельная пищевая молекула селективно выключает TNFR1 и включает TNFR2 у человека. В клеточных работах полифенолы, жирные кислоты или метаболиты микробиоты способны менять экспрессию генов, окислительный баланс и сигнальные белки. Но лабораторная концентрация, время воздействия и химическая форма могут существенно отличаться от экспозиции после обычной еды или добавки.
Бутират, например, действует не только через потенциальное изменение отдельных воспалительных маркеров: он служит метаболитом и участвует в регуляции рецепторных и эпигенетических механизмов. Специализированные медиаторы разрешения воспаления, образующиеся из омега‑3 жирных кислот, также имеют множество взаимодействий. Ни одно такое наблюдение само по себе не доказывает селективное клиническое управление двумя TNF-рецепторами. Утверждения о гарантированном блокировании некроптоза или универсальном многократном увеличении TNFR2 требуют прямых данных в определённой системе.
Витамин D как нутриент, его циркулирующие метаболиты и активный кальцитриол нельзя объединять в одну одинаковую лабораторную экспозицию. Подобным образом эффект ресвератрола или EGCG в культуре клеток нельзя превращать в дозовый протокол лечения аутоиммунного заболевания. Для практического вывода нужны данные о биодоступности, метаболитах, клинических исходах и нежелательных эффектах. Из механистической статьи не следует назначение высоких доз добавок для изменения TNFR1/TNFR2.
Как читать будущие исследования рецепторной селективности
Наиболее информативное исследование должно разделять мишень, клеточный контекст и исход. Если препарат направлен на TNFR1, нужно понимать, блокирует ли он связывание лиганда, образование кластера или определённый внутриклеточный ответ. Если он стимулирует TNFR2, важно знать, какие клетки действительно получают сигнал и сохраняется ли активность TNFR1. Увеличение количества Treg или изменение воспалительного белка может подтвердить фармакодинамику, но ещё не доказать пользу для пациента.
Необходимо также различать человеческие клетки вне организма, модели на животных и клиническое испытание. В человеческой культуре отсутствуют многие особенности распределения препарата и тканевого взаимодействия; животная модель не воспроизводит полностью заболевание человека. В клиническом исследовании важны исходная тяжесть болезни, фоновые препараты, длительность, первичный исход и характер нежелательных событий. Отрицательные результаты особенно ценны, потому что обнаруживают ограничения правдоподобных биологических объяснений.
TNF-система остаётся примером контекстной биологии: сохранение клетки, уменьшение воспаления и восстановление функции органа не всегда происходят одновременно. TNFR1 организует как защитные, так и смертельные комплексы, а TNFR2 поддерживает функции, полезность которых зависит от ткани и задачи. Понимание ферментативных реакций, компартментов и перекрёстных связей позволяет точнее обсуждать терапию. Оно не отменяет необходимости проверять клинический результат каждого конкретного вмешательства.
Частые вопросы
TNFR1 всегда вызывает гибель клетки?
Нет. Первичный комплекс I способен поддерживать NF-κB, воспалительную транскрипцию и выживание. Переход к апоптозу или некроптозу зависит от контрольных механизмов и клеточного контекста.
TNFR2 всегда помогает восстановлению?
Нет. Регуляторные функции могут ограничивать избыточный иммунный ответ, но в опухолевой среде способны мешать противоопухолевой защите. Рецептор также встречается вне Treg.
Этанерцепт стимулирует TNFR2?
Его конструкция содержит внеклеточный фрагмент TNFR2–Fc, который связывает лиганд. Это не делает препарат агонистом клеточного TNFR2.
Можно переключить рецепторы добавками?
Селективное клиническое управление TNFR1/TNFR2 пищевыми добавками не доказано. Клеточные эффекты не определяют дозовый протокол для лечения аутоиммунного заболевания.
Источники
- The transmembrane form of tumor necrosis factor is the prime activating ligand of the 80 kDa tumor necrosis factor receptor
- Induction of TNF receptor I-mediated apoptosis via two sequential signaling complexes
- Recruitment of the linear ubiquitin chain assembly complex stabilizes the TNF-R1 signaling complex and is required for TNF-mediated gene induction
- Catalytic activity of the caspase-8-FLIP(L) complex inhibits RIPK3-dependent necrosis
- Mixed lineage kinase domain-like protein mediates necrosis signaling downstream of RIP3 kinase