TNF‑α y sus receptores: cómo TNFR1 y TNFR2 conectan inflamación, supervivencia y reparación
Dos formas de TNF, plataformas de ubiquitina de TNFR1, caspasa-8 y MLKL, señalización TNFR2 y límites de trasladar mecanismos celulares a terapia clínica.
Una misma citocina puede sostener una respuesta inflamatoria protectora, limitar el daño tisular y participar en la muerte celular. TNF‑α muestra por qué el nombre de una molécula no predice su acción: «factor de necrosis tumoral» no significa que todo contacto con un receptor termine en necrosis. El resultado depende de la forma del ligando, el tipo celular, las proteínas intracelulares disponibles, el estado del tejido y la duración de la exposición. Las diferencias entre sus dos receptores principales, TNFR1 y TNFR2, ayudan a comprender esta lógica, pero no la convierten en una oposición sencilla entre una señal «mala» y otra «buena».
Otro ejemplo de biología contextual de las citocinas es la señalización clásica y trans de IL‑6: cambiar la transmisión de la señal modifica el conjunto de células que responden. TNFR1 puede iniciar transcripción inflamatoria y supervivencia, o apoptosis y necroptosis cuando fallan los mecanismos de control. TNFR2 suele favorecer crecimiento, resistencia y funciones de determinadas células inmunitarias y tisulares, pero estas propiedades pueden resultar útiles durante la reparación e indeseables en un entorno tumoral. Neutralizar todo el TNF, bloquear un receptor y estimular un receptor son intervenciones diferentes. Sus resultados no son automáticamente intercambiables.
Dos formas de TNF y la importancia del contacto celular
TNF se sintetiza como proteína de membrana cuya región de unión al receptor mira al espacio extracelular. La escisión proteolítica por ADAM17, también llamada TACE, genera la forma soluble. El TNF de membrana y el soluble pueden interactuar con receptores, pero difieren en geometría de contacto, retención superficial y formación de agrupaciones receptoras mayores. En la membrana importa la organización espacial, además de la concentración molecular.
La preferencia funcional destaca en TNFR2: el TNF de membrana suele activar este receptor con mayor eficacia que un trímero soluble ordinario. Grell y colaboradores lo demostraron en sistemas de células inmunitarias y observaron que el ligando de membrana podía modificar la sensibilidad de células tumorales a efectos citotóxicos. La activación preferente de TNFR2 por TNF de membrana no significa, por tanto, que esa señal sea siempre antiinflamatoria. Tampoco debe sustituirse la eficacia de activación por la afirmación absoluta de que el TNF soluble nunca se une a TNFR2.
TNFR1 se expresa en muchos tipos celulares, mientras que la expresión de TNFR2 depende más del estado celular y resulta especialmente relevante en ciertas poblaciones inmunitarias y vasculares. Expresión del receptor no equivale a actividad de la vía. La señal requiere ligando disponible, organización adecuada del complejo receptor y adaptadores intracelulares; simultáneamente actúan endocitosis, retirada de receptores de la superficie y retroalimentación negativa.
ADAM17 también puede participar en el desprendimiento de las partes extracelulares de los propios receptores. Los TNFR1 y TNFR2 solubles unen TNF y modifican su disponibilidad, pero sus concentraciones sanguíneas no miden directamente la actividad intracelular del receptor correspondiente. Influyen producción, desprendimiento y eliminación, incluida la función renal. La proporción entre receptores solubles no constituye una escala personal ya validada de «destrucción frente a regeneración».
TNFR1: la plataforma de señalización precede a la decisión celular
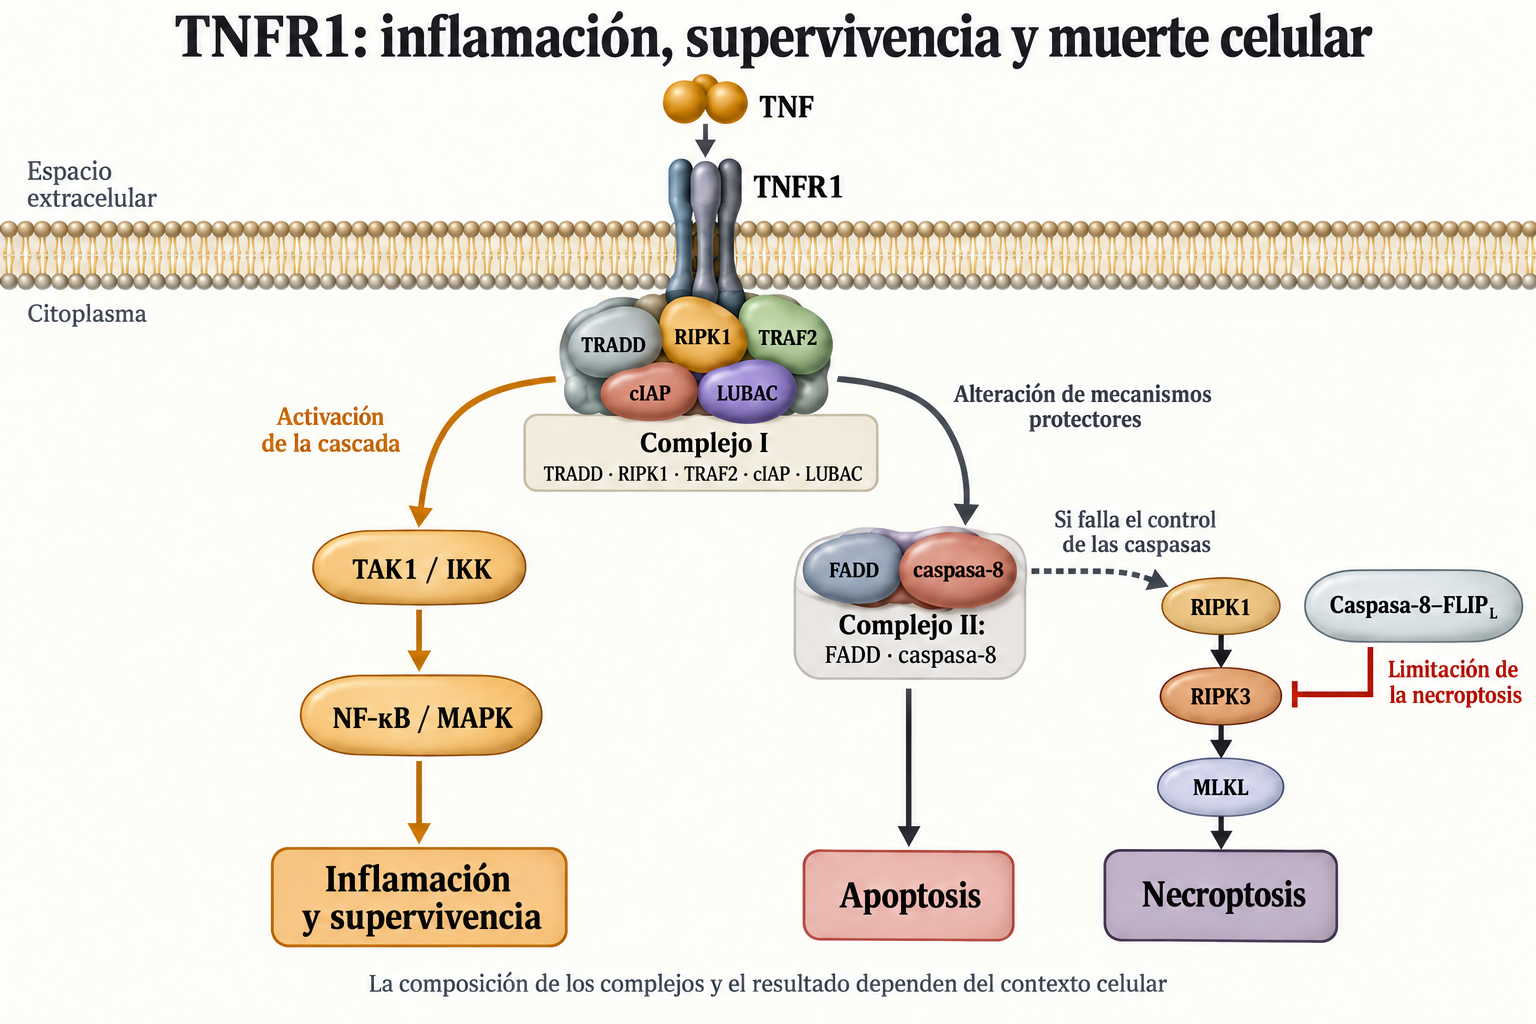
La porción intracelular de TNFR1 contiene un dominio de muerte que permite interacciones proteicas con los adaptadores correspondientes. Este dominio no escinde proteínas por sí mismo ni funciona como caspasa. Su nombre refleja la participación en familias de complejos capaces de iniciar muerte, pero la respuesta inicial a TNF suele incluir transcripción protectora. Separar estas etapas fue un hallazgo central de Micheau y Tschopp.
El complejo I inicial se forma junto a la membrana plasmática e incluye receptor, TRADD, RIPK1 y TRAF2; la incorporación posterior recluta proteínas cIAP y otros reguladores. RIPK1 ejerce aquí una función de andamiaje distinta de su función catalítica en determinadas vías de muerte. Eliminar la proteína e inhibir su dominio cinasa no son intervenciones equivalentes. Esta distinción explica por qué «aparece RIPK1, luego morirá la célula» es una simplificación incorrecta.
Las cadenas de ubiquitina del complejo I crean superficies de unión para proteínas señalizadoras. Las cadenas enlazadas por K63 y las cadenas lineales M1 no deben tratarse como simples marcas de destrucción obligatoria en el proteasoma. Pueden formar un andamiaje que concentra los complejos TAK1–TAB e IKK. LUBAC forma cadenas lineales e incluye HOIP catalítica y sus socios estructurales HOIL‑1 y SHARPIN. La formación, estabilidad y desensamblaje de esta plataforma ayudan a determinar si la respuesta permanece principalmente transcripcional o se vuelve peligrosa para la célula.
TAK1 e IKK transmiten señales mediante fosforilación: las cinasas transfieren fosfato desde ATP a sustratos proteicos. La ubiquitinación es diferente y requiere actividad secuencial de E1, E2 y E3, con gasto de ATP durante la activación de ubiquitina. Las cIAP y LUBAC organizan modificaciones de ubiquitina, no sustituyen a las cinasas. Distinguir las reacciones importa: una misma flecha puede representar unión física, transferencia de fosfato, formación de cadenas o escisión proteolítica, con consecuencias distintas.
En la vía canónica de NF‑κB, IKK favorece la fosforilación de los inhibidores IκB; su posterior ubiquitinación y degradación proteasomal permite que los factores de transcripción entren en el núcleo. NF‑κB regula mediadores inflamatorios y proteínas que limitan la muerte. Las ramas MAPK también participan en cambios transcripcionales, activación celular y respuesta al estrés. Esto puede mantener viva una célula y aumentar simultáneamente la carga inflamatoria del tejido circundante: los resultados celulares y tisulares no siempre coinciden.
Los puntos de control no se reducen a un interruptor
A20, CYLD y OTULIN limitan o reorganizan la señal de ubiquitina, pero no deben agruparse como enzimas que simplemente «retiran la protección y provocan muerte». Difieren en sustratos, tipos de cadenas, localización e interacciones adicionales. A20 participa en la retroalimentación negativa inflamatoria y puede proteger células en determinadas condiciones. El resultado depende del complejo modificado y de los mecanismos compensadores disponibles.
La transcripción protectora es solo una parte del control. La fosforilación de componentes, disponibilidad de cIAP, integridad del andamiaje de ubiquitina y actividad de caspasa‑8 limitan la transición hacia muerte antes de que cambie la expresión génica. Una célula puede morir tras alterarse controles tempranos, aunque una representación convencional presente NF‑κB como única barrera principal. A la inversa, detectar transcritos inflamatorios no demuestra automáticamente necroptosis.
Apoptosis y necroptosis: complejos y tareas enzimáticas diferentes
Después de cambios en la plataforma de membrana inicial pueden formarse complejos citoplasmáticos con FADD y caspasa‑8. En el modelo clásico se denominan complejo II. Los subtipos IIa y IIb y el término «ripoptosoma» describen composiciones y condiciones diferentes; no son sinónimos incondicionales. Para interpretar un experimento importa más conocer si participan TRADD y RIPK1, si se requiere la actividad cinasa de RIPK1 y qué proteínas antagonistas están presentes.
Caspasa‑8 es una proteasa de cisteína que escinde determinados sustratos después de residuos de aspartato. Su activación en una plataforma adecuada puede iniciar las caspasas ejecutoras y la apoptosis. En algunos tipos celulares, la escisión de BID conecta el proceso con amplificación mitocondrial: tBID favorece activación de BAX/BAK y permeabilización de la membrana mitocondrial externa. La liberación de citocromo c sostiene formación del apoptosoma y activación de caspasa‑9, pero la dependencia de esta amplificación varía según la célula.
FLIP_L se parece estructuralmente a caspasa‑8, pero su propio dominio semejante a caspasa no realiza la actividad proteasa habitual. Esto no implica que el heterodímero FLIP_L–caspasa‑8 sea completamente inactivo. Oberst y colaboradores mostraron que un complejo proteolíticamente activo puede limitar muerte necrótica dependiente de RIPK3 sin iniciar apoptosis completa. Una misma caspasa puede ejecutar una forma de muerte y prevenir otra.
La necroptosis implica activación de RIPK3 y de su sustrato MLKL. En condiciones dependientes de TNF, RIPK1 puede participar en la plataforma con RIPK3; la relevancia de este paso depende del sistema y los activadores alternativos disponibles. MLKL fosforilada cambia de conformación, oligomeriza e interactúa con membranas, contribuyendo a la pérdida de integridad. MLKL no es una caspasa ejecutora: la necroptosis no es otra modalidad de apoptosis dependiente de caspasas.
La ruptura de membrana facilita liberación de componentes intracelulares y amplificación inflamatoria, pero «apoptosis silenciosa, necroptosis siempre inflamatoria» también requiere contexto. Importan la eliminación oportuna de células muertas, el tejido circundante y el número de células dañadas. Medir muerte total sin caracterizar su mecanismo no identifica una rama concreta. Una conclusión científica necesita varios indicios concordantes, no un marcador universal.
TNFR2: coordinación de supervivencia y función inmunitaria
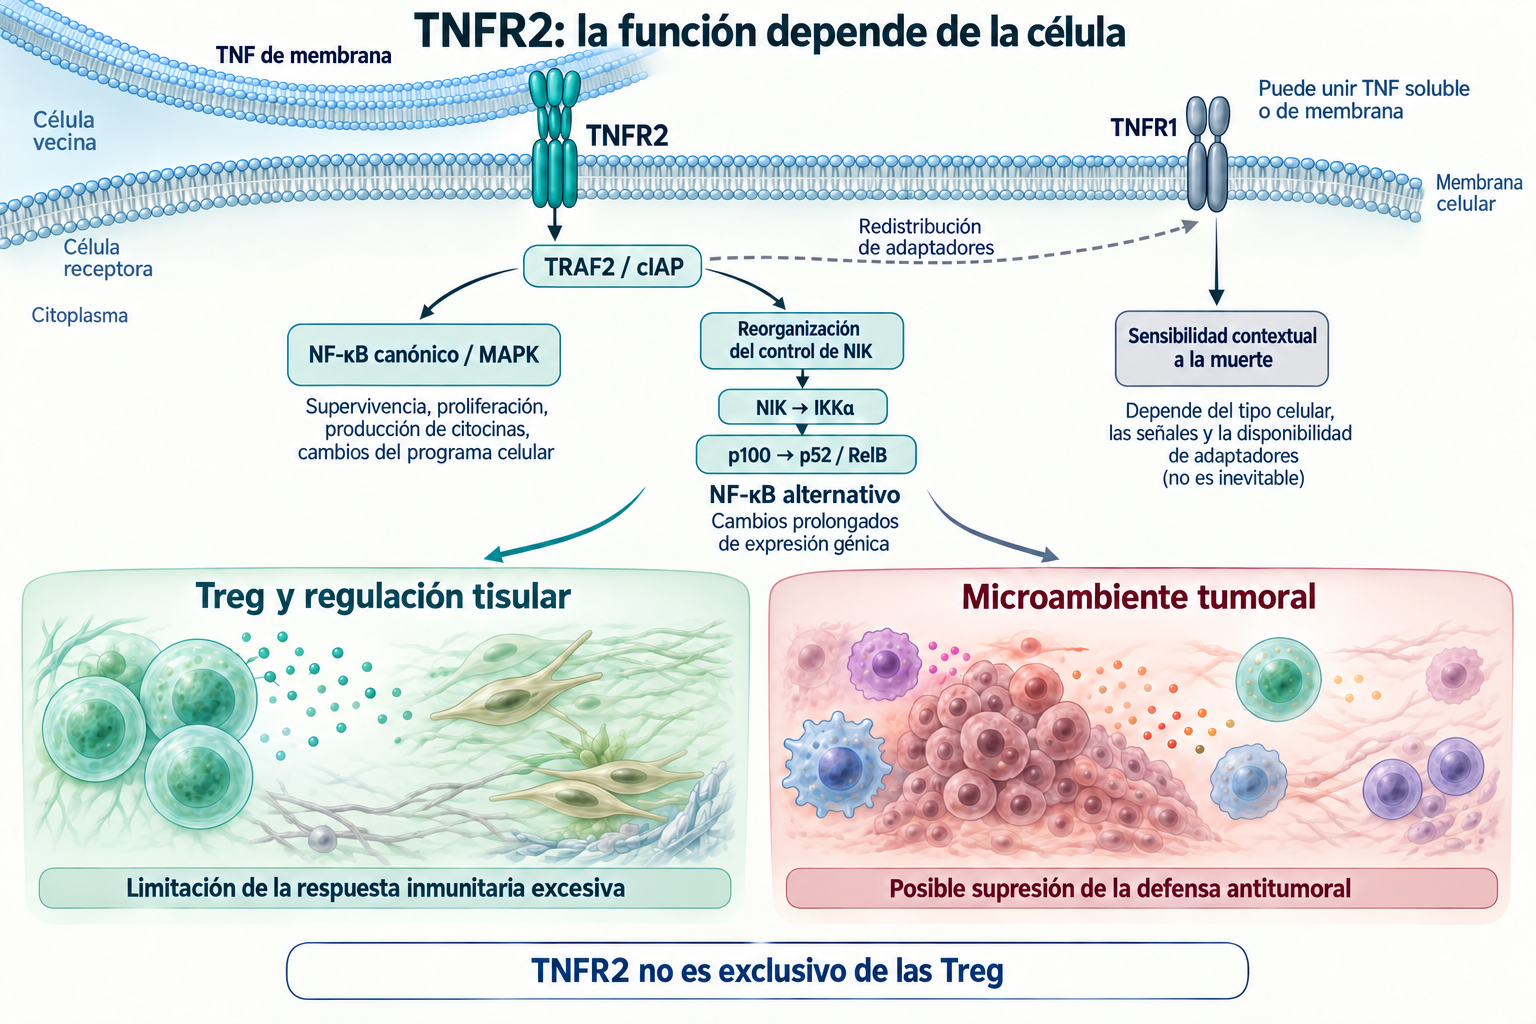
TNFR2 no tiene dominio de muerte y utiliza otras interacciones iniciales. Recluta TRAF2 y las cIAP asociadas y puede activar NF‑κB canónico, MAPK y vías de crecimiento y supervivencia conectadas según el contexto. Estos acontecimientos no garantizan reparación tisular. El crecimiento de una célula reguladora útil y el de una célula tumoral pueden utilizar mecanismos parcialmente coincidentes, con consecuencias opuestas para el organismo.
Una característica importante de TNFR2 es su influencia sobre la disponibilidad del complejo TRAF2–TRAF3–cIAP, que ayuda a mantener bajo el nivel de NIK en reposo. La reorganización puede permitir acumulación de NIK y activación de IKKα. El procesamiento proteasomal limitado de p100 produce p52, que participa con RelB en NF‑κB no canónico. Procesar p100 difiere de destruir por completo IκB: la proteólisis crea una forma funcional de factor de transcripción.
Las ramas canónica y no canónica difieren en organización y cinética, pero no puede asignarse a todas las células un calendario idéntico de minutos u horas. La velocidad depende de proteínas iniciales, intensidad y duración del estímulo, receptores y señales paralelas. Decir que la vía no canónica suele requerir acumulación de NIK y reorganización de complejos es más preciso que una tabla temporal universal sin modelo experimental.
Cuándo TNFR2 aumenta la sensibilidad a TNFR1
Los receptores comparten parte de sus recursos intracelulares. En ciertas condiciones, TNFR2 redistribuye o reduce la disponibilidad de TRAF2/cIAP, debilitando mecanismos protectores de TNFR1. La célula puede hacerse más sensible a muerte tras el estímulo TNF. Esto no significa que TNFR2 adquiera un dominio de muerte: el efecto procede de regulación cruzada del entorno señalizador.
Esta conexión importa al hablar de fármacos selectivos. Conservar TNFR2 mientras se bloquea TNFR1 difiere de estimular TNFR2 mientras TNFR1 sigue activo. El efecto depende de ambos receptores, la forma del ligando y la capacidad celular para mantener complejos protectores. La pregunta útil es qué célula recibe qué señal en un tejido y fase de enfermedad, no qué receptor es más beneficioso.
Células T reguladoras: protección tisular con un coste contextual
TNFR2 se asocia a menudo con células T reguladoras activadas y funcionalmente destacadas, pero no es su marcador exclusivo. También aparece en otras poblaciones, incluidas células T convencionales activadas. Describir una Treg requiere considerar origen, programa transcripcional, estabilidad de FOXP3 y capacidad funcional para suprimir una respuesta inmunitaria concreta. Una tinción para TNFR2 no basta.
IL‑2 y su vía STAT5 siguen siendo importantes para mantener Treg. La coestimulación por TNFR2 puede complementar el sistema, pero no debe dibujarse como iniciación directa y obligatoria del mismo mecanismo receptor JAK–STAT. Cambiar la expresión de FOXP3 tampoco demuestra siempre remodelación epigenética estable de todas las regiones reguladoras. Afirmar estabilidad requiere mediciones y duración de observación concretas, no solo aumento breve de un marcador.
Mensink y colaboradores estudiaron Treg de sangre humana mediante transcriptómica, proteómica, evaluación funcional de migración y comparación con firmas tisulares. La coestimulación TNFR2 favoreció características de Treg efectoras tisulares; la comparación con CD28 mostró programas de diferenciación diferentes. Esto fundamenta una hipótesis mecanística y el desarrollo de enfoques celulares. No es un ensayo terapéutico que demuestre reparación de órganos o eficacia clínica en pacientes.
En tejido autoinmunitario o lesionado, la regulación puede limitar inmunidad excesiva. En el microambiente tumoral esa misma función puede obstaculizar la defensa antitumoral. El resultado también depende de composición tumoral, células efectoras y expresión directa del receptor en células tumorales. Estimular TNFR2 para una finalidad clínica puede contraponerse a bloquearlo para otra sin contradicción en la biología subyacente.
Tejido nervioso: remielinización en ratones no equivale a tratar la EM
Arnett y colaboradores relacionaron TNF y TNFR2 con proliferación de precursores de oligodendrocitos y remielinización en un modelo murino con cuprizona. El resultado ayuda a establecer que TNF participa en reparación de mielina. Sin embargo, una lesión tóxica de mielina difiere de una enfermedad inmunitaria humana multifactorial. Difieren causas de lesión, secuencia temporal y participación de inmunidad periférica.
No puede presentarse este hallazgo como prueba de que aumentar TNFR2 restituya necesariamente mielina en un paciente. Esa conclusión requiere ensayos clínicos con población definida, forma farmacológica, exposición suficiente y resultados funcionales y de evolución. Cambiar un marcador o aumentar precursores es una observación intermedia importante, pero no sustituye un resultado clínico.
El ensayo de lenercept ilustró el riesgo de trasladar directamente una hipótesis. Un estudio doble ciego aleatorizado incluyó 168 pacientes predominantemente con EM remitente-recurrente; recibieron lenercept intravenoso de 10, 50 o 100 mg cada cuatro semanas o placebo, hasta 48 semanas. Los indicadores de resonancia magnética no difirieron significativamente, pero las exacerbaciones fueron más frecuentes y tempranas con lenercept. EDSS no cambió significativamente; anticuerpos contra el fármaco y baja detectabilidad de concentraciones valle limitaron la interpretación de exposición.
Lenercept era TNFR1–Fc soluble que unía TNF. Neutralizaba el ligando en lugar de bloquear selectivamente TNFR1 de membrana garantizando todas las demás interacciones de TNF. Su resultado negativo no prueba directamente todos los enfoques modernos selectivos de receptor. Sí demuestra que la participación de TNF en inflamación no hace automáticamente beneficiosa la supresión de todo el sistema en EM.
La eficacia clínica depende de la enfermedad y el resultado elegido
Los resultados positivos de anti-TNF en artritis reumatoide no exigen asumir que TNF siempre sea perjudicial. ATTRACT aleatorizó 428 pacientes con artritis activa y metotrexato estable a placebo o cuatro regímenes de infliximab: 3 o 10 mg/kg y posteriormente cada cuatro u ocho semanas. A las 30 semanas alcanzaron ACR20 el 53%, 50%, 58% y 52% de los grupos correspondientes, frente al 20% con placebo más metotrexato. ACR50 se alcanzó en 29%, 27%, 26% y 31%, frente al 5%.
ACR20 es un criterio compuesto definido de mejoría, no desaparición completa de enfermedad en cada respondedor. Se evaluó añadir infliximab al metotrexato en una población seleccionada, sin aislar contribuciones de TNFR1 y TNFR2. Treinta semanas tampoco sustituyen evaluación de complicaciones raras durante uso prolongado. Beneficio clínico de un régimen y atractivo mecanístico de una hipótesis receptora representan niveles distintos de evidencia.
Etanercept contiene la porción extracelular de TNFR2 unida a Fc y se une al ligando. No es un agonista de TNFR2 celular por utilizar ese fragmento receptor. Anticuerpos contra TNF y contra el receptor también tienen dianas inmediatas distintas. Para discutir un fármaco hay que identificar qué une, neutraliza o agrupa, en lugar de deducir su acción del nombre del fragmento proteico.
Insuficiencia cardíaca: reducir un marcador no garantiza beneficio
El ensayo piloto doble ciego aleatorizado ATTACH estudió 150 pacientes con insuficiencia cardíaca crónica moderada-grave, clase funcional NYHA III–IV y fracción de eyección no superior al 35%. Recibieron infliximab 5 o 10 mg/kg o placebo en las semanas 0, 2 y 6, con seguimiento hasta 28 semanas. La evaluación primaria de estado clínico a las 14 semanas no mostró mejoría por infliximab. Reducir indicadores inflamatorios no se tradujo en beneficio clínico correspondiente.
Con 10 mg/kg aumentó el riesgo de muerte por cualquier causa u hospitalización por insuficiencia cardíaca hasta 28 semanas: razón de riesgos 2,84, intervalo de confianza del 95% 1,01–7,97, p nominal=0,043. Corresponde a una dosis y población específicas, con intervalo amplio y limitaciones de ensayo piloto. No demuestra que todos los anti-TNF sean igual de peligrosos para toda persona. Sí refuta la suposición universal de que un marcador inflamatorio menor implica mejor función orgánica.
La seguridad refleja la función fisiológica de TNF
TNF participa en defensa inmunitaria normal y coordinación celular, por lo que bloquearlo cambia más que inflamación patológica. La seguridad incluye complicaciones infecciosas, inmunosupresión concomitante y comorbilidades. Un multiplicador único para todo fármaco, dosis, infección y población sería incorrecto. Un ensayo breve sin diferencias en infecciones graves no excluye riesgos observados con uso más prolongado y amplio.
Prescribir un medicamento depende de sus indicaciones y restricciones, no de un diagrama general. La elección clínica se apoya en diagnóstico, historia, evaluación y seguimiento; un artículo de señalización ayuda a comprenderla. Sustituir por cuenta propia una terapia prescrita por un suplemento o una estrategia «selectiva» no probada traslada una hipótesis mecanística a un nivel decisorio que no respalda.
Dieta y estilo de vida no son interruptores receptores demostrados
Estado metabólico, composición dietética y estímulos inflamatorios crónicos pueden influir en el entorno inmunitario. No demuestra que una molécula alimentaria apague selectivamente TNFR1 y encienda TNFR2 en humanos. En células, polifenoles, ácidos grasos o metabolitos microbianos pueden modificar expresión génica, balance redox y proteínas señalizadoras. Concentración, duración y forma química de laboratorio pueden diferir mucho de la exposición tras alimentos o suplementos habituales.
El butirato, por ejemplo, hace más que cambiar potencialmente marcadores inflamatorios: es un metabolito implicado en regulación receptora y epigenética. Los mediadores especializados de resolución derivados de omega‑3 también tienen numerosas interacciones. Ninguna observación aislada demuestra control clínico selectivo de ambos receptores. Bloqueo garantizado de necroptosis o aumento universal de varias veces de TNFR2 requieren evidencia directa en un sistema definido.
Vitamina D nutricional, metabolitos circulantes y calcitriol activo no son una exposición experimental idéntica. Los efectos de resveratrol o EGCG en cultivos tampoco definen pautas para enfermedad autoinmunitaria. Las conclusiones prácticas requieren biodisponibilidad, metabolitos, resultados clínicos y efectos adversos. Un artículo mecanístico no establece prescripción de suplementos a dosis altas para modificar TNFR1/TNFR2.
Cómo leer futuros estudios de selectividad receptora
Un estudio informativo separa diana, contexto celular y resultado. Para un fármaco contra TNFR1 importa si bloquea unión del ligando, agrupamiento o una respuesta intracelular particular. Para estimular TNFR2 importa qué células reciben realmente señal y si TNFR1 permanece activo. Más Treg o un cambio proteico inflamatorio pueden confirmar farmacodinámica sin demostrar beneficio para el paciente.
Deben distinguirse células humanas fuera del organismo, modelos animales y ensayos clínicos. Los cultivos carecen de muchos rasgos de distribución farmacológica e interacción tisular; los modelos no reproducen por completo enfermedad humana. En ensayos importan gravedad inicial, tratamientos de fondo, duración, resultado primario y acontecimientos adversos. Los resultados negativos son valiosos porque revelan límites de explicaciones biológicas plausibles.
TNF ejemplifica biología contextual: preservar células, reducir inflamación y recuperar función orgánica no siempre coinciden. TNFR1 organiza complejos protectores y letales, mientras TNFR2 sostiene funciones cuya utilidad depende del tejido y la finalidad. Comprender reacciones enzimáticas, compartimentos y regulación cruzada permite discutir la terapia con precisión. No elimina la necesidad de probar el resultado clínico de cada intervención concreta.
Preguntas frecuentes
¿TNFR1 siempre provoca muerte celular?
No. El complejo I inicial puede sostener NF-κB, transcripción inflamatoria y supervivencia. La transición a apoptosis o necroptosis depende de los controles y el contexto celular.
¿TNFR2 siempre favorece reparación?
No. La regulación puede limitar inmunidad excesiva, pero en tumores puede obstaculizar defensa antitumoral. El receptor también aparece fuera de las Treg.
¿Etanercept estimula TNFR2?
Contiene un fragmento extracelular TNFR2–Fc que une el ligando. Esto no convierte al fármaco en agonista de TNFR2 celular.
¿Los suplementos pueden cambiar los receptores?
No se ha demostrado control clínico selectivo de TNFR1/TNFR2 con suplementos. Los efectos celulares no definen un protocolo de dosis para enfermedad autoinmunitaria.
Fuentes
- The transmembrane form of tumor necrosis factor is the prime activating ligand of the 80 kDa tumor necrosis factor receptor
- Induction of TNF receptor I-mediated apoptosis via two sequential signaling complexes
- Recruitment of the linear ubiquitin chain assembly complex stabilizes the TNF-R1 signaling complex and is required for TNF-mediated gene induction
- Catalytic activity of the caspase-8-FLIP(L) complex inhibits RIPK3-dependent necrosis
- Mixed lineage kinase domain-like protein mediates necrosis signaling downstream of RIP3 kinase
- Mixed lineage kinase domain-like protein MLKL causes necrotic membrane disruption upon phosphorylation by RIP3
- Tregs from human blood differentiate into nonlymphoid tissue-resident effector cells upon TNFR2 costimulation
- TNF alpha promotes proliferation of oligodendrocyte progenitors and remyelination
- TNF neutralization in MS: results of a randomized, placebo-controlled multicenter study
- Infliximab versus placebo in rheumatoid arthritis patients receiving concomitant methotrexate: a randomised phase III trial
- Randomized, double-blind, placebo-controlled, pilot trial of infliximab in patients with moderate-to-severe heart failure: results of the ATTACH trial
- Noncanonical NF-kappaB activation requires coordinated assembly of a regulatory complex of the adaptors cIAP1, cIAP2, TRAF2 and TRAF3 and the kinase NIK
- Apoptotic crosstalk of TNF receptors: TNF-R2-induces depletion of TRAF2 and IAP proteins and accelerates TNF-R1-dependent activation of caspase-8
- The tumor necrosis factor receptor 2 signal transducers TRAF2 and c-IAP1 are components of the tumor necrosis factor receptor 1 signaling complex