
NR і NMN: шлях NAD⁺, клітинний транспорт і клінічні межі
Порівняння нікотинамідрибозиду та NMN — від NAMPT, CD73 і NRK1 до крові й м’язів: дискусія про SLC12A8, ізотопна фармакокінетика та змішані результати випробувань.
Порівняння нікотинамідрибозиду та NMN — від NAMPT, CD73 і NRK1 до крові й м’язів: дискусія про SLC12A8, ізотопна фармакокінетика та змішані результати випробувань.
На запитання «що краще підвищує NAD⁺ — нікотинамідрибозид (NR) чи нікотинамідмононуклеотид (NMN)?» існує кілька різних експериментальних відповідей. Зростання NAD⁺ у цільній крові, включення міченого попередника до печінкового пулу та зміна функції м’язів вимірюють різні процеси. Жоден із цих показників сам по собі не встановлює, що сполука інтактно потрапила до певної клітини, відновила її вільний ядерний або мітохондріальний NAD⁺ та поліпшила значущий для людини результат. Щоб порівняти дві молекули, треба послідовно простежити хімічну форму, просвіт кишківника, плазму, позаклітинні ферменти, мембрану й внутрішньоклітинне використання; саме на цих переходах категоричні висновки вихідного тексту найчастіше випереджають дані.
Окиснена форма нікотинамідаденіндинуклеотиду приймає гідрид під час гліколізу, окиснення пірувату, циклу трикарбонових кислот і β-окиснення, тоді як NADH передає відновні еквіваленти дихальному ланцюгу. У редокс-циклі кофермент змінює ступінь відновлення, але піридинове ядро не розщеплюється: . Цей цикл підтримує катаболізм і синтез АТФ. Окремо NAD⁺ витрачається як субстрат під час деацилювання білків сиртуїнами, АДФ-рибозилювання PARP і гідролізу CD38/CD157. При цьому вивільняється нікотинамід (NAM), який може повернутися до шляху синтезу або зазнати катаболізму. Отже, концентрацію NAD⁺ одночасно визначають синтез і споживання, реокиснення NADH, обмін між компартментами та клітинний склад зразка, а не лише приймання попередника.
Виміряний «загальний NAD⁺» відрізняється від вільного співвідношення , яке задає напрямок зворотних реакцій дегідрогеназ. Редокс-потенціали цитозолю та мітохондріального матриксу різні: цитозольне співвідношення залишається відносно окисненим, тоді як дегідрогенази матриксу й дихальний ланцюг формують інший стан. NAD⁺ і NADH не слід уявляти як один добре перемішаний резервуар. Ядерний, цитозольний і матриксний пули пов’язані потоками метаболітів і транспортом, однак ферменти мають доступ лише до локально доступного субстрату. Оцінки вільних концентрацій за індикаторними рівновагами чи флуоресцентними сенсорами залежать від методу й тканини; одне фіксоване співвідношення не можна переносити на всі клітини. Стійкість мітохондріального пулу не можна вивести лише з наявності NMNAT3: у ссавців описано транспорт NAD⁺ через внутрішню мембрану, а внесок локального синтезу й транспорту залежить від моделі.
Сиртуїни мають спільну потребу в NAD⁺, але різняться реакціями та локалізацією. SIRT1, SIRT6 і SIRT7 переважно ядерні; SIRT2 — здебільшого цитозольний; SIRT3, SIRT4 і SIRT5 пов’язані з мітохондріями. Продуктами NAD⁺-залежного деацетилювання є деацетильований білок, NAM та O-ацетил-АДФ-рибоза. SIRT4/5 мають також інші переваги щодо білкових модифікацій, тому їх не можна звести до єдиної «швидкості деацетилювання». PARP1/2 реагують на пошкодження ДНК і формують ланцюги полі(АДФ-рибози), які залучають комплекси репарації, зокрема XRCC1. Надмірна активація PARP1 робить споживання NAD⁺ частиною енергетичного пошкодження, проте фізіологічна репарація не є патологічним «відтоком». CD38 із переважно позаклітинною орієнтацією каталітичного домену, але також внутрішніми топологіями, розщеплює NAD⁺ до NAM та АДФ-рибози; циклічна АДФ-рибоза пов’язує цей шлях із кальцієвою сигналізацією. Споріднений CD157 не є еквівалентом CD38 за активністю й розподілом.
У мишачих моделях вікове збільшення кількості CD38-позитивних запальних клітин пов’язане зі зменшенням тканинного NAD⁺; вимкнення Cd38 послаблювало цей зсув. Модель SIRT1–HIF-1α–порушення ядерно-мітохондріальної координації також демонструє причинний ланцюг в експериментальних системах. У людей віковий профіль NAD⁺ відрізняється між тканинами, методами екстракції та клітинним складом. Тому «універсальне падіння на заданий відсоток» із подальшим неминучим «мітохондріальним колапсом» не є встановленим клінічним законом. Зниження NAD⁺ може бути наслідком запалення чи іншої хвороби й водночас брати участь у механізмі; напрямок причинності потребує інтервенційних даних.
Шлях de novo починається з L-триптофану: TDO або IDO перетворюють його на N-формілкінуренін, далі через кінуренін і 3-гідроксиантранілат реакція HAAO утворює нестійкий ACMS. ACMSD відводить цей проміжний продукт, конкуруючи зі спонтанною циклізацією до хінолінату. Скільки субстрату досягне QPRT, залежить від потоку й локальних умов, а не від одного довідкового . QPRT використовує фосфорибозилпірофосфат (PRPP) для утворення NAMN. Далі NMNAT аденілює NAMN до NAAD, а NADSYN1 завершує синтез NAD⁺ за участю глутаміну як донора амідного азоту. Для цього потрібні джерела триптофану, PRPP й АТФ; відповідь на дозу попередника не дорівнює доступності цих ресурсів у всіх тканинах. Участь IDO в запаленні додатково пов’язує біосинтез NAD із кінуреніновим шляхом, але посилення IDO не гарантує зростання NAD⁺: проміжні сполуки витрачаються також в інших гілках.
Нікотинова кислота (NA) входить через NAPRT: , після чого діють NMNAT і NADSYN1. Це шлях Прейсса—Гендлера; називати так увесь синтез із триптофану неточно. Клітинна експресія NAPRT різниться, а мікробне деамідування NAM може додати субстрату для цієї гілки. Клінічні відмінності форм ніацину й обмеження їх застосування розглянуто в матеріалі про вітамін B₃. Фармакологічні дози NA можуть активувати HCAR2 і спричиняти опосередкований простагландинами приплив крові до шкіри; відсутність такого припливу після NR або NMN характеризує переносимість, але нічого не доводить щодо старіння чи доставки в тканини.
У шляху реутилізації NAMPT поєднує NAM із PRPP та утворює NMN: . Далі NMNAT використовує АТФ: . NAMPT часто є регульованою ланкою за певного клітинного стану, але не завжди єдиним «вузьким місцем»: потік змінюють концентрації NAM і PRPP, доступність АТФ, зворотний зв’язок та активність NMNAT. Описане в ензимології фосфорилювання залишку гістидину NAMPT важливе для каталізу; з одного виміряного не випливає, що фермент у живій тканині завжди повністю насичений. Позаклітинний NAMPT обговорюють як секретований білок і потенційний регулятор, але його функції не можна автоматично прирівняти до внутрішньоклітинної реакції: субстрати й компартмент відрізняються.
NMNAT1 локалізується переважно в ядрі; NMNAT2 пов’язана із цитозолем, апаратом Гольджі та аксональним транспортом; NMNAT3 — із мітохондріальними й деякими тканинно-специфічними пулами. Після ушкодження аксона короткоживуча NMNAT2 може знижуватися, внаслідок чого накопичується NMN і падає NAD⁺; змінене співвідношення метаболітів бере участь в активації SARM1, NADазна активність якої пришвидшує дегенерацію аксона. Це не означає, що пероральний NR запобігає такій дегенерації в людей. Так само локалізація NMNAT1 біля ядерних споживачів не доводить обов’язкового прямого «каналювання» кожної новоутвореної молекули NAD⁺ до PARP1 чи SIRT1. Карта компартментів пояснює, чому та сама зміна маркера цільної крові може супроводжуватися різними локальними відповідями.
NR — піридинієвий рибонуклеозид, тоді як NMN містить ще й 5′-фосфат. Тому хімічно некоректно називати NR строго «електронейтральною» молекулою, а NMN — універсальним двозарядним аніоном: стан іонізації враховує і піридинієвий центр, і фосфат, а солі містять протиіон. Фосфат підвищує гідратацію та енергетичну ціну пасивного проходження крізь ліпідний бішар. Рівняння Борна ілюструє внесок електростатики, але не визначає проникність реальної мембрани з білками, змінними конформаціями та можливим ендоцитозом. Висновок про низьку пасивну проникність NMN не тотожний твердженню, що «інтактний NMN фізично ніколи не потрапляє до клітин».
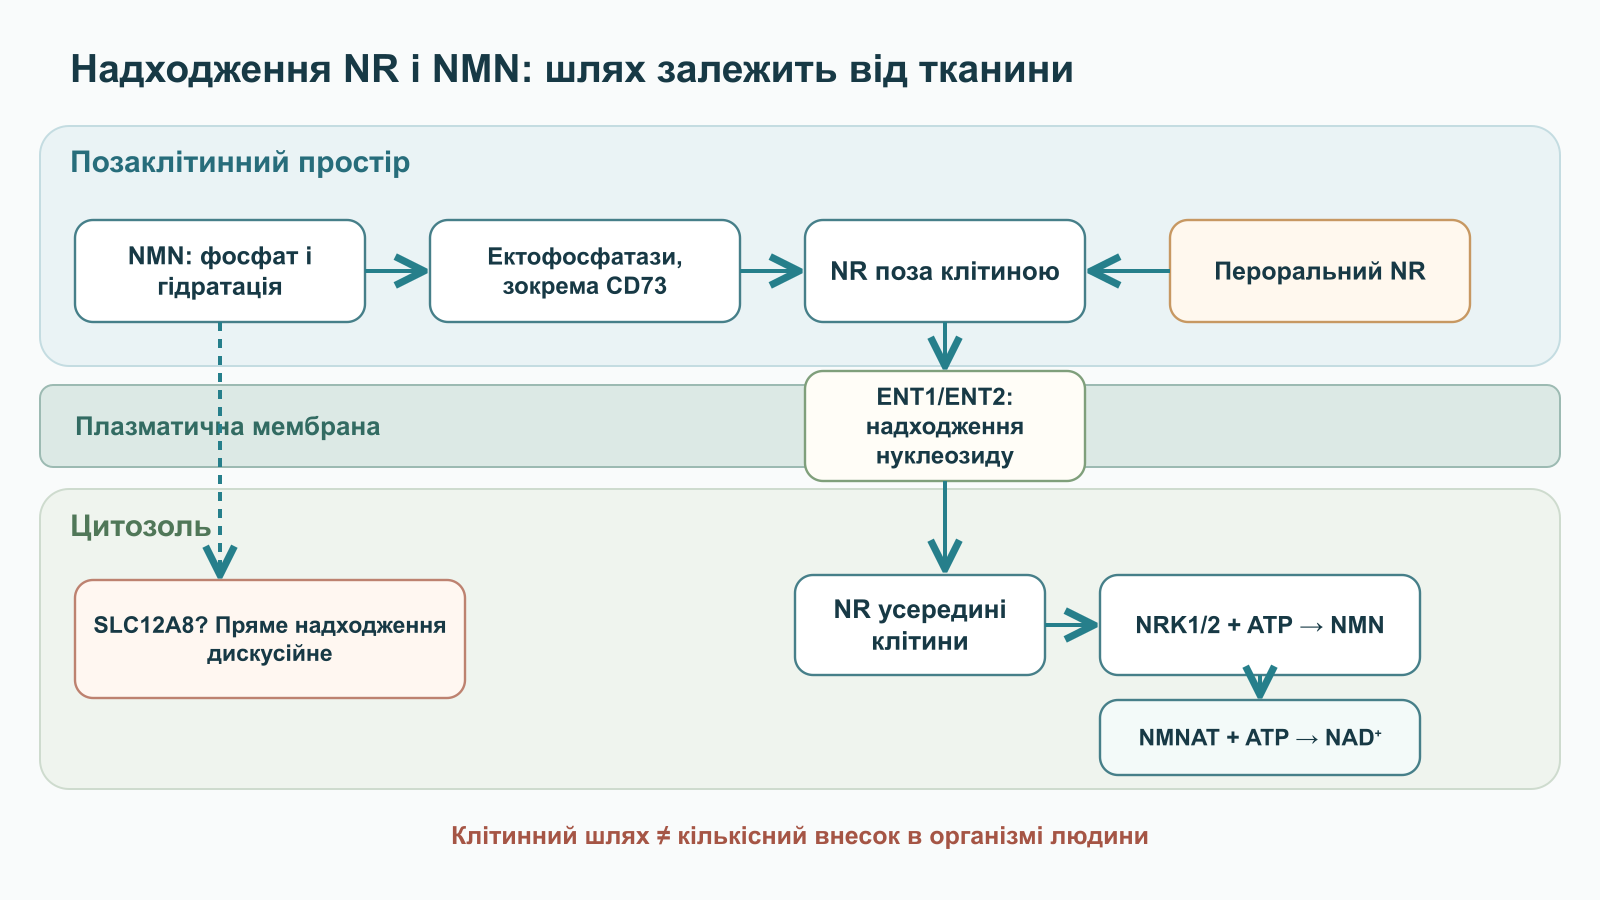
Один добре досліджений шлях починається позаклітинно: екто-5′-нуклеотидази відщеплюють фосфат від NMN, утворений NR перетинає плазматичну мембрану, а внутрішньоклітинна NRK знову фосфорилює його до NMN. Реакції можна записати так: і . CD73/NT5E — кандидат на першому кроці: це GPI-якірований фермент зовнішньої поверхні мембрани, добре відомим субстратом якого є AMP. В експериментах Ratajczak на первинних гепатоцитах і клітинних лініях ізотопне мічення та вимкнення NRK1 підтвердили схему позаклітинного утворення NR. Однак окремий результат за певних концентрацій, ферментного профілю й часу інкубації не доводить єдиний універсальний шлях входу NMN і не задає фіксовану частку CD73 у всіх тканинах людини. Різні ектофосфатази й ферменти сироватки можуть виконувати перехресні функції; гідроліз до мембрани можна відрізнити від внутрішньоклітинної переробки за міткою на фосфаті й піридиновому скелеті, а не лише за загальним NAD⁺ у клітині.
Для транспорту NR описано участь нуклеозидних переносників, зокрема ENT1/SLC29A1 і ENT2/SLC29A2; транспорт і його фармакологічне пригнічення залежать від клітинної лінії та інгібітора. Збалансований перенос відбувається за градієнтом, який усередині клітини підтримує фосфорилювання NR. Експресія ENT2 у м’язі й ENT1 в ендотелії робить ці білки біологічно значущими, але не дає змоги визначити єдину тканинну швидкість транспорту за загальним профілем експресії. ENT4/PMAT не слід додавати до переліку доведених переносників NR без прямої демонстрації його транспорту; особливості кислого pH для інших субстратів цього не доводять.
NRK1 (NMRK1) широко експресується та відіграє важливу роль у відповіді клітин на екзогенний NR; NRK2 (NMRK2) особливо важлива в поперечно-смугастому м’язі й може індукуватися після ушкодження в моделях тварин. Обидві використовують АТФ, а NMNAT1–3 потім аденілюють утворений NMN. Відмінності тканинної локалізації NRK1 і NRK2 не можна перетворювати на клінічну «терапію порятунку» при кардіоміопатії без інтервенційних результатів у людей. Порівняння табличних значень для NRK1 і NRK2 або CD73 із концентрацією після приймання мало говорить про перевагу шляху, поки невідомі локальна концентрація вільного субстрату, експресія, , конкуренти й компартментний розподіл.
Суперечку щодо SLC12A8 треба описувати симетрично. Grozio та співавтори повідомили про натрій-залежне поглинання NMN і зміну відповіді під час маніпуляцій зі Slc12a8 у кишкових моделях мишей. Schmidt і Brenner оскаржили інтерпретацію даних і правдоподібність віднесення білка родини SLC12 до специфічного переносника NMN; ізотопні експерименти в інших моделях виявили істотний внесок попередньої переробки. Коментар критиків не є незалежним доказом неможливості будь-якого прямого транспорту, так само як один позитивний експеримент не доводить домінування SLC12A8 у кишківнику людини. Поява мітки в крові, зміна NAD⁺ після дози та зміна експресії Slc12a8 також не рівнозначні доказу проходження інтактного NMN крізь певну мембрану. Для вибору клінічної форми питання поки кількісно не розв’язане в людей.
Пероральна молекула проходить просвіт кишківника, ферменти щіткової облямівки, мікробну спільноту, ентероцит і печінкове перше проходження. NR може розщеплюватися до NAM, а NMN — спершу дефосфорилюватися до NR; доля залежить від шляху введення та мікробного середовища. В ізотопних експериментах Liu та співавторів пероральні NR і NMN значною мірою поповнювали печінковий пул через NAM, тоді як внутрішньовенне введення дало змогу спостерігати також пряме надходження інтактних форм до кількох тканин. Це важлива відмінність, яка не дозволяє приписати єдину фармакокінетичну характеристику «NR загалом» або «NMN загалом». Результат у мишей не визначає універсальну частку інтактного всмоктування в людини й не доводить, що після приймання вся доза неминуче перетворюється на NAM.
Мікробна нікотинамідаза PncA деамідує NAM до нікотинової кислоти: . Подальша експозиція NAAD і активність шляху NAPRT допомагають розпізнати переробку, однак метаболіт у крові без ізотопного розрізнення не визначає вихідне джерело його атомів. У моделях зі зміненою мікробіотою внесок цього шляху змінювався. Екстраполювати спостереження на кожну людину складно через склад мікробіоти, раціон, швидкість транзиту та те, чи досягла доза ділянки кишківника, де активні відповідні мікроорганізми.
У портальній системі печінка переробляє NAM, NA, NR та їхні продукти, а також сама вивільняє NAM. Тому зміна NAD⁺ у крові може відображати печінковий синтез та обмін, а не перевагу прямого проникнення вихідної молекули до нейрона, м’яза чи міокарда. LC–MS/MS особливо інформативний, якщо розрізняє NAD⁺, NADH, NAM, NR, NMN, NAAD, метильовані продукти й ізотопно мічені фрагменти та вказує матрицю й час забору. Цільна кров, PBMC, плазма, біоптат м’яза й позаклітинні везикули — різні системи. Без тканинних даних і контролю клітинного складу зміну NAD⁺ у цільній крові не можна називати відновленням мітохондріального матриксу.
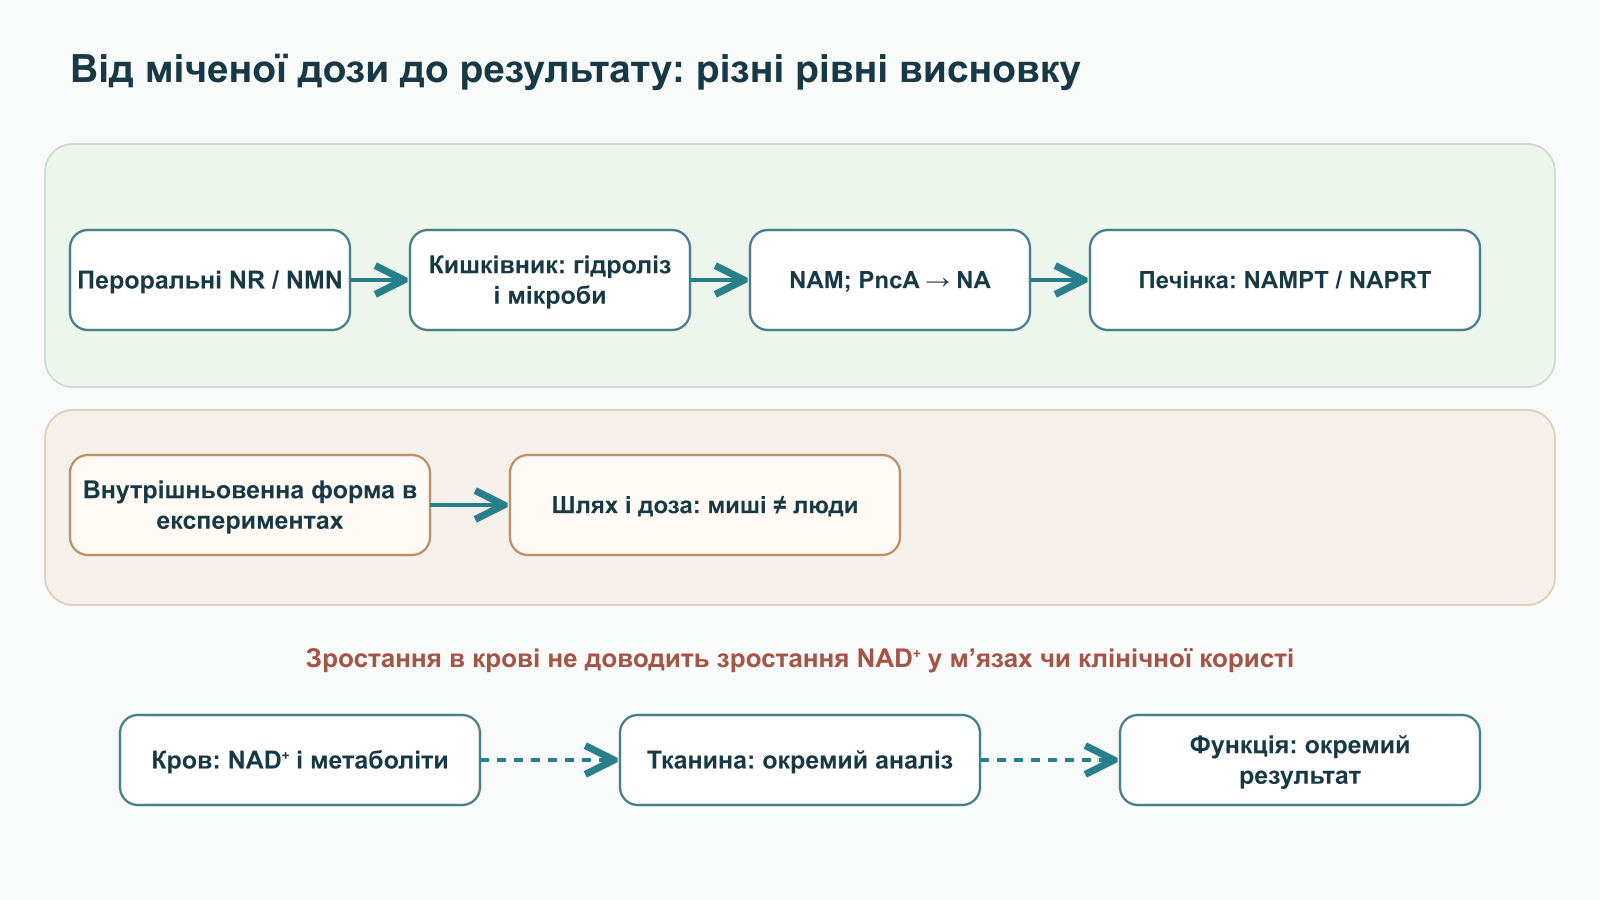
Доставка до нейронів — показовий приклад цієї межі. У роботі Vreones після NR вимірювали NAD⁺ і білкові маркери в плазмових позаклітинних везикулах, збагачених везикулами ймовірного нейронного походження, у 22 учасників початкового перехресного дослідження. Автори не брали ліквор і паренхіму мозку; тим більше вони не відстежували проходження інтактного NR через гематоенцефалічний бар’єр. Результат цікавий як непрямий біомаркер, але твердження «пряме проникнення NR у мозок доведене» або «NMN обов’язково має гідролізуватися в капілярах» виходять за межі експерименту. Наявність нуклеозидних переносників на ендотелії дає механізм-кандидат, який потребує адресної перевірки в людей.
У скелетному м’язі ситуація аналогічна: експресія ENT і NRK не гарантує підвищення NAD⁺ у м’язовому матриксі й не робить NAMPT несуттєвою. У дослідженні Elhassan NR змінював метаболом сполук, пов’язаних із NAD, і транскрипційні сигнатури в біоптатах чоловіків старшого віку, але ці зміни не можна автоматично перетворювати на приріст АТФ, витривалості чи доведену протизапальну терапію. Така сама відмінність стосується досліджень мітофагії: зміна клітинної сигналізації не дорівнює доведеному зростанню працездатності.
В експериментальних системах NAD⁺-залежна SIRT1 деацетилює PGC-1α і фактори FOXO, змінюючи транскрипційні програми мітохондріального біогенезу, відповіді на стрес і метаболізму ліпідів. Спрощений ланцюг має вигляд SIRT1 → стан ацетилювання PGC-1α → взаємодія з ядерними респіраторними факторами → TFAM та експресія генів дихальної системи. Він також залежить від активності ацетилтрансфераз, клітинного стресу, кисню й доступності субстрату. Твердження «капсула підвищує NAD⁺, отже активується PGC-1α і розмножуються мітохондрії» пропускає всі ці вимірювання. FOXO1/3 регулюють, зокрема, антиоксидантні відповіді; CPT1B бере участь у доставці довголанцюгових жирних кислот до мітохондріального окисного контуру. Цей міждоменний зв’язок докладно розглянуто в матеріалі про карнітиновий човник CPT1.
У матриксі SIRT3 деацетилює метаболічні білки, включно із SOD2 та компонентами дихального ланцюга; IDH2 підтримує NADPH-залежну антиоксидантну мережу. Проте підвищення загального NAD⁺ у крові не вимірює доступність вільного NAD⁺ для SIRT3 у матриксі. Пряма перевірка потребує тканинного аналізу, валідованих маркерів ацетилювання мішеней і функціонального результату. PARP1 також має подвійний ефект: NAD⁺ потрібен для репарації, тоді як інтенсивне пошкодження ДНК активує таке споживання NAD⁺, яке саме спричиняє енергетичну вразливість. Заявляти, що попередник «виправляє ДНК», за однією концентрацією NAD⁺ не можна.
У вихідній літературі є таблиці з для PARP1, CD38, SIRT1 і SIRT3, перетворені на рейтинг «хто першим отримає NAD⁺». Це хибний перехід від параметра очищеного ферменту до клітинного потоку. Залежність справедлива лише за обумовлених умов і без додаткових інгібіторів; у клітині важливі вільний у відповідному компартменті, кількість активного білка, конкуруючі субстрати, NAM як інгібітор продуктом, пошкодження ДНК і топологія CD38. На підставі умовних не можна оголошувати, що SIRT3 «вимикається першою», а PARP1 «перехоплює» весь NAD⁺ під час старіння. Тому числову ієрархію вихідного тексту збережено як предмет критичного розгляду, а не клінічне правило.
Більшість інтервенцій оцінює метаболіти й переносимість у коротких дослідженнях, а не тривалість здорового життя. NR і NMN не порівнювали у достатньо масштабному прямому рандомізованому випробуванні з однаковою популяцією, еквівалентною дозою, методами тканинного вимірювання й клінічною кінцевою точкою. Тому визначити «переможця» серед попередників за окремими ранніми дослідженнями логічно неможливо. Точні ефекти нижче стосуються зазначеного дизайну й не встановлюють оптимальної дози для загальної популяції.
| Робота й форма | Кого та що вивчали | Що виявлено і де проходить межа |
|---|---|---|
| Trammell, NR | Невелике фармакокінетичне дослідження у здорових дорослих; різні одноразові дози | Дозозалежна зміна метаболому NAD у крові підтверджує пероральну біодоступність шляху. Когорта й нагляд не дають змоги робити висновки про хвороби чи старіння. |
| Martens, NR | Перехресне плацебо-контрольоване дослідження, 30 людей середнього й старшого віку, 1000 мг/добу 6 тижнів | Зріс NAD-пов’язаний пул у крові. Сигнал щодо систолічного тиску в підгрупі з підвищеним початковим САТ має дослідницький характер; він не встановлює профілактику судинних подій і потребує підтвердження. |
| Conze, NR | Рандомізоване дослідження 8 тижнів у дорослих із надмірною масою тіла; кілька доз NR | NAD⁺ цільної крові підвищувався дозозалежно; переносимість у межах дослідженого терміну була прийнятною. Це не доказ тривалої безпеки чи органоспецифічної користі. |
| Elhassan, NR | Невелике дослідження чоловіків старшого віку з біопсіями м’язів після 21 дня | Змінилися метаболіти NAD у м’язах і транскрипційні/запальні сигнатури. Ці молекулярні результати не доводять приріст фізичної функції. |
| Irie, NMN | Десять здорових чоловіків; одноразові дози 100, 250 і 500 мг | Описано короткострокову переносимість і метаболіти NAM. Невелике відкрите дослідження не встановлює безпеку тривалих високих доз. |
| Yoshino, NMN | 25 жінок після менопаузи з предіабетом і надмірною масою; 250 мг/добу 10 тижнів | Поліпшилося виміряне clamp-методом інсулін-стимульоване використання глюкози м’язами, з’явилися сигнальні зміни у м’язах. Це вузький популяційний фізіологічний результат, а не доказ профілактики діабету чи універсального ефекту в чоловіків. |
| Pencina, MIB-626 | 30 дорослих ≥45 років із надмірною масою або ожирінням; 1000 мг двічі на добу 28 днів | Циркулюючий NAD⁺ зріс; між групами були короткострокові зсуви LDL, діастолічного тиску та маси тіла. NAD⁺ м’язів значуще не зріс; сила, аеробна здатність, втомлюваність, відновлення фосфокреатину та чутливість до інсуліну не поліпшилися. |
| Huang, Uthever/NMN | Завершили 62 із 66 залучених дорослих; 300 мг/добу 60 днів | Міжгрупові зміни клітинного NAD⁺/NADH і дистанції шестихвилинної ходьби не були статистично значущими ( та ). Зростання всередині групи не можна подавати як ефект порівняно з плацебо. |
Результат Yoshino вартий уваги саме тому, що виміряно функцію певної тканини в конкретній групі; підміняти його словами «лікування інсулінорезистентності доведено» не можна. Pencina показує корисну протилежну межу: значне зростання показника в крові не супроводжувалося зростанням м’язового NAD⁺ або поліпшенням кількох м’язових і метаболічних результатів. Деякі серцево-судинні показники поліпшилися в короткому невеликому дослідженні, але їхня клінічна відтворюваність і причинний механізм невідомі. Huang особливо наочно показує методологічний аспект: і біохімічний показник, і шестихвилинну ходьбу порівнювали з плацебо, але міжгрупового підтвердження не було. Оцінювання лише відсотка зміни всередині групи NMN створило б хибний позитивний висновок.
Немає даних, що підвищення NAD⁺ у доступній матриці сповільнює старіння людини, запобігає нейродегенерації або подовжує життя. Навіть позитивна відповідь тканини в біоптаті не показує, яка частина ефекту спричинена прямим надходженням NR/NMN, а яка — NAM, NA та повторним синтезом. Доказ переваги конкретної форми має одночасно показувати експозицію, механізм і заздалегідь визначений клінічний результат за достатньої тривалості та контролю множинних порівнянь.
Коли утворення NAM перевищує його локальне включення через NAMPT, частина потоку проходить через нікотинамід-N-метилтрансферазу NNMT. Реакція переносить метильну групу з S-аденозилметіоніну (SAM) на азот піридинового кільця NAM. Потім альдегідоксидаза утворює похідні піридону, зокрема 2-PY і 4-PY, які виводяться нирками. Вимірювання 1-MNA і 2-PY підтверджує напрямок катаболізму, але саме собою не доводить пошкодження метилому чи дефіциту фолату. Важливе й уточнення хімії: вихідний текст помилково приписував атаку NNMT «карбамоїлпіридинієвому азоту»; метилюється піридиновий азот NAM.
SAH може гідролізуватися з утворенням гомоцистеїну, а гомоцистеїн реметилюється через BHMT у печінці з використанням бетаїну або через метіонінсинтазу MTR за участю 5-метилтетрагідрофолату й вітаміну B₁₂. Ці процеси пов’язані з циклом метіоніну, але їхню швидкість регулюють харчовий статус, функція печінки й нирок та зворотні реакції. Отже, стехіометрія NNMT не дає змоги обчислити приріст гомоцистеїну з маси капсули й не встановлює універсального небезпечного порогу дози NR/NMN. У дослідженнях зі зростанням метильованих катаболітів окремо треба оцінювати плазмовий гомоцистеїн, SAM/SAH у релевантній матриці та клінічні результати; без цих вимірювань гіпотеза лишається відкритою.
Пропозиція автоматично додавати бетаїн у ваговому співвідношенні 1:1 до NR/NMN, а також метилфолат і B₁₂ у фіксованих високих дозах не випливає з наведених клінічних випробувань. Навіть якщо донор метильної групи бере участь у шляху, це не доводить користі профілактичного «буфера» без виявленого дефіциту чи підвищеного гомоцистеїну. Практична оцінка має враховувати стан людини, ліки, функцію нирок і харчування; тлумачачи лабораторні дані, слід пам’ятати про первинні причини гіпергомоцистеїнемії. Біохімічну роль SAM і різницю між схемою субстратів та клінічним ефектом докладно розглянуто в матеріалі про S-аденозилметіонін і метилювання.
Дози, вивчені в клінічних випробуваннях, описують протоколи, а не затверджені «терапевтичні діапазони для старіння». Нікотинамідрибозид хлорид застосовували в пероральних дослідженнях із виміряною відповіддю крові. Для NMN вивчали звичайні пероральні та мікрокристалічні форми; наявна база не доводить переваги сублінгвальної, ліпосомальної чи кишковорозчинної форми щодо тканинної доставки або клінічних результатів у людей. За конструкцією капсули не можна стверджувати, що вона оминає перше проходження, CD73 або SLC12A8. Якщо розробник форми заявляє таку кінетику, потрібні порівняльні дослідження з однаковою дозою, відстеженням вихідної молекули та метаболітів, зазначеним часом забору й заздалегідь визначеною матрицею.
CLOCK:BMAL1 бере участь у циркадній регуляції NAMPT, а NAD⁺ і SIRT1 за механізмом зворотного зв’язку впливають на клітинний годинник. Роботи Nakahata і Ramsey демонструють біологічний механізм, але не встановлюють для всіх людей максимум NAMPT рівно о 07:00–09:00 і не доводять, що вечірнє приймання NR або NMN спричиняє безсоння. Фаза циркадних процесів залежить від виду, тканини, сну й часу харчування. Тому переносити клітинну чи мишачу фазу на «обов’язкове ранкове вікно» клінічного призначення методологічно хибно; час приймання у випробуваннях слід описувати як частину протоколу, а не лікувальний закон.
Інгібування CD38 флавоноїдами, зокрема апігеніном, спостерігали в біохімічних і клітинних системах. Для вибору пероральної комбінації потрібні дані про досяжну вільну концентрацію в потрібному компартменті, специфічність і клінічний результат; значення для очищеного ферменту не перетворює дозу апігеніну на лікування дефіциту NAD⁺. Корисний зв’язок між CD38 як мішенню та реальними межами даних про флавоноїди показано в матеріалі про апігенін, CD38 і сон. Так само взаємодії ресвератролу/птеростильбену із SIRT1 залежать від субстрату й умов аналізу: «активація сиртуїну» не дорівнює подовженню життя людини. Одночасне додавання уролітину A чи PQQ може бути дослідницькою гіпотезою щодо якості мітохондрій і біогенезу, але це не доведена «тріада довголіття» й не підстава для фіксованого багатокомпонентного протоколу.
Лабораторний контроль у випробуваннях охоплював безпеку й метаболіти у визначені строки, а не універсальний курс кожні 12 тижнів. Якщо NR або NMN розглядають у дослідницькому чи індивідуальному клінічному контексті, варто зафіксувати вихідний стан, склад препарату, супутні засоби, функцію печінки й нирок, а зміни аналізувати тим самим методом і в тій самій матриці. Загальний NAD⁺ у крові не є валідованим самостійним тестом «біологічного віку». Гомоцистеїн тлумачать з урахуванням локальних референтних меж та факторів ризику; вузький «нормальний» діапазон із вихідного тексту не можна нав’язувати всім лабораторіям і популяціям.
| Питання для порівняння | NR | NMN | Що насправді потрібно для відповіді |
|---|---|---|---|
| Хімічний перехід на поверхні клітини | Рибонуклеозид; можливе надходження через описані нуклеозидні переносники | Фосфорильована молекула; у багатьох моделях дефосфорилюється, прямий транспорт обговорюється | Ізотопне відстеження вихідної молекули та фосфату в конкретній тканині людини |
| Внутрішньоклітинний шлях | NRK1/2 → NMN → NMNAT → NAD⁺ | Якщо надходить інтактним: NMNAT; після дефосфорилювання: NRK → NMNAT | Концентрація за компартментами, активність ферментів і потік, а не один загальний NAD⁺ |
| Докази в людей | Зростання маркерів NAD; окремі невеликі фізіологічні сигнали | Зростання маркерів NAD; один тканинний clamp-результат і кілька негативних функціональних результатів | Пряме рандомізоване порівняння із заздалегідь визначеною клінічною кінцевою точкою |
| ГЕБ, м’язи, «антистаріння» | Згадане дослідження EV не доводить прямої доставки інтактного NR до мозку людини | Не встановлено універсальної непроникності чи переваги конкретної форми | Тканинно-специфічна фармакокінетика, безпечна тривалість і клінічне відтворення |
Це наративне редакційне узагальнення наданого корпусу літератури, а не систематичний огляд чи формальна оцінка GRADE. Під час підготовки 4 жовтня 2026 року адресно звірено первинні роботи, від яких залежать ключові межі висновків: клітинну переробку NMN і NRK1, пероральний та внутрішньовенний ізотопні шляхи, матрицю зразка у Vreones і міжгрупові результати клінічних випробувань Pencina та Huang. Решту джерел використано в межах вихідної бібліографії без заяви про новий вичерпний пошук, незалежне рецензування чи перевірку кожного посилання. Важливу невизначеність створюють відмінності між видами, дозами, експозиціями, хімічними формами, обробкою зразків, тканинами та тривалістю спостереження. Негативні результати окремих кінцевих точок не доводять неможливості будь-якого ефекту в іншій популяції, але не дозволяють оголошувати користь уже встановленою.
Відмінність між NR і NMN насамперед створює перевірювані гіпотези про позаклітинний гідроліз, транспорт і локальний синтез NAD⁺. Обидві форми можуть підвищувати доступні маркери метаболізму NAD у людей; цих маркерів поки недостатньо, щоб вибрати універсально кращий попередник чи зробити висновок про профілактику старіння. Найінформативніші подальші дослідження мають паралельно вимірювати мічений потік, конкретну тканину й заздалегідь визначений клінічно значущий результат, а також показувати негативні результати поряд із позитивними.
Це наративний огляд NR, NMN та обміну NAD⁺ на основі добірки з 29 публікацій. У редакції від 4 жовтня 2026 року адресно звірено ключові розбіжності в інтерпретації фармакокінетичних і клінічних результатів. Вичерпний пошук за заздалегідь визначеним протоколом, метааналіз і формальну оцінку ризику упередження кожної роботи не проводили.
Клітинні шляхи перетворення попередників, вимірювання NAD⁺ у крові, вміст у окремій тканині та клінічні результати розглянуто окремо. Дані про везикули, виділені з плазми, не є прямим вимірюванням метаболіту в мозку. Результат залежить від форми, шляху введення, тривалості, популяції та кінцевої точки; зміна біомаркера не встановлює поліпшення функції чи довгострокової користі.
NMN містить фосфат, який ускладнює пасивне проходження крізь мембрану. У низці клітинних моделей він спершу дефосфорилюється позаклітинно до NR; універсальність цього шляху в усіх тканинах людини та внесок прямого транспорту не встановлені.
Ні. Цільна кров, біоптат м’яза й мозок — різні матриці. В одному дослідженні NMN значно підвищив циркулюючий NAD⁺ без значущого поліпшення м’язового NAD⁺ і функціональних тестів.
Немає належного прямого порівняльного випробування з однаковою популяцією, дозою, тканинними вимірюваннями та клінічним результатом. Вибирати між ними за окремими біомаркерами передчасно.
NNMT витрачає SAM під час метилювання нікотинаміду, але наведені випробування не підтверджують клінічної потреби у фіксованому співвідношенні бетаїну до NR/NMN.