NR frente a NMN: bioquímica del NAD⁺ y evidencia clínica — NutriFit
NR y NMN: la vía del NAD⁺, el transporte celular y los límites clínicos
Comparación del ribósido de nicotinamida y NMN, desde NAMPT, CD73 y NRK1 hasta sangre y músculo: controversia sobre SLC12A8, farmacocinética isotópica y resultados mixtos de ensayos.
La pregunta «¿qué eleva más el NAD⁺: la ribósido de nicotinamida (NR) o el mononucleótido de nicotinamida (NMN)?» tiene varias respuestas experimentales distintas. Un aumento del NAD⁺ en sangre total, la incorporación de un precursor marcado al reservorio hepático y un cambio en la función muscular miden procesos diferentes. Ninguno demuestra por sí solo que el compuesto haya llegado intacto a una célula concreta, haya restaurado su NAD⁺ libre nuclear o mitocondrial y haya mejorado un desenlace relevante para las personas. Para comparar ambas moléculas hay que seguir en secuencia su forma química, la luz intestinal, el plasma, las enzimas extracelulares, la membrana y el uso intracelular; es en estas transiciones donde las conclusiones firmes del texto de origen suelen adelantarse a los datos.
Dos funciones de una misma molécula: ciclo redox y consumo de NAD⁺
La forma oxidada del dinucleótido de nicotinamida y adenina acepta un hidruro en la glucólisis, la oxidación del piruvato, el ciclo de los ácidos tricarboxílicos y la β-oxidación, mientras que NADH dona equivalentes reductores a la cadena respiratoria. En el ciclo redox, la coenzima cambia su estado de reducción, pero no se escinde el esqueleto piridínico: NAD++2e−+2H+⇌NADH+H+. Este ciclo sostiene el catabolismo y la síntesis de ATP. Por separado, el NAD⁺ se consume como sustrato en la desacilación de proteínas por las sirtuinas, la ADP-ribosilación por PARP y la hidrólisis por CD38/CD157. Se libera nicotinamida (NAM), que puede volver a una vía de síntesis o catabolizarse. Por tanto, la concentración de NAD⁺ depende simultáneamente de su síntesis y consumo, de la reoxidación de NADH, del intercambio entre compartimentos y de la composición celular de la muestra, no solo de la ingesta del precursor.
El «NAD⁺ total» medido difiere de la razón libre [NAD+]/[NADH], que determina el sentido de las reacciones reversibles de las deshidrogenasas. Los potenciales redox del citosol y de la matriz mitocondrial son distintos: la proporción citosólica se mantiene relativamente oxidada, mientras que las deshidrogenasas de la matriz y la cadena respiratoria establecen otro estado. No debe imaginarse el NAD⁺ y el NADH como un único depósito perfectamente mezclado. Los reservorios nuclear, citosólico y de la matriz se conectan mediante flujos de metabolitos y transporte, pero las enzimas encuentran sustrato disponible localmente. Las estimaciones de concentraciones libres obtenidas a partir de equilibrios indicadores o sensores fluorescentes dependen del método y del tejido; no cabe aplicar una única razón fija a todas las células. La estabilidad del reservorio mitocondrial tampoco puede deducirse solo de la presencia de NMNAT3: se ha descrito transporte de NAD⁺ a través de la membrana interna en mamíferos, y la contribución de la síntesis local y el transporte depende del modelo.
Las sirtuinas comparten la necesidad de NAD⁺, pero difieren en reacción y localización. SIRT1, SIRT6 y SIRT7 son principalmente nucleares; SIRT2 es sobre todo citosólica; SIRT3, SIRT4 y SIRT5 se asocian a las mitocondrias. La desacetilación dependiente de NAD⁺ produce una proteína desacetilada, NAM y O-acetil-ADP-ribosa. SIRT4/5 también tienen preferencias por otras modificaciones proteicas, por lo que no pueden reducirse a una única «velocidad de desacetilación». PARP1/2 responden al daño del ADN y construyen cadenas de poli(ADP-ribosa) que reclutan complejos de reparación, incluido XRCC1. Con una activación excesiva de PARP1, el consumo de NAD⁺ puede contribuir al daño energético, pero la reparación fisiológica no es un «drenaje» patológico. CD38, cuyo dominio catalítico se orienta predominantemente hacia el exterior, aunque presenta topologías intracelulares, escinde NAD⁺ en NAM y ADP-ribosa; la ADP-ribosa cíclica conecta esta vía con la señalización del calcio. El CD157 relacionado no equivale a CD38 en actividad ni distribución.
En modelos murinos, el aumento asociado a la edad de células inflamatorias CD38-positivas se vincula con una menor concentración tisular de NAD⁺; la inactivación de Cd38 atenuó ese cambio. El modelo SIRT1–HIF-1α–alteración de la coordinación nuclear-mitocondrial también muestra una cadena causal en sistemas experimentales. En personas, la evolución del NAD⁺ con la edad varía según el tejido, el método de extracción y la composición celular. Por ello, un «descenso universal en un porcentaje determinado» seguido inevitablemente de un «colapso mitocondrial» no es una ley clínica establecida. La reducción de NAD⁺ puede ser consecuencia de la inflamación u otra enfermedad y participar a la vez en su mecanismo; la dirección de la causalidad requiere datos de intervención.
Tres vías de entrada al NAD⁺ y el coste local de utilizarlas
La vía de novo comienza con L-triptófano: TDO o IDO lo convierten en N-formilquinurenina; después, mediante quinurenina y 3-hidroxiantranilato, HAAO forma ACMS, que es inestable. ACMSD desvía este intermediario y compite con su ciclación espontánea a quinolinato. La cantidad de sustrato que alcanza QPRT depende del flujo y de las condiciones locales, no de un único Km de referencia. QPRT utiliza fosforribosil pirofosfato (PRPP) para formar NAMN. A continuación, NMNAT adenila NAMN a NAAD y NADSYN1 completa la síntesis de NAD⁺ usando glutamina como donante del nitrógeno amida. Esta vía requiere fuentes de triptófano, PRPP y ATP; la respuesta a una dosis de precursor no equivale a la disponibilidad de estos recursos en todos los tejidos. La participación de IDO en la inflamación vincula además la biosíntesis de NAD con la ruta de la quinurenina, pero un aumento de IDO no garantiza más NAD⁺: otras ramas también consumen los intermediarios.
El ácido nicotínico (NA) entra por NAPRT: NA+PRPPNAPRTNAMN+PPi, seguido de NMNAT y NADSYN1. Esta es la vía de Preiss-Handler; no es exacto llamar así a toda la síntesis a partir del triptófano. La expresión celular de NAPRT varía y la desamidación microbiana de NAM puede aportar sustrato adicional a esta rama. Las diferencias clínicas entre las formas de niacina y sus limitaciones se describen en el artículo sobre la vitamina B₃. Las dosis farmacológicas de NA pueden activar HCAR2 y causar rubor cutáneo mediado por prostaglandinas; la ausencia de rubor tras NR o NMN caracteriza la tolerabilidad, pero no demuestra nada sobre el envejecimiento ni la llegada a los tejidos.
En la vía de rescate, NAMPT une NAM con PRPP para formar NMN: NAM+PRPPNAMPTNMN+PPi. Después, NMNAT utiliza ATP: NMN+ATPNMNATNAD++PPi. NAMPT suele actuar como un paso regulado en un estado celular concreto, pero no es invariablemente el único «cuello de botella»: las concentraciones de NAM y PRPP, la disponibilidad de ATP, la retroalimentación y la actividad de NMNAT modifican el flujo. La fosforilación de residuos de histidina de NAMPT descrita en enzimología importa para la catálisis; un único Km medido no permite concluir que la enzima esté siempre plenamente saturada en tejido vivo. NAMPT extracelular se estudia tanto como proteína secretada como posible regulador, pero sus funciones no pueden equipararse automáticamente a la reacción intracelular: los sustratos y el compartimento son distintos.
NMNAT1 se localiza principalmente en el núcleo; NMNAT2 se asocia al citosol, Golgi y transporte axonal; NMNAT3 se relaciona con reservorios mitocondriales y algunos reservorios tisulares específicos. Tras una lesión axonal puede disminuir NMNAT2, de vida corta, lo que permite acumular NMN y reducir NAD⁺; la relación alterada de estos metabolitos participa en la activación de SARM1, cuya actividad NADasa acelera la degeneración axonal. Esto no significa que el NR oral prevenga esa degeneración en personas. Tampoco la localización de NMNAT1 cerca de consumidores nucleares demuestra un «canalizado» directo y obligatorio de cada molécula de NAD⁺ recién formada hacia PARP1 o SIRT1. Un mapa de compartimentos ayuda a entender por qué el mismo cambio en un marcador de sangre total puede acompañarse de distintas respuestas locales.
NR y NMN en la frontera celular: qué permiten inferir la carga y los experimentos
NR es un ribonucleósido de piridinio, mientras que NMN contiene además un fosfato 5′. Por ello, es químicamente incorrecto describir NR como estrictamente «electroneutro» y NMN como un anión dianiónico universal: el estado de ionización tiene en cuenta tanto el centro piridinio como el fosfato, y las sales incluyen un contraión. El fosfato aumenta la hidratación y el coste energético del paso pasivo a través de una bicapa lipídica. La ecuación de Born, ΔG∝z2(1/εlipid−1/εwater)/r, ilustra la contribución electrostática, pero no determina la permeabilidad de una membrana real con proteínas, cambios conformacionales y posible endocitosis. La baja permeabilidad pasiva del NMN no equivale a decir que «el NMN intacto nunca puede entrar físicamente en las células».
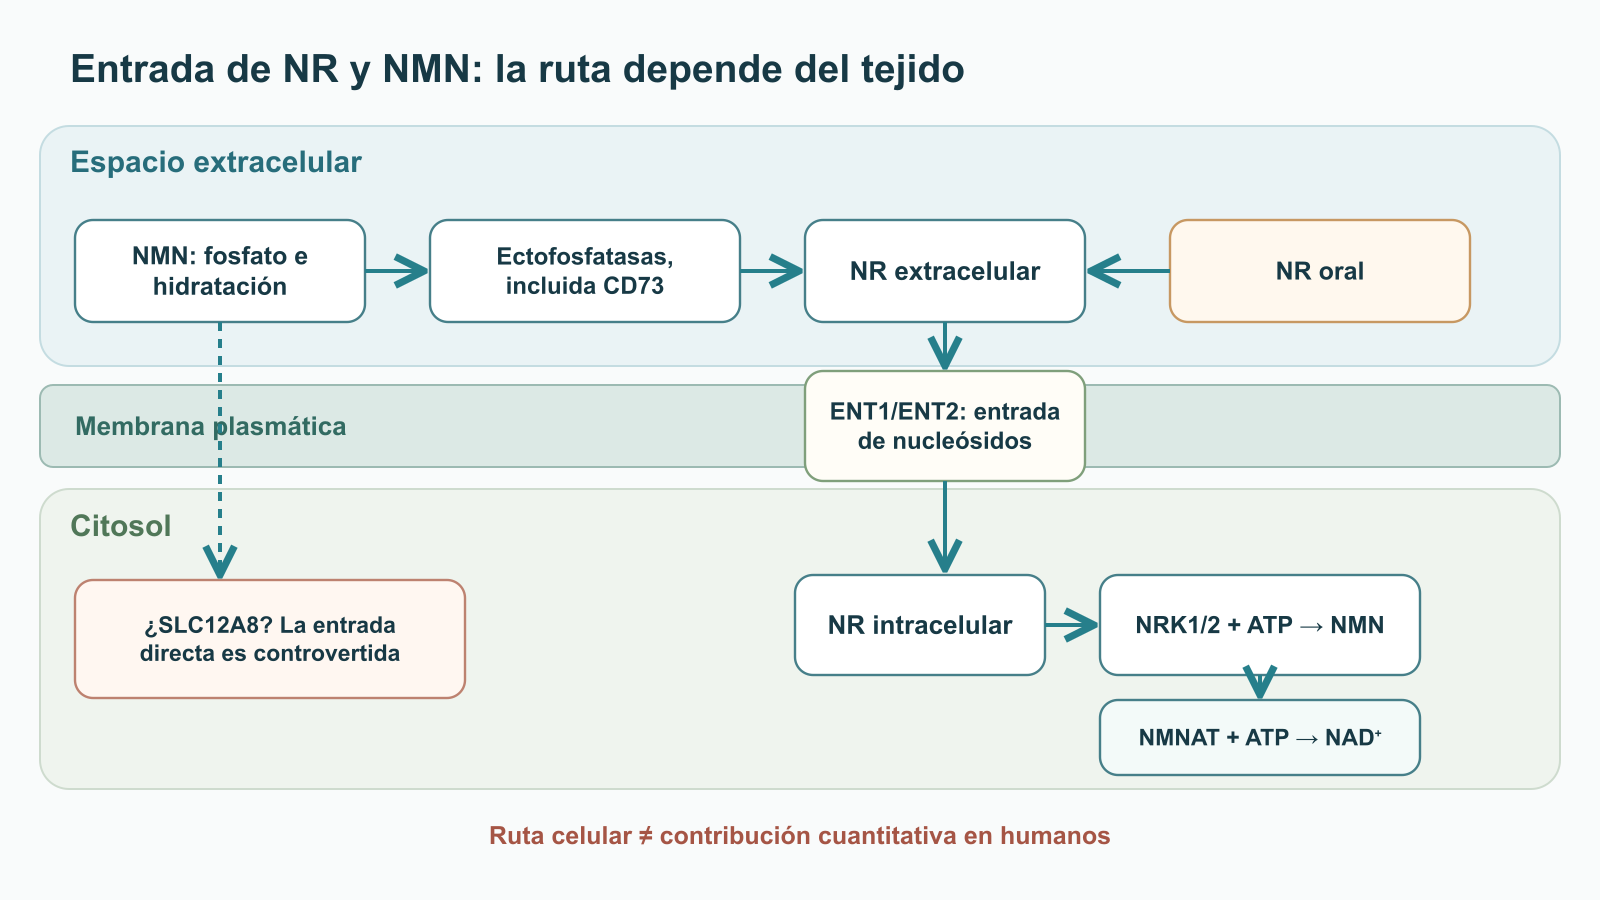
Una vía bien estudiada comienza en el espacio extracelular: ecto-5′-nucleotidasas eliminan el fosfato del NMN, el NR resultante cruza la membrana plasmática y la NRK intracelular vuelve a fosforilarlo a NMN. Las reacciones pueden expresarse como NMNext+H2Oecto-5′-nucleotidasaNRext+Pi y NRint+ATPNRK1/2NMNint+ADP. CD73/NT5E es una candidata al primer paso: es una enzima ectocelular anclada por GPI cuyo sustrato bien establecido es AMP. En los experimentos de Ratajczak con hepatocitos primarios y líneas celulares, el marcaje isotópico y la eliminación de NRK1 respaldaron la formación extracelular de NR. Sin embargo, un resultado específico a determinadas concentraciones, perfiles enzimáticos y tiempos de incubación no demuestra una única vía universal de entrada del NMN ni una contribución fija de CD73 en todos los tejidos humanos. Distintas ectofosfatasas y enzimas séricas podrían tener funciones solapadas; distinguir la hidrólisis antes de la membrana del procesamiento intracelular requiere marcar el fosfato y el esqueleto piridínico, no medir solo el NAD⁺ celular total.
Se ha descrito la participación de transportadores de nucleósidos en el transporte de NR, en particular ENT1/SLC29A1 y ENT2/SLC29A2; el transporte y su inhibición farmacológica dependen de la línea celular y del inhibidor utilizado. El transporte equilibrativo sigue el gradiente que la fosforilación intracelular de NR contribuye a mantener. La expresión de ENT2 en músculo y de ENT1 en endotelio hace que estas proteínas sean biológicamente pertinentes, pero no permite asignar una velocidad tisular única a partir de un perfil general de expresión. ENT4/PMAT no debe incluirse en una lista demostrada de transportadores de NR sin evidencia directa de su transporte; su comportamiento a pH ácido con otros sustratos no lo demuestra.
NRK1 (NMRK1) se expresa ampliamente y cumple una función importante en la respuesta celular al NR exógeno; NRK2 (NMRK2) es especialmente relevante en músculo estriado y puede inducirse tras una lesión en modelos animales. Ambas utilizan ATP, y NMNAT1–3 adenilan después el NMN resultante. La diferencia de distribución tisular entre NRK1 y NRK2 no puede convertirse en una «terapia de rescate» clínica de la miocardiopatía sin resultados de intervención en personas. Comparar valores tabulados de Km de NRK1 y NRK2, o de CD73 con una concentración posterior a la dosis, dice poco sobre cuál vía predomina si se desconocen el sustrato libre local, la expresión, Vmax, los competidores y la distribución por compartimentos.
La controversia sobre SLC12A8 requiere una descripción equilibrada. Grozio y colaboradores comunicaron captación de NMN dependiente de sodio y cambios de respuesta al manipular Slc12a8 en modelos intestinales murinos. Schmidt y Brenner cuestionaron tanto la interpretación como la plausibilidad de atribuir función de transportador específico de NMN a una proteína de la familia SLC12; experimentos isotópicos en otros modelos encontraron una contribución importante del procesamiento previo. El comentario crítico no demuestra de manera independiente que todo transporte directo sea imposible, del mismo modo que un experimento positivo no prueba que SLC12A8 predomine en el intestino humano. La aparición de marcador en sangre, un cambio de NAD⁺ tras la dosis y una alteración de la expresión de Slc12a8 tampoco equivalen a demostrar que NMN intacto atravesó una membrana específica. La cuestión sigue sin resolverse cuantitativamente en humanos para elegir la forma clínica.
Del intestino al tejido: por qué el marcador cambia el significado de «biodisponibilidad»
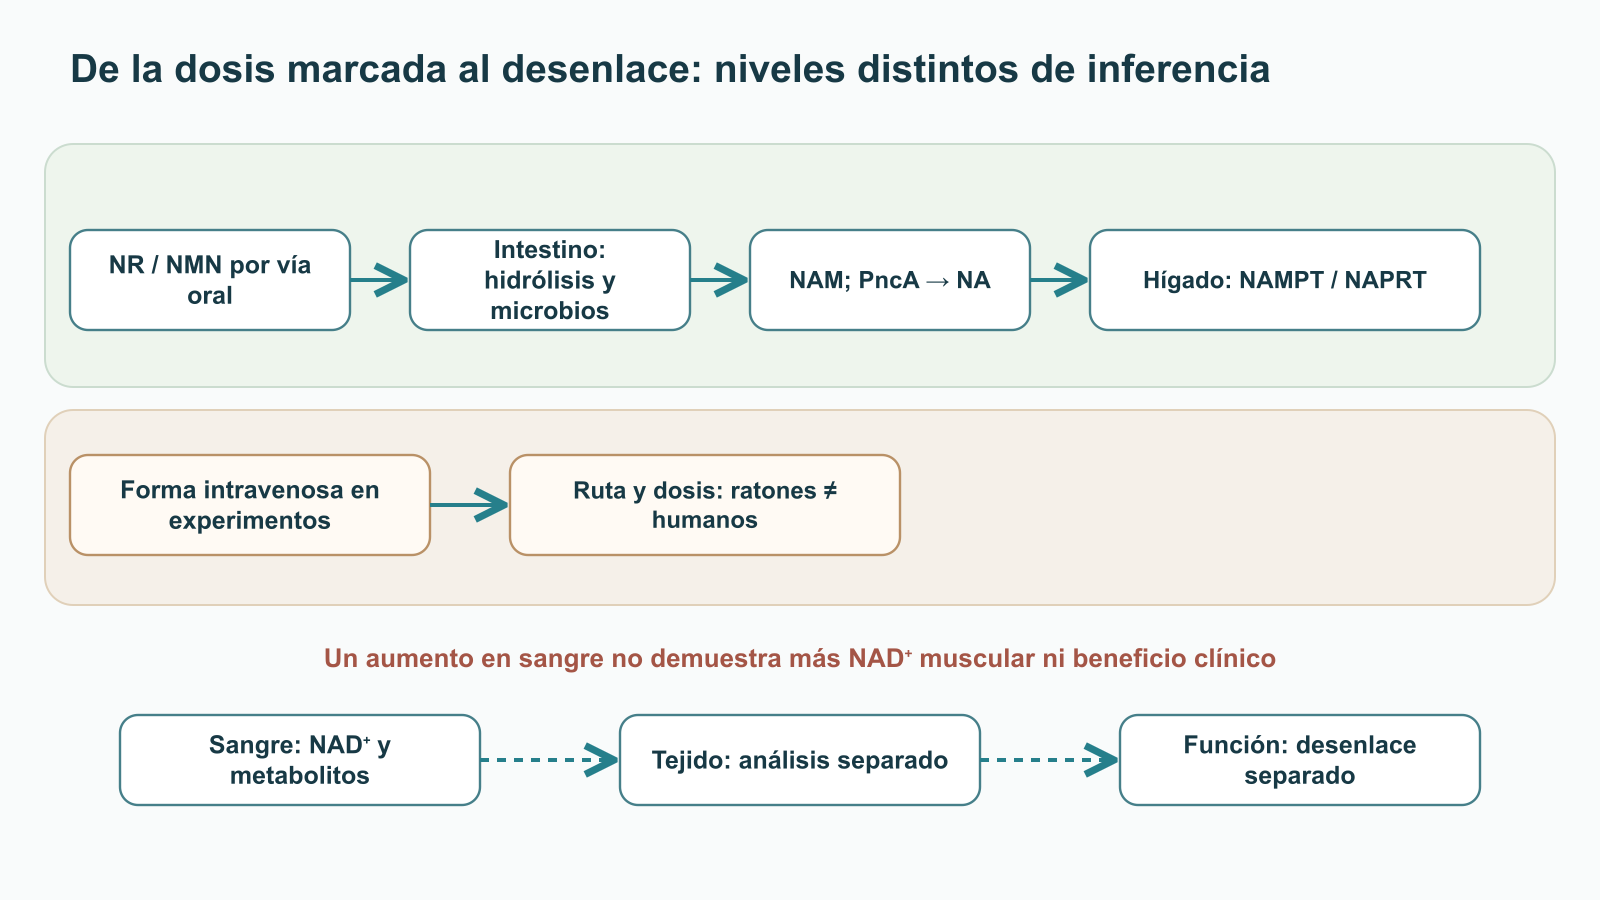
Una molécula oral atraviesa la luz intestinal, las enzimas del borde en cepillo, la comunidad microbiana, el enterocito y el primer paso hepático. NR puede escindirse a NAM, mientras que NMN puede desfosforilarse primero a NR; el destino depende de la vía de administración y del entorno microbiano. En los estudios isotópicos de Liu y colaboradores, NR y NMN administrados por vía oral repusieron en gran medida el reservorio hepático a través de NAM, mientras que la administración intravenosa permitió observar también la llegada directa de formas intactas a varios tejidos. Esta diferencia impide asignar una descripción farmacocinética única al «NR en general» o al «NMN en general». Un resultado en ratones no determina una fracción universal de absorción intacta en humanos ni permite afirmar que toda la dosis se convierte inevitablemente en NAM después de ingerirse.
La nicotinamidasa microbiana PncA desamida NAM a ácido nicotínico: NAM+H2OPncANA+NH3. La exposición posterior a NAAD y la actividad de NAPRT pueden ayudar a identificar el procesamiento, pero un metabolito en sangre sin resolución isotópica no identifica el origen de sus átomos. En modelos con microbiota alterada, la contribución de esta ruta cambió. Extrapolar las observaciones a todas las personas es difícil por la composición de la microbiota, la dieta, el tiempo de tránsito y si la dosis llegó a la región intestinal donde están activos los microorganismos pertinentes.
En el sistema portal, el hígado procesa NAM, NA, NR y sus productos, y también libera NAM. Por tanto, un cambio en el NAD⁺ sanguíneo puede reflejar síntesis e intercambio hepáticos, y no una ventaja de la entrada directa de la molécula original en una neurona, músculo o miocardio. LC–MS/MS resulta especialmente informativa si distingue NAD⁺, NADH, NAM, NR, NMN, NAAD, productos metilados y fragmentos marcados isotópicamente, y especifica la matriz y el momento de toma de muestra. Sangre total, PBMC, plasma, biopsia muscular y vesículas extracelulares son sistemas distintos. Sin tejido y control de la composición celular, un cambio de NAD⁺ en sangre total no puede denominarse restauración de la matriz mitocondrial.
La llegada al sistema nervioso es un ejemplo claro de este límite. En el trabajo de Vreones, tras administrar NR se midieron NAD⁺ y marcadores proteicos en vesículas extracelulares plasmáticas enriquecidas en vesículas de presunto origen neuronal, en 22 participantes del estudio cruzado original. No se recogieron líquido cefalorraquídeo ni parénquima cerebral; menos aún se siguió el paso de NR intacto a través de la barrera hematoencefálica. El resultado es interesante como biomarcador indirecto, pero afirmar que «se ha demostrado la penetración directa de NR en el cerebro» o que «NMN debe hidrolizarse en los capilares» excede el experimento. La presencia de transportadores de nucleósidos en el endotelio ofrece un mecanismo candidato que requiere una prueba específica en humanos.
La situación en el músculo esquelético es análoga: la expresión de ENT y NRK no garantiza que aumente el NAD⁺ de la matriz muscular ni vuelve irrelevante a NAMPT. En el estudio de Elhassan, NR modificó metabolitos relacionados con NAD y firmas transcripcionales en biopsias de hombres mayores, pero estos cambios no se traducen automáticamente en más ATP, resistencia o una terapia antiinflamatoria demostrada. La misma distinción se aplica al estudio de la mitofagia: un cambio en la señalización celular no equivale a un aumento comprobado del rendimiento.
Efectores del NAD⁺: un mecanismo posible no predetermina el efecto
En sistemas experimentales, SIRT1, dependiente de NAD⁺, desacetila PGC-1α y factores FOXO, y modifica programas transcripcionales de biogénesis mitocondrial, respuesta al estrés y metabolismo lipídico. Una secuencia simplificada sería SIRT1 → estado de acetilación de PGC-1α → interacción con factores respiratorios nucleares → TFAM y expresión de genes del sistema respiratorio. También depende de la actividad de acetiltransferasas, el estrés celular, el oxígeno y la disponibilidad de sustrato. La afirmación «una cápsula eleva el NAD⁺, por tanto activa PGC-1α y se multiplican las mitocondrias» omite todas estas mediciones. FOXO1/3 regulan, entre otras cosas, respuestas antioxidantes, y CPT1B participa en la entrada de ácidos grasos de cadena larga en el circuito oxidativo mitocondrial; esta conexión entre dominios se analiza en el artículo sobre la lanzadera de carnitina CPT1.
En la matriz, SIRT3 desacetila proteínas metabólicas, incluidas SOD2 y componentes de la cadena respiratoria; IDH2 sostiene la red antioxidante dependiente de NADPH. Sin embargo, un aumento del NAD⁺ sanguíneo total no mide la disponibilidad de NAD⁺ libre para SIRT3 en la matriz. La comprobación directa requiere análisis tisular, marcadores validados de acetilación de dianas y un desenlace funcional. PARP1 también tiene un efecto dual: el NAD⁺ es necesario para la reparación, pero el daño intenso del ADN activa un consumo de NAD⁺ que puede causar vulnerabilidad energética. No puede atribuirse al precursor la capacidad de «reparar el ADN» a partir de una sola concentración de NAD⁺.
La literatura de origen incluye tablas con valores de Km para PARP1, CD38, SIRT1 y SIRT3 que se convierten en una clasificación de «quién obtiene antes el NAD⁺». Ese paso de un parámetro de enzima purificada al flujo celular es incorrecto. La relación v=Vmax[S]/(Km+[S]) solo es válida bajo condiciones especificadas y sin inhibidores adicionales. En la célula importan el [S] libre del compartimento, la cantidad de proteína activa, los sustratos competidores, NAM como inhibidor del producto, el daño del ADN y la topología de CD38. Los valores condicionales de Km no permiten afirmar que SIRT3 «se apague primero» ni que PARP1 «capture» todo el NAD⁺ durante el envejecimiento. Por eso, la jerarquía numérica de la fuente se conserva como objeto de análisis crítico, no como regla clínica.
Estudios clínicos: matriz, población y desenlace primario
La mayoría de las intervenciones evalúa metabolitos y tolerabilidad en estudios breves, no la duración de una vida saludable. NR y NMN no se han comparado en un ensayo aleatorizado directo y suficientemente amplio con la misma población, dosis equivalente, métodos de medición tisular y desenlace clínico. Por tanto, no se puede declarar lógicamente un «ganador» entre precursores a partir de estudios iniciales separados. Los efectos precisos que siguen corresponden a los diseños indicados; no establecen una dosis óptima para la población general.
Estudio y forma
Población y evaluación
Hallazgo y límite
Trammell, NR
Pequeño estudio farmacocinético en adultos sanos; distintas dosis únicas
Los cambios del metaboloma de NAD en sangre, dependientes de la dosis, respaldan la biodisponibilidad oral de la vía. La cohorte y el seguimiento no permiten juzgar enfermedades ni envejecimiento.
Martens, NR
Estudio cruzado controlado con placebo, 30 adultos de mediana y mayor edad, 1000 mg/día durante 6 semanas
Aumentó el reservorio relacionado con NAD en sangre. La señal de presión arterial sistólica en el subgrupo con PAS basal elevada es exploratoria; no demuestra prevención de eventos vasculares y requiere confirmación.
Conze, NR
Estudio aleatorizado de 8 semanas en adultos con sobrepeso; varias dosis de NR
El NAD⁺ en sangre total aumentó de forma dependiente de la dosis; la tolerabilidad fue aceptable durante el período estudiado. No demuestra seguridad a largo plazo ni beneficio específico de un órgano.
Elhassan, NR
Pequeño estudio en hombres mayores con biopsias musculares tras 21 días
Cambiaron metabolitos de NAD muscular y firmas transcripcionales/inflamatorias. Estos desenlaces moleculares no demuestran mejoría de la función física.
Irie, NMN
Diez hombres sanos; dosis únicas de 100, 250 y 500 mg
Se describieron tolerabilidad a corto plazo y metabolitos de NAM. Este pequeño estudio abierto no establece la seguridad de dosis altas a largo plazo.
Yoshino, NMN
25 mujeres posmenopáusicas con prediabetes y sobrepeso; 250 mg/día durante 10 semanas
Mejoró la utilización de glucosa estimulada por insulina en músculo, medida mediante clamp, y cambiaron señales musculares. Es un resultado fisiológico en una población específica, no una prueba de prevención de diabetes ni de efecto universal en hombres.
Pencina, MIB-626
30 adultos ≥45 años con sobrepeso u obesidad; 1000 mg dos veces al día durante 28 días
Aumentó el NAD⁺ circulante; entre grupos hubo cambios a corto plazo en LDL, presión diastólica y peso. El NAD⁺ muscular no aumentó de manera significativa; tampoco mejoraron la fuerza, capacidad aeróbica, fatiga, recuperación de fosfocreatina ni sensibilidad a la insulina.
Huang, Uthever/NMN
Completaron 62 de 66 adultos reclutados; 300 mg/día durante 60 días
Los cambios entre grupos de NAD⁺/NADH celular y distancia de marcha de 6 minutos no fueron estadísticamente significativos (p=0,40 y p=0,38). Los aumentos dentro de un grupo no deben presentarse como efecto frente a placebo.
El resultado de Yoshino merece atención precisamente porque midió una función tisular concreta en una población determinada; no debe sustituirse por «se ha demostrado el tratamiento de la resistencia a la insulina». Pencina ilustra el límite opuesto, también útil: un aumento considerable en sangre no se acompañó de más NAD⁺ muscular ni de mejora de varios desenlaces musculares y metabólicos. Algunas medidas cardiovasculares mejoraron en un ensayo breve y pequeño, pero se desconocen su reproducibilidad clínica y su mecanismo causal. Huang muestra claramente el aspecto metodológico: tanto la medida bioquímica como la marcha de seis minutos se compararon con placebo, sin confirmación entre grupos. Evaluar solo el cambio porcentual dentro del grupo de NMN produciría un falso resultado positivo.
No hay datos que indiquen que elevar NAD⁺ en una matriz accesible ralentice el envejecimiento humano, prevenga la neurodegeneración o prolongue la vida. Incluso una respuesta tisular positiva en biopsia no revela qué parte del efecto se debe a la entrada directa de NR/NMN y cuál a NAM, NA y la resíntesis. Para demostrar ventajas de una forma concreta hay que mostrar conjuntamente exposición, mecanismo y un desenlace clínico preespecificado, con duración suficiente y control de comparaciones múltiples.
Metilación de NAM: una reacción establecida, pero un «déficit de metilos» no demostrado
Cuando la formación de NAM supera su incorporación local por NAMPT, parte del flujo pasa por la nicotinamida N-metiltransferasa NNMT. La reacción NAM+SAMNNMT1-MNA+SAH transfiere un grupo metilo de S-adenosilmetionina (SAM) al nitrógeno del anillo piridínico de NAM. Después, la aldehído oxidasa forma derivados piridónicos, incluidos 2-PY y 4-PY, que se excretan por vía renal. Medir 1-MNA y 2-PY confirma la dirección del catabolismo, pero no demuestra por sí mismo daño del metiloma ni déficit de folato. También hay que precisar la química: el texto original atribuía erróneamente el ataque de NNMT al «nitrógeno carbamoilpiridínico»; el que se metila es el nitrógeno piridínico de NAM.
SAH puede hidrolizarse y formar homocisteína; esta se remetila por BHMT en el hígado utilizando betaína o por metionina sintasa MTR con 5-metiltetrahidrofolato y vitamina B₁₂. Estos procesos se relacionan con el ciclo de la metionina, pero sus velocidades dependen del estado nutricional, el hígado y los riñones, además de reacciones reversibles. Por tanto, la estequiometría de NNMT no permite calcular cuánto aumentará la homocisteína a partir de la masa de una cápsula ni establece un umbral de dosis universalmente peligroso de NR/NMN. En estudios que observan más catabolitos metilados, deben medirse por separado la homocisteína plasmática, SAM/SAH en una matriz pertinente y los desenlaces clínicos; sin esas mediciones, la hipótesis queda abierta.
La propuesta de añadir automáticamente betaína en una proporción de peso 1:1 respecto a NR/NMN, junto con metilfolato y B₁₂ en dosis altas fijas, no se desprende de los ensayos clínicos presentados. Aunque un donante de metilo participe en la vía, esto no demuestra el beneficio de un «amortiguador» preventivo sin déficit o hiperhomocisteinemia documentados. La evaluación práctica debe tener en cuenta el estado de la persona, sus medicamentos, la función renal y la alimentación; al interpretar los análisis hay que considerar las causas primarias de hiperhomocisteinemia. El papel bioquímico de SAM y la diferencia entre un esquema de sustratos y un efecto clínico se analizan en el artículo sobre S-adenosilmetionina y metilación.
De la formulación y el horario a una hipótesis de investigación
Las dosis estudiadas clínicamente describen protocolos, no «rangos terapéuticos antienvejecimiento» aprobados. El cloruro de NR se ha usado en estudios orales con una respuesta sanguínea medida. Para NMN se han estudiado formas orales convencionales y microcristalinas; en esta base de evidencia no se demuestra que las formas sublingual, liposomal o gastrorresistente mejoren la llegada a los tejidos o los desenlaces clínicos en personas. La construcción de una cápsula no permite afirmar que evite el primer paso, CD73 o SLC12A8. Si un fabricante atribuye esa cinética a su formulación, se necesitan estudios comparativos con la misma dosis, seguimiento de la molécula original y sus metabolitos, tiempos de toma de muestra y una matriz definida de antemano.
CLOCK:BMAL1 participa en la regulación circadiana de NAMPT, y NAD⁺ y SIRT1 retroalimentan los relojes celulares. Los trabajos de Nakahata y Ramsey muestran un mecanismo biológico, pero no establecen un máximo de NAMPT entre las 07:00 y las 09:00 para todas las personas ni prueban que el NR o NMN nocturno cause insomnio. La fase circadiana depende de la especie, el tejido, el sueño y el horario de alimentación. Por tanto, trasladar una fase celular o murina a una «franja matutina obligatoria» para uso clínico es metodológicamente incorrecto; el horario en los ensayos debe describirse como parte del protocolo, no como ley terapéutica.
Se ha observado inhibición de CD38 por flavonoides, incluido apigenina, en sistemas bioquímicos y celulares. Para elegir una combinación oral se necesitan datos de concentración libre alcanzable en el compartimento pertinente, especificidad y resultado clínico; un IC50 de enzima purificada no convierte la dosis de apigenina en tratamiento de la deficiencia de NAD⁺. El artículo sobre apigenina, CD38 y sueño muestra la conexión entre CD38 como diana y los límites reales de los datos sobre flavonoides. Del mismo modo, las interacciones de resveratrol/pterostilbeno con SIRT1 dependen del sustrato y las condiciones del ensayo: «activar una sirtuina» no equivale a prolongar la vida humana. Añadir a la vez urolitina A o PQQ puede servir como hipótesis de investigación sobre calidad y biogénesis mitocondrial, pero no constituye una «tríada de longevidad» demostrada ni justifica un protocolo fijo de múltiples ingredientes.
La monitorización de laboratorio en los ensayos evaluó seguridad y metabolitos en momentos especificados, no un ciclo universal cada 12 semanas. Si NR o NMN se consideran en un contexto de investigación o clínico individual, conviene registrar estado basal, composición del producto, tratamientos concomitantes y función hepática y renal, y analizar los cambios con el mismo método y en la misma matriz. El NAD⁺ total en sangre no es una prueba independiente validada de «edad biológica». La homocisteína se interpreta según los intervalos de referencia locales y factores de riesgo; no debe imponerse a todos los laboratorios y poblaciones un intervalo «normal» estrecho del texto original.
Pregunta de comparación
NR
NMN
Qué se necesita realmente para responder
Transición química en la superficie celular
Ribonucleósido; es posible la entrada por transportadores de nucleósidos descritos
Molécula fosforilada; en muchos modelos se desfosforila y el transporte directo sigue en debate
Trazado isotópico de la molécula original y el fosfato en un tejido humano concreto
Vía intracelular
NRK1/2 → NMN → NMNAT → NAD⁺
Si entra intacto: NMNAT; tras desfosforilarse: NRK → NMNAT
Concentración por compartimento, actividad enzimática y flujo, no un NAD⁺ total aislado
Evidencia en humanos
Aumento de marcadores NAD; algunas señales fisiológicas pequeñas
Aumento de marcadores NAD; un resultado de clamp tisular y varios resultados funcionales negativos
Comparación aleatorizada directa con un desenlace clínico preespecificado
El estudio de vesículas citado no demuestra llegada directa de NR intacto al cerebro humano
No se establece impermeabilidad universal ni superioridad de una formulación concreta
Farmacocinética específica de tejido, duración segura y replicación clínica
Cómo se preparó la revisión y dónde termina la evidencia
Esta es una síntesis editorial narrativa del corpus bibliográfico proporcionado, no una revisión sistemática ni una evaluación formal GRADE. En la preparación del 4 de octubre de 2026 se comprobaron de forma específica estudios primarios que sustentan límites interpretativos clave: el procesamiento celular de NMN y NRK1, las rutas isotópicas oral e intravenosa, la matriz de la muestra en Vreones y los resultados entre grupos de los ensayos de Pencina y Huang. El resto de las fuentes se utiliza dentro de la bibliografía original; no se afirma haber realizado una búsqueda nueva exhaustiva, una revisión independiente por pares ni la verificación de cada cita. Persisten incertidumbres importantes por diferencias entre especies, dosis, exposición, formas químicas, preparación de muestras, tejidos y duración. Los resultados negativos de ciertos desenlaces no prueban que sea imposible cualquier efecto en otra población, pero impiden presentar el beneficio como ya establecido.
La diferencia entre NR y NMN genera principalmente hipótesis comprobables sobre hidrólisis extracelular, transporte y síntesis local de NAD⁺. Ambas formas pueden elevar marcadores accesibles del metabolismo de NAD en personas; esos marcadores todavía no permiten elegir un precursor universalmente mejor ni inferir prevención del envejecimiento. Los siguientes estudios más informativos deberían medir en paralelo el flujo marcado, un tejido concreto y un desenlace clínicamente significativo preespecificado, y mostrar los resultados negativos junto con los positivos.
Cómo se preparó esta revisión
Esta es una revisión narrativa de NR, NMN y el metabolismo del NAD⁺, basada en una selección de 29 publicaciones. En la edición del 4 de octubre de 2026 se verificaron de forma específica las discrepancias clave en la interpretación de los resultados farmacocinéticos y clínicos. No se realizó una búsqueda exhaustiva con un protocolo preestablecido, un metaanálisis ni una evaluación formal del riesgo de sesgo de cada trabajo.
Las vías celulares de conversión de precursores, las mediciones de NAD⁺ en sangre, los niveles en tejidos concretos y los desenlaces clínicos se consideran por separado. Los datos de vesículas aisladas del plasma no constituyen una medición directa de un metabolito en el cerebro. El resultado depende de la forma, la vía de administración, la duración, la población y el desenlace; un cambio en un biomarcador no demuestra una mejora funcional ni un beneficio a largo plazo.
Preguntas frecuentes
¿En qué se diferencia NR de NMN al entrar en la célula?
NMN contiene un fosfato que dificulta el paso pasivo a través de la membrana. En varios modelos celulares se desfosforila primero fuera de la célula a NR; no se ha establecido que esta vía sea universal en todos los tejidos humanos ni cuánto aporta el transporte directo.
¿Un aumento del NAD⁺ en sangre demuestra un beneficio para el músculo o el cerebro?
No. La sangre total, una biopsia muscular y el cerebro son matrices distintas. En un estudio de NMN, el NAD⁺ circulante aumentó de manera importante sin mejoras significativas del NAD⁺ muscular ni de las pruebas funcionales.
¿Se ha demostrado que NR sea mejor que NMN?
No existe un ensayo comparativo directo adecuado con la misma población, dosis, mediciones tisulares y desenlace clínico. Elegir entre ambos a partir de biomarcadores de estudios separados sería prematuro.
¿Todo el mundo debería añadir betaína a NR o NMN?
NNMT consume SAM al metilar nicotinamida, pero los ensayos presentados no confirman una necesidad clínica de una proporción fija de betaína respecto a NR/NMN.