Дисметаболизм BCAA: кетокислоты, BCKDH и инсулинорезистентность
Как обмен лейцина, изолейцина и валина связан с BCKA, регуляцией BCKDH и инсулиновым сигналом: биохимия, исследования и пределы клинических выводов.
Как обмен лейцина, изолейцина и валина связан с BCKA, регуляцией BCKDH и инсулиновым сигналом: биохимия, исследования и пределы клинических выводов.
Лейцин, изолейцин и валин — незаменимые аминокислоты с разветвлённой боковой цепью, BCAA. Они нужны для синтеза белка, обмена азота и адаптации к нагрузке. Повышенные концентрации BCAA нередко сопровождают ожирение и предшествуют развитию диабета 2 типа в наблюдательных исследованиях. Однако концентрация в крови не показывает напрямую скорость окисления, активность BCKDH или причину инсулинорезистентности. Сами аминокислоты, их α-кетокислоты BCKA и последующие продукты катаболизма необходимо рассматривать раздельно.
Их алифатические боковые цепи гидрофобны, тогда как при физиологическом pH аминогруппа и карбоксильная группа делают свободную аминокислоту цвиттерионом. Гидрофобность боковой цепи не означает свободного прохождения всей молекулы через любую мембрану. Потребность в незаменимых аминокислотах оценивают вместе с достаточностью общего белка; универсальную лечебную дозу BCAA из этих химических свойств вывести нельзя.
Лейцин — 2-амино-4-метилпентановая кислота, изолейцин — 2-амино-3-метилпентановая, валин — 2-амино-3-метилбутановая. У изолейцина два хиральных центра; природный L-изолейцин имеет конфигурацию 2S,3S. Общая разветвлённость не делает эти молекулы взаимозаменяемыми: различаются конечные продукты окисления, транспортные взаимодействия и сигнальные эффекты.
Содержание BCAA в плазме складывается из пищевого поступления, распада собственного белка, включения в новый белок, обмена между тканями и окисления. Мышцы, жировая ткань, почки и мозг участвуют в трансаминировании; печень имеет относительно низкую активность BCAT, но участвует в дальнейшем обмене поступающих кетокислот. Поэтому утверждение, что BCAA полностью «обходят печень» или окисляются только в мышце, чрезмерно.
Цитозольная BCAT1 и митохондриальная BCAT2 переносят аминогруппу на α-кетоглутарат. Пиридоксальфосфат, активная форма витамина B6, образует промежуточную связь Шиффа и обеспечивает перенос азота:
Реакция обратима. Глутамат может передать азот пирувату через ALT с образованием аланина: перенос аланина в печень связывает мышечный обмен азота с глюконеогенезом в глюкозо-аланиновом цикле. Глутамин служит другим переносчиком азота. В мозге глутамат связан также с синтезом ГАМК. Эти связи объясняют значение BCAA за пределами «строительного материала» для мышц, но не позволяют предсказать нейромедиаторы по одному анализу крови.
LAT1 состоит из лёгкой цепи SLC7A5 и тяжёлой SLC3A2/CD98 и работает как натрий-независимый обменник крупных нейтральных аминокислот. Nicklin et al. (2009) показали роль обмена внутриклеточного глутамина на необходимые аминокислоты в исследованных клетках. Это не означает, что глутамин — единственный субстрат или что LAT1 определяет весь обмен во всех тканях. SLC25A44 переносит BCAA через внутреннюю митохондриальную мембрану; работа Yoneshiro et al. (2019) связывает этот транспорт с окислением BCAA в бурой жировой ткани. Называть SLC25A44 доказанным переносчиком BCKA неверно. Участие монокарбоксилатных транспортёров в перемещении некоторых BCKA через плазматическую мембрану также не устанавливает универсальный митохондриальный путь для всех трёх кетокислот.
После трансаминирования лейцин даёт α-кетоизокапроат KIC, изолейцин — α-кето-β-метилвалерат KMV, валин — α-кетоизовалерат KIV. Их систематические названия соответственно 4-метил-2-оксопентаноат, 3-метил-2-оксопентаноат и 3-метил-2-оксобутаноат. BCKA лишены исходной аминогруппы; это не другое название BCAA.
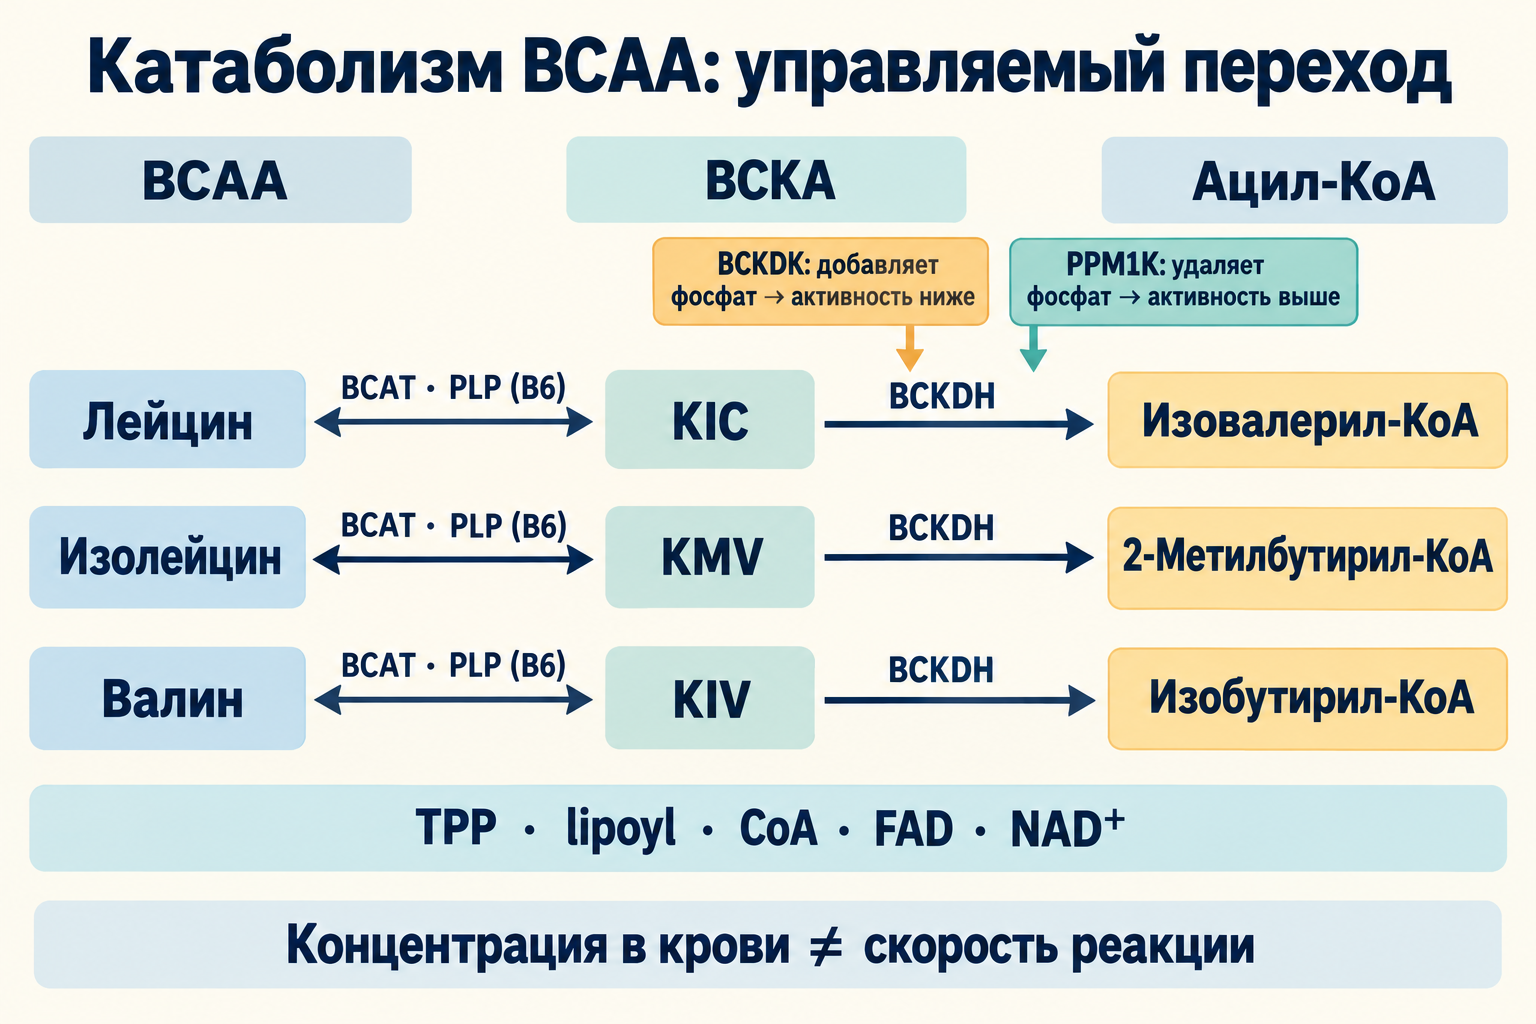
На схеме показаны отдельные углеродные маршруты и общий комплекс BCKDH. Стрелки BCAT обратимы; окислительное декарбоксилирование BCKDH практически необратимо. Фосфорилирование регулирует активность комплекса, а концентрация крови остаётся отдельной величиной.
BCKDH — многокомпонентный митохондриальный комплекс, родственный пируватдегидрогеназе и α-кетоглутаратдегидрогеназе. E1 образован субъединицами BCKDHA и BCKDHB в структуре α2β2. E2, продукт DBT, формирует 24-субъединичное ядро; подвижные липоильные домены доставляют промежуточные продукты между активными центрами. E3, дигидролипоамиддегидрогеназа DLD, используется и другими дегидрогеназными комплексами. Общая масса и число периферических компонентов зависят от сборки, поэтому фиксированная стехиометрия всех E1/E3 для каждого комплекса не подразумевается.
E1 использует тиаминдифосфат, также называемый TPP или TDP, и Mg²⁺. Реакционноспособный центр тиазолиевого кольца связывает кетокислоту и позволяет удалить CO₂. Затем восстановленный ацильный промежуточный продукт переносится на липоильную группу E2 и далее на CoA. E3 восстанавливает окисленное состояние липоамида: FAD временно восстанавливается, после чего передаёт электроны NAD⁺, образуя NADH. Суммарная реакция:
| Компонент | Реакция или кофактор | Что нельзя заключить из этого |
|---|---|---|
| BCAT1/2 | PLP, витамин B6; перенос аминогруппы | Дополнительный B6 не обязательно ускоряет обмен при достаточном обеспечении |
| E1 BCKDHA/BCKDHB | TPP из B1 и Mg²⁺; декарбоксилирование | Приём тиамина не доказан как способ снять регуляторное фосфорилирование при обычной инсулинорезистентности |
| E2 DBT | Ковалентная липоильная группа; CoA связан с B5 | Свободная α-липоевая кислота из добавки не равна ферментативному липоилированию |
| E3 DLD | FAD из B2 и NAD⁺, связанный с B3 | Достаточность витаминов не гарантирует заданный поток через комплекс |
Липоилирование требует собственной ферментативной системы, включая LIAS и перенос липоильных групп. Общность кофакторов с PDH полезна для понимания связи липоевой кислоты, пируватдегидрогеназы и редокс-обмена, но не делает все комплексы одинаково чувствительными к каждому метаболиту.
| Аминокислота | BCKA | Первичный ацил-CoA | Дальнейшая судьба углерода |
|---|---|---|---|
| Лейцин | KIC | Изовалерил-CoA | Ацетил-CoA и ацетоацетат; кетогенный маршрут |
| Изолейцин | KMV | 2-метилбутирил-CoA | Ацетил-CoA и пропионил-CoA, затем сукцинил-CoA; смешанный маршрут |
| Валин | KIV | Изобутирил-CoA | Через 3-HIB к пропионил-CoA и сукцинил-CoA; глюкогенный маршрут |
В лейциновом пути участвуют изовалерил-CoA-дегидрогеназа, биотин-зависимая метилкротонил-CoA-карбоксилаза и HMG-CoA. Метилмалонил-CoA-эпимераза MCEE относится к дальнейшему обмену пропионильных продуктов валина и изолейцина, а не к этому лейциновому пути. Пропионил-CoA-карбоксилаза использует биотин и ATP; метилмалонил-CoA-мутаза требует аденозилкобаламина, формы B12, и образует сукцинил-CoA. Таким образом, «BCAA» объединяет три разных углеродных судьбы.
Киназа BCKDK фосфорилирует E1 и уменьшает активность BCKDH. Митохондриальная фосфатаза PPM1K, также PP2Cm, снимает фосфат и увеличивает активную долю комплекса. Это физиологический механизм сохранения незаменимых аминокислот. KIC способен тормозить BCKDK, создавая обратную связь; накопление субстрата не означает неизбежного необратимого выключения комплекса.
Wynn et al. (2004) исследовали фосфорилирование Ser292 зрелой человеческой E1α. Номер остатка зависит от вида и учёта митохондриальной сигнальной последовательности. Основной структурный эффект — нарушение организации петли и взаимодействия с липоильным доменом E2. Декарбоксилирование само по себе не было резко подавлено, но дальнейшее восстановительное ацилирование блокировалось. Поэтому объяснение «фосфат просто закрывает вход кетокислоты» не соответствует этому исследованию.
Lu et al. (2009) подтвердили роль PP2Cm в клетках и у мышей. Дефицит может давать фенотип, сходный с промежуточной или перемежающейся болезнью кленового сиропа. Это не доказывает, что у каждого человека с ожирением PPM1K снижена на одинаковую величину или что определённое отношение BCAA/BCKA измеряет процент фосфорилирования. На поток влияют экспрессия ферментов, транспорт, доступность субстратов, NADH/NAD⁺, свободный CoA, питание и состояние ткани. Изотопное исследование Neinast et al. (2019) подчёркивает, что активность, концентрация и реальное окисление — разные измерения.
Лейцин участвует в нормальном пищевом сигнале синтеза белка. Wolfson et al. (2016) установили его связывание с Sestrin2. После связывания снимается торможение GATOR2 со стороны Sestrin2; GATOR2 способствует подавлению GATOR1, комплекса DEPDC5–NPRL2–NPRL3. GATOR1 обычно действует как GAP для RagA/B. Его подавление позволяет состоянию RagA/B–GTP и RagC/D–GDP поддерживать привлечение mTORC1 к цитозольной поверхности лизосомы через Ragulator и Raptor (Sancak et al., 2008; 2010).
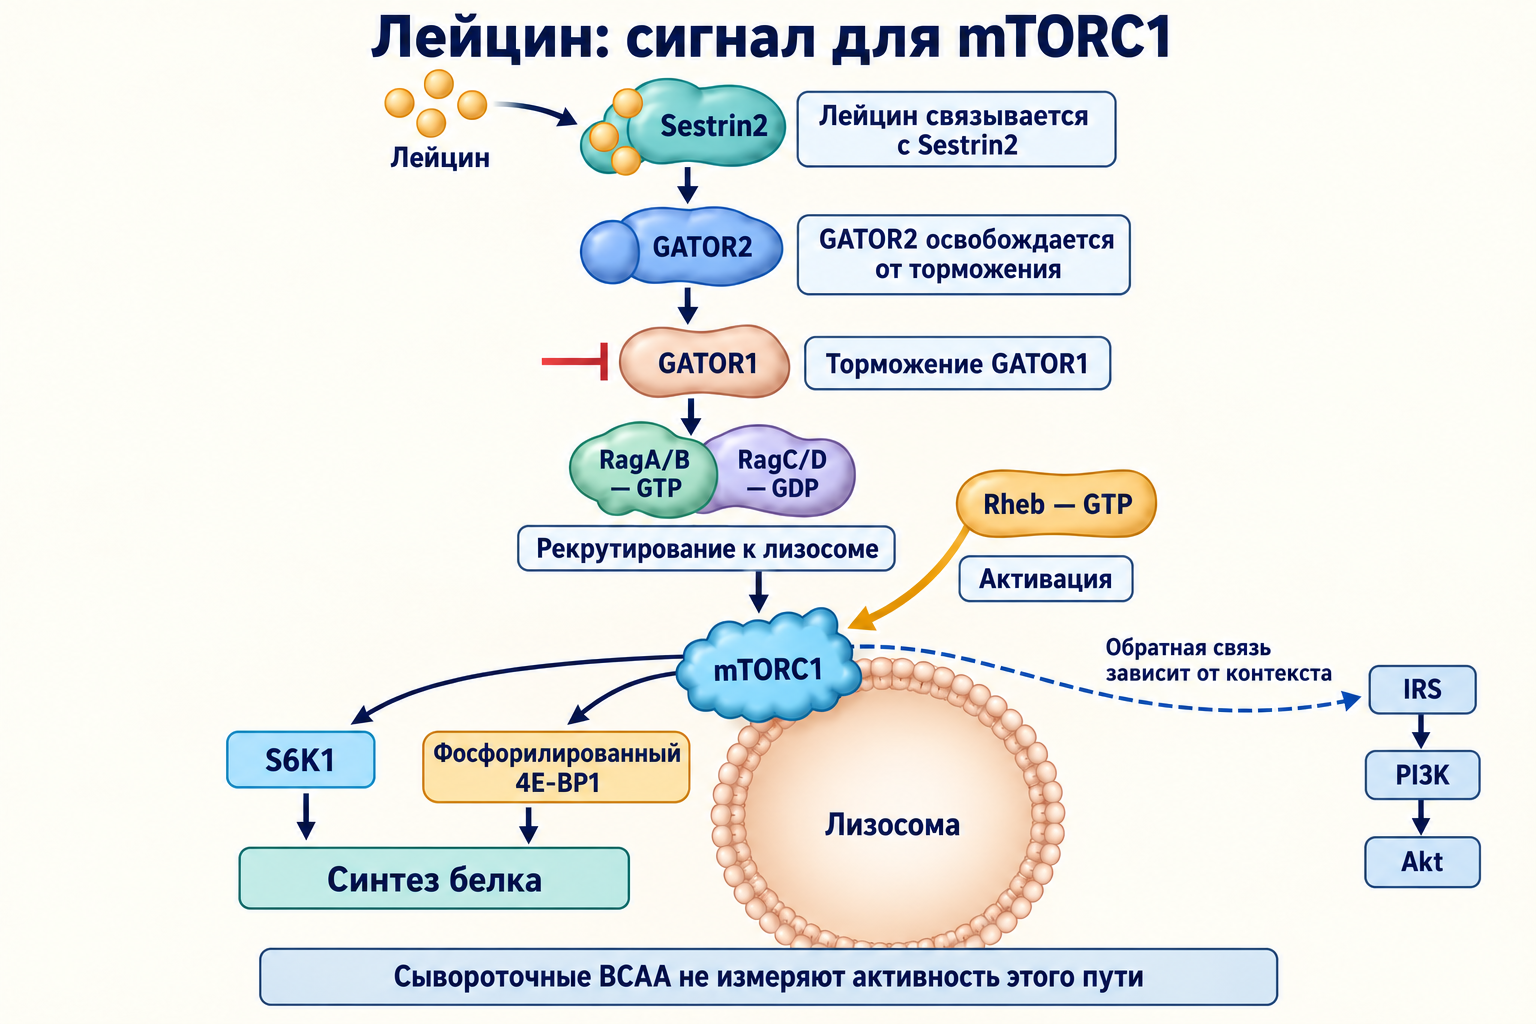
Схема передаёт последовательность состояний: обозначенное торможение GATOR1 разрешает активное состояние Rag, а не напрямую тормозит его. Rag обеспечивает размещение комплекса; отдельный Rheb–GTP активирует киназу. Сигнал инсулина через PI3K–Akt связан с подавлением комплекса TSC1/2, GAP для Rheb. Энергетический дефицит и AMPK могут ограничивать mTORC1 через TSC и Raptor. Наличие лейцина само по себе не гарантирует одинаковой активации при любом энергетическом и гормональном состоянии.
mTORC1 активирует S6K1 и фосфорилирует 4E-BP1; последнее снимает торможение инициации трансляции. Длительная избыточная сигнализация в определённых моделях может создавать отрицательную обратную связь на IRS и снижать ответ PI3K–Akt. Но все фосфорилирования серина IRS1 нельзя объявлять патологическими. Copps et al. (2010) показали, что замена мышиного Ser307 на аланин ухудшала чувствительность к инсулину; соответствующий человеческий остаток — Ser312. Эффект зависит от участка, времени, ткани и других сигналов.
В мышце Akt2 регулирует TBC1D4/AS160, Rab и перемещение GLUT4 к мембране. Нарушение этого пути способно уменьшать захват глюкозы, но не означает исчезновения всех функций Akt. Biswas et al. (2020) исследовали BCKA, сигналы mTOR и инсулина в миотрубках и мышиных моделях; эффекты KIC зависели от концентрации и отличались от эффектов других кетокислот. Такие эксперименты поддерживают механизм, но не определяют универсальную токсическую концентрацию сыворотки.
Если поток через BCKDH сохраняется, появляются разветвлённые ацил-CoA и последующие продукты. Избыток субстратов способен менять соотношение ацил-CoA/свободного CoA, восстановительных эквивалентов и окисление других топлив. Однако при полном блоке BCKDH нельзя одновременно постулировать неограниченное образование всех нижележащих ацил-CoA из BCAA. Частичный дефект, различия тканей и перегрузка субстратом дают другую картину.
Ацилкарнитины могут отражать переработку ацильных групп и участвовать в разгрузке пула CoA. Повышение C3 или C5 — не автоматическое доказательство токсичности. Пропионилкарнитин C3 связан также с нечётными жирными кислотами, другими аминокислотами, пропионатом и обменом B12. Сигнал C5 может включать изовалерил-, 2-метилбутирил- и пивалоилкарнитин; последний зависит в том числе от лекарств. C5-OH встречается при нескольких нарушениях обмена и не является самостоятельным тестом дефицита биотина.
Особенно важно различать накопление перед BCKDH и образование 3-гидроксиизобутирата, 3-HIB, ниже этого узла в валиновом пути. Jang et al. (2016) показали, что выделяемый мышцей 3-HIB усиливал перенос жирных кислот через эндотелий и способствовал инсулинорезистентности в мышиных моделях. Для его образования нужен действующий катаболический маршрут; это механизм активного потока, а не простое доказательство полного выключения BCKDH.
В β-клетках острое действие лейцина, включая активацию глутаматдегидрогеназы, и метаболизм KIC могут усиливать секрецию инсулина через энергетическое сопряжение и ATP-чувствительные калиевые каналы. Острый секреторный ответ отличается от хронического стресса и нарушения функции. Называть любую стимуляцию инсулина «повреждением поджелудочной» неверно.
Sun et al. (2016) связали подавление катаболических генов и KLF15 с недостаточностью сердца в человеческих образцах и моделях перегрузки давлением. BCKA влияли на дыхание и образование ROS в изолированных митохондриях. Li et al. (2017) исследовали другую связь: накопление BCAA, нарушение гексозаминового пути и O-GlcNAc-модификаций, подавление PDH и уязвимость мышиного сердца к ишемии-реперфузии. В прямом сравнении этой работы PDH подавляли BCAA, а не BCKA. Объединять оба результата в универсальное «BCKA конкурентно тормозят PDH у всех пациентов» нельзя.
White et al. (2018) показали у крыс связь BCKDK/PPM1K с ATP-цитратлиазой ACLY и липогенезом. Фруктозо-чувствительный ChREBPβ регулировал этот узел; фосфорилирование ACLY на Ser454 относится к исследованному грызуному белку. ACLY даёт цитозольный ацетил-CoA из цитрата, ACC образует малонил-CoA, FASN — прежде всего пальмитат C16. Олеат C18:1 требует удлинения и десатурации; это не прямой продукт FASN. Малонил-CoA тормозит CPT1A, фермент переноса ацильной группы для поступления длинноцепочечных жирных кислот в митохондрии, а не «закрывает все каналы окисления». Эти связи важны для стеатоза/MASLD, но не устанавливают BCKA единственной причиной фиброза.
Zhenyukh et al. (2018) исследовали эндотелиальные клетки и связь высоких BCAA с ROS и воспалительными сигналами. Это следует отличать от работы 2017 года на мононуклеарах крови. Клеточная активация mTOR, NOX и NF-κB не доказывает, что все промежуточные звенья установлены или что аналогичная концентрация постоянно действует на сосуды каждого человека.
На гематоэнцефалическом барьере BCAA конкурируют с другими крупными нейтральными аминокислотами, включая триптофан, тирозин и фенилаланин. Доступность предшественников серотонина и катехоламинов может меняться; существенны свободная доля триптофана, транспортные сродства и тканевый обмен. Обзор Fernstrom (2005) не устанавливает универсальную цепь «высокие BCAA → дефицит серотонина → депрессия или тяга к углеводам». Неврологическая токсичность при болезни кленового сиропа не переносится напрямую на обычное белковое питание.
Newgard et al. (2009) обнаружили метаболическую подпись BCAA в сравнении людей с ожирением и без него; причинные эксперименты с высокожировым питанием и добавлением BCAA проводились на грызунах. Wang et al. (2011) наблюдали будущий диабет в когорте: среди 2422 исходно подходящих участников за 12 лет возник 201 случай. Углублённое метаболомное сравнение использовало отобранные группы; трёхаминкислотный прогностический набор включал изолейцин, тирозин и фенилаланин, а не сумму трёх BCAA. Большой относительный риск верхнего квартиля в таком анализе не задаёт универсальный клинический порог или доказанный срок опережения всех обычных тестов.
| Тип данных | Что поддерживает | Основной предел |
|---|---|---|
| Когорты Newgard/Wang | BCAA связаны с метаболическим риском | Ассоциация, отбор и сопутствующие факторы не равны единственной причине |
| Генетические анализы Lotta (2016), Mahendran (2017), Jia (2025) | Возможны связи в обе стороны между обменом BCAA, липидами и инсулинорезистентностью | Плейотропия, выбор инструментов и тканевая неоднородность ограничивают вывод |
| Генетические мышиные и клеточные модели | Узлы BCAT/BCKDH/mTOR и отдельные метаболиты способны менять фенотип | Направление эффекта зависит от места вмешательства; дозы и условия отличаются от человека |
| Малое перекрёстное испытание Karusheva (2019) | Краткое снижение BCAA изменило ответ на еду | Не доказаны долговременное предотвращение диабета или улучшение чувствительности по клэмпу |
Lotta et al. (2016) использовали генетические инструменты, связанные в том числе с PPM1K, и поддержали причинную гипотезу нарушенного обмена BCAA. Mahendran et al. (2017) показали направление от инсулинорезистентности к повышенным BCAA. Более крупный двунаправленный анализ Jia et al. (2025) связывает BCAA с липидным профилем и рассматривает их повышение также как следствие неблагоприятного метаболического состояния. Эти результаты допускают обратную связь, а не простой диагноз «BCAA вызвали диабет». Кроме того, генетические исследования концентраций BCAA не доказывают идентичную причинность для BCKA.
Контрпример She et al. (2007) особенно показателен: мыши без митохондриальной BCAT имели высокие BCAA, повышенный расход энергии и улучшенный метаболический фенотип. Блок первого этапа не равен блокированию BCKDH после образования кетокислот. Концентрация не заменяет знание маршрута.
LC–MS/MS требует валидированного разделения изомерных аминокислот. Лейцин и изолейцин имеют одинаковую молекулярную массу около 131,17 и одинаковый номинальный протонированный ион около 132,1; одной массы недостаточно для их отдельного определения. При подозрении на наследственный дефект важен также аллоизолейцин. Метод, матрица и преаналитика определяют результат: питание, физическая нагрузка, заболевание, функция почек и время взятия должны учитываться по требованиям конкретной лаборатории.
Olson et al. (2013) измеряли BCKA в тканях мышей после дериватизации о-фенилендиамином с использованием изотопного внутреннего стандарта. При этом образуются циклические хиноксалинольные производные. 2,4-динитрофенилгидразин даёт гидразоны — это другой химический подход. Не каждый анализ BCKA требует одинаковой дериватизации, и тканевые величины нельзя напрямую объявлять референсами плазмы человека.
Сумма BCAA имеет единицы концентрации:
Например, 130 + 65 + 220 = 415 мкмоль/л. Это арифметический пример, а не оптимальная величина или диагностическая граница. Аналогично сумма KIC, KMV и KIV описывает измеренный пул BCKA. Отношение BCAA/BCKA не является прямым анализом активности BCAT или доли фосфорилированного BCKDH.
| Показатель | Что измеряется | Ограничение интерпретации |
|---|---|---|
| Leu, Ile, Val и их сумма | Аминокислотный пул | Нужны метод и лабораторные референсы; универсального порога инсулинорезистентности нет |
| KIC, KMV, KIV и сумма | Пул кетокислот | Различаются ткань и плазма; концентрация не измеряет поток |
| C3 | Пропионилкарнитин | Не специфичен для BCAA; учитываются другие субстраты и B12 |
| C5 и C5-OH | Несколько ацилкарнитинов/изомеров | Возможны наследственные дефекты и лекарственные влияния; требуется уточнение состава |
| Отношение Фишера | Обычно BCAA/(фенилаланин + тирозин) | Исторически связано с болезнями печени; не измеряет мозговые нейромедиаторы и не является универсальным тестом диабета |
| HOMA1-IR | Модель натощак из инсулина и глюкозы | Зависит от единиц, метода инсулина и функции β-клеток; не анализ BCKDH |
Для HOMA1-IR (Matthews et al., 1985), при инсулине I₀ в мкЕд/мл:
При I₀ = 10 и G₀ = 5 ммоль/л, то есть около 90 мг/дл, обе записи дают приблизительно 2,22. Это не универсальный порог. HOMA2 — другая модель. При сниженной секреции инсулина низкий HOMA может скрывать заболевание, а не подтверждать идеальную чувствительность. Сопоставление с HOMA-IR, TyG и QUICKI помогает видеть пределы каждого индекса.
BT2 — экспериментальный ингибитор BCKDK из ряда бензотиофенкарбоксилатов. Tso et al. (2014) сообщили IC50 около 3,19 мкМ в своём анализе; это характеристика условий опыта, а не доза для человека. Zhou et al. (2019) получили улучшения в моделях ожирения у мышей. Acevedo et al. (2024) показали дополнительное действие BT2 как химического разобщителя митохондрий с уменьшением ROS и липогенеза. Следовательно, эффект BT2 нельзя полностью приписать специфическому снижению BCAA; препарат не задаёт утверждённую схему лечения инсулинорезистентности. Связывание BCKDK генистеином или куркумином и обещание его клинического подавления такими добавками здесь не подтверждены.
В перекрёстном исследовании Karusheva et al. (2019) участвовали 12 людей с диабетом 2 типа. Изокалорийный рацион и аминокислотная смесь сохраняли достаточность незаменимых аминокислот. После краткого ограничения BCAA их уровень натощак был ниже на 17%, после еды — на 62%; секреция инсулина после еды снизилась на 28%, индекс OGIS повысился на 24%. Однако чувствительность всего организма и печени по гиперинсулинемическому эугликемическому клэмпу не различалась. Поэтому «клэмп улучшился на 28%» и «жир печени снизился на 22%» не являются результатами этого испытания. Изменения микробиома, FGF21 и жировой ткани интересны, но не заменяют длительных клинических исходов.
Fontana et al. (2016) исследовали ограничение общего белка у людей и селективное ограничение BCAA у мышей; смешивать эти вмешательства нельзя. Cummings et al. (2018) также изучали мышей с диет-индуцированным ожирением. Эти данные не обосновывают универсальное снижение BCAA на заданный процент для каждого человека.
BCAA незаменимы. Потребность в полноценном белке зависит от возраста, роста, беременности, мышечной массы, нагрузки и заболеваний, включая болезни почек. Изолированные BCAA-добавки не эквивалентны полноценному белку или сывороточному протеину; растительные продукты тоже содержат BCAA, а качество рациона определяется всем аминокислотным составом. Физическая активность и улучшение общей метаболической ситуации могут менять обмен, но одна длительность «зоны 2» не является доказанным протоколом включения PPM1K.
Тиамин-чувствительные формы болезни кленового сиропа требуют специализированного наблюдения; это редкое наследственное состояние, а не обоснование высоких доз B1/B6/магния всем людям с ожирением. DLD-дефицит может затрагивать несколько комплексов и давать лактатацидоз. Ресвератрол–SIRT1, берберин–AMPK и сульфорафан–KEAP1/NRF2 — возможные направления механистических исследований, но не подтверждённые способы снять фосфат BCKDH у пациента. Глюкорафанин — предшественник сульфорафана; мирозиназа и биодоступность влияют на экспозицию. Таблица универсальных доз здесь создала бы ложную точность. Метформин, SGLT2-ингибиторы и агонисты инкретинов применяются по установленным показаниям, а не как доказанная адресная терапия PPM1K; тирзепатид является двойным агонистом GIP/GLP-1.
Повышенные BCAA могут дополнять метаболическую картину, но не подтверждают инсулинорезистентность самостоятельно; нормальные значения не исключают её. Диагностика диабета опирается на валидированные показатели глюкозы и HbA1c, при необходимости нагрузочные тесты и клинический контекст (NIDDK). Важны давление, липиды, состав тела, питание, лекарства и сопутствующие заболевания. Метаболомная панель не обязательна каждому человеку. Резко изменённые аминокислоты, аллоизолейцин и неврологические симптомы, особенно с детства или при метаболической декомпенсации, требуют специализированного поиска наследственного дефекта, а не самостоятельного ограничения белка.
Материал подготовлен 8 октября 2026 года. Материал основан на целевых проверках первичных исследований и отдельно обозначенных клинических/справочных источниках. Это не систематический обзор, оценка GRADE или независимое рецензирование. Для некоторых работ полный текст был недоступен: использованы доступные аннотации, метаданные и фрагменты; точные недоступные методы не проверены. Установленная биохимия, клеточные механизмы, результаты мышиных моделей и клинические данные имеют разный вес. Центральный вывод — различать субстрат, кетокислоту, нижележащий метаболит и поток, прежде чем превращать ассоциацию в диагноз или лечение.
Нет. Это возможный маркер риска, зависящий от питания, тканей и обмена. Диагностика требует клинического контекста и валидированных тестов.
Нет: это отношение концентраций, на которые влияют транспорт, образование и удаление метаболитов. Оно не измеряет фосфорилирование фермента.
BCAA незаменимы. Экспериментальное ограничение не задаёт универсального лечебного рациона; достаточность белка и индивидуальная потребность остаются важными.
Нет. Это экспериментальное соединение с действием на BCKDK и дополнительным разобщающим действием на митохондрии; утверждённого протокола лечения здесь нет.