Дисметаболізм BCAA: кетокислоти, BCKDH та інсулінорезистентність
Обмін лейцину, ізолейцину й валіну, регуляція BCKDH, інсулінові сигнали та межі експериментальних і клінічних висновків.
Обмін лейцину, ізолейцину й валіну, регуляція BCKDH, інсулінові сигнали та межі експериментальних і клінічних висновків.
Лейцин, ізолейцин і валін — незамінні амінокислоти з розгалуженим бічним ланцюгом, BCAA. Вони потрібні для синтезу білка, обміну азоту й адаптації до навантаження. Підвищені концентрації часто супроводжують ожиріння та пов’язані з майбутнім діабетом 2 типу в спостережних дослідженнях. Однак концентрація крові не вимірює безпосередньо окиснення, активність BCKDH чи причину інсулінорезистентності. Самі BCAA, їхні α-кетокислоти BCKA й подальші продукти катаболізму слід розрізняти.
Їхні аліфатичні бічні ланцюги гідрофобні, а аміно- й карбоксильні групи роблять вільні амінокислоти цвітеріонами за фізіологічного pH. Гідрофобність бічного ланцюга не означає вільного проходження всієї молекули крізь будь-яку мембрану. Потребу оцінюють разом із достатністю загального білка; хімічні властивості не задають універсальної лікувальної дози.
Лейцин — 2-аміно-4-метилпентанова кислота, ізолейцин — 2-аміно-3-метилпентанова, валін — 2-аміно-3-метилбутанова. Ізолейцин має два хіральні центри; природна L-форма має конфігурацію 2S,3S. Спільна розгалуженість не робить їх взаємозамінними: різняться вуглецеві продукти, транспортні взаємодії й сигнальні ефекти.
Плазмовий пул залежить від їжі, розпаду власного білка, включення в новий білок, обміну між тканинами та окиснення. М’язи, жирова тканина, нирки й мозок беруть участь у трансамінуванні. Печінка має відносно низьку активність BCAT, але переробляє кетокислоти з інших тканин. Твердження, що BCAA повністю «оминають печінку» або окиснюються лише в м’язах, надмірне.
Цитозольна BCAT1 і мітохондріальна BCAT2 переносять аміногрупу на α-кетоглутарат. Піридоксальфосфат, PLP із вітаміну B6, забезпечує перенесення азоту через проміжні основи Шиффа:
Реакція оборотна. Через ALT глутамат може передати азот пірувату й утворити аланін. Його перенесення до печінки пов’язує м’язовий обмін азоту з глюконеогенезом у глюкозо-аланіновому циклі. Глутамін — інший переносник азоту. У мозку глутамат пов’язаний також із синтезом ГАМК. Це пояснює значення BCAA поза синтезом м’язового білка, але не дозволяє обчислити нейромедіатори за одним аналізом крові.
LAT1 складається з легкої субодиниці SLC7A5 і важкої SLC3A2/CD98 та є натрій-незалежним обмінником великих нейтральних амінокислот. Nicklin et al. (2009) показали обмін внутрішньоклітинного глутаміну на незамінні амінокислоти у своїх клітинних моделях, не довівши, що глутамін є єдиним субстратом усюди. Yoneshiro et al. (2019) ідентифікували SLC25A44 як мітохондріальний переносник BCAA та пов’язали їх окиснення в бурому жирі з енергетичним обміном. Ця робота не встановлює перенесення BCKA. Участь монокарбоксилатних переносників у проходженні деяких BCKA крізь плазматичну мембрану також не визначає універсальний шлях через внутрішню мітохондріальну мембрану.
Лейцин утворює α-кетоізокапроат KIC, ізолейцин — α-кето-β-метилвалерат KMV, валін — α-кетоізовалерат KIV. Систематичні назви: 4-метил-2-оксопентаноат, 3-метил-2-оксопентаноат і 3-метил-2-оксобутаноат. BCKA вже не мають вихідної аміногрупи; це не інша назва BCAA.
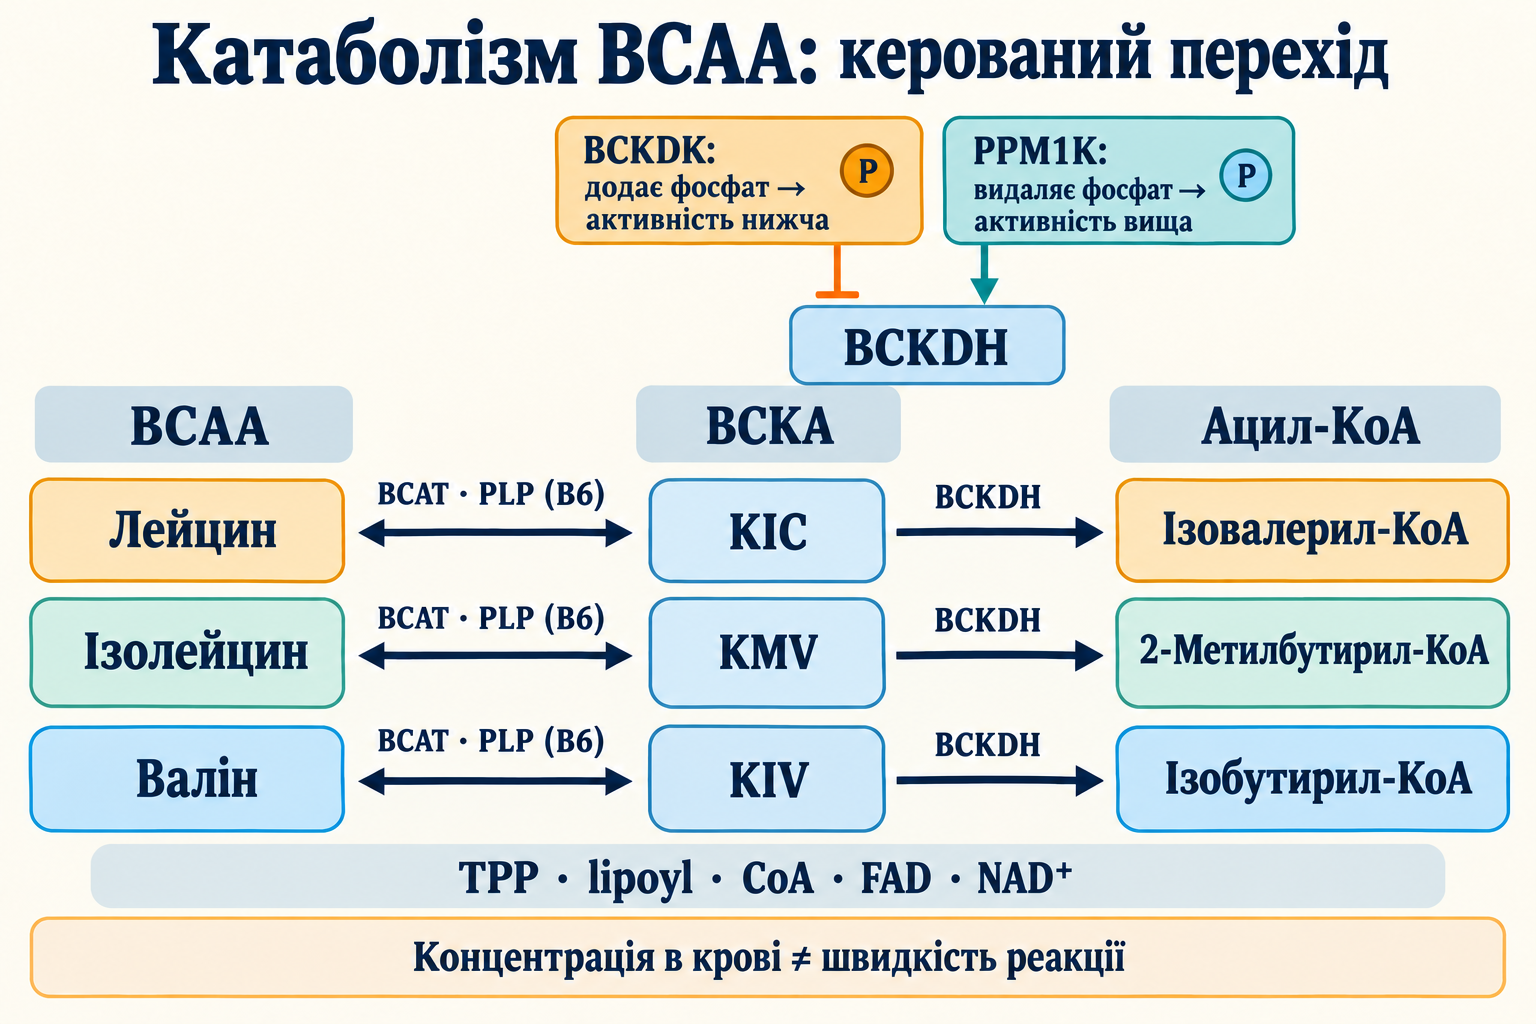
Схема розділяє три вуглецеві маршрути та спільний вузол BCKDH. Стрілки BCAT оборотні, окиснювальне декарбоксилювання BCKDH практично необоротне. Фосфорилювання регулює активність комплексу; концентрація крові залишається окремим показником.
BCKDH — мітохондріальний багатоферментний комплекс, споріднений із піруватдегідрогеназою PDH та α-кетоглутаратдегідрогеназою. E1 містить BCKDHA/BCKDHB у структурі α2β2. E2, продукт DBT, утворює ядро з 24 субодиниць; рухливі ліпоїльні домени переносять проміжні продукти між активними центрами. E3 — дигідроліпоаміддегідрогеназа DLD, спільна для кількох комплексів. Загальна маса та кількість периферичних E1/E3 залежать від складання, а не від універсальної сталої стехіометрії.
E1 використовує тіаміндифосфат TPP/TDP і Mg²⁺. Реакційний центр тіазолієвого кільця взаємодіє з кетокислотою та дозволяє вивільнити CO₂. Відновлений ацильний проміжний продукт передається ліпоїльній групі E2, а потім CoA. E3 відновлює окиснений стан ліпоаміду: FAD тимчасово відновлюється, далі передає електрони NAD⁺ з утворенням NADH. Сумарно:
| Компонент | Реакція та кофактор | Межа висновку про харчування |
|---|---|---|
| BCAT1/2 | PLP із B6; перенесення азоту | Додатковий B6 не обов’язково підвищує потік за достатнього забезпечення |
| E1 BCKDHA/BCKDHB | TPP із B1 і Mg²⁺; декарбоксилювання | Тіамін не доведений як засіб зняття регуляторного фосфорилювання при звичайній інсулінорезистентності |
| E2 DBT | Ковалентна ліпоїльна група та CoA, пов’язаний із B5 | Вільна α-ліпоєва кислота з добавки не рівнозначна ферментативному ліпоїлюванню |
| E3 DLD | FAD із B2 та NAD⁺, пов’язаний із B3 | Достатні кофактори не гарантують заданого окиснювального потоку |
Ліпоїлювання потребує власних ферментів, зокрема LIAS і системи перенесення ліпоїльних груп. Спільність кофакторів допомагає зрозуміти зв’язок ліпоєвої кислоти, PDH і редокс-обміну, але не однакову чутливість усіх комплексів до кожного метаболіту.
| Амінокислота | BCKA | Початковий ацил-CoA | Доля вуглецю |
|---|---|---|---|
| Лейцин | KIC | Ізовалерил-CoA | Ацетил-CoA та ацетоацетат; кетогенний шлях |
| Ізолейцин | KMV | 2-Метилбутирил-CoA | Ацетил-CoA та пропіоніл-CoA, далі сукциніл-CoA; змішаний |
| Валін | KIV | Ізобутирил-CoA | Через 3-HIB до пропіоніл-CoA та сукциніл-CoA; глюкогенний |
Лейциновий маршрут включає ізовалерил-CoA-дегідрогеназу, біотин-залежну метилкротоніл-CoA-карбоксилазу та HMG-CoA. Метилмалоніл-CoA-епімераза MCEE належить до подальшого пропіонільного обміну валіна й ізолейцина, а не до цієї гілки лейцина. Пропіоніл-CoA-карбоксилаза використовує біотин і ATP; метилмалоніл-CoA-мутаза потребує аденозилкобаламіну, кофактора B12, для утворення сукциніл-CoA. Назва BCAA охоплює різні кінцеві продукти.
Кіназа BCKDK фосфорилює E1 та знижує активність BCKDH. Мітохондріальна фосфатаза PPM1K, або PP2Cm, знімає фосфат і підвищує активну частку. Це оборотна фізіологічна регуляція збереження незамінних амінокислот. KIC може гальмувати BCKDK; накопичення субстрату не означає неминучого незворотного вимкнення.
Wynn et al. (2004) досліджували Ser292 зрілої людської E1α. Нумерація залежить від виду й урахування мітохондріальної сигнальної послідовності. Фосфорилювання порушує структуру петлі та зв’язування ліпоїльного домену E2, блокуючи відновне ацилювання. Саме декарбоксилювання не було різко пригнічене. Пояснення «фосфат закриває вхід кетокислоті» не відповідає цьому структурному результату.
Lu et al. (2009) підтвердили роль PP2Cm у клітинах і мишей; дефіцит дав фенотип, подібний до проміжної/переміжної хвороби кленового сиропу. Це не доводить однакового зниження PPM1K у всіх людей з ожирінням чи вимірювання частки фосфорильованого ферменту через BCAA/BCKA. Експресія, транспорт, субстрати, NADH/NAD⁺, вільний CoA, харчування й тканина впливають на потік. Ізотопне дослідження Neinast et al. (2019) показує потребу розрізняти активність, концентрацію та реальне окиснення.
Лейцин є частиною нормальної відповіді на поживні речовини. Wolfson et al. (2016) встановили його зв’язування із Sestrin2. Це знімає гальмування GATOR2 з боку Sestrin2; GATOR2 сприяє пригніченню GATOR1, комплексу DEPDC5–NPRL2–NPRL3. GATOR1 зазвичай є GAP для RagA/B. Його пригнічення дозволяє стану RagA/B–GTP і RagC/D–GDP залучати mTORC1 через Ragulator і Raptor до цитозольної поверхні лізосоми (Sancak et al., 2008; 2010).
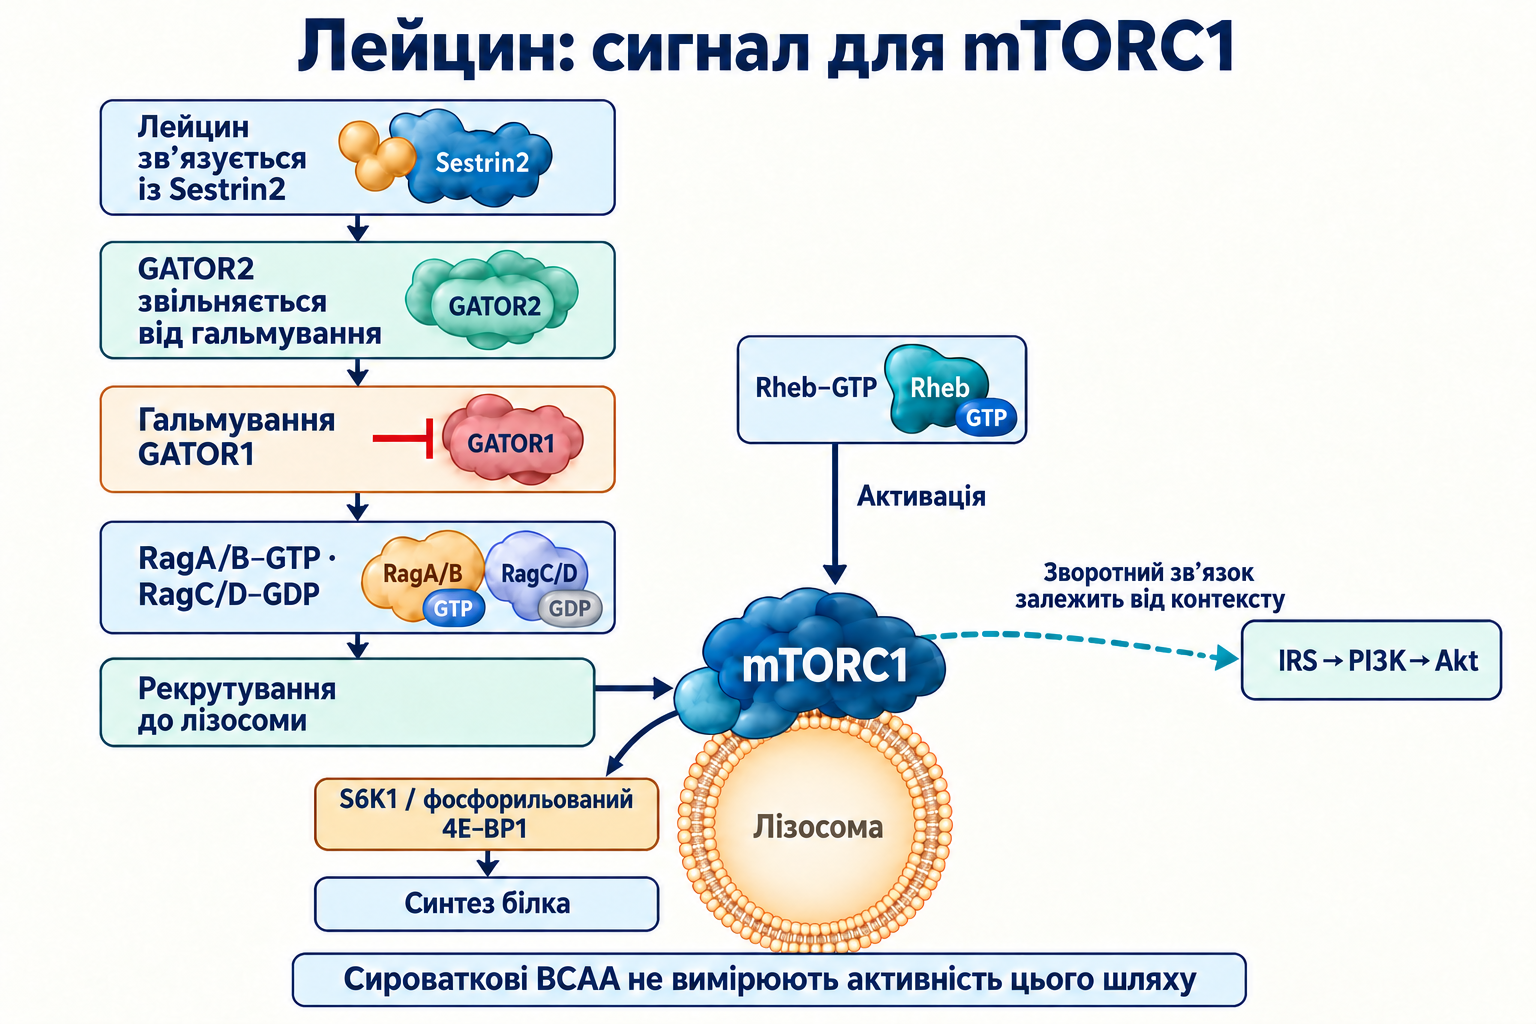
Схема показує послідовність станів: пригнічення GATOR1 дозволяє активний Rag, а не безпосередньо гальмує його. Rag розміщує комплекс; окремий Rheb–GTP активує кіназу. Інсулін через PI3K–Akt обмежує TSC1/2, GAP для Rheb. Енергетичний дефіцит та AMPK можуть обмежувати mTORC1 через TSC і Raptor. Самої наявності лейцину недостатньо для однакової активації за будь-яких гормональних умов.
mTORC1 активує S6K1 та фосфорилює 4E-BP1, знімаючи гальмування початку трансляції. Тривала надмірна сигналізація в певних моделях здатна створювати негативний зворотний зв’язок на IRS і послаблювати PI3K–Akt. Проте всі серинові фосфорилювання IRS1 не є шкідливими. Copps et al. (2010) показали погіршення чутливості після заміни мишачого Ser307 на аланін; відповідний людський залишок — Ser312. Значення мають ділянка, час, тканина та паралельні сигнали.
У м’язі Akt2 регулює TBC1D4/AS160, Rab і переміщення GLUT4. Порушення може зменшувати захоплення глюкози без втрати всіх функцій Akt. Biswas et al. (2020) досліджували BCKA та mTOR/інсулінові сигнали в міотрубках і мишачих моделях; дія KIC залежала від експозиції й відрізнялася від інших кетокислот. Це підтримує механізм, але не універсальний токсичний поріг сироватки.
За залишкового потоку BCKDH утворюються розгалужені ацил-CoA та подальші продукти. Перевантаження субстратами може змінювати баланс ацил-CoA/вільного CoA, відновних еквівалентів та окиснення інших палив. Повний блок не може водночас утворювати необмежені кількості нижчих ацил-CoA із BCAA. Часткові дефекти та різні тканини дають іншу картину.
Ацилкарнітини відображають обмін ацильних груп і можуть допомагати зберігати пул вільного CoA. Підвищення C3 або C5 не доводить токсичності автоматично. Пропіонілкарнітин C3 пов’язаний також із непарними жирними кислотами, іншими амінокислотами, пропіонатом і B12. Сигнал C5 може включати ізовалерил-, 2-метилбутирил- і півалоїлкарнітин, на останній впливають деякі ліки. C5-OH трапляється за кількох спадкових порушень і не є окремим тестом дефіциту біотину.
3-Гідроксіізобутират, 3-HIB, утворюється нижче BCKDH у валіновому шляху. Jang et al. (2016) показали, що м’язовий 3-HIB посилював ендотеліальне перенесення жирних кислот та інсулінорезистентність у мишей. Його утворення потребує діючого катаболізму: це механізм активного потоку, відмінний від накопичення BCKA перед комплексом або його повного вимкнення.
Гостра дія лейцину, зокрема активація глутаматдегідрогенази, і метаболізм KIC можуть посилювати секрецію інсуліну через ATP та ATP-чутливі калієві канали. Гостра секреторна відповідь відрізняється від хронічного стресу β-клітини. Стимуляція інсуліну сама по собі не означає пошкодження підшлункової.
Sun et al. (2016) пов’язали пригнічення катаболічних генів і KLF15 із людськими зразками недостатнього серця та мишачою перевантажувальною моделлю. BCKA змінювали дихання й ROS ізольованих мітохондрій. Li et al. (2017) вивчали накопичення BCAA, послаблення гексозамінового шляху/O-GlcNAc, пригнічення PDH та вразливість мишачого серця до ішемії-реперфузії. У прямому порівнянні цієї роботи PDH пригнічували BCAA, а не BCKA. Узагальнення «BCKA конкурентно гальмують PDH у всіх пацієнтів» не випливає з цих результатів.
White et al. (2018) пов’язали BCKDK/PPM1K з ATP-цитратліазою ACLY та ліпогенезом у щурів. Фруктозо-чутливий ChREBPβ регулював цей вузол; Ser454 стосується дослідженого білка гризунів. ACLY утворює цитозольний ацетил-CoA, ACC — малоніл-CoA, FASN — переважно пальмітат C16. Олеат C18:1 потребує подовження й десатурації, а не утворюється прямо FASN. Малоніл-CoA гальмує CPT1A, ацилтрансферазу для мітохондріального надходження довголанцюгових жирних кислот, а не закриває всі «канали» окиснення. Це важливо для стеатозу/MASLD, але не доводить єдину причину фіброзу через BCKA.
Zhenyukh et al. (2018) досліджували ендотеліальні клітини та пов’язані з високими BCAA окиснювальні й запальні сигнали; робота 2017 року стосувалася мононуклеарів крові. Клітинні mTOR, NOX і NF-κB-відповіді не встановлюють усіх проміжних ланок або постійної аналогічної експозиції в судинах людини.
На гематоенцефалічному бар’єрі BCAA конкурують з іншими великими нейтральними амінокислотами, включно з триптофаном, тирозином і фенілаланіном. Надходження попередників може впливати на серотонін та катехоламіни; важливі вільний триптофан, зв’язування, транспортна спорідненість і місцевий обмін. Огляд Fernstrom (2005) не встановлює універсального ланцюга від високих BCAA до дефіциту серотоніну, депресії чи потягу до вуглеводів. Неврологічну токсичність хвороби кленового сиропу не можна прямо переносити на звичайне білкове харчування.
Newgard et al. (2009) виявили пов’язану з BCAA метаболічну ознаку в людей з ожирінням і без нього; досліди з жирним раціоном та BCAA проводилися на гризунах. Wang et al. (2011) спостерігали майбутній діабет: серед 2422 вихідно придатних учасників за 12 років виник 201 випадок. Детальне метаболомне порівняння використовувало відібрані групи. Триамінокислотний прогностичний набір містив ізолейцин, тирозин і фенілаланін, а не суму трьох BCAA. Великий відносний ризик верхнього квартиля не задає універсального порогу чи сталого випередження всіх звичних аналізів.
| Тип даних | Що підтримує | Основна межа |
|---|---|---|
| Когорти Newgard/Wang | Зв’язок із метаболічним ризиком | Асоціація, відбір і супутні чинники не встановлюють єдину причину |
| Генетика Lotta (2016), Mahendran (2017), Jia (2025) | Зв’язки можуть бути двоспрямованими | Інструменти, плейотропія й тканини обмежують висновок |
| Генетичні миші та клітини | Вузли BCAT/BCKDH/mTOR і метаболіти змінюють фенотип | Важливі місце втручання, доза та вид |
| Випробування Karusheva (2019) | Коротке обмеження змінило відповідь на їжу | Не доведено тривалої профілактики чи кращої чутливості за клємпом |
Lotta et al. (2016) використали інструменти, зокрема регіон PPM1K, на підтримку причинної гіпотези. Mahendran et al. (2017) підтримали напрямок інсулінорезистентність → вищі BCAA. Більший двоспрямований аналіз Jia et al. (2025) пов’язує BCAA з ліпідами та розглядає підвищення також як наслідок несприятливого метаболічного стану. Зворотний зв’язок можливий, але не доведено, що BCAA спричинили діабет конкретної людини. Генетика BCAA не доводить автоматично однакової причинності BCKA.
She et al. (2007) дають контрприклад: миші без мітохондріальної BCAT мали високі BCAA, більші енерговитрати й кращі метаболічні характеристики. Блок першого кроку відрізняється від блоку BCKDH після утворення кетокислот. Концентрація не замінює знання маршруту.
LC–MS/MS потребує валідованого розділення ізомерів. Лейцин та ізолейцин мають однакову молекулярну масу близько 131,17 і номінальний протонований іон близько 132,1. Самої маси недостатньо для розрізнення. При підозрі на спадковий дефект важливий алоізолейцин. Матриця, метод і преаналітика визначають результат: харчування, навантаження, хвороба, ниркова функція та час забору мають відповідати вимогам конкретної лабораторії.
Olson et al. (2013) вимірювали BCKA в мишачих тканинах із дериватизацією о-фенілендіаміном та ізотопним внутрішнім стандартом. Утворюються циклічні хіноксалінольні похідні. 2,4-Динітрофенілгідразин утворює гідразони — інший хімічний підхід. Не кожний аналіз потребує однакової дериватизації, а тканинні мишачі значення не є плазмовими референсами людини.
Сума має одиниці концентрації:
130 + 65 + 220 = 415 мкмоль/л — лише арифметичний приклад, не оптимум або діагностична межа. Сума KIC, KMV і KIV описує виміряний пул кетокислот. BCAA/BCKA не є прямим аналізом BCAT чи фосфорилювання BCKDH.
| Показник | Що вимірює | Обмеження |
|---|---|---|
| Leu, Ile, Val і сума | Пул амінокислот | Методозалежні референси; немає універсального порогу інсулінорезистентності |
| KIC, KMV, KIV і сума | Пул кетокислот | Плазма й тканина різняться; концентрація не дорівнює потоку |
| C3 | Пропіонілкарнітин | Впливають інші субстрати та B12 |
| C5 і C5-OH | Кілька ацилкарнітинів/ізомерів | Спадкові порушення та ліки; потрібне уточнення складу |
| Відношення Фішера | Зазвичай BCAA/(фенілаланін + тирозин) | Історично для хвороб печінки; не вимірює нейромедіатори й не є універсальним тестом діабету |
| HOMA1-IR | Модель глюкози й інсуліну натще | Залежить від одиниць, аналізу інсуліну та β-клітин; не вимірює BCKDH |
Для HOMA1-IR (Matthews et al., 1985), з I₀ у мкОд/мл:
I₀ = 10 та G₀ = 5 ммоль/л, приблизно 90 мг/дл, дають близько 2,22 в обох формах. Це не універсальна межа. HOMA2 — інша модель; слабка секреція інсуліну може давати оманливо низький індекс. Порівняння HOMA-IR, TyG і QUICKI пояснює їхні межі.
BT2 — експериментальний інгібітор BCKDK із бензотіофенкарбоксилатів. Tso et al. (2014) повідомили IC50 близько 3,19 мкМ у своєму аналізі, не дозу для людини. Zhou et al. (2019) отримали поліпшення у мишачих моделях ожиріння. Acevedo et al. (2024) показали додаткову дію хімічного роз’єднувача мітохондрій зі зменшенням ROS і ліпогенезу. Ефекти BT2 не можна цілком приписати специфічному зниженню BCAA; затвердженої схеми лікування це не створює. Зв’язування BCKDK геністеїном або куркуміном і клінічне пригнічення такими добавками тут не підтверджені.
Karusheva et al. (2019) вивчали 12 людей із діабетом 2 типу в малому рандомізованому перехресному випробуванні. Ізокалорійний раціон та амінокислотна суміш зберігали достатність незамінних амінокислот. Коротке обмеження знизило BCAA натще на 17%, після їжі — на 62%; секреція інсуліну після їжі зменшилася на 28%, OGIS зріс на 24%. Чутливість організму й печінки за гіперінсулінемічним еуглікемічним клємпом не різнилася. «Поліпшення клємпу на 28%» і «зниження печінкового жиру на 22%» не є результатами цього випробування. Зміни мікробіому, FGF21 і жирової тканини — проміжні показники, а не доказ тривалої користі.
Fontana et al. (2016) досліджували обмеження загального білка в людей та селективне обмеження BCAA в мишей — різні втручання. Cummings et al. (2018) також вивчали мишей із дієтичним ожирінням. Це не обґрунтовує обов’язкового відсотка зменшення BCAA кожному пацієнту.
BCAA незамінні. Потреба в білку залежить від віку, росту, вагітності, м’язової маси, навантажень і хвороб, зокрема нирок. Ізольовані BCAA-добавки відрізняються від повноцінного білка чи сироваткового протеїну. Рослинна їжа також містить BCAA; важливий увесь амінокислотний склад. Активність та поліпшення метаболічного здоров’я можуть змінювати обмін, але стала тривалість «зони 2» не є доведеним протоколом активації PPM1K.
Тіамін-чутлива хвороба кленового сиропу потребує спеціалізованого нагляду. Рідкісний спадковий стан не обґрунтовує високих доз B1/B6/магнію всім людям з ожирінням. Дефіцит DLD може зачіпати кілька комплексів і спричиняти лактатацидоз. Ресвератрол–SIRT1, берберин–AMPK та сульфорафан–KEAP1/NRF2 — напрями механістичних досліджень, не доведені способи дефосфорилювання BCKDH пацієнта. Глюкорафанін — попередник сульфорафану; мірозиназа та біодоступність змінюють експозицію. Універсальні дозові таблиці створили б хибну точність. Метформін, SGLT2-інгібітори й інкретинові препарати мають встановлені показання, а не доведену адресну схему PPM1K; тирзепатид — подвійний агоніст GIP/GLP-1.
Високі BCAA можуть доповнювати оцінку ризику, але не діагностують інсулінорезистентність самостійно; нормальні значення її не виключають. Діабет діагностують за валідованими глюкозою, HbA1c, за потреби тестами толерантності й клінічним контекстом (NIDDK). Важливі тиск, ліпіди, склад тіла, їжа, ліки та супутні хвороби. Метаболомна панель не обов’язкова всім. Різкі зміни амінокислот, алоізолейцин і неврологічні симптоми з дитинства чи при декомпенсації потребують спеціалізованого пошуку спадкового дефекту, а не самостійного обмеження білка.
Матеріал підготовлено 8 жовтня 2026 року. Матеріал спирається на цільові перевірки первинних досліджень та окремо позначені клінічні/довідкові джерела. Це не систематичний огляд, оцінка GRADE чи незалежне рецензування. Деякі повні тексти були недоступні: використані доступні анотації, метадані та уривки; точні недоступні методи не перевірені. Усталена біохімія, клітинні механізми, мишачі моделі та клінічні дані мають різну вагу. Потрібно розрізняти амінокислоту, кетокислоту, нижчий продукт і потік перед перетворенням асоціації на діагноз або лікування.
Ні. Це можливий маркер ризику, на який впливають харчування, тканини та обмін. Потрібні клінічний контекст і валідовані тести.
Ні. Це співвідношення концентрацій, залежних від транспорту, утворення й видалення, а не аналіз фосфорилювання.
Вони незамінні. Дослідне обмеження не встановлює універсального лікувального раціону; важливі достатній білок та індивідуальні потреби.
Ні. Це експериментальна речовина з додатковим роз’єднувальним впливом на мітохондрії, без встановленої тут схеми лікування.