Alteraciones del metabolismo de BCAA: cetoácidos, BCKDH y resistencia a la insulina
Metabolismo de leucina, isoleucina y valina, regulación de BCKDH, señales de insulina y límites de las pruebas experimentales y clínicas.
Leucina, isoleucina y valina son aminoácidos esenciales de cadena ramificada, BCAA. Participan en la síntesis proteica, el manejo del nitrógeno y la adaptación al ejercicio. Sus concentraciones circulantes suelen elevarse con la obesidad y se asocian con la aparición posterior de diabetes tipo 2. Sin embargo, una concentración sanguínea no mide directamente la oxidación, la actividad de BCKDH ni la causa de la resistencia a la insulina. Los BCAA, sus α-cetoácidos ramificados (BCKA) y los productos posteriores son moléculas distintas.
Estructura e intercambio entre órganos
Sus cadenas laterales alifáticas son hidrófobas, mientras que los grupos amino y carboxilo hacen que los aminoácidos libres sean zwitteriones a pH fisiológico. La hidrofobicidad lateral no implica paso libre de toda la molécula por cualquier membrana. Las necesidades esenciales se valoran junto con la suficiencia proteica total; la química no define una dosis terapéutica universal.
La leucina es ácido 2-amino-4-metilpentanoico; la isoleucina, 2-amino-3-metilpentanoico; la valina, 2-amino-3-metilbutanoico. La isoleucina posee dos centros quirales: la L-isoleucina natural presenta configuración 2S,3S. Compartir una cadena ramificada no hace intercambiables sus destinos metabólicos, su transporte ni sus efectos de señalización.
El conjunto plasmático resulta de la alimentación, la degradación de proteínas, la incorporación a nuevas proteínas, el intercambio entre tejidos y la oxidación. Músculo, tejido adiposo, riñón y cerebro participan en la transaminación. El hígado tiene actividad BCAT relativamente baja, pero procesa cetoácidos procedentes de otros tejidos. Por tanto, los BCAA no «evitan totalmente» el hígado ni se oxidan exclusivamente en el músculo.
BCAT1 es citosólica y BCAT2 mitocondrial. Transfieren el grupo amino al α-cetoglutarato mediante fosfato de piridoxal, PLP, derivado de B6, con intermediarios de base de Schiff:
Esta reacción es reversible. El glutamato puede transferir nitrógeno al piruvato mediante ALT, formando alanina. Su transporte al hígado conecta el manejo muscular del nitrógeno con la gluconeogénesis en el ciclo glucosa–alanina. La glutamina es otro transportador de nitrógeno; en el cerebro el glutamato también participa en la síntesis de GABA. Estas relaciones amplían la función de los BCAA, pero no permiten calcular neurotransmisores cerebrales a partir de una muestra sanguínea.
LAT1 combina la cadena ligera SLC7A5 y la pesada SLC3A2/CD98 y funciona como intercambiador independiente de sodio de aminoácidos neutros grandes. Nicklin et al. (2009) demostraron intercambio de glutamina intracelular por aminoácidos esenciales en sus modelos celulares, sin establecer que sea el único sustrato en todos los tejidos. Yoneshiro et al. (2019) identificaron SLC25A44 como transportador mitocondrial de BCAA y relacionaron su oxidación en grasa parda con la homeostasis energética. No demostraron que transporte BCKA. La participación de transportadores de monocarboxilatos en el paso de ciertos BCKA por la membrana plasmática tampoco identifica una vía universal por la membrana mitocondrial interna.
Tres cetoácidos y una puerta oxidativa común
La leucina produce α-cetoisocaproato, KIC; la isoleucina, α-ceto-β-metilvalerato, KMV; la valina, α-cetoisovalerato, KIV. Sus nombres sistemáticos son 4-metil-2-oxopentanoato, 3-metil-2-oxopentanoato y 3-metil-2-oxobutanoato. Han perdido el grupo amino original: BCKA no es un sinónimo de BCAA.
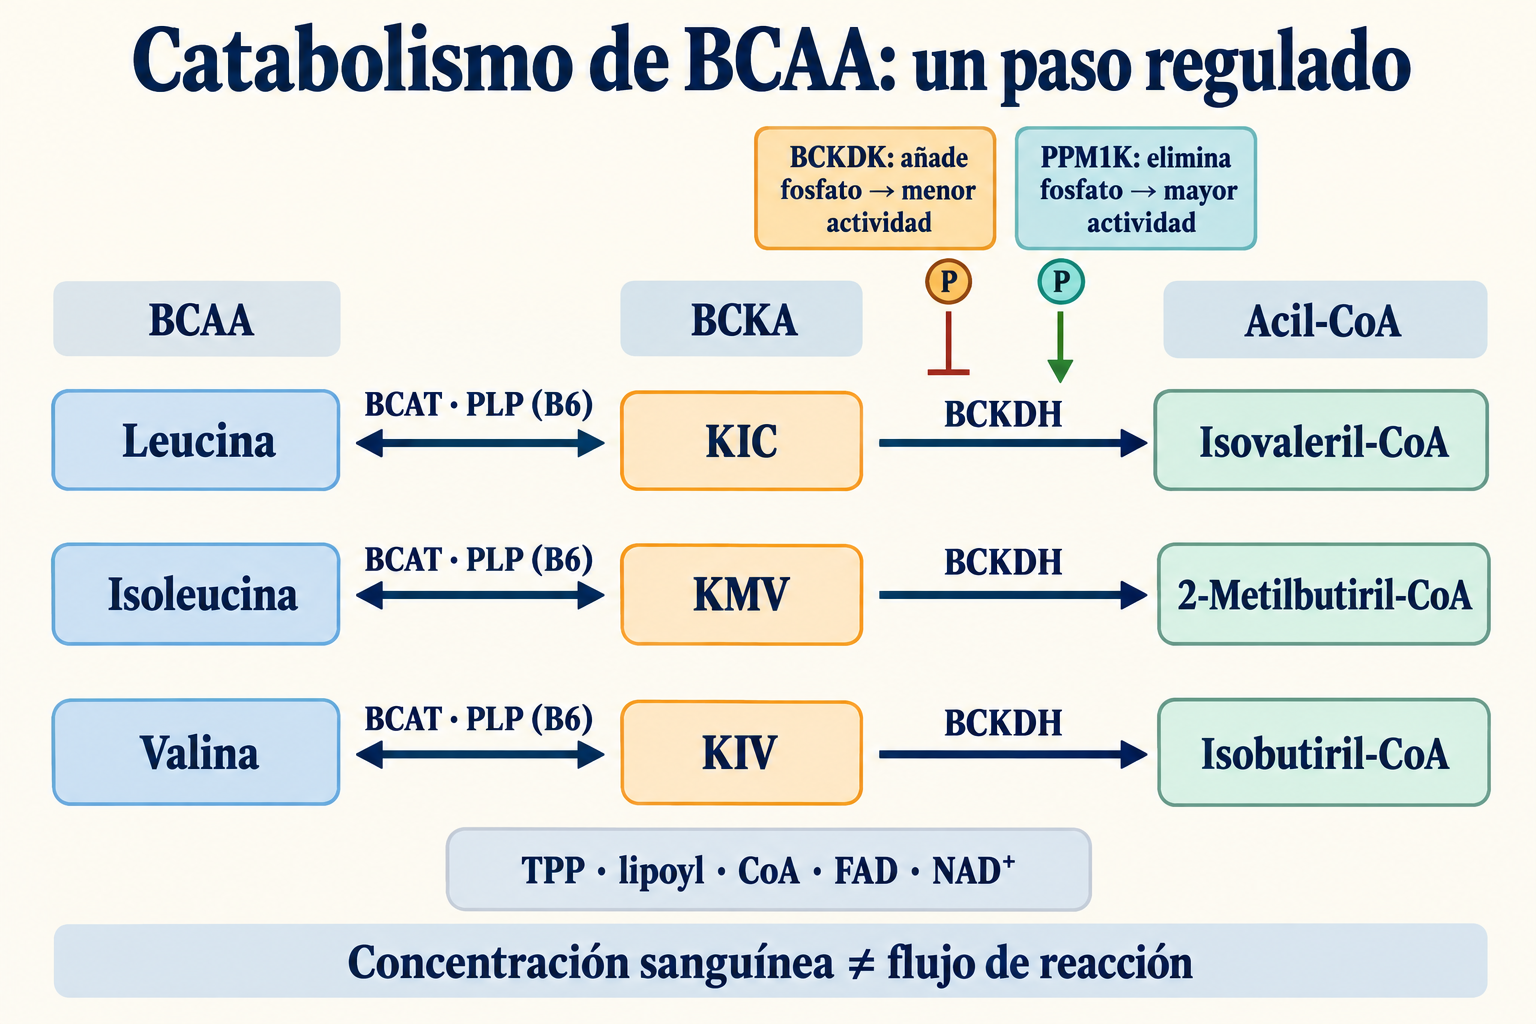
La figura separa las rutas de carbono y el complejo común BCKDH. Las flechas BCAT son reversibles; la descarboxilación oxidativa de BCKDH es prácticamente irreversible. La fosforilación regula la actividad, mientras que la concentración sanguínea es otra medida.
BCKDH es un complejo mitocondrial multienzimático relacionado con la piruvato deshidrogenasa, PDH, y la α-cetoglutarato deshidrogenasa. E1 contiene BCKDHA/BCKDHB en una estructura α2β2. E2, codificada por DBT, forma un núcleo de 24 subunidades; sus dominios lipoilo flexibles trasladan intermediarios entre centros activos. E3 es la dihidrolipoamida deshidrogenasa, DLD, compartida con otros complejos. La masa total y la ocupación periférica por E1/E3 dependen del ensamblaje, sin una estequiometría fija universal.
E1 utiliza difosfato de tiamina, TPP/TDP, y Mg²⁺. El centro reactivo del anillo tiazolio permite la descarboxilación y liberación de CO₂. El intermediario acilo reducido pasa al grupo lipoilo de E2 y después a CoA. E3 reoxida la lipoamida: FAD se reduce transitoriamente y luego transfiere electrones a NAD⁺, produciendo NADH. La reacción neta es:
| Componente | Reacción y cofactor | Límite de la interpretación nutricional |
|---|---|---|
| BCAT1/2 | PLP de B6; transferencia de nitrógeno | Más B6 no garantiza mayor flujo si el aporte ya es suficiente |
| E1 BCKDHA/BCKDHB | TPP de B1 y Mg²⁺; descarboxilación | La tiamina no ha demostrado eliminar la fosforilación reguladora en la resistencia habitual a la insulina |
| E2 DBT | Lipoato unido covalentemente y CoA, relacionado con B5 | Ácido α-lipoico libre suplementado no equivale a lipoilación enzimática |
| E3 DLD | FAD de B2 y NAD⁺, relacionado con B3 | Cofactores suficientes no garantizan una tasa determinada de oxidación |
La lipoilación requiere maquinaria endógena, incluida LIAS y enzimas de transferencia. Los cofactores compartidos explican la relación entre ácido lipoico, PDH y metabolismo redox, sin implicar igual sensibilidad de todos los complejos a cada metabolito.
| Aminoácido | BCKA | Acil-CoA inicial | Destino del carbono |
|---|---|---|---|
| Leucina | KIC | Isovaleril-CoA | Acetil-CoA y acetoacetato; cetogénico |
| Isoleucina | KMV | 2-Metilbutiril-CoA | Acetil-CoA y propionil-CoA, después succinil-CoA; mixto |
| Valina | KIV | Isobutiril-CoA | Mediante 3-HIB a propionil-CoA y succinil-CoA; glucogénico |
La ruta de leucina incluye isovaleril-CoA deshidrogenasa, metilcrotonil-CoA carboxilasa dependiente de biotina y HMG-CoA. La epimerasa de metilmalonil-CoA, MCEE, pertenece al metabolismo posterior del propionilo procedente de valina e isoleucina, no a esta rama de leucina. La propionil-CoA carboxilasa usa biotina y ATP; la metilmalonil-CoA mutasa necesita adenosilcobalamina, cofactor B12, para formar succinil-CoA. La denominación común BCAA comprende tres destinos diferentes.
BCKDK y PPM1K: regulación reversible y contexto tisular
BCKDK fosforila E1 y reduce la actividad de BCKDH. La fosfatasa mitocondrial PPM1K, también PP2Cm, elimina el fosfato y aumenta la fracción activa. Esta puerta conserva aminoácidos esenciales en condiciones fisiológicas. KIC puede inhibir BCKDK: la acumulación de sustrato no supone una desconexión irreversible inevitable.
Wynn et al. (2004) estudiaron Ser292 de E1α humana madura. La numeración cambia con la especie y con la inclusión de la secuencia de direccionamiento mitocondrial. La fosforilación desorganiza un bucle e impide la interacción con el dominio lipoilo de E2 y la acilación reductora. La descarboxilación no quedó gravemente impedida. La explicación «el fosfato tapa la entrada del cetoácido» no representa ese resultado estructural.
Lu et al. (2009) establecieron la regulación por PP2Cm en células y ratones; su déficit produjo un fenotipo semejante a enfermedad de la orina con olor a jarabe de arce intermedia o intermitente. No demuestra una reducción idéntica de PPM1K en todas las personas con obesidad ni que BCAA/BCKA mida el porcentaje de enzima fosforilada. Expresión, transporte, sustratos, NADH/NAD⁺, CoA libre, nutrición y tejido modifican el flujo. El trazado isotópico de Neinast et al. (2019) ilustra por qué actividad, concentración y oxidación real deben distinguirse.
Leucina, mTORC1 y retroalimentación de la señal de insulina
La leucina participa en la respuesta normal a nutrientes. Wolfson et al. (2016) demostraron su unión a Sestrin2. Esta unión libera GATOR2 de la inhibición por Sestrin2; GATOR2 favorece la inhibición de GATOR1, formado por DEPDC5, NPRL2 y NPRL3. GATOR1 actúa normalmente como GAP de RagA/B. Su inhibición permite el estado RagA/B–GTP y RagC/D–GDP que recluta mTORC1, mediante Ragulator y Raptor, a la superficie citosólica del lisosoma (Sancak et al., 2008; 2010).
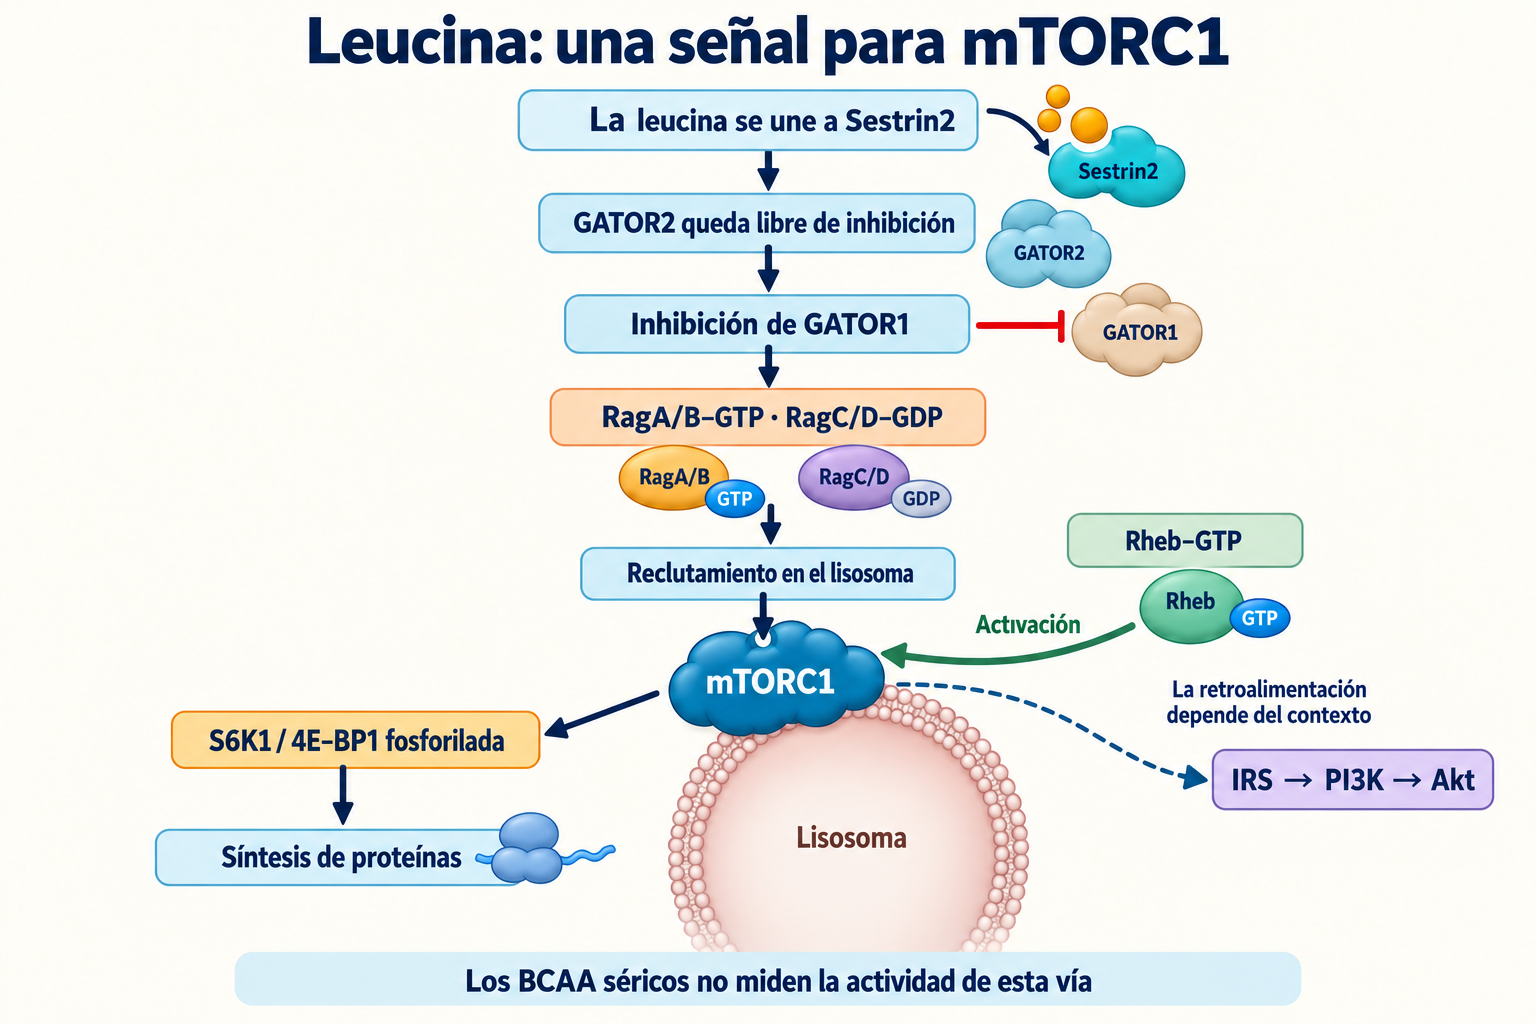
La figura sigue estados sucesivos: inhibir GATOR1 permite el estado activo de Rag; no lo inhibe directamente. Rag sitúa el complejo y Rheb–GTP activa por separado la quinasa. La insulina actúa por PI3K–Akt y restringe TSC1/2, GAP de Rheb. La limitación energética y AMPK pueden frenar mTORC1 mediante TSC y Raptor. La disponibilidad de leucina no garantiza activación idéntica en cualquier condición hormonal o energética.
mTORC1 activa S6K1 y fosforila 4E-BP1, liberando su freno sobre el inicio de la traducción. Una señal sostenida y excesiva puede retroalimentar IRS y reducir la respuesta PI3K–Akt en modelos concretos. No toda fosforilación de serina en IRS1 es perjudicial: Copps et al. (2010) observaron peor resistencia al sustituir Ser307 de ratón por alanina; el residuo humano correspondiente es Ser312. Importan el sitio, el momento, el tejido y las señales paralelas.
En músculo, Akt2 regula TBC1D4/AS160, Rab y el transporte de GLUT4 a la membrana. Alteraciones pueden disminuir la captación de glucosa sin abolir todas las funciones de Akt. Biswas et al. (2020) estudiaron BCKA y señales mTOR/insulina en miotubos y modelos murinos. Los efectos de KIC dependían de la exposición y diferían de otros cetoácidos; no definen una concentración sérica tóxica universal.
Productos posteriores, CoA y 3-HIB
Un flujo residual por BCKDH produce acil-CoA ramificados y otros productos. La sobrecarga de sustrato puede alterar acil-CoA/CoA libre, equivalentes reductores y oxidación de combustibles competidores. Un bloqueo completo no puede generar simultáneamente cantidades ilimitadas de todos los acil-CoA posteriores derivados de BCAA. Defectos parciales y diferencias entre órganos generan situaciones distintas.
Las acilcarnitinas reflejan manejo de grupos acilo y pueden amortiguar el consumo de CoA libre. C3 o C5 elevados no prueban toxicidad automáticamente. Propionilcarnitina C3 también procede de ácidos grasos impares, otros aminoácidos, propionato y metabolismo relacionado con B12. C5 puede incluir isovaleril-, 2-metilbutiril- y pivaloilcarnitina; algunos medicamentos influyen en esta última. C5-OH aparece en varios trastornos y no es un análisis específico de carencia de biotina.
El 3-hidroxiisobutirato, 3-HIB, se forma después de BCKDH en la ruta de valina. Jang et al. (2016) mostraron que el 3-HIB muscular favorecía el transporte endotelial de ácidos grasos y la resistencia a la insulina en ratones. Su producción requiere catabolismo activo: es distinto de acumulación de BCKA antes del complejo y de una desconexión completa.
La leucina puede estimular agudamente la secreción de insulina, incluida la activación de glutamato deshidrogenasa. El metabolismo de KIC también puede contribuir mediante ATP y canales de potasio sensibles a ATP. Una respuesta secretora aguda difiere del estrés crónico de la célula β; estimular insulina no demuestra por sí mismo lesión pancreática.
Evidencia en corazón, hígado, vasos y cerebro
Sun et al. (2016) relacionaron cambios en genes catabólicos y KLF15 con muestras de corazones humanos insuficientes y modelos murinos de sobrecarga de presión. BCKA alteraron respiración y ROS en mitocondrias aisladas. Li et al. (2017) estudiaron acumulación de BCAA, menor actividad de la vía de hexosaminas/O-GlcNAc, inhibición de PDH y vulnerabilidad a isquemia-reperfusión en ratón. En su comparación directa, BCAA inhibieron PDH y BCKA no. Fusionar ambos trabajos en «BCKA inhiben competitivamente PDH en todos los pacientes» sería incorrecto.
White et al. (2018) vincularon BCKDK/PPM1K con ATP-citrato liasa, ACLY, y lipogénesis en ratas. ChREBPβ sensible a fructosa reguló este nodo; Ser454 corresponde a la proteína de roedor estudiada. ACLY genera acetil-CoA citosólico, ACC genera malonil-CoA y FASN forma principalmente palmitato C16. Oleato C18:1 requiere elongación y desaturación, no es producto directo de FASN. Malonil-CoA inhibe CPT1A, aciltransferasa que regula entrada mitocondrial de ácidos grasos largos, sin cerrar todos los «canales» oxidativos. Esto interesa para esteatosis/MASLD, pero no establece BCKA como causa exclusiva de fibrosis.
Zhenyukh et al. (2018) estudiaron células endoteliales y señales oxidativas/inflamatorias asociadas a BCAA altos, a diferencia del trabajo de 2017 en células mononucleares sanguíneas. Las respuestas mTOR, NOX y NF-κB celulares no demuestran todos los intermediarios ni una exposición humana continua equivalente.
En la barrera hematoencefálica, BCAA compiten con otros aminoácidos neutros grandes, como triptófano, tirosina y fenilalanina. La entrada de precursores puede influir en serotonina y catecolaminas; también importan triptófano libre, unión, afinidades y metabolismo local. La revisión de Fernstrom (2005) no establece una cadena universal de BCAA altos a déficit de serotonina, depresión o deseo de carbohidratos. La toxicidad neurológica de la enfermedad del jarabe de arce no se traslada directamente al consumo habitual de proteínas.
Riesgo y causalidad: preguntas diferentes
Newgard et al. (2009) identificaron una firma metabólica asociada a BCAA en personas con y sin obesidad; los experimentos con dieta grasa y BCAA fueron en roedores. Wang et al. (2011) estudiaron diabetes futura: surgieron 201 casos durante 12 años entre 2422 participantes inicialmente elegibles. El análisis metabolómico detallado utilizó grupos seleccionados. El índice de tres aminoácidos incluyó isoleucina, tirosina y fenilalanina, no la suma de los tres BCAA. Un gran riesgo relativo del cuartil superior no proporciona un umbral clínico universal ni un plazo fijo de anticipación frente a todos los análisis convencionales.
| Datos | Qué apoyan | Límite principal |
|---|---|---|
| Cohortes Newgard/Wang | Asociación con riesgo metabólico | Selección y factores concomitantes impiden atribuir una causa única |
| Genética: Lotta (2016), Mahendran (2017), Jia (2025) | Relaciones en ambas direcciones entre BCAA y salud metabólica | Instrumentos, pleiotropía y efectos tisulares limitan inferencias |
| Ratones modificados y células | BCAT/BCKDH/mTOR y metabolitos pueden cambiar el fenotipo | Importan lugar de intervención, dosis y especie |
| Ensayo Karusheva (2019) | Cambios breves en respuesta a una comida | No prueba prevención prolongada ni mejora de sensibilidad por clamp |
Lotta et al. (2016) utilizaron instrumentos que incluían la región PPM1K para apoyar una hipótesis causal. Mahendran et al. (2017) apoyaron la dirección resistencia a la insulina → BCAA elevados. Jia et al. (2025), con un análisis bidireccional mayor, relacionaron BCAA con lípidos y también con consecuencias de mala salud metabólica. Es plausible la retroalimentación; no queda demostrado que BCAA causaran la diabetes de una persona concreta. La genética de concentraciones de BCAA tampoco prueba automáticamente la misma causalidad para BCKA.
She et al. (2007) aportan un contraejemplo: ratones sin BCAT mitocondrial tenían BCAA altos, mayor gasto energético y características metabólicas favorables. Bloquear el primer paso difiere de bloquear BCKDH después de producir cetoácidos. Conocer la concentración no sustituye conocer la ruta.
Medición y cálculos sin umbrales inventados
LC–MS/MS necesita separación validada de isómeros. Leucina e isoleucina comparten masa molecular aproximada 131,17 e ion protonado nominal cercano a 132,1. La masa por sí sola no las distingue. Al sospechar defectos hereditarios interesa también aloisoleucina. Matriz, método y condiciones preanalíticas importan: dieta, ejercicio, enfermedad, función renal y momento de extracción deben seguir requisitos del laboratorio concreto.
Olson et al. (2013) midieron BCKA en tejidos murinos mediante derivatización con o-fenilendiamina y patrón interno isotópico. Se producen derivados cíclicos de quinoxalinol. La 2,4-dinitrofenilhidrazina forma hidrazonas, una química distinta. No todos los métodos usan igual derivatización y los valores de tejido de ratón no son intervalos de referencia plasmáticos humanos.
La suma conserva unidades de concentración:
Por ejemplo, 130 + 65 + 220 = 415 µmol/L es un cálculo, no un valor óptimo ni una frontera diagnóstica. Sumar KIC, KMV y KIV describe el conjunto de cetoácidos medidos. BCAA/BCKA no mide directamente actividad BCAT o fosforilación BCKDH.
| Marcador | Qué mide | Límite |
|---|---|---|
| Leu, Ile, Val y suma | Conjunto de aminoácidos | Referencias específicas del método; sin umbral universal de resistencia |
| KIC, KMV, KIV y suma | Conjunto de cetoácidos | Plasma y tejido difieren; concentración no equivale a flujo |
| C3 | Propionilcarnitina | Otros sustratos y B12 contribuyen |
| C5 y C5-OH | Varias acilcarnitinas/isómeros | Influyen trastornos hereditarios y medicamentos; hace falta identificación |
| Cociente de Fischer | Habitualmente BCAA/(fenilalanina + tirosina) | Histórico en enfermedad hepática; no mide neurotransmisores ni diagnostica diabetes universalmente |
| HOMA1-IR | Modelo de glucosa e insulina en ayunas | Depende de unidades, análisis de insulina y función β; no mide BCKDH |
Para HOMA1-IR (Matthews et al., 1985), con I₀ en µU/mL:
I₀ = 10 y G₀ = 5 mmol/L, aproximadamente 90 mg/dL, dan 2,22 en ambas expresiones. No es un punto de corte universal. HOMA2 es otro modelo; una secreción insuficiente de insulina puede dar un índice engañosamente bajo. Comparar HOMA-IR, TyG y QUICKI aclara sus límites respectivos.
Intervenciones y suficiencia nutricional
BT2 es un inhibidor experimental de BCKDK de la familia de benzotiofenocarboxilatos. Tso et al. (2014) comunicaron IC50 aproximada de 3,19 µM en su ensayo, no una dosis humana. Zhou et al. (2019) encontraron mejoras en modelos murinos de obesidad. Acevedo et al. (2024) demostraron además acción desacoplante mitocondrial con menor ROS y lipogénesis. Por tanto, sus efectos no se atribuyen íntegramente a reducción selectiva de BCAA; no existe aquí un régimen aprobado para tratar resistencia a la insulina. No se confirma aquí la unión de genisteína o curcumina a BCKDK ni su inhibición clínica mediante suplementos.
Karusheva et al. (2019) estudiaron 12 personas con diabetes tipo 2 en un ensayo cruzado pequeño. La dieta isocalórica y la mezcla de aminoácidos mantuvieron suficiencia esencial. La reducción breve disminuyó BCAA en ayunas 17% y asociados a comida 62%; la secreción de insulina tras comer descendió 28% y OGIS aumentó 24%. La sensibilidad corporal y hepática por clamp hiperinsulinémico-euglucémico no difirió. «El clamp mejoró 28%» o «la grasa hepática cayó 22%» no son resultados del ensayo. Microbioma, FGF21 y tejido adiposo aportan resultados intermedios, sin demostrar beneficio clínico prolongado.
Fontana et al. (2016) estudiaron restricción de proteína total en humanos y restricción selectiva de BCAA en ratones: intervenciones diferentes. Cummings et al. (2018) también estudiaron ratones con obesidad inducida por dieta. No establecen un porcentaje obligatorio de reducción para cada paciente.
BCAA siguen siendo esenciales. Las necesidades proteicas dependen de edad, crecimiento, embarazo, masa muscular, ejercicio y enfermedades, incluida enfermedad renal. Los suplementos aislados difieren de proteína completa o suero; los alimentos vegetales también contienen BCAA y la calidad depende del patrón completo de aminoácidos. Actividad física y mejor salud metabólica pueden modificar el manejo sin convertir una duración fija de «zona 2» en protocolo de activación PPM1K.
La enfermedad del jarabe de arce sensible a tiamina requiere especialistas. Ese trastorno raro no justifica dosis altas de B1/B6/magnesio en toda obesidad. El déficit DLD puede afectar varios complejos y provocar acidosis láctica. Resveratrol–SIRT1, berberina–AMPK y sulforafano–KEAP1/NRF2 son líneas mecanísticas, no métodos clínicamente probados para desfosforilar BCKDH. Glucorafanina es un precursor de sulforafano; mirosinasa y biodisponibilidad modifican exposición. Tablas de dosis universales aportarían falsa precisión. Metformina, inhibidores SGLT2 y fármacos incretínicos tienen indicaciones establecidas, no regímenes dirigidos a PPM1K demostrados; tirzepatida es agonista dual GIP/GLP-1.
Significado clínico y alcance
BCAA altos pueden complementar el riesgo metabólico, sin diagnosticar resistencia por sí solos; valores normales no la excluyen. La diabetes se diagnostica con glucosa, HbA1c, pruebas de tolerancia cuando corresponden y contexto clínico (NIDDK). Importan presión, lípidos, composición corporal, alimentación, medicamentos y enfermedades acompañantes. La metabolómica no es obligatoria para todos. Alteraciones marcadas de aminoácidos, aloisoleucina y síntomas neurológicos desde la infancia o durante descompensación requieren investigación especializada, sin restricción autónoma de proteínas.
Material preparado el 8 de octubre de 2026. Este material utiliza comprobaciones dirigidas de estudios primarios y fuentes clínicas/de referencia identificadas por separado. No es revisión sistemática, evaluación GRADE ni revisión independiente por pares. Algunos textos completos no estuvieron disponibles: se usaron resúmenes, metadatos y pasajes accesibles; los métodos exactos inaccesibles no fueron verificados. Bioquímica establecida, mecanismos celulares, modelos murinos y datos clínicos tienen diferente peso. Hay que distinguir aminoácido, cetoácido, producto posterior y flujo antes de convertir asociación en diagnóstico o tratamiento.
Preguntas frecuentes
¿BCAA altos prueban resistencia a la insulina?
No. Pueden marcar riesgo, pero influyen dieta, tejidos y metabolismo. Se necesitan contexto clínico y pruebas validadas.
¿BCAA/BCKA mide actividad BCKDH?
No. Compara concentraciones afectadas por transporte, producción y eliminación, sin medir fosforilación enzimática.
¿Hay que eliminar BCAA de la dieta?
Son esenciales. La restricción experimental no establece una dieta terapéutica universal; importan suficiencia proteica y necesidades individuales.
¿BT2 sirve para automedicación?
No. Es experimental y también desacopla mitocondrias, además de inhibir BCKDK; no aporta un régimen terapéutico establecido.
Fuentes
- Short-term dietary reduction of branched-chain amino acids reduces meal-induced insulin secretion and modifies microbiome composition in type 2 diabetes: a randomized controlled crossover trial (2019)
- The BCKDH Kinase and Phosphatase Integrate BCAA and Lipid Metabolism via Regulation of ATP-Citrate Lyase (2018)
- Bidirectional Mendelian Randomization Indicates Causal Relationships Between Circulating Branched-Chain Amino Acids and Metabolic Health (2025)
- The BCKDK inhibitor BT2 is a chemical uncoupler that lowers mitochondrial ROS production and de novo lipogenesis (2024)
- Irs1 serine 307 promotes insulin sensitivity in mice (2010)
- Molecular mechanism for regulation of the human mitochondrial branched-chain alpha-ketoacid dehydrogenase complex by phosphorylation (2004)
- Metabolite profiles and the risk of developing diabetes (2011)
- Protein phosphatase 2Cm is a critical regulator of branched-chain amino acid catabolism in mice and cultured cells (2009)
- Benzothiophene carboxylate derivatives as novel allosteric inhibitors of branched-chain α-ketoacid dehydrogenase kinase (2014)
- Quantitative Analysis of the Whole-Body Metabolic Fate of Branched-Chain Amino Acids (2019)
- BCAA catabolism in brown fat controls energy homeostasis through SLC25A44 (2019)
- Catabolic Defect of Branched-Chain Amino Acids Promotes Heart Failure (2016)
- Genetic evidence of a causal effect of insulin resistance on branched-chain amino acid levels (2017)
- Decreased Consumption of Branched-Chain Amino Acids Improves Metabolic Health (2016)
- Restoration of metabolic health by decreased consumption of branched-chain amino acids (2018)
- Sestrin2 is a leucine sensor for the mTORC1 pathway (2016)
- Branched-chain amino acids promote endothelial dysfunction through increased reactive oxygen species generation and inflammation (2018)
- A branched-chain amino acid metabolite drives vascular fatty acid transport and causes insulin resistance (2016)
- Defective Branched-Chain Amino Acid Catabolism Disrupts Glucose Metabolism and Sensitizes the Heart to Ischemia-Reperfusion Injury (2017)
- The Rag GTPases bind raptor and mediate amino acid signaling to mTORC1 (2008)
- Ragulator-Rag complex targets mTORC1 to the lysosomal surface and is necessary for its activation by amino acids (2010)
- Disruption of BCATm in mice leads to increased energy expenditure associated with the activation of a futile protein turnover cycle (2007)
- Targeting BCAA Catabolism to Treat Obesity-Associated Insulin Resistance (2019)
- Branched-chain amino acids and brain function (2005)
- Bidirectional transport of amino acids regulates mTOR and autophagy (2009)
- Branched-chain amino acid catabolism
- Maple Syrup Urine Disease (2020)
- Homeostasis model assessment: insulin resistance and beta-cell function from fasting plasma glucose and insulin concentrations in man (1985)
- Diabetes Tests & Diagnosis
- Quantification of branched-chain keto acids in tissue by ultra fast liquid chromatography-mass spectrometry (2013)
- Branched-chain ketoacid overload inhibits insulin action in the muscle (2020)
- Genetic Predisposition to an Impaired Metabolism of the Branched-Chain Amino Acids and Risk of Type 2 Diabetes: A Mendelian Randomisation Analysis (2016)
- A branched-chain amino acid-related metabolic signature that differentiates obese and lean humans and contributes to insulin resistance (2009)