Inflamasoma NLRP3: ensamblaje, IL-1β y límites del modelo de inflammaging
Se analizan por separado el ensamblaje de NLRP3, el primado, el eflujo de K⁺, la maduración de IL-1β/IL-18 y los datos clínicos. El inflammaging no se reduce a un solo sensor, y bloquear IL-1β no equivale a inhibir directamente NLRP3.
Un mismo macrófago puede encontrarse con un cristal de urato, ATP extracelular o una toxina bacteriana sin necesitar un receptor distinto para la composición química de cada estímulo. El inflamasoma NLRP3 se ensambla en respuesta a cambios del entorno celular que aparecen después de esas exposiciones. Una vez ensamblada, la plataforma activa la caspasa-1, que madura IL-1β e IL-18; la escisión de gasdermina D puede abrir poros en la membrana y causar piroptosis. Esta secuencia está bien descrita en células y modelos experimentales. Es mucho más difícil demostrar que esta única vía explique la inflamación crónica o la duración de la vida humana.
Estructura de la plataforma y localización celular
NLRP3 es una proteína intracelular de la familia NLR con tres módulos principales. El PYD del extremo N facilita la interacción homotípica con el PYD del adaptador ASC. El dominio central NACHT contiene una región de unión a nucleótidos (NBD) y los dominios vecinos HD1, WHD y HD2; el estado del nucleótido y el ciclo de unión e hidrólisis de ATP participan en el cambio conformacional. Las repeticiones ricas en leucina (LRR) del extremo C forman contactos reguladores, incluso en la interfaz con NEK7. La posición exacta de cada límite entre dominios depende de la construcción estructural utilizada; una lista de posiciones de aminoácidos no sustituye el mapa de la proteína real en una célula viva.
ASC/PYCARD contiene sus propios PYD y CARD. El primero prolonga la red nucleada por NLRP3; el segundo recluta procaspasa-1 mediante contacto CARD–CARD. Muchas moléculas de ASC forman filamentos y un «speck» visible; la proximidad entre procaspasas favorece su activación y procesamiento proteolítico. La caspasa-1 es una proteasa de cisteína con una subunidad grande p20 y otra pequeña p10. La notación p20₂/p10₂ es útil para describir la forma enzimática madura, pero la actividad catalítica celular no tiene que esperar a que aparezcan subunidades totalmente separadas. El autoensamblaje amplifica la señal: un sensor puede reclutar numerosos adaptadores y efectores.
La crio-EM y la bioquímica distinguen distintos estados de la proteína. Un trabajo sobre NLRP3 murino de longitud completa mostró una «jaula» de doble anillo asociada a membranas, formada por unas 12–16 subunidades con los PYD ocultos. Una estructura de NLRP3 humano de longitud completa con MCC950/CRID3 describió otro contexto oligomérico inactivo. No se pueden combinar en la afirmación universal de que todo el NLRP3 de un macrófago humano en reposo flota libremente en el citosol como un único decámero. La localización depende del estado de la red trans-Golgi, de otras membranas, del tipo celular y de la preparación. Otra estructura de NLRP3–NEK7 muestra cómo NEK7 se une a LRR y a partes de NACHT y favorece una configuración competente para el ensamblaje; su función estructural no equivale a que esta quinasa simplemente fosforile NLRP3.
El ensamblaje está limitado por el primado, el estado del bolsillo de nucleótidos, la ubiquitinación, la fosforilación y la disponibilidad de sitios de membrana. Se ha descrito una desubiquitinación rápida con participación de BRCC36/BRCC3, la participación de IRAK1 y JNK1 en modelos específicos y la fosforilación del PYD. Estas observaciones no constituyen un único «temporizador de 10–30 minutos» obligatorio para todas las células humanas. Del mismo modo, una lista de ligasas E3 y residuos concretos procedente de sistemas celulares no permite medir la actividad del inflamasoma en un paciente sin analizar las proteínas pertinentes.
Del primado a la señal de ensamblaje
Señal 1: aportar sustrato y preparar el sensor
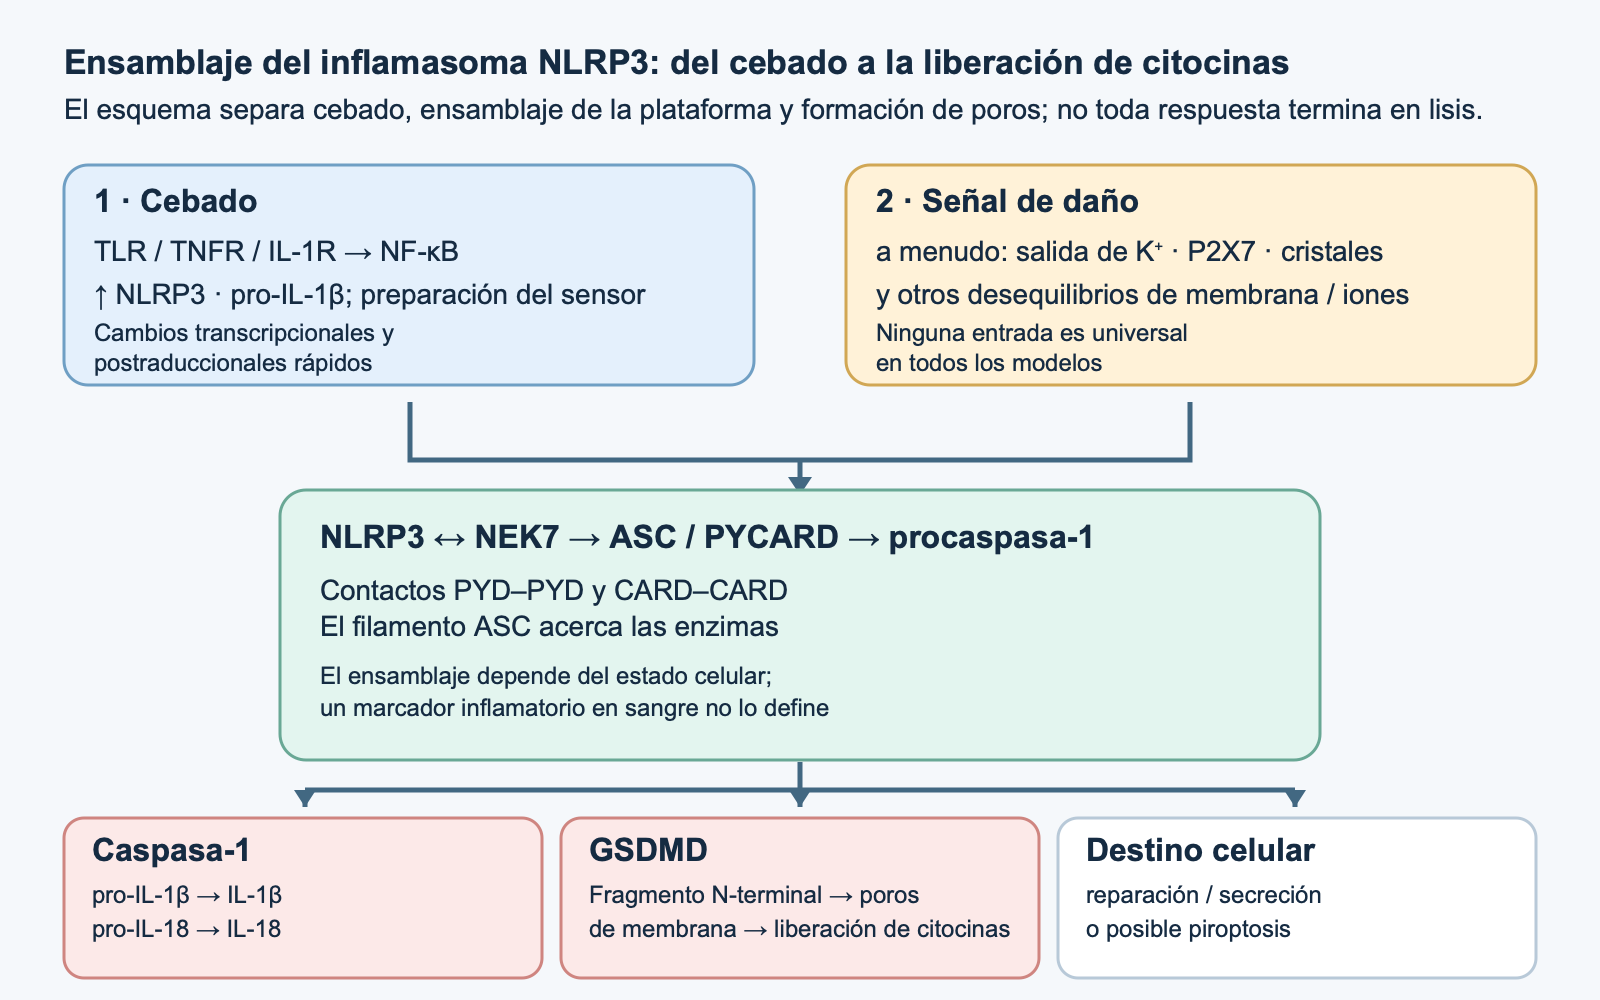
En el modelo clásico de dos pasos, el LPS bacteriano a través de TLR4, otros ligandos de TLR, TNF o IL-1 activan vías de señalización que conducen a NF-κB. Para TLR4, la vía por MyD88 o TRIF depende del compartimento y del momento; TNFR1 utiliza sus propios adaptadores y no debe incluirse mecánicamente en una vía «dependiente de MyD88». A través de IRAK–TRAF6–TAK1–IKK y la degradación de IκBα, el dímero NF-κB entra en el núcleo. Aumenta la expresión de NLRP3 y, sobre todo, de IL1B, que codifica pro-IL-1β citosólica. Esto proporciona sustrato para la caspasa-1. A diferencia de pro-IL-1β, pro-IL-18 ya está presente antes del estímulo inflamatorio en algunas células, aunque su expresión también depende del tejido y del estado.
El primado también puede ser postraduccional. Los experimentos muestran que, tras la señalización de TLR, la eliminación de algunas cadenas de ubiquitina de NLRP3 y los cambios de fosforilación pueden aumentar la respuesta sin esperar a que se sintetice por completo proteína nueva. Por tanto, «señal 1» es una categoría funcional de preparación del complejo, no solo un aumento de dos horas del ARNm. La transcripción y la preparación rápida pueden ocurrir simultáneamente. Un cambio de IL-1β tras LPS en un monocito no demuestra que se produjera daño iónico ni que se ensamblara el mismo número de specks ASC que tras la nigericina.
Señal 2: alteración del equilibrio iónico y de membrana
Para muchos estímulos clásicos, un integrador común es la caída del K⁺ intracelular. En reposo, el K⁺ citosólico es alto con respecto al medio extracelular gracias a la Na⁺/K⁺-ATPasa. En experimentos, un tampón externo con alto potasio suprimió las respuestas NLRP3 a distintas toxinas y partículas. Esto apoya con fuerza un papel causal del eflujo en modelos canónicos, pero no establece un umbral biológico universal de «70–90 mmol/L» para todas las células ni una regla para todas las vías NLRP3. Un cambio de gradiente, y no el reconocimiento químico de cada molécula, conecta estímulos diversos.
El ATP extracelular liberado tras el daño tisular se une a P2X7, un canal catiónico controlado por ATP, y puede desencadenar el eflujo de K⁺; la concentración necesaria depende del sistema experimental, la disponibilidad de ATP y otras vías purinérgicas. La nigericina es un ionóforo K⁺/H⁺ usado en el laboratorio para reducir de manera reproducible el K⁺ celular. Su efecto no debe considerarse típico de todas las infecciones humanas. Las toxinas bacterianas formadoras de poros también dañan la membrana y alteran la composición iónica. La pannexina-1 se vinculó a una respuesta de poro grande dependiente de P2X7 en determinados experimentos, pero no debe representarse como intermediario secuencial obligatorio en toda respuesta NLRP3 desencadenada por ATP.
Las partículas actúan por otra vía de entrada. Tras la fagocitosis, los cristales de urato monosódico en la gota, los cristales de colesterol en un modelo de aterosclerosis, la sílice y las sales de aluminio pueden dañar la membrana endolisosomal. La liberación de componentes lisosomales, incluidas catepsinas, puede contribuir a la respuesta, pero un inhibidor de catepsina B no demuestra que B sea el único sensor directo de NLRP3. En estos experimentos el cristal desencadena una cadena de daño; no demuestra unión directa del cristal a LRR. Los agregados proteicos fibrilares se han estudiado en microglía y macrófagos; importan las condiciones de exposición y la fase de neurodegeneración.
Las mitocondrias pueden aportar otra capa. En algunos modelos se han observado cambios del potencial de membrana, especies reactivas de oxígeno mitocondriales, aparición de ADNmt oxidado en el citosol y cambios de localización de la cardiolipina. Los estudios primarios muestran que estos fenómenos participan; no establecen que todo estímulo NLRP3 tenga que pasar por mPTP, VDAC, unión directa de ox-mtDNA al mismo sitio de NLRP3 y cardiolipina. Inhibir ROS puede afectar el primado y muchas otras reacciones. Para sostener un mecanismo convincente hay que distinguir el momento, el compartimento y la pérdida de función específica.
Los iones Ca²⁺ y Cl⁻, el volumen celular y la alteración de la red trans-Golgi también pueden cambiar la probabilidad de ensamblaje. Sin embargo, los estudios disponibles no implican una «red iónica unificada y obligatoria» con una contribución del 100% de los canales CLIC en todos los tejidos. La pérdida de K⁺ es un mecanismo común importante y frecuente, pero existen excepciones descritas; esto es especialmente visible en la respuesta alternativa de monocitos humanos.
Proteólisis: dos citocinas y un efector formador de poros
Tras su reclutamiento a la plataforma proteica ASC, la caspasa-1 activa escinde pro-IL-1β, de unos 31 kDa, para formar IL-1β madura, de unos 17 kDa. El principal sitio del precursor humano se encuentra después de Asp116. IL-1β carece de péptido señal clásico y no sigue la ruta secretora habitual del retículo endoplásmico y Golgi; tras salir de la célula, se une a IL-1R1 junto con el correceptor IL-1RAcP y activa respuestas inflamatorias tisulares, fiebre y señales de fase aguda. La presencia intracelular de pro-IL-1β no significa por sí sola que se haya secretado citocina madura. El nivel sérico de IL-1β, especialmente si es bajo, también depende del método de medición.
Pro-IL-18 también puede ser un sustrato de caspasa-1. IL-18 madura actúa a través de IL-18Rα/β y puede potenciar respuestas de IFN-γ en células NK y T, especialmente junto con IL-12. No es simplemente una «citocina dañina del envejecimiento»: este eje cumple funciones protectoras frente a infecciones y en la vigilancia inmunitaria tisular. La respuesta biológica también depende de la proteína de unión a IL-18 (IL-18BP) y del contexto tisular. Un anticuerpo que neutraliza IL-1β no apaga IL-18 automáticamente.
La caspasa-1 también escinde gasdermina D (GSDMD), liberando su dominio N-terminal de la inhibición intramolecular. Los fragmentos N-terminales se oligomerizan en la cara interna de la membrana plasmática y forman poros. Por ellos pasan solutos pequeños y pueden salir IL-1β/IL-18; la alteración osmótica a menudo culmina en piroptosis. La resistencia mecánica celular, la reparación de membrana y la intensidad de formación de poros permiten en algunos contextos que haya secreción antes de la lisis final. Indicar un diámetro único y un «hexadecámero» constante para los poros GSDMD sería una precisión excesiva: los parámetros estructurales dependen de la gasdermina, el modelo de membrana y el método. La estructura de GSDMA3 citada en la bibliografía no mide directamente un poro de GSDMD en un macrófago humano.
La vía puede resumirse sin asumir falsamente que siempre ocurre lisis:
undefinedPreguntas frecuentes
¿Demuestra CANTOS que NLRP3 causa inflammaging?
No. CANTOS evaluó la neutralización de IL-1β en personas de alto riesgo después de un infarto. No fue un estudio directo de un inhibidor de NLRP3 ni midió envejecimiento o longevidad.
¿Un aumento de CRP significa que NLRP3 está activo?
No. CRP refleja inflamación sistémica y no es una prueba específica del ensamblaje de NLRP3. Se necesita contexto clínico y evaluar la enfermedad concreta.
¿Está establecido dapansutrile para tratar la gota por cuenta propia?
No. El estudio inicial fue abierto y sin control con placebo. No establece un tratamiento estándar ni la prevención de brotes.
¿Selnoflast logró la remisión de la colitis ulcerosa?
No. La breve fase 1b evaluó seguridad, farmacocinética y farmacodinámica en un grupo pequeño, no remisión clínica.
¿NLRP3 siempre causa piroptosis?
No. La formación de poros GSDMD puede acompañar la liberación de citocinas, pero el destino celular depende de la magnitud del daño y de la reparación de membrana.
¿Hay suplementos con una dosis demostrada para suprimir NLRP3 y rejuvenecer?
La evidencia clínica revisada no establece tal protocolo. Los mecanismos celulares y resultados preclínicos no definen una dosis segura y eficaz para ese objetivo.
Fuentes
- Martinon, F., Burns, K., & Tschopp, J. (2002). The inflammasome: a molecular platform triggering activation of inflammatory caspases and processing of proIL-beta. Molecular Cell, 10(2), 417-426.
- Agostini, L., Martinon, F., Burns, K., McDermott, M. F., Hawkins, P. N., & Tschopp, J. (2004). NALP3 forms an IL-1beta-processing inflammasome with increased activity in Muckle-Wells autoinflammatory disorder. Immunity, 20(3), 319-325.
- Sharif, H., Wang, L., Wang, W. L., Magupalli, V. G., Andreeva, L., Qiao, Q., ... & Wu, H. (2019). Structural mechanism for NEK7-licensed activation of NLRP3 inflammasome. Nature, 570(7761), 338-343.
- Andreeva, L., David, L., Rawson, S., Shen, C., Pasqualato, S., Hartlein, M., ... & Wu, H. (2021). NLRP3 cages revealed by full-length mouse NLRP3 structure control pathway activation. Cell, 184(26), 6299-6312.
- Hochheiser, I. V., Pilsl, M., Hagelueken, G., Moecking, J., Marleaux, M., Brinkschulte, R., ... & Geyer, M. (2022). Structure of the NLRP3 decamer bound to the inhibitor MCC950. Nature, 604(7904), 184-189.
- Lu, A., Magupalli, V. G., Ruan, J., Yin, Q., Atianand, M. K., Vos, M. R., ... & Wu, H. (2014). Unified polymerization mechanism for the assembly of ASC-dependent inflammasomes. Cell, 156(6), 1193-1206.
- Dick, M. S., Sborgi, L., Rühl, S., Hiller, S., & Broz, P. (2016). ASC filament formation serves as a signal amplification mechanism for inflammasomes. Nature Communications, 7, 11929.
- Shi, J., Zhao, Y., Wang, K., Shi, X., Wang, Y., Huang, H., ... & Shao, F. (2015). Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature, 526(7575), 660-665.
- Kayagaki, N., Stowe, I. B., Lee, B. L., O'Rourke, K., Anderson, K., Warming, S., ... & Dixit, V. M. (2015). Caspase-11 cleaves gasdermin D for non-canonical inflammasome signalling. Nature, 526(7575), 666-671.
- Ruan, J., Xia, S., Liu, X., Lieberman, J., & Wu, H. (2018). Cryo-EM structure of the gasdermin A3 membrane pore. Nature, 557(7703), 62-67.
- Muñoz-Planillo, R., Kuffa, P., Martínez-Colón, G., Smith, B. L., Rajendiran, T. M., & Núñez, G. (2013). K+ efflux is the common trigger of NLRP3 inflammasome activation by bacterial toxins and particulate matter. Immunity, 38(6), 1142-1153.
- Mariathasan, S., Weiss, D. S., Newton, K., McBride, J., O'Rourke, K., Roose-Girma, M., ... & Dixit, V. M. (2006). Cryopyrin activates the inflammasome in response to toxins and ATP. Nature, 440(7081), 228-232.
- Pelegrin, P., & Surprenant, A. (2006). Pannexin-1 mediates large pore formation and interleukin-1beta release by the ATP-gated P2X7 receptor. EMBO Journal, 25(21), 5071-5082.
- Zhou, R., Yazdi, A. S., Menu, P., & Tschopp, J. (2011). A role for mitochondria in NLRP3 inflammasome activation. Nature, 469(7329), 221-225.
- Shimada, K., Crother, T. R., Karlin, J., Dagvadorj, J., Chiba, N., Chen, S., ... & Arditi, M. (2012). Oxidized mitochondrial DNA activates the NLRP3 inflammasome during apoptosis. Cell, 148(6), 1255-1266.
- Iyer, S. S., He, Q., Janczy, J. R., Elliott, E. I., Zhong, Z., Olivier, A. K., ... & Sutterwala, F. S. (2013). Mitochondrial cardiolipin is required for Nlrp3 inflammasome activation. Immunity, 39(2), 311-323.
- Hornung, V., Bauernfeind, F., Halle, A., Samstad, E. O., Kono, H., Rock, K. L., ... & Latz, E. (2008). Silica crystals and aluminum salts activate the NALP3 inflammasome through phagosomal destabilization. Nature Immunology, 9(8), 847-856.
- Duewell, P., Kono, H., Rayner, K. J., Sirois, C. M., Vladimer, G., Bauernfeind, F. G., ... & Latz, E. (2010). NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature, 464(7293), 1357-1361.
- Heneka, M. T., Kummer, M. P., Stutz, A., Delekate, A., Schwartz, S., Vieira-Saecker, A., ... & Latz, E. (2013). NLRP3 is activated in Alzheimer's disease and contributes to pathology in APP/PS1 mice. Nature, 493(7434), 674-678.
- Codolo, G., Plotegher, N., Pozzobon, T., Brucale, M., Tessari, I., Bubacco, L., & de Bernard, M. (2013). Triggering of inflammasome by aggregated alpha-synuclein, an initial step of Parkinson's disease. PLoS ONE, 8(7), e69009.
- Bauernfeind, F. G., Horvath, G., Stutz, A., Alnemri, E. S., MacDonald, K., Speert, D., ... & Latz, E. (2009). Cutting edge: NF-kappaB activating pattern recognition and cytokine receptors license NLRP3 inflammasome activation by regulating NLRP3 expression. Journal of Immunology, 183(2), 787-791.
- Py, B. F., Kim, M. S., Vakifahmetoglu-Norberg, H., & Yuan, J. (2013). Deubiquitination of NLRP3 by BRCC36 promotes inflammasome activation. Molecular Cell, 49(2), 331-338.
- Song, N., Liu, Z. S., Xue, W., Bai, Z. F., Wang, Q. Y., Dai, J., ... & Wang, X. (2017). NLRP3 phosphorylation by JNK1 promotes its oligomerization and inflammasome activation. Journal of Experimental Medicine, 214(11), 3259-3273.
- Stutz, A., Kolbe, C. C., Stahl, R., Horvath, G. L., Jiang, X., Shenoy, A. T., ... & Latz, E. (2017). NLRP3 inflammasome assembly is regulated by phosphorylation of the pyrin domain. Journal of Experimental Medicine, 214(6), 1725-1736.
- Franceschi, C., Bonafè, M., Valensin, S., Olivieri, F., De Luca, M., Ottaviani, E., & De Benedictis, G. (2000). Inflamm-aging: an evolutionary perspective on immunosenescence. Annals of the New York Academy of Sciences, 908, 244-254.
- Franceschi, C., & Campisi, J. (2014). Chronic inflammation (inflammaging) and its potential contribution to age-associated diseases. Journals of Gerontology Series A, 69(Suppl 1), S4-S9.
- Vandanmagsar, B., Youm, Y. H., Ravussin, A., Galgani, J. E., Stadler, K., Mynatt, R. L., ... & Dixit, V. D. (2011). The NLRP3 inflammasome instigates obesity-induced inflammation and insulin resistance. Nature Medicine, 17(2), 179-188.
- Wen, H., Gris, D., Lei, Y., Jha, S., Zhang, L., Huang, M. T., ... & Ting, J. P. (2011). Fatty acid-induced NLRP3-ASC inflammasome activation interferes with insulin signaling. Nature Immunology, 12(5), 408-415.
- Ridker, P. M., Everett, B. M., Thuren, T., Kluk, M. J., Willsdon, T., Fonseca, V., ... & CANTOS Trial Group. (2017). Antiinflammatory therapy with canakinumab for atherosclerotic disease. New England Journal of Medicine, 377(12), 1119-1131.
- Hoffman, H. M., Mueller, J. L., Broide, D. H., Wanderer, A. A., & Kolodner, R. D. (2001). Mutation of a new gene encoding a putative pyrin-like protein causes familial cold autoinflammatory syndrome and Muckle-Wells syndrome. Nature Genetics, 29(3), 301-305.
- Feldmann, J., Prieur, A. M., Quartier, P., Decaluwe, H., Fakhouri, F., Fischer, A., & de Saint Basile, G. (2002). Chronic infantile neurological cutaneous and articular syndrome is caused by mutations in CIAS1, a gene highly expressed in polymorphonuclear cells and chondrocytes. American Journal of
- Goldbach-Mansky, R., Dailey, N. J., Canna, S. W., Gelabert, A., Jones, J., Rubin, B. I., ... & Kastner, D. L. (2006). Neonatal-onset multisystem inflammatory disease responsive to interleukin-1beta inhibition. New England Journal of Medicine, 355(6), 581-592.
- Coll, R. C., Robertson, A. A., Chae, J. J., Higgins, S. C., Muñoz-Planillo, R., Ince, M. C., ... & O'Neill, L. A. (2015). A small-molecule inhibitor of the NLRP3 inflammasome for the treatment of inflammatory diseases. Nature Medicine, 21(3), 248-255.
- Tapia-Abellán, A., Angosto-Bazarra, D., Martínez-Banaclocha, H., de Torre-Minguela, C., Cerón-Carrasco, J. P., Pérez-Sánchez, H., ... & Pelegrín, P. (2019). MCC950 closes the active conformation of NLRP3 to an inactive state. Nature Chemical Biology, 15(6), 560-564.
- Marchetti, C., Swartzwelter, B., Gamboni, F., Neff, C. P., Richter, K., Azam, T., ... & Dinarello, C. A. (2018). OLT1177, a beta-sulfonyl nitrile compound, safe in humans, inhibits the NLRP3 inflammasome and reverses high-fat diet-induced systemic inflammation. Proceedings of the National Academy of
- Klück, V., Jansen, T. L., Janssen, M., Comarniceanu, A., Efdé, M., Tengesdal, I. W., ... & Joosten, L. A. (2020). Dapansutrile, an oral selective NLRP3 inflammasome inhibitor, for treatment of gout flares: an open-label, dose-adaptive, phase 2a trial. The Lancet Rheumatology, 2(5), e270-e280.
- Youm, Y. H., Nguyen, K. Y., Grant, R. W., Goldberg, E. L., Bodogai, M., Kim, D., ... & Dixit, V. D. (2015). The ketone metabolite beta-hydroxybutyrate blocks NLRP3 inflammasome-mediated inflammatory disease. Nature Medicine, 21(3), 263-269.
- Goldberg, E. L., Asher, J. L., Molony, R. D., Shaw, A. C., Zeiss, C. J., Wang, C., ... & Dixit, V. D. (2017). beta-Hydroxybutyrate deactivates neutrophil NLRP3 inflammasome to relieve gout flares. Cell Reports, 18(9), 2077-2087.
- De Nardo, D., & Latz, E. (2011). NLRP3 inflammasomes linking systemic low-grade inflammation with Alzheimer's disease. Current Opinion in Immunology, 23(4), 488-493.
- Chuang, S. Y., Yang, C. H., Chou, C. C., Chiang, Y. P., Chuang, T. H., & Hsu, L. C. (2014). TLR-activated IRAK1/4 initiate the fast priming of the NLRP3 inflammasome. Journal of Biological Chemistry, 289(41), 28544-28555.
- Juliana, C., Fernandes-Alnemri, T., Kang, S., Farias, A., Qin, Z., & Alnemri, E. S. (2012). Non-transcriptional priming and deubiquitination regulate NLRP3 inflammasome activation. Journal of Biological Chemistry, 287(44), 36617-36622.
- Franklin, B. S., Bossaller, L., De Nardo, D., Ratter, J. M., Stutz, A., Engels, G., ... & Latz, E. (2014). The adaptor ASC has extracellular prion-like activities that propagate inflammation. Nature Immunology, 15(8), 727-737.
- Baroja-Mazo, A., Martín-Sánchez, F., Gomez, A. I., Martínez, C. M., Amores-Iniesta, J., Compan, V., ... & Pelegrín, P. (2014). The NLRP3 inflammasome is released as a particulate danger signal that amplifies the inflammatory response. Nature Immunology, 15(8), 738-748.
- D'Amico, R., Salinaro, A. T., Cordaro, M., Impellizzeri, D., Fusco, R., Genovese, T., ... & Di Paola, R. (2021). Quercetin inhibits NLRP3 inflammasome activation in a mouse model of neuroinflammation. Antioxidants, 10(9), 1474.
- Yin, H., Guo, Q., Li, X., Tang, T., Li, C., Ma, Z., ... & Xiang, C. (2018). Curcumin suppresses the activation of NLRP3 inflammasome in macrophages. Frontiers in Pharmacology, 9, 720.
- Chang, Y. P., Ka, S. M., Hsu, W. H., Chen, A., Chao, L. K., Lin, C. C., ... & Hua, K. F. (2015). Resveratrol inhibits NLRP3 inflammasome activation by preserving mitochondrial integrity and inducing autophagy. Free Radical Biology and Medicine, 89, 752-763.
- Hardeland, R. (2018). Melatonin and inflammation-Story of a double-edged blade. Journal of Pineal Research, 65(4), e12525.
- Chitnis, T., & Weiner, H. L. (2017). CNS inflammation and neurodegeneration. Journal of Clinical Investigation, 127(10), 3577-3587.
- Dinarello, C. A. (2011). Interleukin-1 in the pathogenesis and treatment of inflammatory diseases. Blood, 117(14), 3720-3732.
- Dinarello, C. A., Simon, A., & van der Meer, J. W. (2012). Treating inflammation by blocking interleukin-1 in a broad spectrum of diseases. Nature Reviews Drug Discovery, 11(8), 633-652.
- Broz, P., & Dixit, V. M. (2016). Inflammasomes: mechanism of assembly, regulation and signalling. Nature Reviews Immunology, 16(7), 407-420.
- Latz, E., Xiao, T. S., & Stutz, A. (2013). Activation and regulation of the inflammasomes. Nature Reviews Immunology, 13(6), 397-411.
- Swanson, K. V., Deng, M., & Ting, J. P. (2019). The NLRP3 inflammasome: molecular activation and regulation to therapeutics. Nature Reviews Immunology, 19(8), 477-489.
- Mangan, M. S., Olhava, E. J., Roush, W. R., Seidel, H. M., Glick, G. D., & Latz, E. (2018). Targeting the NLRP3 inflammasome in inflammatory diseases. Nature Reviews Drug Discovery, 17(8), 588-606.
- Guo, H., Callaway, J. B., & Ting, J. P. (2015). Inflammasomes: mechanism of action, role in disease, and therapeutics. Nature Medicine, 21(7), 677-687.
- Lachmann HJ et al. In vivo assessment of the therapeutic potential of interleukin-1β-blocking therapies in cryopyrin-associated periodic syndromes. New England Journal of Medicine. 2009;360:2416–2425.
- Klughammer B et al. A randomized, double-blind phase 1b study evaluating the safety, tolerability, pharmacokinetics and pharmacodynamics of the NLRP3 inhibitor selnoflast in patients with moderate to severe active ulcerative colitis. Clin Transl Med. 2023;13(11):e1471.