NLRP3 inflamasomasi: yig‘ilishi, IL-1β va inflammaging modelining chegaralari
NLRP3 inflamasomasining molekulyar yig‘ilishi, priming, K⁺ efflyuksi, IL-1β/IL-18 yetilishi va klinik ma’lumotlar alohida ko‘rib chiqiladi; inflammaging bitta sensorga teng emas, IL-1β blokadasi esa NLRP3ni bevosita ingibitsiya qilish bilan bir xil emas.
Bir makrofag urat kristali, hujayradan tashqari ATP yoki bakterial toksinga duch kelishi mumkin; u har bir qo‘zg‘atuvchining kimyoviy tarkibi uchun alohida retseptorga ega bo‘lishi shart emas. NLRP3 inflamasomasi bunday ta’sirlardan keyin hujayra muhitida yuzaga keladigan buzilishlarga javoban yig‘iladi. Yig‘ilgan platforma kaspaza-1ni faollashtiradi, IL-1β va IL-18 yetiladi, gasdermin D ning kesilishi esa membranada teshiklar ochib, piroptozga olib kelishi mumkin. Bu ketma-ketlik hujayralar va tajriba modellarida yaxshi tavsiflangan. Biroq aynan shu bitta yo‘l surunkali yallig‘lanish yoki inson umr davomiyligini tushuntirishini isbotlash ancha qiyin.
Platformaning tuzilishi va hujayradagi joylashuvi
NLRP3 — uch asosiy modulli, hujayra ichidagi NLR oilasi oqsili. N-uchidagi PYD ASC adapterining PYD qismi bilan gomotipik o‘zaro ta’sirni ta’minlaydi. Markaziy NACHT nukleotid bog‘lovchi NBD hududi va unga yaqin HD1, WHD hamda HD2 qismlarini o‘z ichiga oladi; nukleotid holati va ATP bog‘lanishi/gidrolizi sikli konformatsiya o‘zgarishida qatnashadi. C-uchidagi leutsinga boy takrorlar (LRR) tartibga soluvchi aloqalarni, jumladan NEK7 interfeysida, hosil qiladi. Har bir domen chegarasining aniq o‘rni ishlatilgan strukturaviy konstruksiyaga bog‘liq; aminokislota raqamlari ro‘yxati tirik hujayradagi haqiqiy oqsil xaritasini almashtirmaydi.
ASC/PYCARDning o‘z PYD va CARD domenlari bor. PYD yadro hosil qilgan NLRP3 tarmog‘ini davom ettiradi, CARD esa CARD–CARD aloqasi orqali prokaspaza-1ni yig‘adi. Ko‘plab ASC molekulalari filamentlar va ko‘zga ko‘rinadigan “speck” hosil qiladi; prokaspazalarning bir-biriga yaqinlashishi ularning faollashishi va proteolitik qayta ishlanishiga yordam beradi. Kaspaza-1 — katta p20 va kichik p10 subbirliklaridan iborat sistein proteaza. belgisi yetilgan ferment shaklini ifodalash uchun qulay, ammo hujayradagi katalitik faollik to‘liq ajralgan erkin subbirliklar paydo bo‘lguncha albatta kutmaydi. O‘z-o‘zidan yig‘ilish signalni kuchaytiradi: bitta sensor ko‘plab adapter va effektorlarni jalb qilishi mumkin.
Krio-EM va biokimyo oqsilning turli holatlarini farqlaydi. To‘liq uzunlikdagi sichqon NLRP3 ustida o‘tkazilgan ish PYD qismlari berkitilgan, membranaga bog‘langan, taxminan 12–16 subbirlikdan tashkil topgan ikki halqali “qafas”ni ko‘rsatdi. MCC950/CRID3 bilan bog‘langan to‘liq uzunlikdagi inson NLRP3 strukturasi boshqa nofaol oligomer kontekstini tavsifladi. Bu ma’lumotlarni tinch holatdagi inson makrofagidagi barcha NLRP3 sitozolda bitta dekamer sifatida erkin suzadi, degan universal da’voga birlashtirib bo‘lmaydi. Joylashuv Golji apparatining trans-tarmog‘i holati, boshqa membranalar, hujayra turi va preparatga qarab o‘zgaradi. NLRP3–NEK7ning alohida strukturasi NEK7 LRR va NACHT qismlariga qanday bog‘lanishini hamda yig‘ilishga qodir konfiguratsiyani qo‘llab-quvvatlashini ko‘rsatadi; NEK7ning strukturaviy roli bu kinaza NLRP3ni shunchaki fosforlaydi degani emas.
Yig‘ilishni priming, nukleotid cho‘ntagining holati, ubikvitinlanish, fosforlanish va membrana maydonlarining mavjudligi cheklaydi. BRCC36/BRCC3 ishtirokidagi tez deubikvitinlanish, ayrim modellardagi IRAK1 va JNK1 roli hamda PYD fosforlanishi ko‘rsatilgan. Bu kuzatuvlar barcha inson hujayralari uchun majburiy “10–30 daqiqalik taymer” hosil qilmaydi. Xuddi shuningdek, hujayra tizimlarida olingan aniq E3-ligaza va aminokislota qoldiqlari ro‘yxati tegishli oqsillar tahlil qilinmasa, bemordagi inflamasoma faolligini o‘lchamaydi.
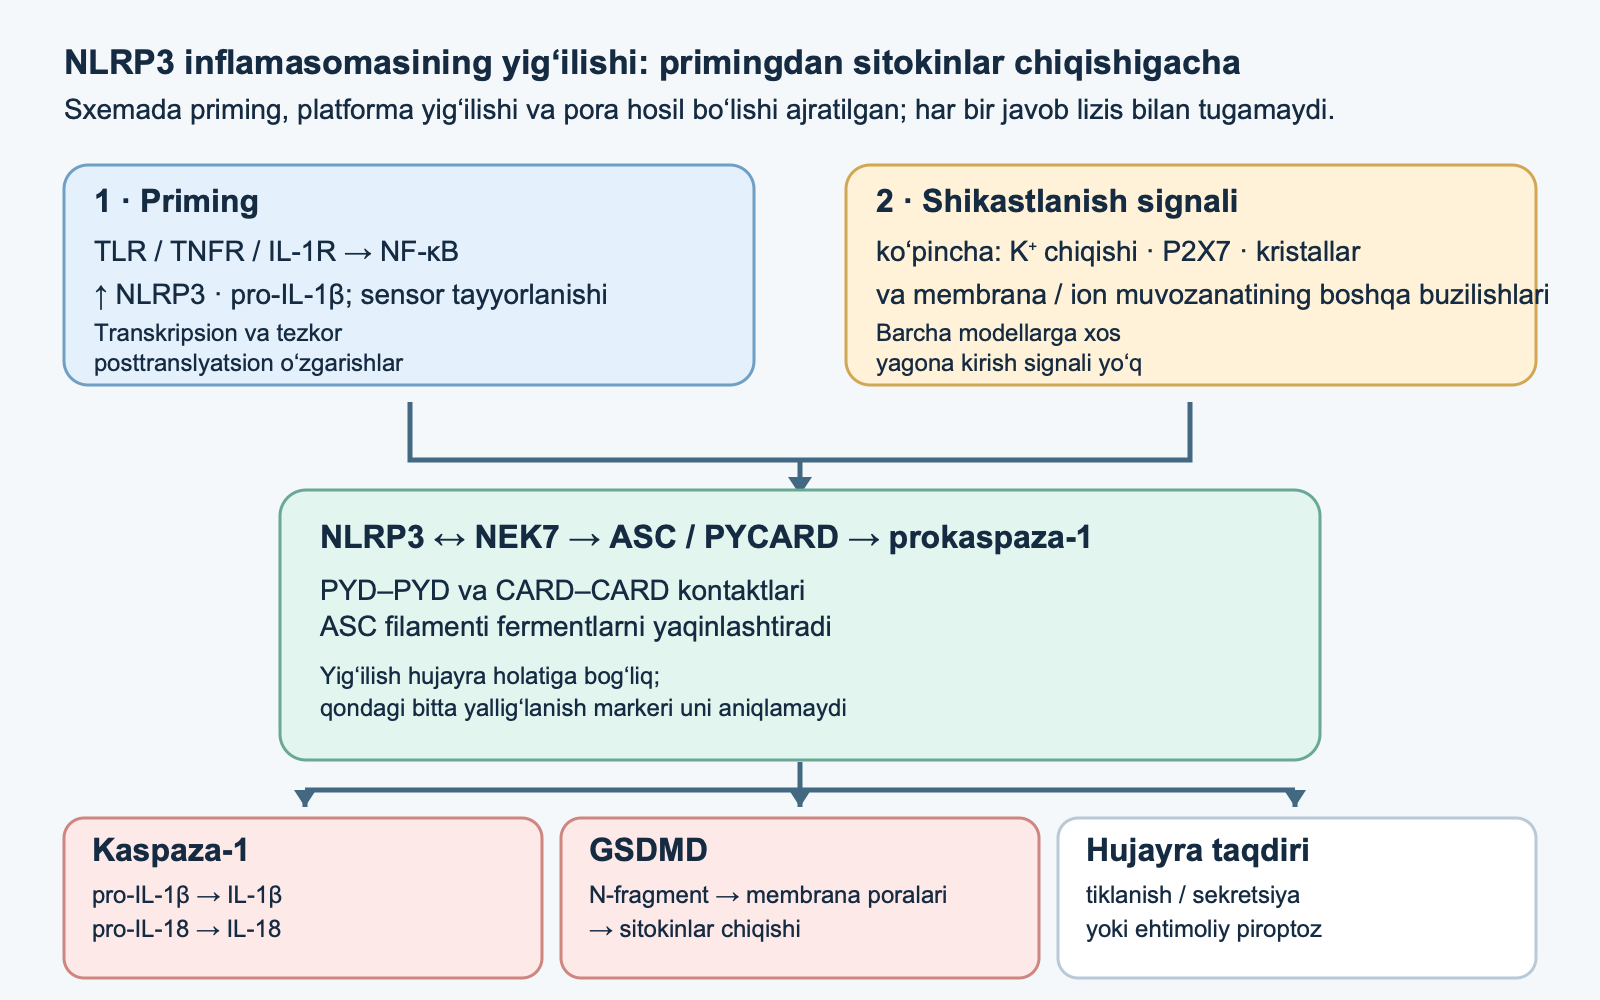
Primingdan yig‘ilish signaligacha
1-signal: substrat yaratish va sensorni tayyorlash
Klassik ikki bosqichli modelda bakterial LPS TLR4 orqali, boshqa TLR ligandlari, TNF yoki IL-1 esa boshqa retseptorlar orqali NF-κBga olib boruvchi hujayra signal zanjirlarini faollashtiradi. TLR4 uchun MyD88 va/yoki TRIF orqali yo‘l kompartament hamda vaqtga bog‘liq; TNFR1 o‘z adapterlaridan foydalanadi va uni mexanik tarzda “MyD88ga bog‘liq” yo‘lga qo‘shib bo‘lmaydi. IRAK–TRAF6–TAK1–IKK orqali va IκBα parchalanishi natijasida NF-κB dimeri yadroga kiradi. NLRP3 va ayniqsa sitozoldagi pro-IL-1βni kodlovchi IL1B ifodasi ortadi. Bu kaspaza-1 uchun mavjud substrat yaratadi. Pro-IL-18 esa, pro-IL-1βdan farqli ravishda, ko‘plab hujayralarda yallig‘lanish stimulyatoridan avval ham bo‘ladi, lekin uning ifodasi ham to‘qima va hujayra holatiga bog‘liq ravishda boshqariladi.
Priming posttranslyatsion tarzda ham yuz berishi mumkin. Tajribalar TLR signalidan keyin NLRP3dagi ayrim ubikvitin zanjirlarining olib tashlanishi va fosforlanishdagi o‘zgarishlar yangi oqsil to‘liq sintez bo‘lishini kutmasdan javobni kuchaytirishini ko‘rsatdi. Shuning uchun “1-signal” — kompleksni tayyorlashning funksional toifasi, faqat ikki soat davomida mRNK ko‘payishi emas. Transkripsiya va tezkor tayyorlanish bir vaqtda kechishi mumkin. Monotsitda LPSdan keyin IL-1β o‘zgarishi ion shikastlanishi yuz berganini yoki nigritsin ta’siridan keyingidek miqdorda ASC-speck yig‘ilganini isbotlamaydi.
2-signal: ion va membrana muvozanatining buzilishi
Ko‘plab klassik stimulyatorlar uchun umumiy integrator hujayra ichidagi K⁺ kamayishidir. Tinch sitozolda uning konsentratsiyasi Na⁺/K⁺-ATFaza tufayli tashqi muhitdagidan yuqori. Tajribalarda tashqi muhitdagi kaliy ko‘p bufer turli toksin va zarrachalarga NLRP3 javobini bostirgan. Bu kanonik modellarda efflyuksning sababiy roliga kuchli dalil, ammo barcha hujayralar uchun universal “70–90 mmol/l” biologik chegarasi ham, har bir NLRP3 yo‘li uchun qoida ham emas. Turli stimullarni har bir molekulani kimyoviy tanish emas, gradient o‘zgarishi bog‘laydi.
To‘qima shikastlanganda hujayradan tashqariga chiqqan ATP P2X7, ATP boshqaradigan kation kanaliga bog‘lanib, K⁺ chiqishini keltirib chiqarishi mumkin; zarur konsentratsiya tajriba tizimi, ATP mavjudligi va boshqa purinergik yo‘llarga qarab o‘zgaradi. Nigritsin — laboratoriyada ishlatiladigan K⁺/H⁺ ionofori bo‘lib, hujayra K⁺ miqdorini takrorlanadigan tarzda kamaytiradi. Uning ta’sirini insondagi har qanday infeksiyaga xos deb bo‘lmaydi. Bakterial pora hosil qiluvchi toksinlar ham membranani shikastlab, ion tarkibini o‘zgartiradi. Panneksin-1 ayrim tajribalarda P2X7ga bog‘liq yirik porali javob bilan bog‘langan, ammo uni ATP sabab NLRP3 ishga tushishining har qanday holatida bo‘ladigan majburiy oraliq bo‘g‘in deb ko‘rsatmaslik kerak.
Zarrachalar boshqa kirish yo‘li orqali ta’sir qiladi. Podagradagi monourat natriy kristallari, ateroskleroz modelidagi xolesterin kristallari, kremniy dioksidi va alyuminiy tuzlari fagotsit tomonidan yutilgach endolizosoma membranasini buzishi mumkin. Lizosomal komponentlar, jumladan katepsinlar chiqishi javobda qatnashishi mumkin, lekin katepsin B ingibitori aynan B NLRP3ning yagona bevosita sensori ekanini isbotlamaydi. Bu tajribalarda kristall shikastlanishlar zanjirini boshlaydi; kristall LRRga bevosita bog‘lanishini isbotlamaydi. Fibrillyar oqsil agregatlari mikrogliya va makrofaglarda o‘rganilgan; ekspozitsiya sharoitlari va neyrodegeneratsiya bosqichi muhim.
Mitoxondriyalar qo‘shimcha qatlamni berishi mumkin. Ayrim modellarda membrana potensiali o‘zgarishi, mitoxondrial reaktiv kislorod shakllari, oksidlangan mitoxondrial DNKning sitozolda paydo bo‘lishi va kardiolipin joylashuvi o‘zgarishi kuzatilgan. Dastlabki ishlar bu hodisalarning ishtirokini ko‘rsatadi, lekin har bir NLRP3 stimulyatori mPTP, VDAC, ox-mtDNAning bir xil NLRP3 qismiga bevosita bog‘lanishi va kardiolipin orqali o‘tishini tasdiqlamaydi. ROSni ingibitsiya qilish priming va boshqa ko‘plab reaksiyalarga ta’sir qilishi mumkin. Ishonchli mexanizm vaqt, kompartament va funksiyaning o‘ziga xos yo‘qolishini ajratib ko‘rsatishi kerak.
Ca²⁺ va Cl⁻ ionlari, hujayra hajmi hamda Goljining trans-tarmog‘i buzilishi ham yig‘ilish ehtimolini o‘zgartiradi, biroq barcha to‘qimalarda CLIC kanallarining 100 foizlik hissasi bor “yagona majburiy ion tarmog‘i” degan xulosa tajribalardan kelib chiqmaydi. K⁺ yo‘qotilishi muhim va tez-tez uchraydigan umumiy mexanizm, ammo tasvirlangan istisnolar bor; bu ayniqsa inson monotsitlaridagi alternativ javobda ko‘rinadi.
Proteoliz: ikki sitokin va pora hosil qiluvchi ijrochi
ASC oqsilli platformasiga jalb qilingach, faol kaspaza-1 taxminan 31 kDa pro-IL-1βni kesib, taxminan 17 kDa yetilgan IL-1β hosil qiladi. Inson prekursoridagi asosiy kesilish joyi Asp116dan keyin joylashgan. Klassik signal peptidi bo‘lmagan IL-1β odatdagi ER–Golji sekretor yo‘lidan o‘tmaydi; hujayradan chiqqach, IL-1RAcP koreseptori bilan birga IL-1R1ga bog‘lanib, to‘qimadagi yallig‘lanish javoblari, isitma va o‘tkir faza signallarini faollashtiradi. Hujayradagi pro-IL-1βning o‘zi yetilgan sitokin ajralishini anglatmaydi. Ayniqsa uning miqdori past bo‘lganda, zardobdagi IL-1β darajasi o‘lchash usuliga ham bog‘liq.
Pro-IL-18 ham kaspaza-1 substrati bo‘lishi mumkin; yetilgan IL-18 IL-18Rα/β orqali ta’sir qilib, ayniqsa IL-12 bilan birgalikda NK va T hujayralarining IFN-γ javobini kuchaytirishi mumkin. Bu shunchaki “qarishning zararli sitokini” emas: mazkur o‘q infeksiyaga qarshi himoya va to‘qima immun kuzatuvida ham vazifaga ega. Biologik javob IL-18ni bog‘lovchi IL-18BP oqsili va to‘qima kontekstiga ham bog‘liq. IL-1βni neytrallovchi antitana IL-18ni avtomatik ravishda o‘chirmaydi.
Kaspaza-1 gasdermin D (GSDMD)ni ham kesib, uning N-uchidagi domenini ichki molekulyar tormozlanishdan ozod qiladi. N-uch fragmentlari plazma membranasining ichki yuzasida oligomerlanib, poralar hosil qiladi. Ular orqali kichik erigan moddalar o‘tadi, IL-1β/IL-18 chiqishi mumkin; osmotik buzilish ko‘pincha piroptoz bilan yakunlanadi. Hujayraning mexanik barqarorligi, membranani tiklashi va poralar hosil bo‘lish jadalligi ayrim sharoitlarda yakuniy lizisdan avval sitokin sekretsiyasiga imkon beradi. GSDMD poralari uchun bitta diametr yoki doimiy “16-mer”ni ko‘rsatish haddan tashqari aniqlik bo‘lardi: strukturaviy o‘lchamlar gasdermin turi, membrana modeli va usulga qarab farqlanadi. Bibliografiyadagi GSDMA3 strukturasi inson makrofagidagi GSDMD porasining bevosita o‘lchovi emas.
Yo‘lni lizis albatta yuz beradi degan noto‘g‘ri taxminsiz quyidagicha ifodalash mumkin:
\mathrm{pro\!\!\!-IL\!\!\!-18}\xrightarrow{\mathrm{caspase\!\!\!-1}}\mathrm{IL\!\!\!-18},$$ $$\mathrm{GSDMD}_{\rm full}\xrightarrow{\mathrm{caspase\!\!\!-1}}\mathrm{GSDMD}_{\rm N}+\mathrm{GSDMD}_{\rm C};\quad \mathrm{GSDMD}_{\rm N}\rightarrow\text{membrana poralari}\rightarrow\text{sekretsiya / ehtimoliy piroptoz}.$$ Bu reaksiyalar to‘qimadagi natijaning stexiometriyasini emas, molekulalarning o‘zgarishini ko‘rsatadi. Hujayra nobud bo‘lgach, ASC-specklar va inflamasoma zarralari hujayradan tashqarida qolib, tajribada yallig‘lanishni qo‘llab-quvvatlashi mumkin. Bunday ta’sirni kuzatish odamda o‘z-o‘zini tarqatuvchi “prion kasalligi” borligini isbotlamaydi. ### Kanonik, nokanonik va alternativ yo‘llarni birlashtirib yubormaslik kerak | Yo‘l va model | Yaqin proksimal signal | GSDMDni bevosita nima kesadi | IL-1β/IL-18 qanday yetiladi | Muhim chegara | |---|---|---|---|---| | Priming qilingan makrofagdagi kanonik NLRP3 | Membrana/ion gradienti buzilishi, kristallar va boshqa stimullar → NLRP3–NEK7–ASC | Kaspaza-1 | Inflamasoma platformasidagi kaspaza-1 | Ko‘p stimullarda K⁺ efflyuksi kerak; ta’riflangan barcha kontekstlarda emas | | Sitozoldagi LPSga nokanonik javob | Insonda kaspaza-4/5; sichqonda kaspaza-11 LPSni taniydi | Kaspaza-4/5/11 | GSDMD poralari va K⁺ chiqishidan keyingi ikkilamchi NLRP3–ASC–kaspaza-1 faollashuvi | Sitozoldagi LPSni tanishni yuzadagi TLR4 primingi bilan adashtirmaslik kerak | | Insonning birlamchi monotsitlaridagi alternativ NLRP3 | LPS–TLR4–TRIF–RIPK1–FADD–kaspaza-8 | Piroptotik yorilish majburiy belgi emas | NLRP3–ASC–kaspaza-1 yetilgan IL-1β hosil qilishi mumkin | Dastlabki modelda K⁺ efflyuksi va ASC-speck kerak bo‘lmagan; hamma hujayraga tatbiq qilib bo‘lmaydi | Insonning nokanonik kaspazalari 4/5 va sichqonning 11-kaspazasi CARD orqali sitozoldagi LPSni bog‘lab, GSDMDni faollashtira oladi. Ular pro-IL-1βni bevosita qayta ishlovchi kaspaza-1ga teng emas. GSDMD poralari hujayrada tegishli priming bo‘lsa, K⁺ga bog‘liq ikkilamchi NLRP3 faollashuvini boshlaydi. Boshqa tomondan, inson monotsitlarida o‘tkazilgan ish odatiy ASC-speck, K⁺ efflyuksi va piroptozsiz LPSga bog‘liq alternativ NLRP3 javobini ko‘rsatdi. Shu sababli LPS va ATPni ketma-ket alohida yuborish foydali laboratoriya protokoli, lekin har qanday fiziologik holat uchun qonun emas. ## Inflammaging: modeldan insongacha “Inflammaging” atamasi yosh ulg‘ayishi bilan surunkali, past darajadagi yallig‘lanish foniga moyillikni bildiradi. Bu bitta IL-1β, CRP yoki “NLRP3 faolligi” bo‘yicha qo‘yiladigan tashxis emas, populyatsion tavsifdir. Sabablar ko‘p: hujayra qarishi va uning sekretor fenotipi, immun tizim qayta tuzilishi, surunkali infeksiyalar, to‘siqlar va mikrobiota o‘zgarishi, to‘qima shikastlanishi, yog‘ to‘qimasi hamda metabolizm. Ularning ayrimlari NLRP3ni faollashtirishi mumkin; NLRP3 har bir odamdagi yoshga bog‘liq yallig‘lanishning yagona yoki asosiy manbai degan teskari da’vo tasdiqlanmagan. Semiz sichqonlarning yog‘ to‘qimasida va hujayra tajribalarida to‘yingan yog‘ kislotalari hamda ularga bog‘liq metabolik signallar NLRP3ga bog‘liq yallig‘lanishni kuchaytirgan; yo‘lning ayrim qismlarini olib tashlash insulin javobini o‘zgartirgan. Bu metaflammatsiya gipotezasini qo‘llab-quvvatlaydi, ammo muayyan parhezdagi genetik o‘zgartirilgan sichqon inson diabetining uzoq tarixini to‘liq takrorlamaydi. Odamlarda semizlik, insulin rezistentligi va yallig‘lanish markerlari ko‘p yo‘llar orqali o‘zaro bog‘liq. Ma’lumotlar tana vaznidan kelib chiqib “NLRP3 ingibitori”ning shaxsiy dozasini tayinlashga yoki NLRP3ni 2-tur diabetning har bir holatida isbotlangan birlamchi sabab deb atashga imkon bermaydi. Xolesterin kristallari makrofaglarda NLRP3 javobini chaqirgan, aterosklerozning sichqon modellarida esa ayrim sharoitlarda bu yo‘lning hissasi ko‘ringan. Inson blyashkasida lipoproteinlar, gemodinamika, nekrotik yadro va boshqa immun tarmoqlar ham qatnashadi. CANTOS klinik sinovi NLRP3ni selektiv o‘chirishni emas, **IL-1β** blokadasini tekshirgan: kanakinumab natijasida olingan yurak-qon tomir ta’siri uchun aynan NLRP3 zarur bo‘lgan, degan xulosa chiqarib bo‘lmaydi. CRPning kamayishi farmakodinamik javobni tasdiqlaydi, ammo qarish sekinlashganining isboti emas. Amiloid to‘planadigan sichqon modellarining mikrogliyasida NLRP3 patologiyada qatnashgan; agregatsiyalangan α-sinuklein ayrim tajriba tizimlarida inflamasoma javobini chaqirgan. Bu natijalar hujayra reaksiyasini neyrodegeneratsiya gipotezasi bilan bog‘laydi, ammo NLRP3 blokadasi odamda Altsgeymer yoki Parkinson kasalligini davolashini tasdiqlamaydi. Jigar, buyrak va boshqa a’zolardagi fibroz bo‘yicha ma’lumotlar yanada murakkab: TGF-β, makrofaglar, metabolik shikastlanish va epitelial javoblar bir-biriga bog‘langan. Klinik natija isbotini to‘qimadagi ASC bo‘yalishi yoki *NLRP3* transkriptlari soni kamayishi bilan almashtirib bo‘lmaydi. [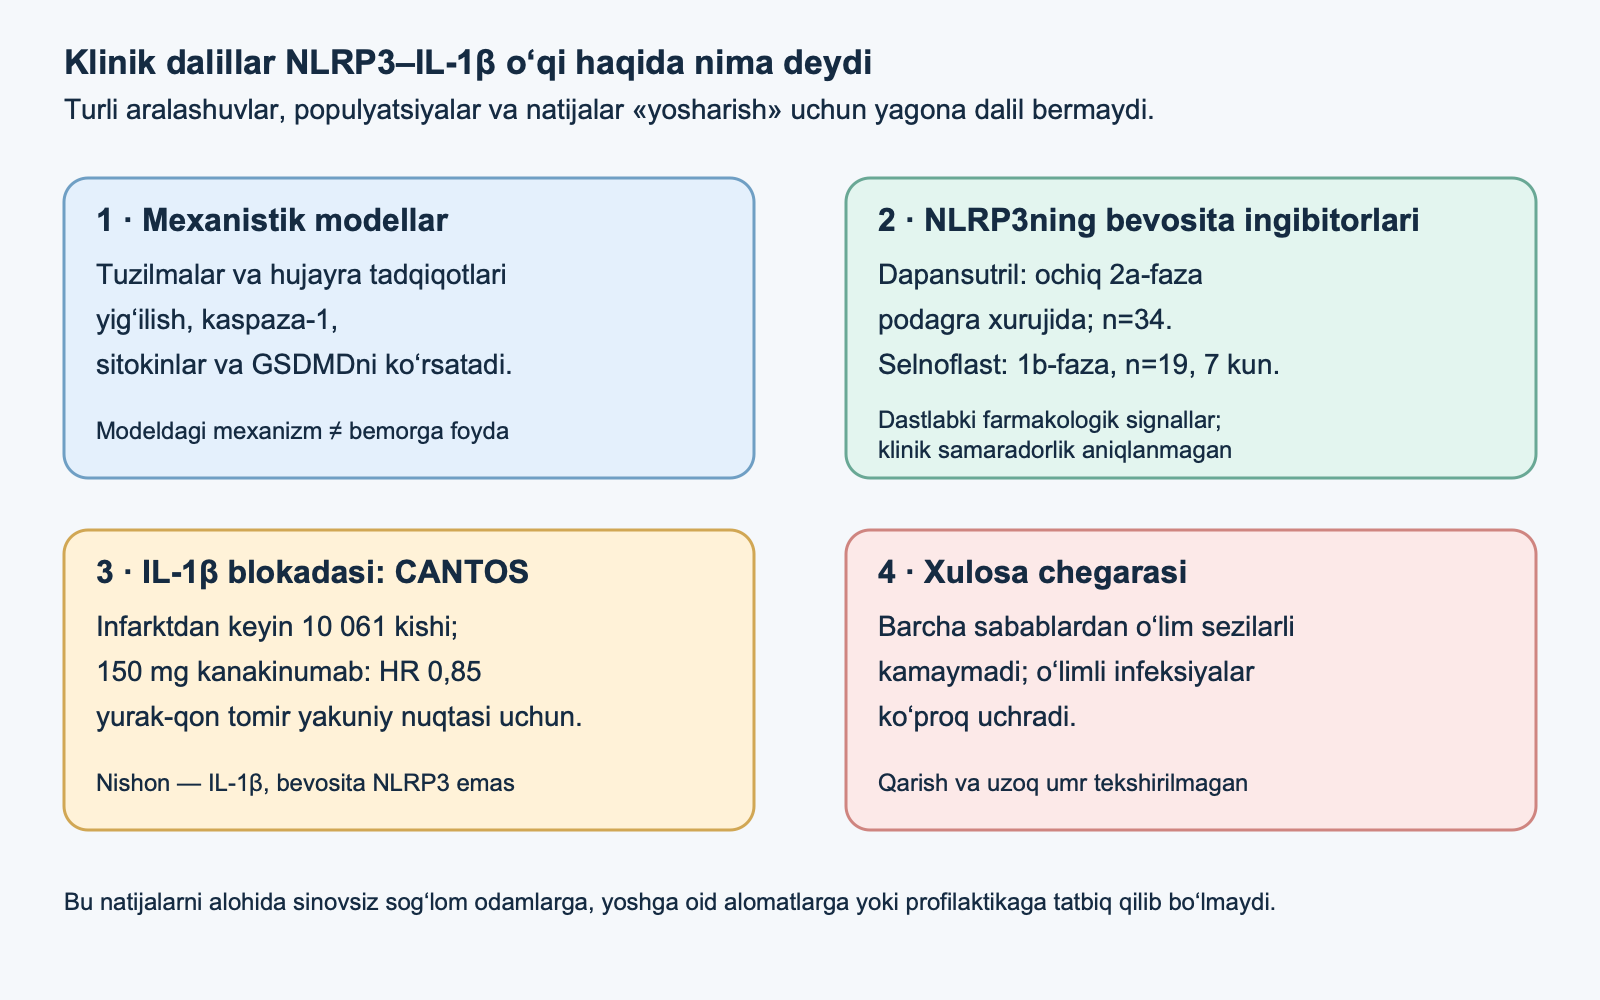](https://api.nutrifit.health/api/v2/public/knowledge/files/images/nutrifit-scientific-20261009-nlrp3-inflammasome-il1beta-inflammaging-drivers-nlrp3-evidence-ladder-48b1cc277dc0.png) ### Nega “inflammaging” doimo ishlab turgan inflamasomaga teng emas Ayrim populyatsiyalarda CRP, IL-6 va boshqa markerlarning o‘rtacha darajasi yosh bilan oshishi har bir keksa odamda NLRP3 tinimsiz yig‘ilishini anglatmaydi. Atama tendensiya va odamlar o‘rtasidagi xilma-xillikni bildiradi; markerlarga yashirin yoki yaqinda bo‘lgan infeksiyalar, chekish, semizlik, surunkali kasalliklar, dorilar, buyrak va jigar faoliyati, jismoniy faollik hamda o‘rganilgan kohorta tarkibi ta’sir qiladi. Immun qarish tug‘ma va adaptiv hujayralarni bir vaqtda o‘zgartiradi: keksa monotsitlar boshqacha priming olishi, limfotsitlar javobni boshqacha tartibga solishi, shikastlangan to‘qimalar esa ko‘proq DAMP signallari berishi mumkin. Aylanib yuruvchi IL-1βni o‘lchash qaysi hujayra uni ishlab chiqarganini, qaysi protsessor yetilgan shaklni hosil qilganini yoki bunga aynan NLRP3 sabab bo‘lganini ko‘rsatmaydi. Senescent hujayralar, mitoxondrial stress, to‘siq buzilishi, kristallar, mikrobiota o‘zgarishi va metabolik ortiqcha yuk — yallig‘lanish tarmoqlariga kirishning turli ehtimoliy yo‘llaridir. Ularning nisbiy hissasi to‘qima va kasallikka qarab o‘zgaradi. Bir modelda signal TLR/NF-κBdan, boshqasida esa hujayra ichidagi LPS, kristall shikastlanishi yoki boshqa inflamasomadan boshlanishi mumkin. Tajribada NLRP3ga bog‘liq qism borligi AIM2, NLRC4, kaspaza-4/5, cGAS–STING, adaptiv immun javoblar yoki inflamasomaga bog‘liq bo‘lmagan sitokinlar rolini bekor qilmaydi. Shu bois “yosh → DAMP → NLRP3 → yallig‘lanish → qarish” bog‘lanishi tekshiriladigan foydali sxema, lekin odamdagi isbotlangan chiziqli sabablar zanjiri emas. Qarishni oldini olish haqidagi da’vo uchun nishonga yetilganini ko‘rsatishning o‘zi yetmaydi: infeksion va boshqa xavflarni nazorat qilgan, avvaldan belgilangan klinik ahamiyatli natijani yetarli muddatli sinovda o‘zgartirish kerak. Sichqon modeli ham, dori ortidan IL-1βning qisqa muddatga kamayishi ham bunday tajribaning o‘rnini bosa olmaydi. ### Kasallik, model va xulosa kuchi | Kontekst | Nima o‘rganilgan | Natija nimani qo‘llab-quvvatlaydi | U nimani aniqlamaydi | |---|---|---|---| | Podagra yallig‘lanishi | Monourat natriy kristallari va hujayra hamda hayvon modellaridagi NLRP3 | Kristall fagolizosoma shikastlanishi va inflamasomaning keyingi faollashuvi orqali javobni boshlashi mumkin | Odamdagi har bir xuruj faqat NLRP3 sababli ekani yoki mexanistik sxema shaxsiy davoni belgilashi | | Ateroskleroz | Blyashka modellaridagi xolesterin kristallari va NLRP3 | Ayrim modellarda tug‘ma yallig‘lanish aterogenezda qatnashadi | CANTOS bevosita NLRP3ni ingibitsiya qilgani yoki klinik ta’sirning yagona vositachisi NLRP3 ekani | | Semizlik va insulin rezistentligi | Yog‘ miqdori yuqori sharoitdagi hujayra va genetik modellar | Muayyan modelda NLRP3 ayrim metabolik signallarni yallig‘lanish bilan bog‘lashi mumkin | NLRP3ni yo‘qotish odamlarda diabetni oldini olishi yoki insulin rezistentligining hamma shaklini tushuntirishi | | Neyrodegenerativ kasalliklar | Asosan tajriba modellaridagi mikrogliya, amiloid yoki α-sinuklein agregatlari | Inflamasoma agregatlarga javob berib, mahalliy yallig‘lanish jarayonlarini o‘zgartirishi mumkin | NLRP3 ingibitori Altsgeymer yoki Parkinsonni davolashi yoxud odamning kognitiv salomatligini saqlashi | | Qarish | Yoshga oid markerlar, to‘qimalar va tajriba modellari | Yallig‘lanish yo‘llari murakkab yoshga bog‘liq qayta tuzilishning bir bo‘g‘ini bo‘lishi mumkin | Yagona biomarker qarish tezligini o‘lchashi yoki bitta yo‘l blokadasi inson umrini uzaytirishi | Ateroskleroz modellarida xolesterin kristallari yallig‘lanish reaksiyalarini faollashtirgan, inson koronar kasalligida esa klinik tekshiruvdan boshqa nishon — IL-1β o‘tgan. Bu darajalarni bitta dalilga qo‘shib yuborib bo‘lmaydi. Neyroyallig‘lanish bo‘yicha mikrogliya va agregatlar bilan tajribalar ham biologik ehtimollikni ko‘rsatadi, klinik samarani emas. Bu adabiyot bilan alohida tanishish uchun [neyroyallig‘lanish va mikrogliya](/uz/knowledge/neuroinflammation-microglia-kynurenine-pathway) hamda [baykalin va neyroyallig‘lanish](/uz/knowledge/skullcap-baicalin-neuroinflammation-gaba) haqidagi materiallarni ko‘rish mumkin; ularning mavjudligi o‘simlik mahsulotlari odamda inflamasomani bloklaydi degani emas. ## Klinik aralashuvlar nimani ko‘rsatadi ### CAPSda IL-1β blokadasi: kam uchraydigan monogen sindrom terapiyasi Kriopirin bilan bog‘liq davriy sindromlar (CAPS) NLRP3ning patogen variantlari bilan bog‘liq bo‘lib, ular IL-1βning ortiqcha ishlab chiqarilishiga olib kelishi mumkin. Bu sensor va sitokin o‘rtasidagi genetik aloqa aniqlangan kam uchraydigan kasallik namunasidir. Kanakinumabning randomizatsiyalangan sinovida CAPSli 35 bemor avval preparatni teri ostiga oldi; boshlang‘ich bosqichda 34 nafari to‘liq javobga erishdi. Randomizatsiyalangan bekor qilish bosqichiga o‘tgan 31 ishtirokchidan kanakinumabni davom ettirgan 15 nafarining barchasida remissiya saqlandi, platsebo olgan 16 kishidan 13 nafarida esa xuruj kuzatildi. Sinovda infeksiyalar qayd etildi; jiddiy nojo‘ya hodisalar orasida urosepsis va bosh aylanishi bor edi. Bu natija muayyan kam uchraydigan sindromlarda IL-1βning klinik rolini va aynan shu populyatsiyada sitokin blokadasi samarali ekanini qo‘llab-quvvatlaydi. U preparat nospetsifik yoshga oid alomatlar, odatiy past darajadagi yallig‘lanish yoki neyrodegeneratsiya uchun mosligini isbotlamaydi. Bundan tashqari, kanakinumab inflamasomadan quyi oqimdagi IL-1βni bog‘laydi; bu barcha to‘qimalarda NLRP3ni selektiv o‘chirish bo‘yicha bevosita tajriba emas. ### CANTOS: yallig‘lanish gipotezasini tekshirish, NLRP3 dorisini emas CANTOS avval miokard infarktini boshdan kechirgan, holati barqaror va hsCRP darajasi kamida 2 mg/l bo‘lgan 10 061 kishini qamrab oldi. Ishtirokchilar har uch oyda bir marta teri ostiga platsebo yoki 50, 150 yoxud 300 mg kanakinumab olishga randomizatsiya qilindi; kuzatuv medianasi 3,7 yil bo‘ldi. Asosiy birlashgan yakuniy nuqta o‘limga olib kelmagan infarkt, o‘limga olib kelmagan insult yoki yurak-qon tomir sababli o‘limni o‘z ichiga oldi. Hodisalar chastotasi platsebo guruhida 100 kishi-yiliga 4,50, 150 mg guruhida 3,86 bo‘ldi; ushbu doza uchun xavflar nisbati 0,85 edi (95% ishonch oralig‘i 0,74–0,98; p=0,021). Birlamchi yakuniy nuqta uchun oldindan belgilangan, tuzatilgan ahamiyat chegarasidan faqat 150 mg doza o‘tdi. Farqlar lipidlar kamayishi bilan birga kechmadi; barcha sabablardan o‘lim statistik jihatdan sezilarli o‘zgarmadi. Kanakinumab guruhlarini jamlab qaralganda, o‘limli infeksiyalar ko‘proq kuzatildi. CANTOS tug‘ma immunitet yo‘liga aralashuvni va qaytalanuvchi yurak-qon tomir hodisalarini xavfi yuqori bo‘lgan muayyan guruhda tekshirgan muhim sinovdir. Dori nishoni yetilgan IL-1β bo‘lgan; NLRP3, ASC, kaspaza-1 yoki GSDMD emas. IL-1β turli hujayra manbalari va protsessorlar orqali yuzaga kelishi mumkinligi sabab, antitana ta’sirining o‘zi inflamasoma zarur mexanizm ekanini aniqlamaydi. Sinov biologik yoshni o‘lchamagan va umrni uzaytirish sinovi bo‘lmagan. “CANTOS yosharishni isbotladi” degan ibora dizayn va natijalar doirasidan ancha chetga chiqadi. ### NLRP3ning bevosita ingibitorlari: dastlabki klinik signallar Dapansutril (OLT1177) — og‘iz orqali qabul qilinadigan selektiv NLRP3 ingibitori. Podagra xuruji paytidagi ochiq, moslashuvchan 2a-faza tadqiqotida 34 nafar katta yoshli ishtirokchi sakkiz kun davomida kuniga 100, 300, 1000 yoki 2000 mg oldi; protokol bo‘yicha tahlilga 29 kishi kiritildi. Og‘riqning o‘rtacha shaxsiy bahosi boshlang‘ich darajaga nisbatan kamaydi, ammo platsebo bilan taqqoslash yo‘q edi, guruhlar kichik bo‘ldi, dozalar ketma-ket tayinlandi, podagra xurujlari esa vaqt o‘tishi va hamroh yordam fonida ham susayishi mumkin. Shu sabab kuzatilgan yaxshilanish sababiy ta’sir miqdorini aniqlamaydi. 34 ishtirokchidan 25 nafarida nojo‘ya hodisalar qayd qilindi; jami 45 hodisa haqida xabar berildi, shuningdek, tadqiqotchilar preparatga aloqador emas deb baholagan ikkita jiddiy hodisa kuzatildi. Bu ma’lumotlarni “nojo‘ya ta’sir bo‘lmagan” yoki podagraning uzoq muddatli oldini olish tasdiqlangan, deb bayon qilib bo‘lmaydi. Faol, o‘rtacha yoki og‘ir yarali kolit bilan kasallangan 19 katta yoshli bemorda selnoflast randomizatsiyalangan 1b-fazada o‘rganildi. Ishtirokchilar yetti kun davomida selnoflast yoki platseboga 2:1 nisbatda taqsimlandi; selnoflast dozasi kuniga bir marta 450 mg edi. Plazma va sigmasimon ichak biopsiyalaridagi konsentratsiyalar tajriba o‘lchovlarida IL-1β ingibitsiyasi bilan bog‘langan hisobiy diapazonga yetdi. LPS bilan ex vivo stimulyatsiyadan keyin preparat guruhida butun qondagi IL-1β ishlab chiqarilishi kamaydi, ammo plazma IL-18 darajalari o‘zgarmadi; ichak to‘qimasidagi IL-1 imzosi va najas markerlari bo‘yicha guruhlar o‘rtasida ishonchli farq kuzatilmadi. Sinov qisqa va kichik bo‘ldi, to‘qimadagi nishonni o‘lchash esa bilvosita edi; u xavfsizlik, farmakokinetika va farmakodinamikani baholadi, klinik remissiya yoki asoratlarning oldini olishni emas. Ushbu ikki dastlabki signalning hech biri sog‘lom odamlarga “yoshni kamaytirish” maqsadida preparat berishga asos bo‘lmaydi. NLRP3ning bevosita ingibitori va IL-1βga qarshi antitana — alohida aralashuvlar: birinchisi molekulaning farmakologik profili doirasida sensor yig‘ilishi/faolligini cheklaydi, ikkinchisi hosil bo‘lgach bitta sitokinni neytrallaydi. Ularning ta’siri, to‘qimalarga tarqalishi, qaytariluvchanligi va xatarlarini o‘zaro teng deb bo‘lmaydi. ## Biomarkerlar va aralashuvlarning amaliy chegaralari CRP yoki IL-6ning ko‘tarilishi, yoxud IL-1βni bir marta o‘lchash NLRP3 faolligining maxsus testi emas. Klinik amaliyotda bunday ko‘rsatkich yallig‘lanishni baholash yoki aniqlangan kasallik kechishini kuzatishga yordam berishi mumkin, ammo inflamasoma haqida bevosita xulosa chiqarish uchun tegishli hujayra, yetilgan sitokinlar, kaspaza protsessingi yoki yo‘lning boshqa qismlarini baholash kerak bo‘lardi. ASC-speck tahlili yoki stimulyatsiya qilingan hujayra testi mexanizmni o‘lchaydi, degani bilan qarish uchun validatsiyalangan testga aylanmaydi. Autoyallig‘lanish kasalligiga shubha bo‘lsa, qaytalanuvchi xurujlar xususiyati, kasallik boshlangan yosh, isitma, teri va bo‘g‘im alomatlari, oilaviy tarix, o‘tkir faza tahlillari va klinik immunolog yoki revmatolog maslahati muhim. Genetik variant klinik fenotip bilan solishtirilishi kerak: NLRP3dagi kam uchraydigan tasodifiy almashuv patogen mutatsiya tasdiqlandi degani emas, manfiy panel esa yallig‘lanish sabablarining barchasini inkor qilmaydi. Genotipni o‘zboshimchalik bilan ingibitor tayinlash deb talqin qilish xavfli. Surunkali yallig‘lanish kasalligida davolash hujayra biologiyasining taxminiy bitta sxemasiga emas, tashxis va shu populyatsiyadagi sinovlarga asoslanib tanlanadi. IL-1ni neytrallash, NLRP3ni bostirish, kaspaza-1ni ingibitsiya qilish va GSDMDga ta’sir qilish turli tugunlarga ta’sir etadi. Tug‘ma himoyani keng ko‘lamda susaytirish infeksiyaga javobni o‘zgartirishi mumkin; CANTOSda o‘limli infeksiyalar xavfsizlikning aniq signali bo‘lgan. Shu bilan birga, har qanday yallig‘lanish zararli emas: IL-1β va IL-18 infeksiya nazorati hamda to‘qima immunitetida qatnashadi, shikastlanishga qisqa javob esa surunkali jarayondan farq qiladi. Dastlabki materiallarda resveratrol, melatonin, magniy, omega-3, atsetil-L-karnitin va alfa-lipoik kislotaning yuqori dozalari NLRP3ni bostirish sxemasi kabi keltirilgan edi. Hujayra mexanizmi yoki biror modda haqidagi klinikagacha bo‘lgan nashr odamlarga mo‘ljallangan doza, klinik ta’sir yoki xavfsizlikni belgilamaydi. Ushbu maqola qo‘shimchalar protokolini taklif qilmaydi va podagra, CAPS, yurak-qon tomir yoki ichakning yallig‘lanish kasalliklarini davolash o‘rnini bosmaydi. Ovqatlanish, uyqu, jismoniy faollik va chekishni tashlash mustaqil tibbiy asoslar bilan muhokama qilinishi mumkin; ularni inflamasomaning isbotlangan farmakologik blokadasi deb atash kerak emas. ## Dalillarni qanday o‘qish kerak Avval aralashuv aynan qaysi nishonga ta’sir qilganini tekshiring: NLRP3, IL-1β, IL-1R, kaspaza-1 yoki boshqa tarkibiy qism. Keyin hujayra yoki hayvon modelini inson sinovidan, nishonga qisqa muddat ta’sir qilishni simptom o‘zgarishidan, simptomatik natijani asorat, o‘lim va umr davomiyligidan ajrating. Klinik hisobotda populyatsiya, nazorat guruhi, davomiylik, doza, oldindan belgilangan yakuniy nuqta, ishtirokchilarni yo‘qotish, nojo‘ya hodisalar va qo‘shimcha moliyalashtirish muhim. Ishtirokchilari kam sinovda signal yo‘qligi ta’sir yo‘qligini isbotlamaydi, ammo biologik jihatdan mantiqli mexanizm ham ijobiy klinik natijaga aylanmaydi. | Kuzatuv | Xulosaning to‘g‘ri darajasi | |---|---| | Hujayrada NLRP3 yig‘ilishi, sitokin kesilishi yoki GSDMD poralari | Shu modeldagi mexanizmni qo‘llab-quvvatlaydi | | Hayvon kasallik modelida genetik nokaut yoki ingibitor | Shu model va sharoitlarda nishonning sababiy hissasini qo‘llab-quvvatlaydi | | Qisqa farmakologik ta’sir paytida IL-1β kamayishi | Farmakodinamik signal; albatta klinik foyda degani emas | | Miokard infarktidan keyin kanakinumab qo‘llangan CANTOS | Tanlangan populyatsiyadagi ayrim yurak-qon tomir natijalariga IL-1β blokadasining ta’siri | | Yuqoridagilarning istalgan biri alohida | Yosharish, umr uzayishi yoki yoshga oid kasalliklarning universal profilaktikasiga dalil emas | ## Usul va sharh chegaralari Bu — strukturaviy va funksional ishlar, kasallik modellari va klinik sinovlarga bag‘ishlangan narrativ sharh; tizimli qidiruv emas. 2026-yil 9-oktabrda NLRP3 strukturalari, monotsitlardagi alternativ faollashuv, CANTOS va dapansutril klinik sinovlari hamda selnoflastning farmakokinetikasi va farmakodinamikasi haqidagi birlamchi nashrlar maqsadli tarzda tekshirildi. Tizimli protokol, xatolik xavfini rasmiy baholash, GRADE va tashqi taqriz o‘tkazilmadi. Asosiy cheklovlar — NLRP3 va inflammaging bog‘liqligi uchun hujayra hamda hayvon ma’lumotlari ustunligi, qarish yoki uzoq umr natijalarini o‘lchagan NLRP3ning bevosita ingibitori sinovi yo‘qligi. Mexanistik va klinik xulosalar ma’lumot turi va aralashuv nishoniga qarab alohida ko‘rsatildi.Tez-tez beriladigan savollar
CANTOS NLRP3 inflammagingga sabab bo‘lishini isbotlaydimi?
Yo‘q. CANTOS infarktdan keyin xavfi yuqori odamlarda IL-1βni neytrallashni tekshirgan. Bu NLRP3 bevosita ingibitorining sinovi emas va unda qarish yoki uzoq umr o‘lchanmagan.
IL-1β va IL-18 bir xilmi?
Yo‘q. Ikkalasi ham inflamasoma faollashtiradigan kaspaza-1 orqali qayta ishlanadi, ammo retseptorlari va immun vazifalari farq qiladi.
Inflamasoma faollashsa, hujayra albatta nobud bo‘ladimi?
Yo‘q. GSDMD poralari sekretsiyaga imkon beradi, ammo piroptoz va lizis har javobda yuz bermaydi; natija hujayra holati va signalga bog‘liq.
Qondagi CRP NLRP3 faolligini ko‘rsatadimi?
Yo‘q. CRP tizimli yallig‘lanishning maxsus bo‘lmagan markeridir. U inflamasoma yig‘ilishi yoki kaspaza-1 protsessingini bevosita o‘lchamaydi.
NLRP3 varianti bo‘lsa, ingibitor qabul qilish kerakmi?
Yo‘q. Genetik variant klinik belgilar va mutaxassis bahosi bilan birga ko‘rib chiqiladi; bitta variant davolash tayinlash uchun asos bo‘lmaydi.
NLRP3 ingibitori umrni uzaytirishi ko‘rsatilganmi?
Yo‘q. NLRP3 bevosita ingibitorlarining mavjud inson tadqiqotlari kichik va qisqa bo‘lib, qarish yoki uzoq umr natijalarini sinamagan.
Manbalar
- Martinon, F., Burns, K., & Tschopp, J. (2002). The inflammasome: a molecular platform triggering activation of inflammatory caspases and processing of proIL-beta. Molecular Cell, 10(2), 417-426.
- Agostini, L., Martinon, F., Burns, K., McDermott, M. F., Hawkins, P. N., & Tschopp, J. (2004). NALP3 forms an IL-1beta-processing inflammasome with increased activity in Muckle-Wells autoinflammatory disorder. Immunity, 20(3), 319-325.
- Sharif, H., Wang, L., Wang, W. L., Magupalli, V. G., Andreeva, L., Qiao, Q., ... & Wu, H. (2019). Structural mechanism for NEK7-licensed activation of NLRP3 inflammasome. Nature, 570(7761), 338-343.
- Andreeva, L., David, L., Rawson, S., Shen, C., Pasqualato, S., Hartlein, M., ... & Wu, H. (2021). NLRP3 cages revealed by full-length mouse NLRP3 structure control pathway activation. Cell, 184(26), 6299-6312.
- Hochheiser, I. V., Pilsl, M., Hagelueken, G., Moecking, J., Marleaux, M., Brinkschulte, R., ... & Geyer, M. (2022). Structure of the NLRP3 decamer bound to the inhibitor MCC950. Nature, 604(7904), 184-189.
- Lu, A., Magupalli, V. G., Ruan, J., Yin, Q., Atianand, M. K., Vos, M. R., ... & Wu, H. (2014). Unified polymerization mechanism for the assembly of ASC-dependent inflammasomes. Cell, 156(6), 1193-1206.
- Dick, M. S., Sborgi, L., Rühl, S., Hiller, S., & Broz, P. (2016). ASC filament formation serves as a signal amplification mechanism for inflammasomes. Nature Communications, 7, 11929.
- Shi, J., Zhao, Y., Wang, K., Shi, X., Wang, Y., Huang, H., ... & Shao, F. (2015). Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature, 526(7575), 660-665.
- Kayagaki, N., Stowe, I. B., Lee, B. L., O'Rourke, K., Anderson, K., Warming, S., ... & Dixit, V. M. (2015). Caspase-11 cleaves gasdermin D for non-canonical inflammasome signalling. Nature, 526(7575), 666-671.
- Ruan, J., Xia, S., Liu, X., Lieberman, J., & Wu, H. (2018). Cryo-EM structure of the gasdermin A3 membrane pore. Nature, 557(7703), 62-67.
- Muñoz-Planillo, R., Kuffa, P., Martínez-Colón, G., Smith, B. L., Rajendiran, T. M., & Núñez, G. (2013). K+ efflux is the common trigger of NLRP3 inflammasome activation by bacterial toxins and particulate matter. Immunity, 38(6), 1142-1153.
- Mariathasan, S., Weiss, D. S., Newton, K., McBride, J., O'Rourke, K., Roose-Girma, M., ... & Dixit, V. M. (2006). Cryopyrin activates the inflammasome in response to toxins and ATP. Nature, 440(7081), 228-232.
- Pelegrin, P., & Surprenant, A. (2006). Pannexin-1 mediates large pore formation and interleukin-1beta release by the ATP-gated P2X7 receptor. EMBO Journal, 25(21), 5071-5082.
- Zhou, R., Yazdi, A. S., Menu, P., & Tschopp, J. (2011). A role for mitochondria in NLRP3 inflammasome activation. Nature, 469(7329), 221-225.
- Shimada, K., Crother, T. R., Karlin, J., Dagvadorj, J., Chiba, N., Chen, S., ... & Arditi, M. (2012). Oxidized mitochondrial DNA activates the NLRP3 inflammasome during apoptosis. Cell, 148(6), 1255-1266.
- Iyer, S. S., He, Q., Janczy, J. R., Elliott, E. I., Zhong, Z., Olivier, A. K., ... & Sutterwala, F. S. (2013). Mitochondrial cardiolipin is required for Nlrp3 inflammasome activation. Immunity, 39(2), 311-323.
- Hornung, V., Bauernfeind, F., Halle, A., Samstad, E. O., Kono, H., Rock, K. L., ... & Latz, E. (2008). Silica crystals and aluminum salts activate the NALP3 inflammasome through phagosomal destabilization. Nature Immunology, 9(8), 847-856.
- Duewell, P., Kono, H., Rayner, K. J., Sirois, C. M., Vladimer, G., Bauernfeind, F. G., ... & Latz, E. (2010). NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature, 464(7293), 1357-1361.
- Heneka, M. T., Kummer, M. P., Stutz, A., Delekate, A., Schwartz, S., Vieira-Saecker, A., ... & Latz, E. (2013). NLRP3 is activated in Alzheimer's disease and contributes to pathology in APP/PS1 mice. Nature, 493(7434), 674-678.
- Codolo, G., Plotegher, N., Pozzobon, T., Brucale, M., Tessari, I., Bubacco, L., & de Bernard, M. (2013). Triggering of inflammasome by aggregated alpha-synuclein, an initial step of Parkinson's disease. PLoS ONE, 8(7), e69009.
- Bauernfeind, F. G., Horvath, G., Stutz, A., Alnemri, E. S., MacDonald, K., Speert, D., ... & Latz, E. (2009). Cutting edge: NF-kappaB activating pattern recognition and cytokine receptors license NLRP3 inflammasome activation by regulating NLRP3 expression. Journal of Immunology, 183(2), 787-791.
- Py, B. F., Kim, M. S., Vakifahmetoglu-Norberg, H., & Yuan, J. (2013). Deubiquitination of NLRP3 by BRCC36 promotes inflammasome activation. Molecular Cell, 49(2), 331-338.
- Song, N., Liu, Z. S., Xue, W., Bai, Z. F., Wang, Q. Y., Dai, J., ... & Wang, X. (2017). NLRP3 phosphorylation by JNK1 promotes its oligomerization and inflammasome activation. Journal of Experimental Medicine, 214(11), 3259-3273.
- Stutz, A., Kolbe, C. C., Stahl, R., Horvath, G. L., Jiang, X., Shenoy, A. T., ... & Latz, E. (2017). NLRP3 inflammasome assembly is regulated by phosphorylation of the pyrin domain. Journal of Experimental Medicine, 214(6), 1725-1736.
- Franceschi, C., Bonafè, M., Valensin, S., Olivieri, F., De Luca, M., Ottaviani, E., & De Benedictis, G. (2000). Inflamm-aging: an evolutionary perspective on immunosenescence. Annals of the New York Academy of Sciences, 908, 244-254.
- Franceschi, C., & Campisi, J. (2014). Chronic inflammation (inflammaging) and its potential contribution to age-associated diseases. Journals of Gerontology Series A, 69(Suppl 1), S4-S9.
- Vandanmagsar, B., Youm, Y. H., Ravussin, A., Galgani, J. E., Stadler, K., Mynatt, R. L., ... & Dixit, V. D. (2011). The NLRP3 inflammasome instigates obesity-induced inflammation and insulin resistance. Nature Medicine, 17(2), 179-188.
- Wen, H., Gris, D., Lei, Y., Jha, S., Zhang, L., Huang, M. T., ... & Ting, J. P. (2011). Fatty acid-induced NLRP3-ASC inflammasome activation interferes with insulin signaling. Nature Immunology, 12(5), 408-415.
- Ridker, P. M., Everett, B. M., Thuren, T., Kluk, M. J., Willsdon, T., Fonseca, V., ... & CANTOS Trial Group. (2017). Antiinflammatory therapy with canakinumab for atherosclerotic disease. New England Journal of Medicine, 377(12), 1119-1131.
- Hoffman, H. M., Mueller, J. L., Broide, D. H., Wanderer, A. A., & Kolodner, R. D. (2001). Mutation of a new gene encoding a putative pyrin-like protein causes familial cold autoinflammatory syndrome and Muckle-Wells syndrome. Nature Genetics, 29(3), 301-305.
- Feldmann, J., Prieur, A. M., Quartier, P., Decaluwe, H., Fakhouri, F., Fischer, A., & de Saint Basile, G. (2002). Chronic infantile neurological cutaneous and articular syndrome is caused by mutations in CIAS1, a gene highly expressed in polymorphonuclear cells and chondrocytes. American Journal of
- Goldbach-Mansky, R., Dailey, N. J., Canna, S. W., Gelabert, A., Jones, J., Rubin, B. I., ... & Kastner, D. L. (2006). Neonatal-onset multisystem inflammatory disease responsive to interleukin-1beta inhibition. New England Journal of Medicine, 355(6), 581-592.
- Coll, R. C., Robertson, A. A., Chae, J. J., Higgins, S. C., Muñoz-Planillo, R., Ince, M. C., ... & O'Neill, L. A. (2015). A small-molecule inhibitor of the NLRP3 inflammasome for the treatment of inflammatory diseases. Nature Medicine, 21(3), 248-255.
- Tapia-Abellán, A., Angosto-Bazarra, D., Martínez-Banaclocha, H., de Torre-Minguela, C., Cerón-Carrasco, J. P., Pérez-Sánchez, H., ... & Pelegrín, P. (2019). MCC950 closes the active conformation of NLRP3 to an inactive state. Nature Chemical Biology, 15(6), 560-564.
- Marchetti, C., Swartzwelter, B., Gamboni, F., Neff, C. P., Richter, K., Azam, T., ... & Dinarello, C. A. (2018). OLT1177, a beta-sulfonyl nitrile compound, safe in humans, inhibits the NLRP3 inflammasome and reverses high-fat diet-induced systemic inflammation. Proceedings of the National Academy of
- Klück, V., Jansen, T. L., Janssen, M., Comarniceanu, A., Efdé, M., Tengesdal, I. W., ... & Joosten, L. A. (2020). Dapansutrile, an oral selective NLRP3 inflammasome inhibitor, for treatment of gout flares: an open-label, dose-adaptive, phase 2a trial. The Lancet Rheumatology, 2(5), e270-e280.
- Youm, Y. H., Nguyen, K. Y., Grant, R. W., Goldberg, E. L., Bodogai, M., Kim, D., ... & Dixit, V. D. (2015). The ketone metabolite beta-hydroxybutyrate blocks NLRP3 inflammasome-mediated inflammatory disease. Nature Medicine, 21(3), 263-269.
- Goldberg, E. L., Asher, J. L., Molony, R. D., Shaw, A. C., Zeiss, C. J., Wang, C., ... & Dixit, V. D. (2017). beta-Hydroxybutyrate deactivates neutrophil NLRP3 inflammasome to relieve gout flares. Cell Reports, 18(9), 2077-2087.
- De Nardo, D., & Latz, E. (2011). NLRP3 inflammasomes linking systemic low-grade inflammation with Alzheimer's disease. Current Opinion in Immunology, 23(4), 488-493.
- Chuang, S. Y., Yang, C. H., Chou, C. C., Chiang, Y. P., Chuang, T. H., & Hsu, L. C. (2014). TLR-activated IRAK1/4 initiate the fast priming of the NLRP3 inflammasome. Journal of Biological Chemistry, 289(41), 28544-28555.
- Juliana, C., Fernandes-Alnemri, T., Kang, S., Farias, A., Qin, Z., & Alnemri, E. S. (2012). Non-transcriptional priming and deubiquitination regulate NLRP3 inflammasome activation. Journal of Biological Chemistry, 287(44), 36617-36622.
- Franklin, B. S., Bossaller, L., De Nardo, D., Ratter, J. M., Stutz, A., Engels, G., ... & Latz, E. (2014). The adaptor ASC has extracellular prion-like activities that propagate inflammation. Nature Immunology, 15(8), 727-737.
- Baroja-Mazo, A., Martín-Sánchez, F., Gomez, A. I., Martínez, C. M., Amores-Iniesta, J., Compan, V., ... & Pelegrín, P. (2014). The NLRP3 inflammasome is released as a particulate danger signal that amplifies the inflammatory response. Nature Immunology, 15(8), 738-748.
- D'Amico, R., Salinaro, A. T., Cordaro, M., Impellizzeri, D., Fusco, R., Genovese, T., ... & Di Paola, R. (2021). Quercetin inhibits NLRP3 inflammasome activation in a mouse model of neuroinflammation. Antioxidants, 10(9), 1474.
- Yin, H., Guo, Q., Li, X., Tang, T., Li, C., Ma, Z., ... & Xiang, C. (2018). Curcumin suppresses the activation of NLRP3 inflammasome in macrophages. Frontiers in Pharmacology, 9, 720.
- Chang, Y. P., Ka, S. M., Hsu, W. H., Chen, A., Chao, L. K., Lin, C. C., ... & Hua, K. F. (2015). Resveratrol inhibits NLRP3 inflammasome activation by preserving mitochondrial integrity and inducing autophagy. Free Radical Biology and Medicine, 89, 752-763.
- Hardeland, R. (2018). Melatonin and inflammation-Story of a double-edged blade. Journal of Pineal Research, 65(4), e12525.
- Chitnis, T., & Weiner, H. L. (2017). CNS inflammation and neurodegeneration. Journal of Clinical Investigation, 127(10), 3577-3587.
- Dinarello, C. A. (2011). Interleukin-1 in the pathogenesis and treatment of inflammatory diseases. Blood, 117(14), 3720-3732.
- Dinarello, C. A., Simon, A., & van der Meer, J. W. (2012). Treating inflammation by blocking interleukin-1 in a broad spectrum of diseases. Nature Reviews Drug Discovery, 11(8), 633-652.
- Broz, P., & Dixit, V. M. (2016). Inflammasomes: mechanism of assembly, regulation and signalling. Nature Reviews Immunology, 16(7), 407-420.
- Latz, E., Xiao, T. S., & Stutz, A. (2013). Activation and regulation of the inflammasomes. Nature Reviews Immunology, 13(6), 397-411.
- Swanson, K. V., Deng, M., & Ting, J. P. (2019). The NLRP3 inflammasome: molecular activation and regulation to therapeutics. Nature Reviews Immunology, 19(8), 477-489.
- Mangan, M. S., Olhava, E. J., Roush, W. R., Seidel, H. M., Glick, G. D., & Latz, E. (2018). Targeting the NLRP3 inflammasome in inflammatory diseases. Nature Reviews Drug Discovery, 17(8), 588-606.
- Guo, H., Callaway, J. B., & Ting, J. P. (2015). Inflammasomes: mechanism of action, role in disease, and therapeutics. Nature Medicine, 21(7), 677-687.
- Lachmann HJ et al. In vivo assessment of the therapeutic potential of interleukin-1β-blocking therapies in cryopyrin-associated periodic syndromes. New England Journal of Medicine. 2009;360:2416–2425.
- Klughammer B et al. A randomized, double-blind phase 1b study evaluating the safety, tolerability, pharmacokinetics and pharmacodynamics of the NLRP3 inhibitor selnoflast in patients with moderate to severe active ulcerative colitis. Clin Transl Med. 2023;13(11):e1471.