Інфламасома NLRP3: збирання, IL-1β і межі моделі інфламейджингу
Окремо розглянуто збирання NLRP3, праймування, ефлюкс K⁺, дозрівання IL-1β/IL-18 і клінічні дані. Інфламейджинг не зводиться до одного сенсора, а блокада IL-1β не є прямим інгібуванням NLRP3.
Той самий макрофаг може зустріти кристал урату, позаклітинний АТФ або бактеріальний токсин, але йому не потрібен окремий рецептор для хімічного складу кожного подразника. Інфламасома NLRP3 збирається у відповідь на зміни клітинного середовища, які виникають після такої дії. Після збирання платформа активує каспазу-1, дозрівають IL-1β та IL-18, а розщеплення газдерміну D може відкрити пори в мембрані й спричинити піроптоз. Цю послідовність добре описано в клітинах і експериментальних моделях. Набагато складніше довести, що саме цей шлях пояснює хронічне запалення або тривалість життя людини.
Будова платформи та її клітинне розташування
NLRP3 — внутрішньоклітинний білок родини NLR із трьома основними модулями. N-кінцевий PYD забезпечує гомотипову взаємодію з PYD адаптора ASC. Центральний NACHT містить нуклеотидзв’язувальну область NBD і прилеглі HD1, WHD та HD2; нуклеотидний стан і цикл зв’язування/гідролізу АТФ беруть участь у зміні конформації. C-кінцеві лейцин-багаті повтори (LRR) утворюють регуляторні контакти, зокрема на інтерфейсі з NEK7. Точне розташування кожної межі доменів залежить від використаної структурної конструкції; перелік номерів амінокислот не замінює карти реального білка у живій клітині.
ASC/PYCARD має власні PYD і CARD. Перший продовжує нуклеовану NLRP3 мережу, другий залучає прокаспазу-1 через контакт CARD–CARD. Багато молекул ASC утворюють філаменти та видимий «спек»; близькість прокаспаз сприяє їх активації та протеолітичному процесингу. Каспаза-1 — цистеїнова протеаза з великою p20 і малою p10 субодиницями. Позначення p20₂/p10₂ зручне для зрілої ферментної форми, але каталітична активність у клітині не обов’язково чекає на появу повністю відокремлених субодиниць. Самозбирання підсилює сигнал: один сенсор може залучити багато адапторів і ефекторів.
Кріо-ЕМ і біохімія розрізняють стани білка. Дослідження повнорозмірного мишачого NLRP3 показало мембранозв’язану двокільцеву «клітку» приблизно з 12–16 субодиниць із закритими PYD. Структура повнорозмірного людського NLRP3 з MCC950/CRID3 описала інший неактивний олігомерний контекст. Їх не можна об’єднати в універсальне твердження, ніби весь NLRP3 макрофага людини у спокої вільно плаває в цитозолі як один декамер. Локалізація залежить від стану трансмережі апарата Гольджі, інших мембран, типу клітини та препарату. Окрема структура NLRP3–NEK7 показує, як NEK7 зв’язує LRR і частини NACHT та сприяє конфігурації, компетентній до збирання; структурна роль NEK7 не дорівнює простому фосфорилюванню NLRP3 цією кіназою.
Збирання обмежують праймування, стан нуклеотидної кишені, убіквітинування, фосфорилювання та доступність мембранних ділянок. Описано швидке деубіквітинування за участю BRCC36/BRCC3, участь IRAK1 та JNK1 в окремих моделях і фосфорилювання PYD. Ці спостереження не утворюють єдиного обов’язкового «таймера 10–30 хвилин» для кожної клітини людини. Так само перелік конкретних E3-лігаз і амінокислотних залишків із клітинних систем не дає змоги виміряти активність інфламасоми в пацієнта без аналізу відповідних білків.
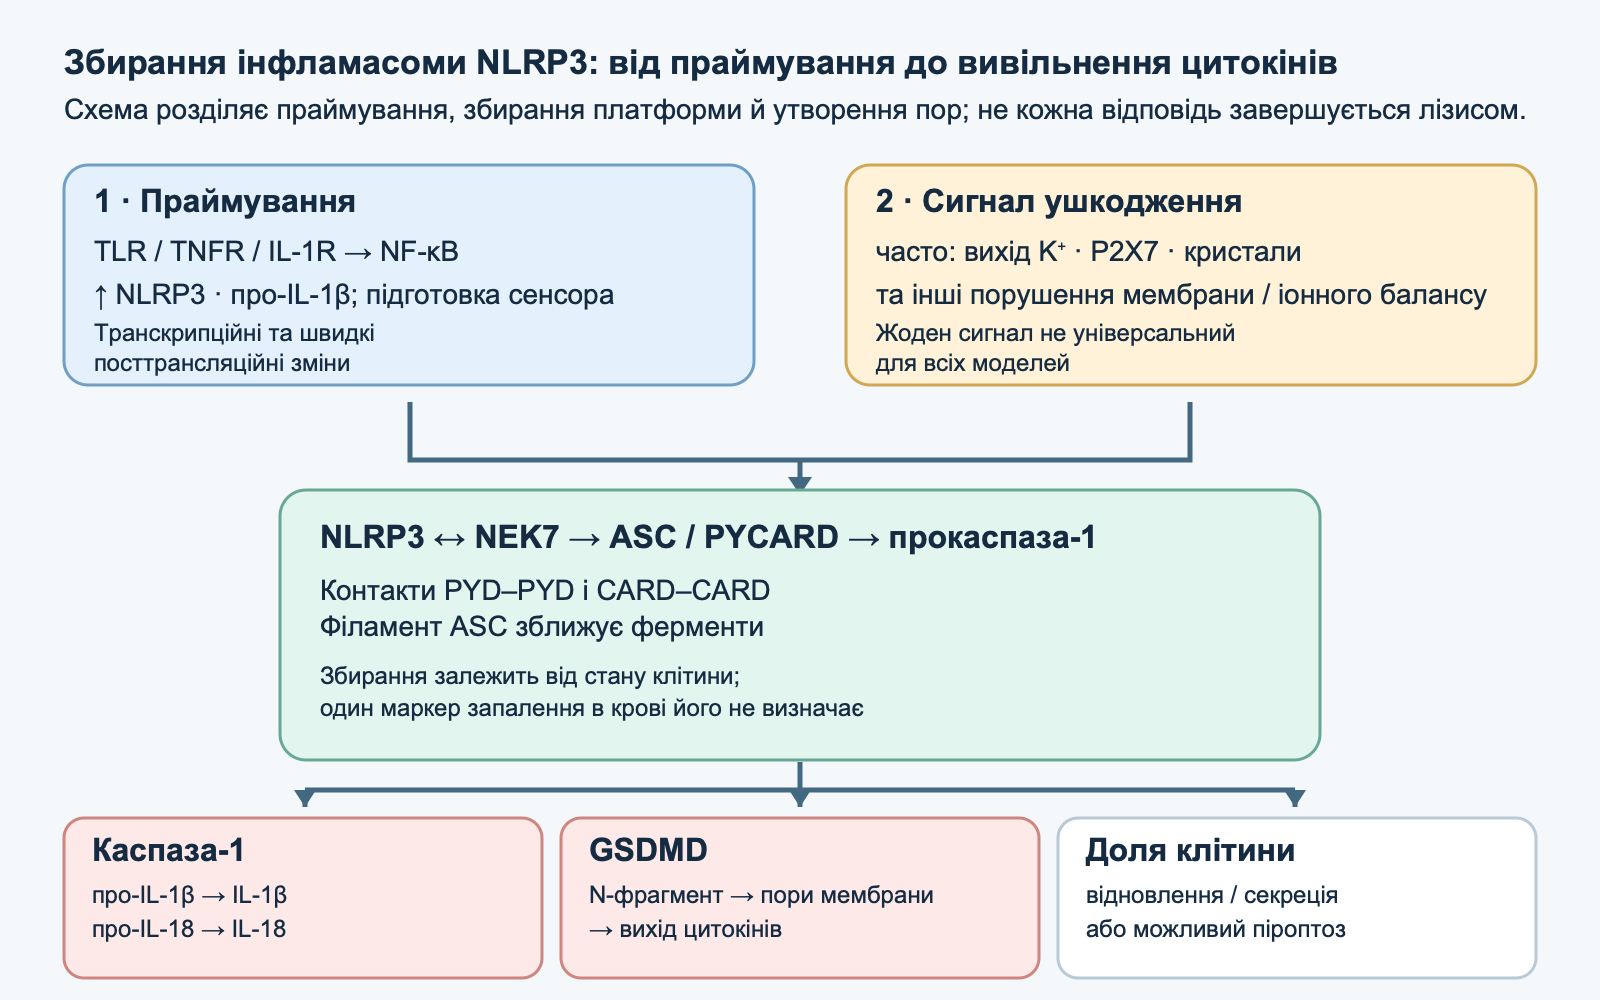
Від праймування до сигналу збирання
Сигнал 1: створити субстрат і підготувати сенсор
У класичній двоетапній моделі бактеріальний LPS через TLR4, інші ліганди TLR, TNF або IL-1 активують клітинні сигнальні ланцюги до NF-κB. Для TLR4 шлях через MyD88 та/або TRIF залежить від компартмента й часу; TNFR1 використовує власні адаптори, тому не слід механічно записувати його до «MyD88-залежного» шляху. Через IRAK–TRAF6–TAK1–IKK і деградацію IκBα димер NF-κB входить до ядра. Підвищується експресія NLRP3 і особливо IL1B, що кодує цитозольний про-IL-1β. Це створює доступний субстрат для каспази-1. Про-IL-18, на відміну від про-IL-1β, уже є в деяких клітинах до запального стимулу, хоча його експресія теж залежить від тканини й стану.
Праймування може бути й посттрансляційним. Експерименти показали, що після сигналу TLR видалення частини убіквітинових ланцюгів з NLRP3 та зміни фосфорилювання здатні посилити відповідь без очікування повного нового синтезу білка. Тому «сигнал 1» — це функціональна категорія підготовки комплексу, а не лише двогодинне наростання мРНК. Транскрипція та швидка підготовка можуть відбуватися одночасно. Зміна IL-1β після LPS у моноциті не доводить, що сталося іонне ушкодження або зібралася така сама кількість ASC-спеків, як після нігерицину.
Сигнал 2: порушення іонної та мембранної рівноваги
Для багатьох класичних стимулів спільним інтегратором є падіння внутрішньоклітинного K⁺. У спокої його концентрація в цитозолі висока відносно позаклітинного середовища завдяки Na⁺/K⁺-АТФазі. В експерименті зовнішній буфер із високим калієм пригнічував відповідь NLRP3 на різні токсини й частинки. Це вагомий аргумент на користь причинної ролі ефлюксу в канонічних моделях, але не встановлений універсальний біологічний поріг «70–90 ммоль/л» для всіх клітин і не правило для кожного шляху NLRP3. Різнорідні стимули об’єднує зміна градієнта, а не хімічне розпізнавання кожної молекули.
Позаклітинний АТФ, вивільнений після ушкодження тканини, зв’язує P2X7 — катіонний канал, керований АТФ, — і може спричинити вихід K⁺; потрібна концентрація залежить від експериментальної системи, доступності АТФ та інших пуринергічних шляхів. Нігерицин — лабораторний K⁺/H⁺-іонофор, зручний для відтворюваного зниження клітинного K⁺. Його ефект не слід вважати типовим для кожної інфекції людини. Бактеріальні пороутворювальні токсини також ушкоджують мембрану та змінюють іонний склад. Панексин-1 пов’язали із залежною від P2X7 відповіддю з великими порами в окремих дослідах, але його не варто зображати обов’язковою послідовною ланкою кожної АТФ-запущеної відповіді NLRP3.
Частинки діють через інший вхід. Після фагоцитозу кристали моноурату натрію при подагрі, кристали холестерину в моделі атеросклерозу, кремнезем та солі алюмінію здатні порушувати ендолізосомну мембрану. Вихід лізосомних компонентів, зокрема катепсинів, може брати участь у відповіді, але інгібітор катепсину B не доводить, що саме B є єдиним прямим сенсором NLRP3. У цих дослідах кристал запускає ланцюг ушкоджень, а не доводить пряме зв’язування кристала з LRR. Фібрилярні білкові агрегати вивчали у мікроглії та макрофагах; важливі умови експозиції та стадія нейродегенерації.
Мітохондрії можуть додавати ще один рівень. У деяких моделях спостерігали зміну мембранного потенціалу, мітохондріальні активні форми кисню, появу окисненої мтДНК у цитозолі та зміну локалізації кардіоліпіну. Первинні роботи підтверджують участь таких подій, але не встановлюють, що кожен стимул NLRP3 має пройти через mPTP, VDAC, пряме зв’язування ox-mtDNA з тією самою ділянкою NLRP3 та кардіоліпін. Пригнічення ROS може зачіпати праймування й багато інших реакцій. Для переконливого механізму потрібно розмежовувати час, компартмент і специфічну втрату функції.
Іони Ca²⁺ і Cl⁻, об’єм клітини та розпад трансмережі Гольджі також можуть змінювати ймовірність збирання, проте з наявних дослідів не випливає «єдина обов’язкова іонна мережа» зі стовідсотковим внеском каналів CLIC у всіх тканинах. Втрата K⁺ — важливий і частий спільний механізм, але описані винятки існують; це особливо помітно в альтернативній відповіді моноцитів людини.
Протеоліз: дві цитокіни та пороутворювальний ефектор
Після залучення до білкової платформи ASC активна каспаза-1 розщеплює про-IL-1β масою близько 31 кДа з утворенням зрілого IL-1β близько 17 кДа. Головна ділянка людського попередника розташована після Asp116. IL-1β не має класичного сигнального пептиду і не проходить звичайним секреторним шляхом ЕПР–Гольджі; після виходу з клітини він зв’язує IL-1R1 разом із корецептором IL-1RAcP та активує тканинні запальні відповіді, гарячку й сигнали гострої фази. Наявність про-IL-1β у клітині сама собою не означає секрецію зрілої цитокіни. Рівень IL-1β у сироватці, особливо низький, залежить і від способу вимірювання.
Про-IL-18 також може бути субстратом каспази-1. Зрілий IL-18 діє через IL-18Rα/β і здатен посилювати відповідь IFN-γ у NK- і T-клітин, особливо разом з IL-12. Це не просто «шкідлива цитокіна старіння»: ця вісь має захисні функції при інфекції та в тканинному імунному нагляді. Біологічна відповідь додатково залежить від зв’язувального білка IL-18BP і тканинного контексту. Антитіло, що нейтралізує IL-1β, автоматично не вимикає IL-18.
Каспаза-1 також розщеплює газдермін D (GSDMD), вивільняючи його N-кінцевий домен з внутрішньомолекулярного гальмування. N-кінцеві фрагменти олігомеризуються на внутрішній поверхні плазматичної мембрани та формують пори. Через них проходять малі розчинені речовини й можуть виходити IL-1β/IL-18; осмотичне порушення часто завершується піроптозом. Механічна стійкість клітини, відновлення мембрани й інтенсивність пороутворення в деяких контекстах дають змогу секретувати цитокіни до остаточного лізису. Один діаметр і постійний «16-мер» для пор GSDMD були б надмірною точністю: структурні параметри залежать від виду газдерміну, мембранної моделі та методу. Структура GSDMA3 із бібліографії не є прямим вимірюванням пори GSDMD в макрофазі людини.
Шлях можна підсумувати без хибного припущення про обов’язковий лізис:
\mathrm{pro\!\!\!{-}IL\!\!\!{-}18}\xrightarrow{\mathrm{caspase\!\!\!{-}1}}\mathrm{IL\!\!\!{-}18},$$ $$\mathrm{GSDMD}_{\rm full}\xrightarrow{\mathrm{caspase\!\!\!{-}1}}\mathrm{GSDMD}_{\rm N}+\mathrm{GSDMD}_{\rm C};\quad \mathrm{GSDMD}_{\rm N}\rightarrow\text{мембранні пори}\rightarrow\text{секреція / можливий піроптоз}.$$ Ці реакції показують молекулярні зміни, а не стехіометрію тканинного результату. ASC-спеки й частинки інфламасоми можуть залишатися позаклітинно після загибелі клітини та підтримувати запалення в експерименті. Спостереження такого ефекту не доводить самопоширювану «пріонну хворобу» у людини. ### Канонічний, неканонічний та альтернативний шляхи не можна зливати | Шлях і модель | Проксимальний сигнал | Що безпосередньо розщеплює GSDMD | Як дозрівають IL-1β/IL-18 | Важлива межа | |---|---|---|---|---| | Канонічний NLRP3 у праймованому макрофазі | Ушкодження мембрани/іонного градієнта, кристали та інші подразники → NLRP3–NEK7–ASC | Каспаза-1 | Каспаза-1 на платформі інфламасоми | Для багатьох стимулів потрібен ефлюкс K⁺, але не для всіх описаних контекстів | | Неканонічна відповідь на цитозольний LPS | Каспаза-4/5 людини; каспаза-11 миші розпізнає LPS | Каспаза-4/5/11 | Вторинна активація NLRP3–ASC–каспази-1 після пор GSDMD і виходу K⁺ | Не плутати цитозольне розпізнавання LPS із поверхневим праймуванням через TLR4 | | Альтернативний NLRP3 у первинних моноцитах людини | LPS–TLR4–TRIF–RIPK1–FADD–каспаза-8 | Піроптотичний розрив не є обов’язковою ознакою | NLRP3–ASC–каспаза-1 може утворити зрілий IL-1β | У вихідній моделі не були потрібні ефлюкс K⁺ і ASC-спек; не можна поширювати на всі клітини | Неканонічні каспази людини 4/5 і миші 11 здатні зв’язувати цитозольний LPS через CARD та активувати GSDMD. Вони не еквівалентні каспазі-1 як прямому процесору про-IL-1β. Пори GSDMD запускають вторинне включення NLRP3, залежне від K⁺, якщо клітина має відповідну підготовку. Натомість дослідження моноцитів людини показало LPS-залежну альтернативну відповідь NLRP3 без характерних ASC-спеків, ефлюксу K⁺ і піроптозу. Це пояснює, чому дві окремі послідовні ін’єкції LPS та АТФ — корисний лабораторний протокол, але не закон для всієї фізіології. ## Інфламейджинг: від моделі до людини Термін «інфламейджинг» описує вікову тенденцію до хронічного запального фону низької інтенсивності. Це популяційний опис, а не діагноз за одним показником IL-1β, CRP чи «активності NLRP3». Причин багато: клітинне старіння та секреторний фенотип, імунне ремоделювання, хронічні інфекції, зміни бар’єрів і мікробіоти, ушкодження тканин, жирової тканини й метаболізму. Деякі з них можуть залучати NLRP3; протилежне твердження, що саме NLRP3 є єдиним або головним джерелом вікового запалення кожної людини, не встановлено. У жировій тканині мишей з ожирінням та клітинних дослідах насичені жирні кислоти й пов’язані метаболічні сигнали посилювали NLRP3-залежне запалення; видалення окремих компонентів шляху змінювало відповідь на інсулін. Це підтримує гіпотезу метазапалення, однак генетично модифікована миша на визначеному раціоні не відтворює всю тривалу історію діабету людини. У людей ожиріння, інсулінорезистентність і маркери запалення корелюють через багато шляхів. Дані не дають змоги призначати людині дозу «інгібітора NLRP3» за масою тіла або називати NLRP3 доведеною первинною причиною кожного випадку діабету 2 типу. Кристали холестерину викликали відповідь NLRP3 у макрофагах, а мишачі моделі атерогенезу демонстрували внесок цього шляху за певних умов. У бляшці людини діють також ліпопротеїни, гемодинаміка, некротичне ядро та інші імунні мережі. Клінічне випробування CANTOS перевіряло блокаду **IL-1β**, а не селективне вимкнення NLRP3: канакинумаб не дає підстав зробити висновок, що саме NLRP3 був необхідним для серцево-судинного ефекту. Зниження CRP підтверджує фармакодинамічну відповідь, але не дорівнює доведеному сповільненню старіння. У моделях амілоїдних відкладень у мишей NLRP3 брав участь у патології мікроглії; агрегований α-синуклеїн викликав відповідь інфламасоми в окремих експериментальних системах. Ці результати пов’язують клітинну реакцію з гіпотезою нейродегенерації, але не підтверджують, що блокада NLRP3 лікує хворобу Альцгеймера чи Паркінсона у людини. Дані щодо фіброзу печінки, нирок та інших органів складніші: TGF-β, макрофаги, метаболічні ушкодження й епітеліальні відповіді переплетені. Зменшення забарвлення ASC або кількості транскриптів NLRP3 у тканині не замінює доказу клінічного результату. [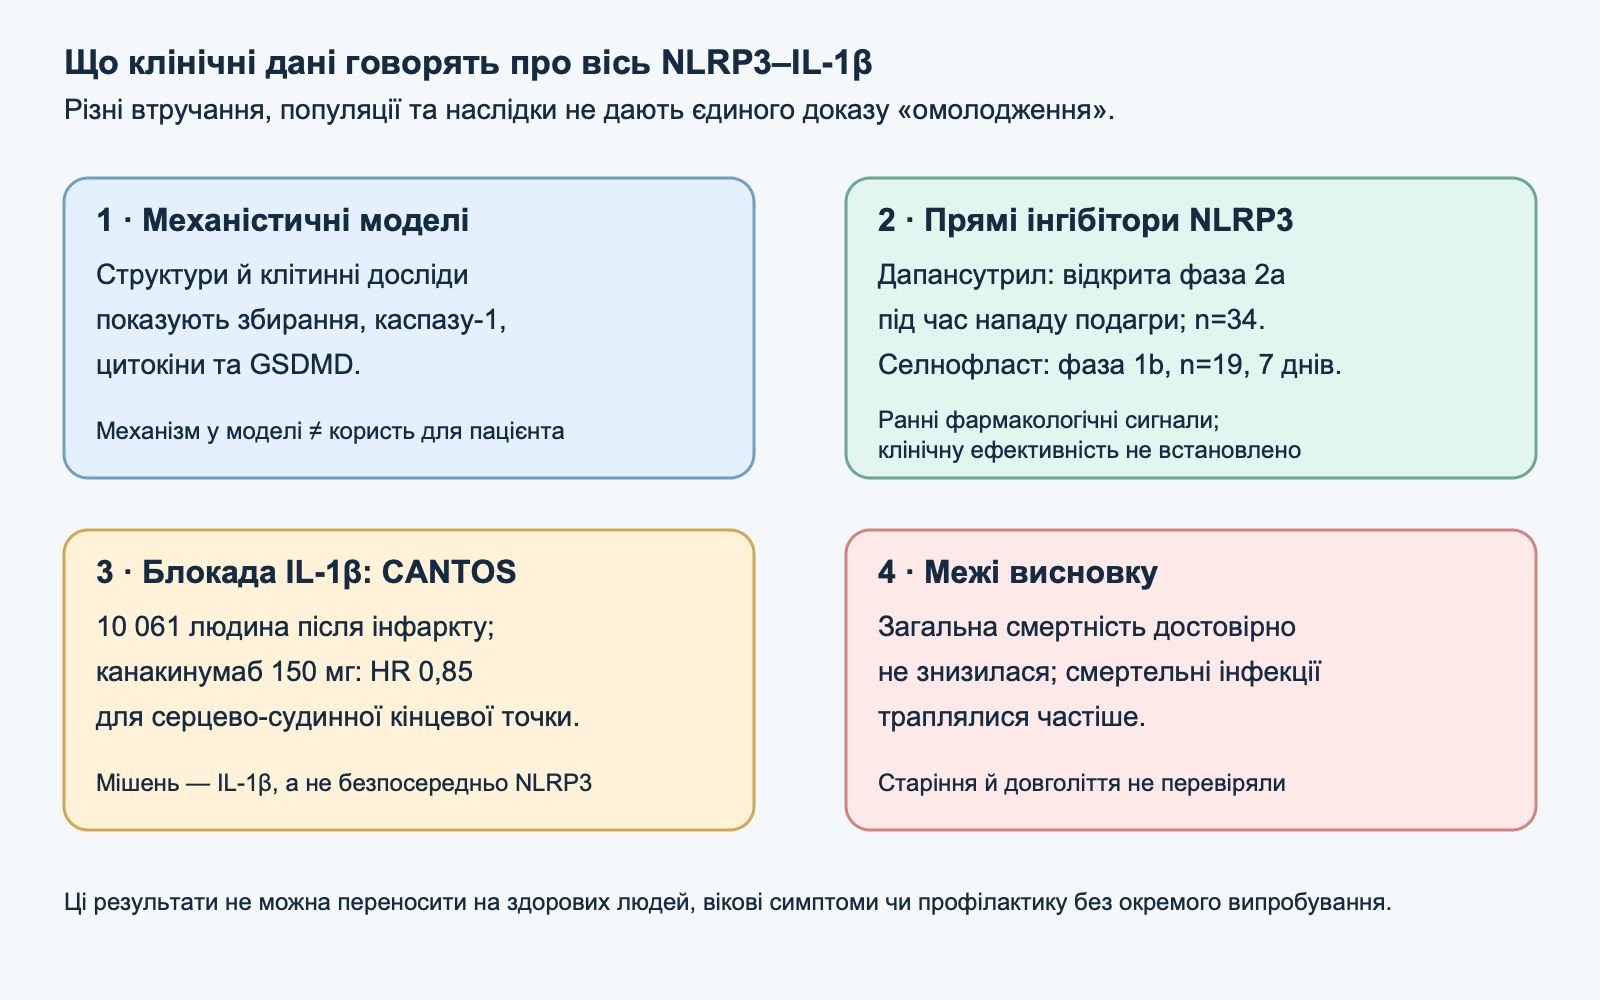](https://api.nutrifit.health/api/v2/public/knowledge/files/images/nutrifit-scientific-20261009-nlrp3-inflammasome-il1beta-inflammaging-drivers-nlrp3-evidence-ladder-2b4a8c6e356a.png) ### Чому «інфламейджинг» не дорівнює постійно активній інфламасомі Вікове підвищення середніх рівнів CRP, IL-6 та інших маркерів у деяких популяціях не означає, що NLRP3 постійно збирається в кожної літньої людини. Термін описує тенденцію та неоднорідність між людьми; на маркери впливають приховані або нещодавні інфекції, куріння, ожиріння, хронічні захворювання, ліки, функція нирок і печінки, фізична активність та склад когорти. Імунне старіння одночасно змінює вроджені й адаптивні клітини: старі моноцити можуть інакше праймуватися, лімфоцити — інакше регулювати відповідь, а ушкоджені тканини — давати більше DAMP-сигналів. Вимірювання циркулюючого IL-1β не показує, який тип клітин його виробив, який процесор створив зрілу форму і чи була причиною саме NLRP3. Сенесцентні клітини, мітохондріальний стрес, порушення бар’єрів, кристали, змінена мікробіота та метаболічне перевантаження — різні потенційні входи до запальних мереж. Їхній відносний внесок залежить від тканини й захворювання. В одній моделі сигнал може починатися з TLR/NF-κB, в іншій — із внутрішньоклітинного LPS, ушкодження кристалами чи іншої інфламасоми. Наявність NLRP3-залежного компонента в експерименті не скасовує внеску AIM2, NLRC4, каспаз-4/5, cGAS–STING, адаптивних імунних відповідей і неінфламасомних цитокінів. Отже, зв’язок «вік → DAMP → NLRP3 → запалення → старіння» корисний як схема, яку можна перевірити, але не як доведений лінійний причинний ланцюг у людей. Щоб стверджувати про профілактику старіння, потрібно показати не лише досягнення мішені, а й клінічно значущу зміну заздалегідь визначеного результату в належному тривалому випробуванні з контролем інфекційних та інших ризиків. Ні мишача модель, ні короткочасне зниження IL-1β після препарату не замінюють такого дослідження. ### Захворювання, модель і сила висновку | Контекст | Що вивчали | Що підтримує результат | Чого він не встановлює | |---|---|---|---| | Запалення при подагрі | Кристали моноурату натрію та NLRP3 у клітинних і тваринних моделях | Кристал може викликати запальну відповідь через ушкодження фаголізосоми та подальшу активацію інфламасоми | Що кожен напад у людини зумовлений лише NLRP3 або що механістична схема визначає індивідуальне лікування | | Атеросклероз | Кристали холестерину та NLRP3 у моделях бляшок | Вроджене запалення бере участь в атерогенезі в окремих моделях | Що CANTOS безпосередньо інгібував NLRP3 або що NLRP3 був єдиним посередником клінічної користі | | Ожиріння та інсулінорезистентність | Клітинні й генетичні моделі за високого жирового навантаження | NLRP3 може пов’язувати деякі метаболічні сигнали із запаленням у заданій моделі | Що усунення NLRP3 запобігає діабету в людей або пояснює всі форми інсулінорезистентності | | Нейродегенеративні хвороби | Мікроглія, амілоїдні або α-синуклеїнові агрегати, переважно експериментальні моделі | Інфламасома може реагувати на агрегати та змінювати локальні запальні процеси | Що інгібітор NLRP3 лікує Альцгеймер чи Паркінсон або зберігає когнітивне здоров’я людини | | Старіння | Вікові маркери, тканини та експериментальні моделі | Запальні шляхи можуть бути однією ланкою складного вікового ремоделювання | Що один біомаркер вимірює швидкість старіння або що блокада одного шляху подовжує життя людини | В атеросклеротичних моделях кристали холестерину активували запальні реакції, а при коронарній хворобі людини клінічно перевірили іншу точку втручання — IL-1β. Ці рівні не можна зливати в один доказ. Експериментальні роботи з мікроглією та агрегатами також надають біологічну правдоподібність нейрозапаленню, але не клінічну ефективність. Щоб окремо простежити цю літературу, корисні матеріали про [нейрозапалення та мікроглію](/uk/knowledge/neuroinflammation-microglia-kynurenine-pathway) і [байкалін та нейрозапалення](/uk/knowledge/skullcap-baicalin-neuroinflammation-gaba); їхня наявність не означає, що рослинні продукти блокують інфламасому в людини. ## Що показують клінічні втручання ### Блокада IL-1β при CAPS: лікування рідкісного моногенного синдрому Кріопірин-асоційовані періодичні синдроми (CAPS) пов’язані з патогенними варіантами NLRP3, які можуть призводити до надмірного утворення IL-1β. Це приклад рідкісного захворювання з генетично визначеним зв’язком між сенсором і цитокіною. У рандомізованому дослідженні канакинумабу 35 пацієнтів із CAPS спершу отримали препарат підшкірно; 34 досягли повної відповіді в початковій фазі. Серед 31 учасника, який перейшов до рандомізованого етапу відміни, у всіх 15, хто продовжив канакинумаб, зберігалася ремісія, тоді як у 13 із 16 учасників на плацебо стався рецидив. Повідомляли про інфекції; серед серйозних небажаних явищ були уросепсис і запаморочення. Цей результат підтверджує клінічну роль IL-1β при конкретних рідкісних синдромах та ефективність блокади цитокіни в цій популяції. Він не доводить, що той самий препарат доречний при неспецифічних вікових симптомах, звичайному низькоінтенсивному запаленні чи нейродегенерації. Крім того, канакинумаб зв’язує IL-1β нижче інфламасоми; це не прямий експеримент із селективним вимкненням NLRP3 у всіх тканинах. ### CANTOS: перевірка запальної гіпотези, але не препарату проти NLRP3 У CANTOS взяли участь 10 061 людина зі стабільним станом після перенесеного інфаркту міокарда та hsCRP не нижче 2 мг/л. Учасників рандомізували на підшкірне плацебо або канакинумаб у дозах 50, 150 чи 300 мг один раз на три місяці; медіана спостереження становила 3,7 року. Первинна комбінована кінцева точка охоплювала нефатальний інфаркт, нефатальний інсульт або серцево-судинну смерть. Частота подій становила 4,50 на 100 людино-років у групі плацебо та 3,86 у групі 150 мг; для цієї дози відношення ризиків дорівнювало 0,85 (95% ДІ 0,74–0,98; p=0,021). Лише доза 150 мг перевищила заздалегідь визначений скоригований поріг значущості для первинної кінцевої точки. Відмінності не супроводжувалися зниженням ліпідів; загальна смертність статистично значуще не змінилася. У зведених групах канакинумабу спостерігали вищу частоту смертельних інфекцій. CANTOS — важливе випробування втручання у шлях вродженого імунітету та повторні серцево-судинні події у конкретній групі високого ризику. Мішенню препарату був зрілий IL-1β, а не NLRP3, ASC, каспаза-1 чи GSDMD. Оскільки IL-1β може утворюватися з різних клітинних джерел і за участю різних процесорів, ефект антитіла сам собою не ідентифікує інфламасому як необхідний механізм. Дослідження також не вимірювало біологічний вік і не було випробуванням продовження життя. Твердження «CANTOS довів омолодження» значно виходить за межі його дизайну й результатів. ### Прямі інгібітори NLRP3: ранні клінічні сигнали Дапансутрил (OLT1177) — пероральний селективний інгібітор NLRP3. У відкритому адаптивному дослідженні фази 2a під час нападу подагри 34 дорослі отримували 100, 300, 1000 або 2000 мг на добу протягом восьми днів; 29 увійшли до аналізу за протоколом. Середня самооцінка болю зменшилася від вихідного рівня, проте порівняння з плацебо не було, групи були малі, дози призначали послідовно, а напади подагри можуть стихати з часом та на тлі супутньої допомоги. Тому помічене поліпшення не визначає причинний розмір ефекту. Небажані явища зареєстрували у 25 із 34 учасників; повідомили про 45 подій і два серйозні явища, які дослідники вважали не пов’язаними з препаратом. Ці дані не можна переказувати як «побічних ефектів не було» або як підтвердження тривалої профілактики подагри. У рандомізованому дослідженні фази 1b селнофласт вивчали у 19 дорослих з активним виразковим колітом середньої або тяжкої активності. Учасників розподілили 2:1 на селнофласт або плацебо протягом семи днів; доза селнофласту становила 450 мг один раз на добу. Концентрації у плазмі та біоптатах сигмоподібної кишки досягали розрахункового діапазону, пов’язаного з пригніченням IL-1β в експериментальних вимірюваннях. Після ex vivo стимуляції LPS утворення IL-1β у цільній крові зменшилося у групі препарату, але рівень IL-18 у плазмі не змінився, а переконливих міжгрупових відмінностей у тканинній сигнатурі IL-1 чи фекальних маркерах не було. Дослідження було коротким і невеликим, а вимірювання тканинної мішені — непрямим; воно оцінювало безпеку, фармакокінетику й фармакодинаміку, а не клінічну ремісію чи профілактику ускладнень. Жоден із цих двох ранніх сигналів не дає підстав застосовувати препарат у здорових людей заради «зниження віку». Прямий інгібітор NLRP3 та антитіло до IL-1β — різні втручання: перше обмежує збирання/активність сенсора в межах фармакологічного профілю молекули, друге нейтралізує одну цитокіну після її утворення. Їхні ефекти, розподіл у тканинах, оборотність і ризики не можна вважати взаємозамінними. ## Практичні межі біомаркерів і втручань Підвищений CRP, IL-6 або одиничне вимірювання IL-1β не є специфічним тестом активності NLRP3. У клінічній практиці показник може допомогти оцінити запалення або динаміку встановленого захворювання, але прямий висновок про інфламасому потребував би оцінки відповідної клітини, зрілих цитокінів, процесингу каспаз або інших компонентів сигнального процесу. Навіть тест ASC-спеків чи аналіз стимульованих клітин не стає валідованим тестом старіння лише тому, що вимірює механізм. За підозри на автизапальне захворювання важливі характер повторних епізодів, початок у дитинстві чи дорослому віці, гарячка, шкірні та суглобові прояви, сімейний анамнез, маркери гострої фази й консультація клінічного імунолога або ревматолога. Генетичний варіант потрібно зіставити з клінічним фенотипом: рідкісна заміна в NLRP3 не дорівнює доведеній патогенній мутації, а негативна панель не виключає всіх причин запалення. Самостійно трактувати генотип як призначення інгібітора небезпечно. При хронічному запальному захворюванні терапію обирають за діагнозом та випробуваннями у відповідній популяції, а не за однією припущеною схемою клітинної біології. Нейтралізація IL-1, пригнічення NLRP3, інгібування каспази-1 і зміна GSDMD впливають на різні вузли. Широке ослаблення вродженого захисту може змінити відповідь на інфекцію; у CANTOS смертельні інфекції були реальним сигналом безпеки. Водночас не кожне запалення шкідливе: IL-1β та IL-18 беруть участь у контролі інфекцій і тканинному імунітеті, а короткочасна відповідь на ушкодження відрізняється від хронічного процесу. У вихідних матеріалах високі дози ресвератролу, мелатоніну, магнію, омега-3, ацетил-L-карнітину й альфа-ліпоєвої кислоти перелічували так, наче це схема пригнічення NLRP3. Наявність клітинного механізму або доклінічної публікації про речовину не встановлює для людей дозу, клінічний ефект чи безпеку з цією метою. Ця стаття не пропонує протокол добавок і не замінює лікування подагри, CAPS, серцево-судинного чи запального захворювання кишки. Харчування, сон, рух і відмова від куріння можуть обговорюватися з окремих медичних підстав; їх не слід називати доведеною фармакологічною блокадою інфламасоми. ## Як читати докази Спершу перевірте, з чим саме взаємодіяло втручання: NLRP3, IL-1β, IL-1R, каспаза-1 чи інший компонент. Далі відокремте клітинну або тваринну модель від дослідження в людей, короткочасне досягнення мішені — від зміни симптомів, а симптоматичний результат — від ускладнень, смертності й довголіття. У клінічному звіті важливі популяція, контроль, тривалість, доза, заздалегідь визначена кінцева точка, учасники, які вибули, небажані явища та співфінансування. У малому дослідженні відсутність сигналу не доводить відсутності ефекту, але біологічно правдоподібний механізм не стає позитивним клінічним результатом. | Спостереження | Належний рівень висновку | |---|---| | Збирання NLRP3, розщеплення цитокінів або пори GSDMD у клітині | Підтримує механізм у цій моделі | | Генетичний нокаут чи інгібітор у тваринній моделі захворювання | Підтримує причинний внесок мішені за умов цієї моделі | | Зменшення IL-1β під час короткого фармакологічного впливу | Фармакодинамічний сигнал; не обов’язково клінічна користь | | CANTOS із канакинумабом після перенесеного інфаркту | Ефект блокади IL-1β щодо окремих серцево-судинних результатів у вибраній популяції | | Будь-що з наведеного саме по собі | Не доводить омолодження, подовження життя чи універсальну профілактику вікових хвороб | ## Метод і межі цього огляду Це наративний огляд структурних і функціональних робіт, моделей захворювань та клінічних випробувань, а не систематичний пошук. 9 жовтня 2026 року адресно перевірено первинні публікації про структури NLRP3, альтернативну активацію в моноцитах, клінічні випробування CANTOS і дапансутрилу, а також фармакокінетику та фармакодинаміку селнофласту. Систематичного протоколу, формальної оцінки ризику упередження, GRADE та зовнішнього рецензування не проводили. Основні обмеження — перевага клітинних і тваринних даних для зв’язку NLRP3 з інфламейджингом і відсутність випробування прямого інгібітора NLRP3 з людськими результатами щодо старіння чи довголіття. Механістичні та клінічні висновки розмежовано за типом даних і мішенню втручання.Часті питання
Чи доводить CANTOS, що NLRP3 спричиняє інфламейджинг?
Ні. CANTOS перевіряв нейтралізацію IL-1β у людей високого ризику після інфаркту. Це не було прямим дослідженням інгібітора NLRP3 і не вимірювало старіння чи довголіття.
Чи означає підвищення CRP, що активний NLRP3?
Ні. CRP відображає системне запалення і не є специфічним тестом збирання NLRP3. Потрібні клінічний контекст та оцінка конкретного захворювання.
Чи підтверджений дапансутрил для самостійного лікування подагри?
Ні. Раннє дослідження було відкритим і без контролю плацебо. Воно не встановлює стандарт лікування або профілактики нападів.
Чи продемонстрував селнофласт ремісію виразкового коліту?
Ні. Коротка фаза 1b оцінювала безпеку, фармакокінетику й фармакодинаміку в невеликій групі, а не клінічну ремісію.
Чи завжди NLRP3 призводить до піроптозу?
Ні. Утворення пор GSDMD може супроводжувати вивільнення цитокінів, але доля клітини залежить від вираженості ушкодження та відновлення мембрани.
Чи є добавки з доведеною дозою для пригнічення NLRP3 та омолодження?
У розглянутих клінічних даних такого протоколу не встановлено. Клітинні механізми й доклінічні результати не визначають безпечну та ефективну дозу для цієї мети.
Джерела
- Martinon, F., Burns, K., & Tschopp, J. (2002). The inflammasome: a molecular platform triggering activation of inflammatory caspases and processing of proIL-beta. Molecular Cell, 10(2), 417-426.
- Agostini, L., Martinon, F., Burns, K., McDermott, M. F., Hawkins, P. N., & Tschopp, J. (2004). NALP3 forms an IL-1beta-processing inflammasome with increased activity in Muckle-Wells autoinflammatory disorder. Immunity, 20(3), 319-325.
- Sharif, H., Wang, L., Wang, W. L., Magupalli, V. G., Andreeva, L., Qiao, Q., ... & Wu, H. (2019). Structural mechanism for NEK7-licensed activation of NLRP3 inflammasome. Nature, 570(7761), 338-343.
- Andreeva, L., David, L., Rawson, S., Shen, C., Pasqualato, S., Hartlein, M., ... & Wu, H. (2021). NLRP3 cages revealed by full-length mouse NLRP3 structure control pathway activation. Cell, 184(26), 6299-6312.
- Hochheiser, I. V., Pilsl, M., Hagelueken, G., Moecking, J., Marleaux, M., Brinkschulte, R., ... & Geyer, M. (2022). Structure of the NLRP3 decamer bound to the inhibitor MCC950. Nature, 604(7904), 184-189.
- Lu, A., Magupalli, V. G., Ruan, J., Yin, Q., Atianand, M. K., Vos, M. R., ... & Wu, H. (2014). Unified polymerization mechanism for the assembly of ASC-dependent inflammasomes. Cell, 156(6), 1193-1206.
- Dick, M. S., Sborgi, L., Rühl, S., Hiller, S., & Broz, P. (2016). ASC filament formation serves as a signal amplification mechanism for inflammasomes. Nature Communications, 7, 11929.
- Shi, J., Zhao, Y., Wang, K., Shi, X., Wang, Y., Huang, H., ... & Shao, F. (2015). Cleavage of GSDMD by inflammatory caspases determines pyroptotic cell death. Nature, 526(7575), 660-665.
- Kayagaki, N., Stowe, I. B., Lee, B. L., O'Rourke, K., Anderson, K., Warming, S., ... & Dixit, V. M. (2015). Caspase-11 cleaves gasdermin D for non-canonical inflammasome signalling. Nature, 526(7575), 666-671.
- Ruan, J., Xia, S., Liu, X., Lieberman, J., & Wu, H. (2018). Cryo-EM structure of the gasdermin A3 membrane pore. Nature, 557(7703), 62-67.
- Muñoz-Planillo, R., Kuffa, P., Martínez-Colón, G., Smith, B. L., Rajendiran, T. M., & Núñez, G. (2013). K+ efflux is the common trigger of NLRP3 inflammasome activation by bacterial toxins and particulate matter. Immunity, 38(6), 1142-1153.
- Mariathasan, S., Weiss, D. S., Newton, K., McBride, J., O'Rourke, K., Roose-Girma, M., ... & Dixit, V. M. (2006). Cryopyrin activates the inflammasome in response to toxins and ATP. Nature, 440(7081), 228-232.
- Pelegrin, P., & Surprenant, A. (2006). Pannexin-1 mediates large pore formation and interleukin-1beta release by the ATP-gated P2X7 receptor. EMBO Journal, 25(21), 5071-5082.
- Zhou, R., Yazdi, A. S., Menu, P., & Tschopp, J. (2011). A role for mitochondria in NLRP3 inflammasome activation. Nature, 469(7329), 221-225.
- Shimada, K., Crother, T. R., Karlin, J., Dagvadorj, J., Chiba, N., Chen, S., ... & Arditi, M. (2012). Oxidized mitochondrial DNA activates the NLRP3 inflammasome during apoptosis. Cell, 148(6), 1255-1266.
- Iyer, S. S., He, Q., Janczy, J. R., Elliott, E. I., Zhong, Z., Olivier, A. K., ... & Sutterwala, F. S. (2013). Mitochondrial cardiolipin is required for Nlrp3 inflammasome activation. Immunity, 39(2), 311-323.
- Hornung, V., Bauernfeind, F., Halle, A., Samstad, E. O., Kono, H., Rock, K. L., ... & Latz, E. (2008). Silica crystals and aluminum salts activate the NALP3 inflammasome through phagosomal destabilization. Nature Immunology, 9(8), 847-856.
- Duewell, P., Kono, H., Rayner, K. J., Sirois, C. M., Vladimer, G., Bauernfeind, F. G., ... & Latz, E. (2010). NLRP3 inflammasomes are required for atherogenesis and activated by cholesterol crystals. Nature, 464(7293), 1357-1361.
- Heneka, M. T., Kummer, M. P., Stutz, A., Delekate, A., Schwartz, S., Vieira-Saecker, A., ... & Latz, E. (2013). NLRP3 is activated in Alzheimer's disease and contributes to pathology in APP/PS1 mice. Nature, 493(7434), 674-678.
- Codolo, G., Plotegher, N., Pozzobon, T., Brucale, M., Tessari, I., Bubacco, L., & de Bernard, M. (2013). Triggering of inflammasome by aggregated alpha-synuclein, an initial step of Parkinson's disease. PLoS ONE, 8(7), e69009.
- Bauernfeind, F. G., Horvath, G., Stutz, A., Alnemri, E. S., MacDonald, K., Speert, D., ... & Latz, E. (2009). Cutting edge: NF-kappaB activating pattern recognition and cytokine receptors license NLRP3 inflammasome activation by regulating NLRP3 expression. Journal of Immunology, 183(2), 787-791.
- Py, B. F., Kim, M. S., Vakifahmetoglu-Norberg, H., & Yuan, J. (2013). Deubiquitination of NLRP3 by BRCC36 promotes inflammasome activation. Molecular Cell, 49(2), 331-338.
- Song, N., Liu, Z. S., Xue, W., Bai, Z. F., Wang, Q. Y., Dai, J., ... & Wang, X. (2017). NLRP3 phosphorylation by JNK1 promotes its oligomerization and inflammasome activation. Journal of Experimental Medicine, 214(11), 3259-3273.
- Stutz, A., Kolbe, C. C., Stahl, R., Horvath, G. L., Jiang, X., Shenoy, A. T., ... & Latz, E. (2017). NLRP3 inflammasome assembly is regulated by phosphorylation of the pyrin domain. Journal of Experimental Medicine, 214(6), 1725-1736.
- Franceschi, C., Bonafè, M., Valensin, S., Olivieri, F., De Luca, M., Ottaviani, E., & De Benedictis, G. (2000). Inflamm-aging: an evolutionary perspective on immunosenescence. Annals of the New York Academy of Sciences, 908, 244-254.
- Franceschi, C., & Campisi, J. (2014). Chronic inflammation (inflammaging) and its potential contribution to age-associated diseases. Journals of Gerontology Series A, 69(Suppl 1), S4-S9.
- Vandanmagsar, B., Youm, Y. H., Ravussin, A., Galgani, J. E., Stadler, K., Mynatt, R. L., ... & Dixit, V. D. (2011). The NLRP3 inflammasome instigates obesity-induced inflammation and insulin resistance. Nature Medicine, 17(2), 179-188.
- Wen, H., Gris, D., Lei, Y., Jha, S., Zhang, L., Huang, M. T., ... & Ting, J. P. (2011). Fatty acid-induced NLRP3-ASC inflammasome activation interferes with insulin signaling. Nature Immunology, 12(5), 408-415.
- Ridker, P. M., Everett, B. M., Thuren, T., Kluk, M. J., Willsdon, T., Fonseca, V., ... & CANTOS Trial Group. (2017). Antiinflammatory therapy with canakinumab for atherosclerotic disease. New England Journal of Medicine, 377(12), 1119-1131.
- Hoffman, H. M., Mueller, J. L., Broide, D. H., Wanderer, A. A., & Kolodner, R. D. (2001). Mutation of a new gene encoding a putative pyrin-like protein causes familial cold autoinflammatory syndrome and Muckle-Wells syndrome. Nature Genetics, 29(3), 301-305.
- Feldmann, J., Prieur, A. M., Quartier, P., Decaluwe, H., Fakhouri, F., Fischer, A., & de Saint Basile, G. (2002). Chronic infantile neurological cutaneous and articular syndrome is caused by mutations in CIAS1, a gene highly expressed in polymorphonuclear cells and chondrocytes. American Journal of
- Goldbach-Mansky, R., Dailey, N. J., Canna, S. W., Gelabert, A., Jones, J., Rubin, B. I., ... & Kastner, D. L. (2006). Neonatal-onset multisystem inflammatory disease responsive to interleukin-1beta inhibition. New England Journal of Medicine, 355(6), 581-592.
- Coll, R. C., Robertson, A. A., Chae, J. J., Higgins, S. C., Muñoz-Planillo, R., Ince, M. C., ... & O'Neill, L. A. (2015). A small-molecule inhibitor of the NLRP3 inflammasome for the treatment of inflammatory diseases. Nature Medicine, 21(3), 248-255.
- Tapia-Abellán, A., Angosto-Bazarra, D., Martínez-Banaclocha, H., de Torre-Minguela, C., Cerón-Carrasco, J. P., Pérez-Sánchez, H., ... & Pelegrín, P. (2019). MCC950 closes the active conformation of NLRP3 to an inactive state. Nature Chemical Biology, 15(6), 560-564.
- Marchetti, C., Swartzwelter, B., Gamboni, F., Neff, C. P., Richter, K., Azam, T., ... & Dinarello, C. A. (2018). OLT1177, a beta-sulfonyl nitrile compound, safe in humans, inhibits the NLRP3 inflammasome and reverses high-fat diet-induced systemic inflammation. Proceedings of the National Academy of
- Klück, V., Jansen, T. L., Janssen, M., Comarniceanu, A., Efdé, M., Tengesdal, I. W., ... & Joosten, L. A. (2020). Dapansutrile, an oral selective NLRP3 inflammasome inhibitor, for treatment of gout flares: an open-label, dose-adaptive, phase 2a trial. The Lancet Rheumatology, 2(5), e270-e280.
- Youm, Y. H., Nguyen, K. Y., Grant, R. W., Goldberg, E. L., Bodogai, M., Kim, D., ... & Dixit, V. D. (2015). The ketone metabolite beta-hydroxybutyrate blocks NLRP3 inflammasome-mediated inflammatory disease. Nature Medicine, 21(3), 263-269.
- Goldberg, E. L., Asher, J. L., Molony, R. D., Shaw, A. C., Zeiss, C. J., Wang, C., ... & Dixit, V. D. (2017). beta-Hydroxybutyrate deactivates neutrophil NLRP3 inflammasome to relieve gout flares. Cell Reports, 18(9), 2077-2087.
- De Nardo, D., & Latz, E. (2011). NLRP3 inflammasomes linking systemic low-grade inflammation with Alzheimer's disease. Current Opinion in Immunology, 23(4), 488-493.
- Chuang, S. Y., Yang, C. H., Chou, C. C., Chiang, Y. P., Chuang, T. H., & Hsu, L. C. (2014). TLR-activated IRAK1/4 initiate the fast priming of the NLRP3 inflammasome. Journal of Biological Chemistry, 289(41), 28544-28555.
- Juliana, C., Fernandes-Alnemri, T., Kang, S., Farias, A., Qin, Z., & Alnemri, E. S. (2012). Non-transcriptional priming and deubiquitination regulate NLRP3 inflammasome activation. Journal of Biological Chemistry, 287(44), 36617-36622.
- Franklin, B. S., Bossaller, L., De Nardo, D., Ratter, J. M., Stutz, A., Engels, G., ... & Latz, E. (2014). The adaptor ASC has extracellular prion-like activities that propagate inflammation. Nature Immunology, 15(8), 727-737.
- Baroja-Mazo, A., Martín-Sánchez, F., Gomez, A. I., Martínez, C. M., Amores-Iniesta, J., Compan, V., ... & Pelegrín, P. (2014). The NLRP3 inflammasome is released as a particulate danger signal that amplifies the inflammatory response. Nature Immunology, 15(8), 738-748.
- D'Amico, R., Salinaro, A. T., Cordaro, M., Impellizzeri, D., Fusco, R., Genovese, T., ... & Di Paola, R. (2021). Quercetin inhibits NLRP3 inflammasome activation in a mouse model of neuroinflammation. Antioxidants, 10(9), 1474.
- Yin, H., Guo, Q., Li, X., Tang, T., Li, C., Ma, Z., ... & Xiang, C. (2018). Curcumin suppresses the activation of NLRP3 inflammasome in macrophages. Frontiers in Pharmacology, 9, 720.
- Chang, Y. P., Ka, S. M., Hsu, W. H., Chen, A., Chao, L. K., Lin, C. C., ... & Hua, K. F. (2015). Resveratrol inhibits NLRP3 inflammasome activation by preserving mitochondrial integrity and inducing autophagy. Free Radical Biology and Medicine, 89, 752-763.
- Hardeland, R. (2018). Melatonin and inflammation-Story of a double-edged blade. Journal of Pineal Research, 65(4), e12525.
- Chitnis, T., & Weiner, H. L. (2017). CNS inflammation and neurodegeneration. Journal of Clinical Investigation, 127(10), 3577-3587.
- Dinarello, C. A. (2011). Interleukin-1 in the pathogenesis and treatment of inflammatory diseases. Blood, 117(14), 3720-3732.
- Dinarello, C. A., Simon, A., & van der Meer, J. W. (2012). Treating inflammation by blocking interleukin-1 in a broad spectrum of diseases. Nature Reviews Drug Discovery, 11(8), 633-652.
- Broz, P., & Dixit, V. M. (2016). Inflammasomes: mechanism of assembly, regulation and signalling. Nature Reviews Immunology, 16(7), 407-420.
- Latz, E., Xiao, T. S., & Stutz, A. (2013). Activation and regulation of the inflammasomes. Nature Reviews Immunology, 13(6), 397-411.
- Swanson, K. V., Deng, M., & Ting, J. P. (2019). The NLRP3 inflammasome: molecular activation and regulation to therapeutics. Nature Reviews Immunology, 19(8), 477-489.
- Mangan, M. S., Olhava, E. J., Roush, W. R., Seidel, H. M., Glick, G. D., & Latz, E. (2018). Targeting the NLRP3 inflammasome in inflammatory diseases. Nature Reviews Drug Discovery, 17(8), 588-606.
- Guo, H., Callaway, J. B., & Ting, J. P. (2015). Inflammasomes: mechanism of action, role in disease, and therapeutics. Nature Medicine, 21(7), 677-687.
- Lachmann HJ et al. In vivo assessment of the therapeutic potential of interleukin-1β-blocking therapies in cryopyrin-associated periodic syndromes. New England Journal of Medicine. 2009;360:2416–2425.
- Klughammer B et al. A randomized, double-blind phase 1b study evaluating the safety, tolerability, pharmacokinetics and pharmacodynamics of the NLRP3 inhibitor selnoflast in patients with moderate to severe active ulcerative colitis. Clin Transl Med. 2023;13(11):e1471.