
Нейрозапалення і кінуреніновий шлях: мікроглія, KYNA і QUIN
Як імунні сигнали спрямовують триптофан у кінуреніновий шлях, чим відрізняються гілки астроцитів і мікроглії та де закінчуються клінічні висновки з біохімії.
Як імунні сигнали спрямовують триптофан у кінуреніновий шлях, чим відрізняються гілки астроцитів і мікроглії та де закінчуються клінічні висновки з біохімії.
Депресію не можна пояснити лише нестачею серотоніну, але й оголошувати запалення її єдиною причиною було б помилкою. У частини людей із депресивними симптомами виявляють ознаки активації імунної системи, а в експерименті запальний сигнал змінює обмін триптофану й роботу гліальних клітин. Кінуреніновий шлях цікавий саме як місце зустрічі цих процесів: він починається в периферичних тканинах, продовжується в мозку й утворює речовини з різною дією на нервову передачу. Однак переконливий механізм на клітинній схемі ще не є діагностичним тестом або готовою схемою лікування для конкретної людини.
Триптофан — незамінна амінокислота, що надходить із їжею. Невелика частина доступного субстрату йде серотоніновою гілкою: триптофангідроксилаза TPH1 працює переважно на периферії, а TPH2 — у серотонінергічних нейронах; далі декарбоксилаза ароматичних амінокислот перетворює 5-гідрокситриптофан (5-HTP) на серотонін. В епіфізі з серотоніну через AANAT і ASMT утворюється мелатонін. Значна частина катаболізму триптофану пов’язана з кінуреніновим шляхом, який одночасно підтримує імунні функції та бере участь у синтезі NAD⁺. Частки шляхів залежать від тканини, харчування й стану організму, тому схему «95% проти 5%» не можна механічно переносити на мозок окремого пацієнта.
Перший крок кінуренінової гілки — розкриття індольного кільця: L-триптофан + O₂ → N-форміл-L-кінуренін; реакцію каталізують гемовмісні TDO або IDO1, після чого формамідаза утворює L-кінуренін. TDO особливо важлива в печінці й регулюється, зокрема, глюкокортикоїдами та доступністю субстрату. IDO1 активується імунними сигналами в багатьох клітинах; IDO2 — окремий фермент з іншою каталітичною активністю, який не слід вважати простою копією IDO1. Тому зростання співвідношення кінуренін/триптофан може відображати зсув обміну, але саме по собі не показує, який фермент його спричинив.
| Контрольна точка | Основний контекст | Що важливо для інтерпретації |
|---|---|---|
| TDO | Передусім печінка; регуляція субстратом і глюкокортикоїдами | Периферичний кінуренін не завжди означає запальну індукцію IDO1. |
| IDO1 | Імунні клітини та інші тканини під час цитокінової відповіді | Потужний індуктор — IFN-γ; поєднання цитокінів змінюють відповідь. |
| IDO2 | Окрема імунна регуляція | Внесок у загальний потік залежить від тканини й умов; одним аналізом його не виокремити. |
Інтерферон-γ через рецептор IFNGR активує JAK1/JAK2, фосфорилювання STAT1 і утворення IRF1; ці фактори посилюють транскрипцію IDO1. NF-κB та інші запальні сигнали можуть змінювати відповідь на інтерферон. Цей каскад пояснює, як імунна активність здатна перемикати метаболічний потік, але вислів «виснаження триптофану» не має створювати хибного враження, ніби в кожної людини із запаленням серотонін у нейронах обов’язково падає до клінічно значущого рівня. Крім того, антидепресанти діють складніше, ніж проста блокада одного транспортера, і одного показника триптофану недостатньо, щоб спрогнозувати відповідь на СІЗЗС.
TDO кодується геном TDO2, а IDO1 і IDO2 — окремими генами IDO1 та IDO2. Усі три ферменти каталізують діоксигенування триптофану, але відрізняються розподілом, спорідненістю до субстрату й регуляцією; тому хімічно однаковий перший продукт не показує, яка тканина зробила основний внесок. Печінкова TDO допомагає підтримувати системний обмін триптофану й реагує на сигнал глюкокортикоїдів. IDO1 особливо важлива для імунної регуляції, зокрема обмеження доступності триптофану в запальному мікрооточенні та формування толерантності. Властивості IDO2 не дають підстав автоматично приписувати їй таку саму каталітичну роль, як IDO1, навіть якщо обидва гени виявляють в імунних клітинах.
Перший продукт, N-форміл-L-кінуренін, гідролізується формамідазою до L-кінуреніну. Це спільний вузол, від якого розходяться KAT-залежне трансамінування та KMO-залежне гідроксилювання. Не слід уявляти серотоніновий і кінуреніновий шляхи як два сполучені резервуари з незмінною сумою: внутрішньоклітинна доступність триптофану, активність транспортерів, швидкість утворення білка й локальні ферменти змінюють потоки незалежно. Співвідношення Kyn/Trp у крові є підсумком багатьох процесів, а не прямим вимірюванням конкуренції TPH2 та IDO1 всередині одного нейрона.
Після зв’язування IFN-γ рецепторний комплекс IFNGR1/IFNGR2 активує JAK1/JAK2. Фосфорильований STAT1 утворює димер, надходить у ядро та зв’язується з елементами GAS; індукований ним IRF1 діє через інтерферон-відповідні елементи ISRE в регуляторній ділянці IDO1. Сигнали TNF-α та IL-1β можуть через IKK, деградацію IκB і вивільнення NF-κB змінювати силу цієї відповіді; у різних клітинах беруть участь також MAP-кінази, активовані стресом. Це приклад транскрипційної кооперації, а не доказ фіксованої синергії в усіх тканинах. IL-6 також є маркером і медіатором запального стану, але його внесок у конкретну експресію IDO1 залежить від моделі.
Кінуренін утворюється не лише в мозку. Триптофан і кінуренін можуть перетинати гематоенцефалічний бар’єр через транспортер великих нейтральних амінокислот LAT1 у комплексі з 4F2hc; за транспорт конкурують й інші амінокислоти. Тригідроксикінуренін також може досягати центральної нервової системи. Натомість кінуренінова кислота (KYNA) і хінолінова кислота (QUIN) обмежено проходять крізь неушкоджений бар’єр, тому їхні концентрації в крові не є прямим знімком мікрооточення мозку. Проникність бар’єра й внесок периферичних клітин можуть змінюватися під час хвороби; абсолютне твердження «усе синтезується лише в мозку» так само неточне.
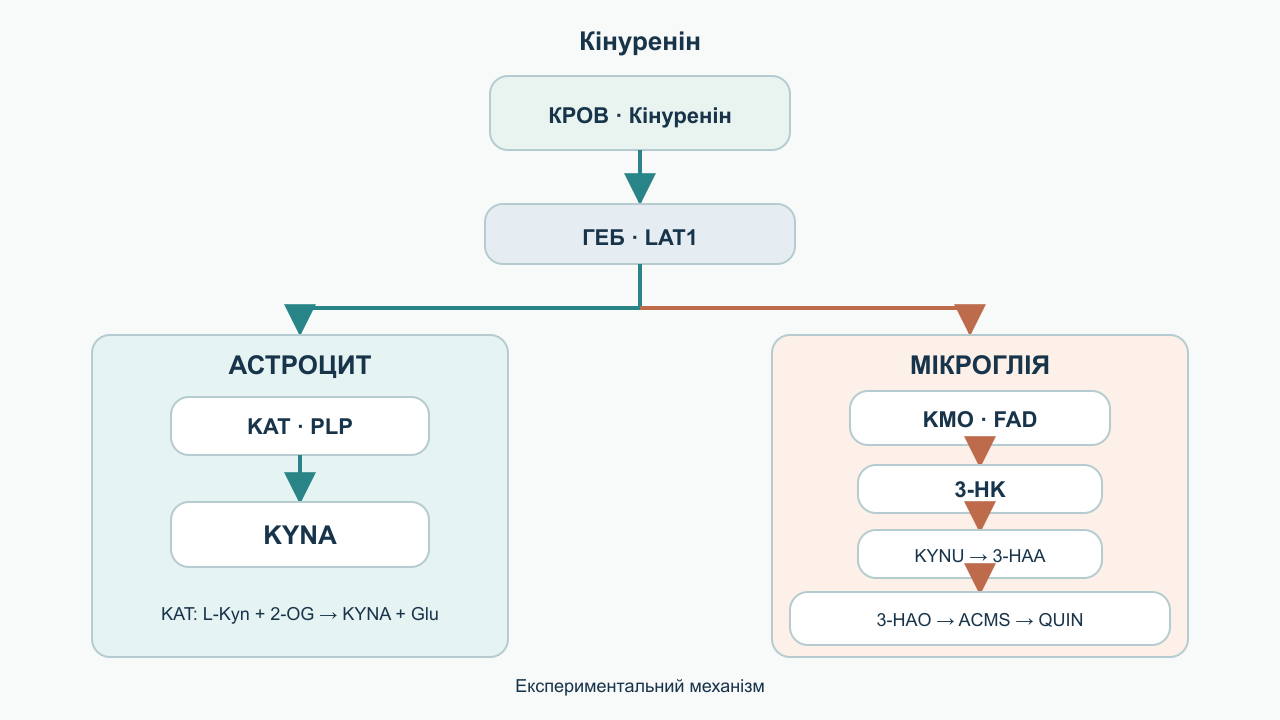
Кінуренін, що потрапив у тканину мозку, не має наперед визначеної долі. Астроцити особливо пов’язані із синтезом KYNA через кінуренінамінтрансферази KAT, передусім KAT II. Для цього трансамінування потрібен піридоксальфосфат (PLP, активна форма вітаміну B₆): L-кінуренін + 2-оксоглутарат → кінуренінова кислота + L-глутамат. У мікроглії та інфільтрованих макрофагах виразніша гілка KMO, що веде до 3-гідроксикінуреніну (3-HK), далі через кінуреніназу KYNU та 3-гідроксиантранілат-3,4-діоксигеназу (3-HAO) — до проміжного ACMS. Цей проміжний продукт може спонтанно циклізуватися в QUIN; альтернативна декарбоксилювальна реакція ACMSD відводить від неї частину потоку. Реальні клітини обмінюються метаболітами, тому поділ «астроцит — KYNA, мікроглія — QUIN» є корисною картою переважних шляхів, а не жорсткою забороною на всі інші реакції.
Сама хінолінова кислота не є лише відходом. Фермент QPRT перетворює її на попередник синтезу NAD⁺; проблемою стає дисбаланс між утворенням, видаленням і місцевою концентрацією. Так само KYNA не можна автоматично назвати «корисною» за будь-якого рівня: її антагонізм до NMDA-рецептора може обмежувати надмірне збудження, але надмірне пригнічення передачі здатне порушувати когнітивні функції. У модельних системах KYNA конкурує з гліцином за коагоністичний сайт NMDA-рецептора, зменшуючи ймовірність відкриття каналу за певного рівня глутамату. Також описано взаємодії з α7-нікотиновими ацетилхоліновими рецепторами та GPR35. Ці спостереження залежать від концентрації, клітинної системи й методу; з них не випливають ані «універсальна блокада NMDA», ані обов’язкове поліпшення пам’яті. Надмірна KYNA може мати зворотний ефект — послаблювати нормальну збуджувальну передачу, важливу для навчання та робочої пам’яті. Отже, біологічний зміст співвідношення KYNA/QUIN визначається контекстом рецепторної та клітинної активності, а не гаслом «що більше KYNA, то краще».
KAT I–IV — це родина амінотрансфераз, а не один «нейропротекторний фермент». Найбільш досліджена в мозку людини KAT II пов’язана з геном AADAT, але внесок ізоформ відрізняється між клітинами й умовами. PLP тимчасово приймає аміногрупу L-кінуреніну; потім вуглецевий скелет циклізується в KYNA, а аміногрупа переноситься на 2-оксоглутарат з утворенням глутамату. Тому рівняння L-Kyn + 2-оксоглутарат → KYNA + L-глутамат описує сумарну реакцію, а не пряме перетворення за один крок. Глутамат, що утворюється в цій реакції, не можна автоматично прирівнювати до патологічного вивільнення глутамату в синаптичну щілину.
На іншій гілці KMO розташована на зовнішній мембрані мітохондрій і використовує FAD, NADPH та кисень для гідроксилювання кінуреніну до 3-HK. Далі PLP-залежна KYNU відщеплює бічний ланцюг з утворенням 3-гідроксиантранілату; залізовмісна 3-HAO розкриває його ароматичне кільце, утворюючи нестабільний ACMS. Якщо ACMS циклізується без участі ферменту, утворюється QUIN. Коли фермент ACMSD декарбоксилює ACMS, виникає альтернативний проміжний продукт, з якого можуть утворюватися інші метаболіти, зокрема піколінова кислота. Нарешті, QPRT приєднує фосфорибозильний залишок до QUIN і вводить її вуглець у шлях синтезу NAD⁺. Ці реакції формують мережу конкуруючих швидкостей: окрема концентрація метаболіту не визначає потік через кожну ланку.
Тригідроксикінуренін може брати участь в окисно-відновних реакціях, утворюючи супероксид, пероксид та інші активні форми кисню за відповідних умов. Але 3-HK не є «токсином за визначенням»: його дія залежить від концентрації, супутніх антиоксидантних систем і типу клітини. У розмові про вітаміни важливо, що PLP обслуговує одночасно KAT і KYNU, а FAD потрібен для KMO; лише за цією схемою неможливо передбачити напрям зсуву від приймання B₆ або B₂.
KMO — FAD-залежний фермент зовнішньої мембрани мітохондрій: L-кінуренін + NADPH + H⁺ + O₂ → 3-HK + NADP⁺ + H₂O. У модельних системах 3-HK може підтримувати утворення активних форм кисню. KYNU використовує PLP для перетворення 3-HK на 3-гідроксиантранілову кислоту, а 3-HAO розкриває кільце з утворенням ACMS. Ці реакції важливі ще й тому, що простий поділ вітамінів на «захисний B₆» і «шкідливий B₂» неправильний: PLP потрібен і KAT, і KYNU, а FAD забезпечує звичайну ферментну функцію KMO. З цих фактів не випливає лікувальне дозування вітамінів для «перемикання» гілок. ACMS — ще одна справжня розвилка: без участі ферменту він циклізується в QUIN, тоді як ACMSD відводить частину субстрату альтернативним шляхом. QUIN може надходити в QPRT-залежний синтез NAD⁺, тому її накопичення не можна пояснити лише утворенням: важлива й здатність тканин використовувати продукт. У спрощених схемах високе утворення QUIN і обмежену утилізацію іноді подають як неминучий наслідок будь-якого запалення; на практиці баланс залежить від місця, часу й активності кількох ферментів.
В експериментальних умовах QUIN активує NMDA-рецептори й може посилювати надходження Ca²⁺ у нейрон. За надмірної стимуляції кальцій перевантажує мітохондрії, порушує їхній мембранний потенціал і запускає окиснювальні та протеолітичні реакції. Додаткові ефекти, описані в моделях, включають послаблення захоплення глутамату астроцитами через EAAT2/GLT-1 і залізозалежне утворення радикалів. Так може виникнути петля: більше позаклітинного глутамату — більше стимуляції рецепторів — вище навантаження на нейрони й глію. Але концентрації, типи клітин і тривалість впливу в експериментах різняться; саме виявлення QUIN у плазмі не означає, що в людини вже відбувається загибель синапсів або демієлінізація. Якщо в культурі нейронів потік Ca²⁺ тривалий час перевищує можливості буферних систем, мітохондрії захоплюють кальцій, втрачають частину мембранного потенціалу й можуть відкрити пору перехідної проникності мітохондрій (mPTP). Далі утворюються активні форми кисню та можуть активуватися шляхи клітинної загибелі, зокрема каспазний каскад. У сусідніх астроцитах зниження функції EAAT2 залишає більше глутамату поза клітиною. Комплекси QUIN із залізом розглядають як додаткове джерело окисного навантаження на мембрани; в експериментальних системах описано вразливість олігодендроцитів і мієліну. Це послідовність можливих клітинних ефектів за належної експозиції, а не доведений ланцюг від аналізу сироватки до ушкодження мозку конкретного пацієнта.
Синаптична пластичність також залежить від BDNF, CREB, mTOR і стану дендритних шипиків. Запалення та надлишок глутаматергічного навантаження можуть впливати на ці системи, допомагаючи формувати гіпотези про пам’ять, мотивацію й настрій. Зниження BDNF-залежного сигналу, зміни CREB і mTOR, а також білків постсинаптичної щільності PSD-95 і синаптофізину розглядають як можливі шляхи, якими тривале клітинне навантаження може змінювати дендритні шипики. На поведінковому рівні такий каскад іноді пов’язують з ангедонією та когнітивними труднощами, але один механізм не пояснює всього спектра депресії. Асоціації метаболітів з об’ємом гіпокампа в клінічних роботах залишаються асоціаціями: на розмір структури впливають й інші біологічні та життєві чинники. Так само швидкий ефект кетаміну не доводить, що саме QUIN спричинила початкові симптоми; NMDA-сигнал бере участь у кількох різних процесах.
NMDA-рецептор відкривається лише за поєднання кількох умов: глутамат займає свій сайт, гліцин або D-серин — коагоністичний сайт, а деполяризація знімає потенціал-залежну блокаду пори іоном Mg²⁺. У модельних системах KYNA перешкоджає зайняттю коагоністичного сайту; QUIN може активувати глутаматний сайт певних NMDA-рецепторів. Тому слово «баланс» стосується функціональної мережі, а не простої арифметики двох речовин. Точний внесок субодиниць GluN2A та GluN2B змінюється залежно від ділянки мозку й клітинного контексту, а ефекти високої експериментальної концентрації QUIN не можна вважати картою всіх рецепторів у живому мозку.
Якщо активація зберігається, Ca²⁺ запускає ферменти, що перебудовують цитоскелет і постсинаптичний апарат; паралельно мітохондрії намагаються буферизувати кальцій, що надходить. Коли адаптаційні можливості перевищено, змінюються CREB-залежна транскрипція, сигнал BDNF/TrkB і білки, що підтримують шипики та везикулярний апарат. Додаткове зниження видалення глутамату астроцитарним EAAT2 посилює позаклітинний сигнал. У вихідній моделі ці стадії з’єднані прямою лінією до апоптозу, але в живої людини між ними діють зворотний зв’язок, відновлення та інші причини змін мережі. Саме тому клітинна ексайтотоксичність і клінічна депресія — різні рівні доказів.
Дослідження депресії виявляли зміни запальних цитокінів і кінуренінових метаболітів в окремих групах, але результати неоднорідні. Посмертна робота Steiner виявила більше QUIN-позитивної мікроглії в певній ділянці поясної кори за тяжкої депресії. Savitz і співавтори повідомили про зниження співвідношення KYNA/QUIN при резистентній депресії, а дослідження ліквору вивчали зв’язок QUIN із суїцидальною поведінкою. Жодне з цих спостережень не перетворює конкретне значення QUIN або співвідношення метаболітів на самостійний діагноз, прогноз суїциду чи підставу відмовитися від стандартної допомоги. Ангедонія пов’язана з мережею винагороди й дофаміновою передачею, але наявність запальних метаболітів не доводить, що в конкретної людини саме QUIN порушила цю мережу. Суїцидальна поведінка так само багатофакторна: результати дослідження ліквору не можна використовувати як індивідуальний тест наміру чи ризику.
Клінічне випробування інфліксимабу при резистентній депресії є корисним уроком про неоднорідність пацієнтів: загальної переконливої користі для всієї вибірки воно не показало, а вихідний запальний профіль обговорювали як можливий модифікатор відповіді. Дослідження омега-3 знаходили зміну депресивних симптомів у деяких групах і за певних режимів, але метааналітичний сигнал не означає, що EPA доведено «вимикає IDO1» у конкретного пацієнта. Протизапальне лікування й корекція обміну кінуреніну залишаються предметом досліджень поряд із психотерапією та стандартною фармакотерапією.
Співвідношення Kyn/Trp зазвичай отримують із концентрацій кінуреніну та триптофану в одному зразку. Його іноді використовують як непрямий показник активності кінуренінового шляху, однак на нього впливають TDO, харчування, функція нирок, метод вимірювання та запалення поза мозком. Зворотні співвідношення KYNA/QUIN і QUIN/KYNA треба розрізняти: підвищення одного означає зниження іншого, якщо вимірювали ті самі аналіти в тому самому середовищі. Плазму й ліквор не можна змішувати в одній формулі, а дослідницькі пороги не слід подавати як універсальні клінічні межі.
| Вимірювання | Що може показати | Чого не доводить |
|---|---|---|
| Триптофан, кінуренін і Kyn/Trp в одному середовищі | Доступність субстрату та загальний зсув шляху на момент забору | Ізольовану активність IDO1 або серотонін у синапсі. |
| KYNA, QUIN та їх співвідношення | Дослідницький опис розподілу метаболітів | Нейротоксичність у конкретного пацієнта лише за сироваткою. |
| hs-CRP, IL-6 | Контекст системного запалення | Причину депресії або концентрацію цитокінів у мозку. |
| NfL | За певних показань — ушкодження нейрональних структур | Специфічне ураження через QUIN; показник залежить від віку та хвороб. |
Ці аналізи можуть застосовуватися в дослідженнях або призначатися за іншими клінічними показаннями, але стандартизованого діагностичного «кінуренінового алгоритму» для депресії немає. Лікар оцінює симптоми, тривалість, ризик самоушкодження, супутні захворювання та ліки. За думок про самогубство потрібна негайна професійна допомога, а не самостійна інтерпретація біомаркерів.
Робота Agudelo і співавторів показала в мишей, що експресія PGC-1α1 у м’язах посилює KAT, переводить частину циркулюючого кінуреніну в KYNA та пов’язана зі стійкістю до стресу. Це переконливий приклад зв’язку між м’язами й мозком: периферичне перетворення потенційно зменшує доступність субстрату для центральних гілок. У запропонованій моделі скорочення м’язів активує енергетичні та кальцієві сигнали, пов’язані з AMPK і CaMK, а потім підвищує експресію коактиватора PGC-1α1. Через регуляцію м’язових генів зростає активність KAT: частина доступного в крові кінуреніну перетворюється на KYNA, яка значно гірше проходить крізь неушкоджений гематоенцефалічний бар’єр. Так зменшується одне потенційне джерело субстрату для центральних гілок. Однак експеримент не встановлює конкретну тренувальну «зону», частоту чи тривалість для лікування депресії в людей. Фізична активність може бути частиною узгодженого плану допомоги із загальних клінічних міркувань, а її ефект не можна зводити лише до кінуреніну.
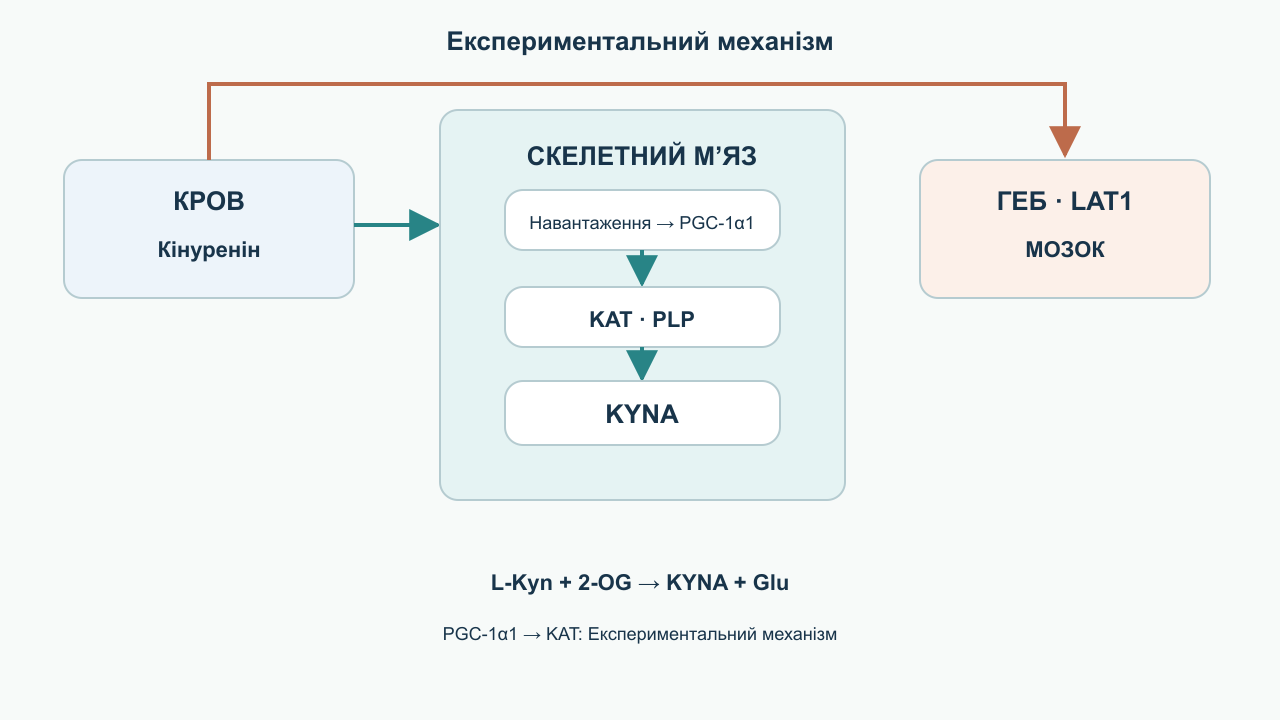
Інгібітори KMO, зокрема дослідницькі сполуки Ro 61-8048 і JM6, змінювали метаболіти та результати в доклінічних моделях. Це не готові препарати для самостійного лікування депресії. Для куркуміну, ресвератролу, EGCG, сульфорафану та N-ацетилцистеїну описано різні протизапальні або антиоксидантні ефекти в лабораторних системах; із цього не випливає, що приймання цих речовин у будь-якій формі знижує QUIN у мозку людини або замінює психіатричну допомогу. Запропоновані мішені різні: для EPA обговорюють спеціалізовані медіатори розрішення запалення та цитокінові сигнали; для куркуміну й EGCG — NF-κB або JAK/STAT в експериментальних системах; для ресвератролу — SIRT1 і запальну відповідь; для сульфорафану — антиоксидантні ферменти, залежні від Nrf2. Жоден із цих сигнальних шляхів не перетворює окрему речовину на доведений інгібітор IDO1 у людей. Перенесення результатів у клініку додатково ускладнюють склад препарату, біодоступність, тривалість застосування та експозиція тканин. Для N-ацетилцистеїну обговорюють забезпечення субстратом синтезу глутатіону й вплив на обмін глутамату; шлях через цистин-глутаматний антипортер та EAAT2 не доводить, що препарат клінічно захищає синапси від QUIN. Концентровані екстракти мають власні обмеження та взаємодії; зокрема безпечну дозу не можна вивести з клітинного експерименту.
Фізіологічна блокада NMDA-каналу іонами Mg²⁺ також не означає, що пероральний магній «екранує» рецептор від QUIN за депресії. PLP бере участь у роботі KAT і KYNU, FAD — KMO, але терапевтичне перемикання цих ферментів високими дозами вітамінів не показане. Дефіцит нутрієнтів має сенс розглядати в межах звичайної клінічної оцінки, без обіцянки специфічної корекції кінуренінового шляху.
Пряме пригнічення KMO — логічна дослідницька мішень, оскільки фермент стоїть перед утворенням 3-HK. В експериментах з інгібіторами змінюються периферичні та центральні метаболіти, але проникнення препарату крізь бар’єр, напрям перенесення Kyn і компенсаторна активність KAT потребують окремого аналізу. Робота Zwilling показала захисні ефекти в експериментальних моделях нейродегенерації; її не можна перейменувати на клінічне випробування за резистентної депресії. Навіть зменшення QUIN у тканині було б проміжним біомаркером, доки не доведено безпеку й користь для значущих симптомів у людей.
Для омега-3 клінічне питання відрізняється від механістичного. Метааналізи вивчають депресивні симптоми за неоднорідних препаратів і популяцій; вони не вимірюють обов’язкове пригнічення IDO1 через резолвіни в кожного учасника. Рослинні поліфеноли додають ще один ланцюг невизначеності: вихідна молекула, її метаболіти, концентрація в крові та доступ до мозку можуть істотно відрізнятися. «Інтегративну» комбінацію EPA, куркуміну, ресвератролу, EGCG, сульфорафану, NAC, магнію та вітамінів не перевіряли як єдиний кінуреніновий протокол. Складання клітинних механізмів докупи не створює доказу ефективності чи безпеки такої суміші.
Кінуреніновий шлях поєднує імунну відповідь, обмін триптофану та глутаматну передачу. Найнадійніше описано самі ферментні реакції й деякі клітинні ефекти метаболітів; зв’язки з депресією в людей складніші та залежать від підгрупи, зразка й методу дослідження. Тому Kyn/Trp або QUIN/KYNA не слід використовувати як особистий «індекс нейрозапалення», а механістичну схему — як рецепт добавок.
Для людини з депресивними симптомами важливіша повноцінна клінічна оцінка та лікування з доведеною користю, ніж самостійний добір панелі рідкісних метаболітів. Дослідження кінуренінової системи з часом може поліпшити відбір пацієнтів і відкрити нові терапевтичні мішені. Поки її головна практична цінність — точніше розуміти, чому імунні, метаболічні й нервові процеси не можна розглядати окремо.
Це наративний огляд кінуренінового шляху, що спирається на раніше зібрану добірку з 18 публікацій про ферментні реакції, глію, доклінічні втручання та клінічні спостереження. Редакційну роботу завершено 4 жовтня 2026 року. Систематичного пошуку за заздалегідь визначеним протоколом, метааналізу та формального оцінювання ризику упередженості кожної праці не проводили; перелік джерел не є вичерпним.
Клітинні й тваринні механізми розглядаються окремо від спостережень у людей. Зв’язок між маркером запалення та симптомами не встановлює причинності чи ефективності втручання. Під час тлумачення важливі клітинний компартмент, спосіб вимірювання, популяція та кінцева точка. Непідтверджені діагностичні пороги й обіцянки лікування не виводяться з однієї біохімічної схеми; так само відсутність праці в цій добірці не означає, що даних із цього питання немає.
Ні. Співвідношення відображає загальний зсув обміну в досліджуваному зразку; на нього впливають й інші ферменти та чинники, а кров не є прямим вимірюванням тканини мозку.
Ні. QUIN бере участь у синтезі NAD⁺, а надмірна KYNA може порушувати нормальну передачу. Важливі місцевий баланс і контекст, які не можна визначити за одним показником сироватки.
Стандартизованого клінічного алгоритму з універсальними порогами немає. Рішення щодо допомоги спирається на оцінку симптомів, ризику й супутніх захворювань.
Ні. Механізм показано переважно в експериментальній моделі; інтенсивність і обсяг фізичної активності для людини підбирають за звичайними клінічними показаннями.
Дані клітинних і тваринних досліджень не підтверджують, що самостійне приймання добавок перемикає ці гілки в мозку людини або замінює лікування депресії.