
Нейровоспаление и кинурениновый путь: микроглия, KYNA и QUIN
Как иммунные сигналы направляют триптофан в кинурениновый путь, чем различаются ветви астроцитов и микроглии и где кончаются клинические выводы из биохимии.
Как иммунные сигналы направляют триптофан в кинурениновый путь, чем различаются ветви астроцитов и микроглии и где кончаются клинические выводы из биохимии.
Депрессию нельзя объяснить одной нехваткой серотонина, но и объявлять воспаление её единственной причиной было бы ошибкой. У части людей с депрессивными симптомами выявляют признаки иммунной активации, а в эксперименте воспалительный сигнал меняет обмен триптофана и работу глиальных клеток. Кинурениновый путь интересен именно как место встречи этих процессов: он начинается в периферических тканях, продолжается в мозге и даёт вещества с разным действием на нервную передачу. Однако убедительный механизм на клеточной схеме ещё не равен диагностическому тесту или готовой схеме лечения для конкретного человека.
Триптофан — незаменимая аминокислота, поступающая с пищей. Небольшая часть доступного субстрата идёт по серотониновой ветви: триптофангидроксилаза TPH1 работает преимущественно на периферии, TPH2 — в серотонинергических нейронах; затем декарбоксилаза ароматических аминокислот превращает 5-гидрокситриптофан (5-HTP) в серотонин. В эпифизе из серотонина через AANAT и ASMT образуется мелатонин. Значительная часть катаболизма триптофана связана с кинурениновым путём, который одновременно поддерживает иммунные функции и участвует в синтезе NAD⁺. Доли путей зависят от ткани, питания и состояния организма, поэтому схему «95% против 5%» нельзя механически переносить на мозг отдельного пациента.
Первый шаг кинурениновой ветви — раскрытие индольного кольца: L-триптофан + O₂ → N-формил-L-кинуренин; реакцию проводят гемсодержащие TDO или IDO1, после чего формамидаза образует L-кинуренин. TDO особенно важна в печени и регулируется, среди прочего, глюкокортикоидами и доступностью субстрата. IDO1 активируется иммунными сигналами во многих клетках; IDO2 — отдельный фермент с иной каталитической активностью, который нельзя считать простой копией IDO1. Поэтому рост отношения кинуренин/триптофан может отражать сдвиг обмена, но сам по себе не показывает, какой фермент его создал.
| Контрольная точка | Основной контекст | Что важно для интерпретации |
|---|---|---|
| TDO | Прежде всего печень; регуляция субстратом и глюкокортикоидами | Периферический кинуренин не всегда означает воспалительную индукцию IDO1. |
| IDO1 | Иммунные клетки и другие ткани при цитокиновом ответе | Сильный индуктор — IFN-γ; цитокиновые сочетания меняют ответ. |
| IDO2 | Отдельная иммунная регуляция | Вклад в общий поток зависит от ткани и условий; по одному анализу его не выделить. |
Интерферон-γ через рецептор IFNGR активирует JAK1/JAK2, фосфорилирование STAT1 и образование IRF1; эти факторы усиливают транскрипцию IDO1. NF-κB и другие воспалительные сигналы могут изменять ответ на интерферон. Этот каскад объясняет, как иммунная активность способна переключить метаболический поток, но выражение «триптофановое обкрадывание» не должно создавать ложного впечатления, будто у любого человека с воспалением серотонин в нейронах обязательно падает до клинически значимого уровня. Кроме того, антидепрессанты действуют сложнее, чем простая блокада одного транспортёра, и одного показателя триптофана недостаточно для прогноза ответа на СИОЗС.
TDO кодируется геном TDO2, а IDO1 и IDO2 — отдельными генами IDO1 и IDO2. Все три фермента катализируют диоксигенирование триптофана, но различаются распределением, субстратным сродством и регуляцией; поэтому химически одинаковый первый продукт не сообщает, какая ткань дала основной вклад. Печёночная TDO помогает поддерживать системный обмен триптофана и реагирует на глюкокортикоидный сигнал. IDO1 особенно значима для иммунной регуляции, в том числе ограничения доступности триптофана в воспалённом микроокружении и формирования толерантности. Свойства IDO2 не позволяют автоматически приписывать ей такую же каталитическую роль, как IDO1, даже если оба гена обнаруживаются в иммунных клетках.
Первый продукт, N-формил-L-кинуренин, гидролизуется формамидазой до L-кинуренина. Это общий узел, от которого расходятся KAT-зависимая трансаминация и KMO-зависимое гидроксилирование. Не стоит представлять серотониновый путь и кинурениновый как два сообщающихся сосуда с неизменной суммой: внутриклеточная доступность триптофана, активность переносчиков, скорость образования белка и местные ферменты меняют потоки независимо. Наблюдаемое в крови отношение Kyn/Trp является итогом многих процессов, а не прямым измерением конкуренции TPH2 и IDO1 внутри одного нейрона.
При связывании IFN-γ рецепторный комплекс IFNGR1/IFNGR2 активирует JAK1/JAK2. Фосфорилированный STAT1 образует димер, поступает в ядро и связывается с элементами GAS; индуцируемый им IRF1 действует через интерферон-ответные элементы ISRE в регуляторной области IDO1. Сигналы TNF-α и IL-1β могут через IKK, деградацию IκB и высвобождение NF-κB менять силу этого ответа; в разных клетках участвуют и стресс-активируемые MAP-киназы. Это пример транскрипционной кооперации, а не доказательство фиксированной синергии для всех тканей. IL-6 тоже служит маркером и медиатором воспалительного состояния, но его вклад в конкретную экспрессию IDO1 зависит от модели.
Кинуренин образуется не только в мозге. Триптофан и кинуренин могут пересекать гематоэнцефалический барьер через переносчик крупных нейтральных аминокислот LAT1 в комплексе с 4F2hc; за транспорт конкурируют и другие аминокислоты. Трёхгидроксикинуренин также может достигать центральной нервной системы. Напротив, кинурениновая кислота (KYNA) и хинолиновая кислота (QUIN) через интактный барьер проходят ограниченно, поэтому их концентрации в крови не служат прямым снимком мозгового микроокружения. Проницаемость барьера и вклад периферических клеток могут меняться при болезни; абсолютное утверждение «всё синтезируется только в мозге» столь же неточно.
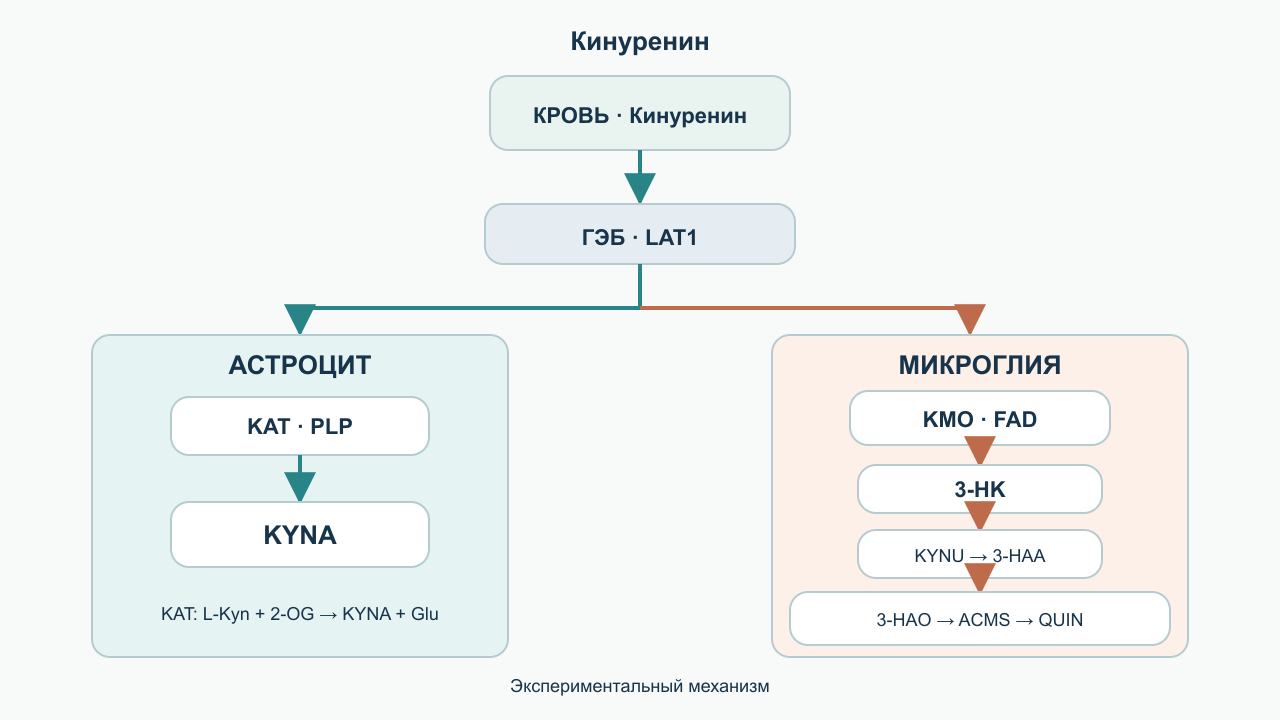
Попавший в ткань мозга кинуренин не имеет одной предрешённой судьбы. Астроциты особенно связаны с синтезом KYNA через кинуренинаминотрансферазы KAT, прежде всего KAT II. Для этой трансаминации нужен пиридоксальфосфат (PLP, активная форма витамина B₆): L-кинуренин + 2-оксоглутарат → кинурениновая кислота + L-глутамат. У микроглии и инфильтрирующих макрофагов более выражена ветвь KMO, ведущая к 3-гидроксикинуренину (3-HK), затем через кинурениназу KYNU и 3-гидроксиантранилат-3,4-диоксигеназу (3-HAO) к промежуточному ACMS. Этот промежуточный продукт может спонтанно циклизоваться в QUIN; альтернативная декарбоксилирующая реакция ACMSD отводит часть потока от неё. Реальные клетки обмениваются метаболитами, и разделение «астроцит — KYNA, микроглия — QUIN» является полезной картой преобладающих путей, а не жёстким запретом на все остальные реакции.
Сама хинолиновая кислота не является только отходом. Фермент QPRT превращает её в предшественник синтеза NAD⁺; проблемой становится дисбаланс между образованием, удалением и местной концентрацией. Точно так же KYNA нельзя автоматически назвать «хорошей» при любом уровне: её антагонизм к NMDA-рецептору может ограничивать чрезмерное возбуждение, но избыточное подавление передачи способно нарушать когнитивные функции. В модельных системах KYNA конкурирует с глицином в коагонистическом сайте NMDA-рецептора, что уменьшает вероятность открытия канала при данном уровне глутамата. Описаны также взаимодействия с α7-никотиновыми ацетилхолиновыми рецепторами и GPR35. Эти наблюдения зависят от концентрации, клеточной системы и метода; ни «универсальная блокада NMDA», ни обязательное улучшение памяти из них не следуют. При чрезмерной KYNA возможен обратный эффект — ослабление нормальной возбуждающей передачи, важной для обучения и рабочей памяти. Поэтому биологический смысл отношения KYNA/QUIN определяется не лозунгом «чем больше KYNA, тем лучше», а контекстом рецепторной и клеточной активности.
KAT I–IV — семейство аминотрансфераз, а не один «фермент нейропротекции». Наиболее изученная в человеческом мозге KAT II связана с геном AADAT, но вклад изоформ отличается между клетками и условиями. PLP временно принимает аминогруппу L-кинуренина; затем углеродный скелет циклизуется в KYNA, а аминогруппа переносится на 2-оксоглутарат с образованием глутамата. Поэтому уравнение L-Kyn + 2-оксоглутарат → KYNA + L-глутамат описывает суммарную реакцию, а не одностадийное прямое превращение. Образующийся глутамат в этой реакции нельзя автоматически приравнивать к патологическому выделению глутамата в синаптическую щель.
На другой ветви KMO располагается на наружной мембране митохондрий и использует FAD, NADPH и кислород для гидроксилирования кинуренина в 3-HK. Далее PLP-зависимая KYNU отщепляет боковую цепь с образованием 3-гидроксиантранилата; железосодержащая 3-HAO раскрывает его ароматическое кольцо, образуя нестабильный ACMS. Если ACMS циклизуется без фермента, получается QUIN. При декарбоксилировании ACMS ферментом ACMSD возникает альтернативный промежуточный продукт, из которого могут формироваться другие метаболиты, включая пиколиновую кислоту. Наконец, QPRT присоединяет фосфорибозильный остаток к QUIN и вводит её углерод в путь синтеза NAD⁺. Эти реакции образуют сеть конкурирующих скоростей: отдельная концентрация метаболита не определяет поток через каждое звено.
Трёхгидроксикинуренин способен участвовать в окислительно-восстановительных реакциях, давая супероксид, пероксид и другие активные формы кислорода в подходящих условиях. Но 3-HK не является «токсином по определению»: его действие зависит от концентрации, сопутствующих антиоксидантных систем и клетки. При обсуждении витаминов важно, что PLP обслуживает одновременно KAT и KYNU, а FAD необходим KMO; предсказать направление сдвига от приёма B₆ или B₂ по одному этой схеме нельзя.
KMO — FAD-зависимый фермент наружной митохондриальной мембраны: L-кинуренин + NADPH + H⁺ + O₂ → 3-HK + NADP⁺ + H₂O. В модельных системах 3-HK может поддерживать образование активных форм кислорода. KYNU использует PLP для превращения 3-HK в 3-гидроксиантраниловую кислоту, а 3-HAO раскрывает кольцо с образованием ACMS. Эти реакции важны ещё и потому, что простое деление витаминов на «защитный B₆» и «вредный B₂» неверно: PLP необходим как KAT, так и KYNU, а FAD обслуживает обычную ферментную функцию KMO. Из этих фактов не следует лечебная дозировка витаминов для «переключения» ветвей. ACMS — ещё одна настоящая развилка: без участия фермента он циклизуется в QUIN, тогда как ACMSD отводит часть субстрата по альтернативному пути. QUIN может поступать в QPRT-зависимый синтез NAD⁺, поэтому её накопление нельзя объяснять только образованием: важна и способность тканей использовать продукт. В исходной схеме высокое образование QUIN и ограниченную утилизацию иногда представляют как неизбежный исход любого воспаления; на практике баланс зависит от места, времени и активности нескольких ферментов.
В экспериментальных условиях QUIN активирует NMDA-рецепторы и может усилить вход Ca²⁺ в нейрон. При чрезмерной стимуляции кальций перегружает митохондрии, нарушает их мембранный потенциал и запускает окислительные и протеолитические реакции. Дополнительные эффекты, описанные в моделях, включают ослабление астроцитарного захвата глутамата через EAAT2/GLT-1 и железозависимое образование радикалов. Так может возникнуть петля: больше внеклеточного глутамата — больше рецепторной стимуляции — выше нагрузка на нейрон и глию. Но концентрации, тип клеток и длительность воздействия в опытах различаются; по самому факту обнаружения QUIN в плазме нельзя заключить, что у человека уже идёт гибель синапсов или демиелинизация. Если в культуре нейронов поток Ca²⁺ длительно превышает возможности буферных систем, митохондрии захватывают кальций, теряют часть мембранного потенциала и могут открыть пору повышенной проницаемости mPTP. За этим следуют образование активных форм кислорода и активация путей клеточной гибели, в том числе каспазного каскада. В соседних астроцитах снижение функции EAAT2 оставляет больше глутамата снаружи клетки. Комплексы QUIN с железом рассматривают как дополнительный источник окислительной нагрузки на мембраны; уязвимость олигодендроцитов и миелина описана в экспериментальных системах. Это последовательность возможных клеточных эффектов при подходящей экспозиции, а не доказанная цепь от сывороточного анализа до повреждения мозга конкретного пациента.
Синаптическая пластичность зависит также от BDNF, CREB, mTOR и состояния дендритных шипиков. Воспаление и избыток глутаматергической нагрузки могут влиять на эти системы, что помогает формулировать гипотезы о памяти, мотивации и настроении. Снижение BDNF-зависимого сигнала, изменения CREB и mTOR, а также белков постсинаптической плотности PSD-95 и синаптофизина обсуждают как способы, которыми длительная клеточная нагрузка может изменить дендритные шипики. На уровне поведения такой каскад иногда связывают с ангедонией и когнитивными затруднениями, но один механизм не объясняет весь спектр депрессии. Ассоциации метаболитов с объёмом гиппокампа в клинических работах остаются ассоциациями: размер структуры меняют и другие биологические и жизненные факторы. Аналогично быстрый эффект кетамина не доказывает, что именно QUIN вызвала исходные симптомы; NMDA-сигнал участвует в нескольких разных процессах.
NMDA-рецептор открывается только при сочетании условий: глутамат занимает свой сайт, глицин либо D-серин — коагонистический сайт, а деполяризация снимает потенциал-зависимую блокаду поры Mg²⁺. KYNA в модельных системах препятствует занятию коагонистического сайта; QUIN может активировать глутаматный сайт определённых NMDA-рецепторов. Поэтому слово «баланс» относится к функциональной сети, а не к простой арифметике двух веществ. Точный вклад субъединиц GluN2A и GluN2B меняется с областью мозга и клеточным контекстом, а эффекты QUIN в высокой экспериментальной концентрации нельзя считать картой всех рецепторов в живом мозге.
Если активация сохраняется, Ca²⁺ запускает ферменты, перестраивающие цитоскелет и постсинаптический аппарат; параллельно митохондрии пытаются буферизовать входящий кальций. При превышении адаптационных возможностей изменяются CREB-зависимая транскрипция и BDNF/TrkB-сигнал, а также белки, поддерживающие шипики и везикулярный аппарат. Дополнительное снижение удаления глутамата астроцитарным EAAT2 усиливает внеклеточный сигнал. В исходной модели эти стадии соединены в прямую линию до апоптоза, но у живого человека между ними действуют обратная связь, восстановление и другие причины сетевых изменений. Именно поэтому клеточная эксайтотоксичность и клиническая депрессия — разные уровни доказательства.
Исследования депрессии обнаруживали изменения воспалительных цитокинов и кинурениновых метаболитов в отдельных группах, но результаты неоднородны. Посмертная работа Steiner выявила больше QUIN-положительной микроглии в определённой области поясной коры при тяжёлой депрессии. Savitz и соавторы сообщили о снижении отношения KYNA/QUIN при резистентной депрессии, а исследования ликвора изучали связь QUIN с суицидальным поведением. Ни одно из этих наблюдений не превращает конкретное значение QUIN или отношения метаболитов в самостоятельный диагноз, прогноз суицида либо основание отказаться от стандартной помощи. Ангедония связана с сетью вознаграждения и дофаминовой передачей, но присутствие воспалительных метаболитов не доказывает, что у данного человека именно QUIN нарушила эту сеть. Суицидальное поведение столь же многофакторно: результаты исследования ликвора нельзя использовать как индивидуальный тест намерений или риска.
Клиническое испытание инфликсимаба при резистентной депрессии полезно как урок о неоднородности пациентов: общей убедительной пользы для всей выборки оно не показало, а предварительный воспалительный профиль обсуждался как возможный модификатор ответа. Исследования омега-3 находили изменение депрессивных симптомов в некоторых группах и режимах, но метааналитический сигнал не означает, что EPA доказанно «гасит IDO1» у конкретного пациента. Антивоспалительное лечение и коррекция обмена кинуренина остаются предметом исследования наряду с психотерапией и стандартной фармакотерапией.
Отношение Kyn/Trp обычно получают из концентраций кинуренина и триптофана в одной пробе. Его иногда используют как косвенный показатель активности кинуренинового пути, однако на него влияют TDO, питание, функция почек, метод измерения и воспаление вне мозга. Обратные отношения KYNA/QUIN и QUIN/KYNA нужно различать: повышение одного означает снижение другого, если измерены те же аналиты в той же среде. Плазму и ликвор нельзя смешивать в одной формуле, а исследовательские пороги нельзя выдавать за универсальные клинические границы.
| Измерение | Что может показать | Чего не доказывает |
|---|---|---|
| Триптофан, кинуренин и Kyn/Trp в одной среде | Доступность субстрата и общий сдвиг пути на момент забора | Изолированную активность IDO1 или серотонин в синапсе. |
| KYNA, QUIN и их отношение | Исследовательское описание распределения метаболитов | Нейротоксичность у отдельного пациента по сыворотке. |
| hs-CRP, IL-6 | Контекст системного воспаления | Причину депрессии или концентрацию цитокинов в мозге. |
| NfL | При определённых показаниях — повреждение нейрональных структур | Специфическое поражение из-за QUIN; показатель зависит от возраста и болезней. |
Эти анализы могут применяться в исследованиях или назначаться по другим клиническим показаниям, но стандартизованного диагностического «кинуренинового алгоритма» для депрессии нет. Врач оценивает симптомы, длительность, риск самоповреждения, сопутствующие заболевания и лекарства. При мыслях о самоубийстве нужна немедленная профессиональная помощь, а не самостоятельная интерпретация биомаркеров.
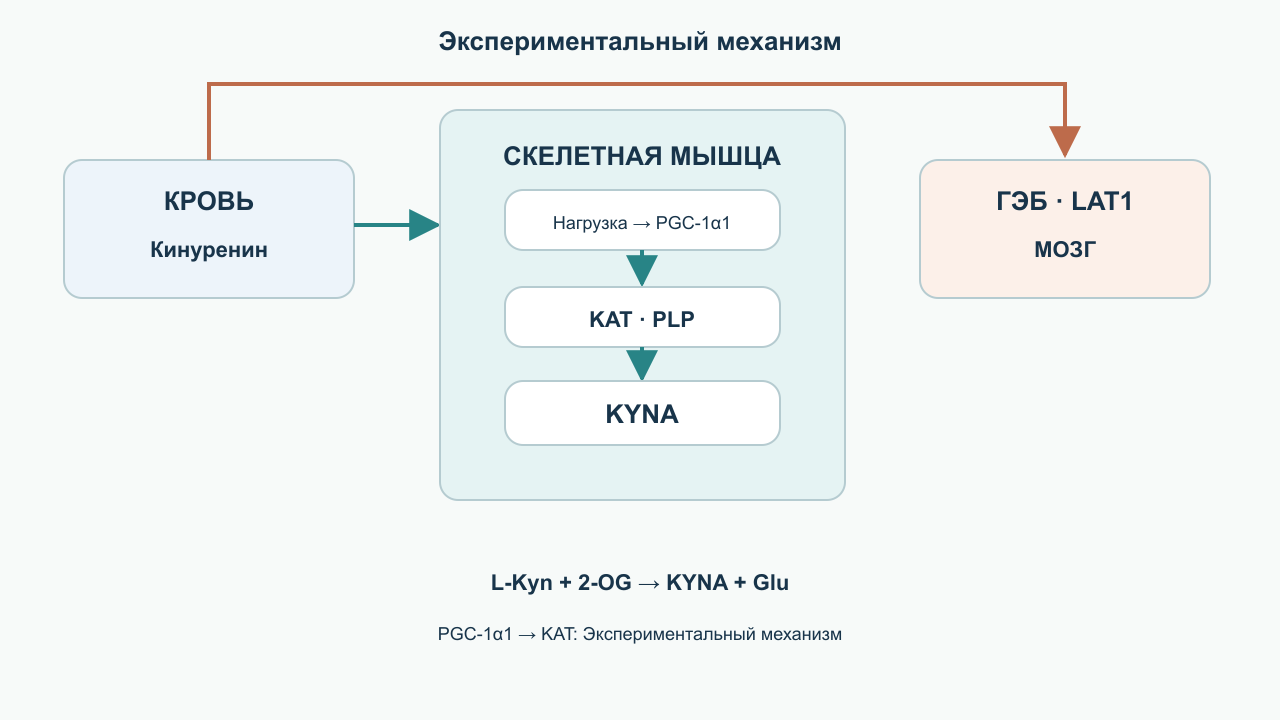
Работа Agudelo и соавторов показала у мышей, что мышечная экспрессия PGC-1α1 усиливает KAT, переводит часть циркулирующего кинуренина в KYNA и связана с устойчивостью к стрессу. Это убедительный пример связи мышцы и мозга: периферическое превращение потенциально сокращает доступность субстрата для центральных ветвей. Но эксперимент не устанавливает конкретную тренировочную «зону», частоту и продолжительность для лечения депрессии у людей. В предложенной модели сокращение мышцы активирует энергетические и кальциевые сигналы, связанные с AMPK и CaMK, затем повышает экспрессию коактиватора PGC-1α1. Через регуляцию мышечных генов возрастает активность KAT: часть доступного в крови кинуренина превращается в KYNA, которая значительно хуже проходит через интактный гематоэнцефалический барьер. Тем самым уменьшается один потенциальный источник субстрата для центральных ветвей. Физическая активность может входить в согласованный план помощи по общим показаниям, а её эффект нельзя свести только к кинуренину.
Ингибиторы KMO, включая исследовательские соединения Ro 61-8048 и JM6, меняли метаболиты и исходы в доклинических моделях. Это не готовые препараты для самостоятельного лечения депрессии. Для куркумина, ресвератрола, EGCG, сульфорафана и N-ацетилцистеина описаны разные противовоспалительные или антиоксидантные эффекты в лабораторных системах; из них не следует, что приём этих веществ в любой форме снижает QUIN в мозге человека или заменяет психиатрическую помощь. Предполагаемые мишени различаются: для EPA обсуждают специализированные медиаторы разрешения воспаления и цитокиновые сигналы; для куркумина и EGCG — NF-κB либо JAK/STAT в экспериментальных системах; для ресвератрола — SIRT1 и воспалительный ответ; для сульфорафана — Nrf2-зависимые антиоксидантные ферменты. Ни один из этих путь-сигналов не превращает отдельное вещество в доказанный ингибитор IDO1 у человека. Перенос особенно затрудняют состав препарата, биодоступность, длительность применения и тканевая экспозиция. Для N-ацетилцистеина обсуждают обеспечение субстратом синтеза глутатиона и влияние на обмен глутамата; путь через цистин-глутаматный антипортер и EAAT2 не подтверждает, что препарат клинически защищает синапсы от QUIN. Концентрированные экстракты имеют собственные ограничения и взаимодействия; особенно нельзя выводить безопасную дозу из клеточного опыта.
Физиологическая блокада NMDA-канала ионом Mg²⁺ тоже не означает, что пероральный магний «экранирует» рецептор от QUIN при депрессии. PLP участвует в KAT и KYNU, FAD — в KMO, но терапевтическое переключение этих ферментов высокими дозами витаминов не показано. Рассматривать дефицит нутриентов имеет смысл в рамках обычной клинической оценки, без обещания специфической коррекции кинуренинового пути.
Прямое подавление KMO — логичная исследовательская мишень, поскольку фермент стоит до образования 3-HK. В опытах с ингибиторами меняются периферические и центральные метаболиты, но путь препарата через барьер, направление переноса Kyn и компенсаторная активность KAT требуют отдельного анализа. Работа Zwilling показала защитные эффекты в экспериментальных моделях нейродегенерации; её нельзя переименовать в клиническое испытание при резистентной депрессии. Даже уменьшение QUIN в ткани было бы промежуточным биомаркером, пока не показана безопасность и польза для значимых симптомов у людей.
Для омега-3 клинический вопрос отличается от механистического. Метаанализы изучают депрессивные симптомы при неоднородных препаратах и популяциях; они не измеряют обязательное подавление IDO1 через резолвины у каждого участника. Для растительных полифенолов существует дополнительная цепь неопределённости: исходная молекула, её метаболиты, концентрация в крови и доступ к мозгу могут сильно различаться. «Интегративная» комбинация EPA, куркумина, ресвератрола, EGCG, сульфорафана, NAC, магния и витаминов не проверена как единый кинурениновый протокол. Суммирование клеточных механизмов не создаёт доказательства эффективности или безопасности такой смеси.
Кинурениновый путь связывает иммунный ответ, метаболизм триптофана и глутаматную передачу. Наиболее надёжно описаны сами ферментные реакции и некоторые клеточные эффекты метаболитов; связи с депрессией у людей сложнее и зависят от подгруппы, образца и метода исследования. Поэтому Kyn/Trp или QUIN/KYNA не следует использовать как личный «индекс нейровоспаления», а механистическую схему — как рецепт добавок.
Для человека с депрессивными симптомами важнее полноценная клиническая оценка и лечение с доказанной пользой, чем самостоятельный подбор панели редких метаболитов. Исследование кинурениновой системы может со временем улучшить отбор пациентов и открыть новые мишени терапии. Пока её главная практическая ценность — точнее понимать, почему иммунные, метаболические и нервные процессы нельзя рассматривать по отдельности.
Это нарративный обзор кинуренинового пути, опирающийся на ранее собранную подборку из 18 публикаций о ферментных реакциях, глии, доклинических вмешательствах и клинических наблюдениях. Редакционная работа завершена 4 октября 2026 года. Систематический поиск по заранее заданному протоколу, метаанализ и формальная оценка риска смещения каждой работы не проводились; список источников не является исчерпывающим.
Клеточные и животные механизмы рассматриваются отдельно от наблюдений у людей. Связь воспалительного маркера с симптомами не устанавливает причинности или эффективности вмешательства. При интерпретации важны клеточный компартмент, способ измерения, популяция и конечная точка. Неподтверждённые диагностические пороги и лечебные обещания не выводятся из одной биохимической схемы; отсутствие работы в подборке также не означает отсутствия данных по вопросу.
Нет. Отношение отражает общий сдвиг метаболизма в исследуемой пробе; на него влияют и другие ферменты и факторы, а кровь не является прямым измерением мозговой ткани.
Нет. QUIN участвует в синтезе NAD⁺, а избыточная KYNA может нарушать нормальную передачу. Значение имеет локальный баланс и контекст, которые нельзя прочесть по одной сывороточной цифре.
Стандартизованного клинического алгоритма с универсальными порогами нет. Решение о помощи опирается на оценку симптомов, риска и сопутствующих болезней.
Нет. Механизм показан прежде всего в экспериментальной модели; интенсивность и объём физической активности для человека подбирают по обычным клиническим показаниям.
Клеточные и животные данные не подтверждают, что самостоятельный приём добавок переключает эти ветви в мозге человека или заменяет лечение депрессии.