
Neuroinflamación y vía de la quinurenina: microglía, KYNA y QUIN
Cómo las señales inmunitarias dirigen el triptófano hacia la vía de la quinurenina, en qué se diferencian las ramas de los astrocitos y la microglía y dónde terminan las conclusiones clínicas derivadas de la bioquímica.
La depresión no puede explicarse por una sola deficiencia de serotonina, pero también sería un error declarar que la inflamación es su única causa. En algunas personas con síntomas depresivos se encuentran signos de activación inmunitaria, y en experimentos las señales inflamatorias modifican el metabolismo del triptófano y la actividad de las células gliales. La vía de la quinurenina resulta interesante precisamente porque es un punto de encuentro de estos procesos: comienza en tejidos periféricos, continúa en el cerebro y produce sustancias con efectos distintos sobre la neurotransmisión. Sin embargo, un mecanismo convincente en un esquema celular no equivale a una prueba diagnóstica ni a un plan de tratamiento listo para una persona concreta.
Dos destinos del triptófano
El triptófano es un aminoácido esencial que se obtiene de los alimentos. Una pequeña parte del sustrato disponible sigue la vía serotoninérgica: la triptófano-hidroxilasa TPH1 actúa principalmente en la periferia y la TPH2, en las neuronas serotoninérgicas; después, la descarboxilasa de aminoácidos aromáticos convierte el 5-hidroxitriptófano (5-HTP) en serotonina. En la glándula pineal, AANAT y ASMT transforman la serotonina en melatonina. Una parte considerable del catabolismo del triptófano está vinculada a la vía de la quinurenina, que contribuye tanto a las funciones inmunitarias como a la síntesis de NAD⁺. La proporción de cada vía depende del tejido, la alimentación y el estado del organismo; por eso, la regla de «95 % frente a 5 %» no debe trasladarse mecánicamente al cerebro de una persona concreta.
El primer paso de la rama de la quinurenina abre el anillo indólico: L-triptófano + O₂ → N-formil-L-quinurenina. La reacción la cataliza TDO o IDO1, enzimas que contienen hemo; después, la formamidasa produce L-quinurenina. TDO es especialmente importante en el hígado y está regulada, entre otros factores, por los glucocorticoides y la disponibilidad del sustrato. IDO1 se activa por señales inmunitarias en muchas células; IDO2 es una enzima distinta, con actividad catalítica diferente, y no debe considerarse una copia simple de IDO1. Por tanto, un aumento de la relación quinurenina/triptófano puede reflejar un cambio metabólico, pero por sí solo no identifica qué enzima lo causó.
| Punto de control | Contexto principal | Clave para la interpretación |
|---|---|---|
| TDO | Sobre todo el hígado; regulación por el sustrato y los glucocorticoides | La quinurenina periférica no siempre indica una inducción inflamatoria de IDO1. |
| IDO1 | Células inmunitarias y otros tejidos durante la respuesta a citocinas | IFN-γ es un potente inductor; las combinaciones de citocinas modifican la respuesta. |
| IDO2 | Regulación inmunitaria diferenciada | Su contribución al flujo total depende del tejido y las condiciones; no puede aislarse con un único análisis. |
El interferón γ activa JAK1/JAK2 a través del receptor IFNGR, lo que lleva a la fosforilación de STAT1 y a la formación de IRF1; estos factores aumentan la transcripción de IDO1. NF-κB y otras señales inflamatorias pueden modificar la respuesta al interferón. Esta cascada explica cómo la actividad inmunitaria puede redirigir el flujo metabólico, pero la expresión «agotamiento del triptófano» no debe dar la falsa impresión de que la serotonina neuronal necesariamente desciende hasta un nivel clínicamente significativo en toda persona con inflamación. Además, los antidepresivos actúan de forma más compleja que el simple bloqueo de un transportador, y una sola medición de triptófano no basta para predecir la respuesta a un ISRS.
Arquitectura enzimática de entrada a la vía
TDO está codificada por el gen TDO2, mientras que IDO1 e IDO2 corresponden a los genes separados IDO1 e IDO2. Las tres enzimas catalizan la dioxigenación del triptófano, pero difieren en su distribución, afinidad por el sustrato y regulación; por eso, que el primer producto sea químicamente idéntico no indica qué tejido aportó la mayor parte. La TDO hepática ayuda a mantener el metabolismo sistémico del triptófano y responde a señales de glucocorticoides. IDO1 es especialmente importante para la regulación inmunitaria, incluida la limitación de la disponibilidad de triptófano en un microentorno inflamado y la formación de tolerancia. Las propiedades de IDO2 no permiten atribuirle automáticamente el mismo papel catalítico que a IDO1, aunque ambos genes se detecten en células inmunitarias.
El primer producto, N-formil-L-quinurenina, es hidrolizado por una formamidasa y se convierte en L-quinurenina. Este es el nodo compartido desde el que divergen la transaminación dependiente de KAT y la hidroxilación dependiente de KMO. No conviene representar la vía de la serotonina y la de la quinurenina como dos vasos comunicantes con una suma constante: la disponibilidad intracelular de triptófano, la actividad de los transportadores, la velocidad de síntesis proteica y las enzimas locales modifican los flujos de forma independiente. La relación Kyn/Trp medida en sangre es el resultado neto de muchos procesos, no una medición directa de la competencia entre TPH2 e IDO1 dentro de una misma neurona.
Cuando IFN-γ se une al complejo receptor, IFNGR1/IFNGR2 activa JAK1/JAK2. STAT1 fosforilado forma un dímero, entra en el núcleo y se une a elementos GAS; el IRF1 inducido por STAT1 actúa mediante elementos de respuesta al interferón (ISRE) en la región reguladora de IDO1. Las señales de TNF-α e IL-1β pueden modificar la intensidad de esta respuesta a través de IKK, la degradación de IκB y la liberación de NF-κB; en distintos tipos celulares también participan las MAP-cinasas activadas por estrés. Es un ejemplo de cooperación transcripcional, no una prueba de sinergia fija en todos los tejidos. IL-6 también es un marcador y mediador del estado inflamatorio, pero su contribución a la expresión concreta de IDO1 depende del modelo.
La frontera entre la sangre y el cerebro
La quinurenina también se produce fuera del cerebro. El triptófano y la quinurenina pueden cruzar la barrera hematoencefálica mediante el transportador LAT1 de aminoácidos neutros grandes, en complejo con 4F2hc; otros aminoácidos compiten por el transporte. La 3-hidroxiquinurenina también puede llegar al sistema nervioso central. En cambio, el ácido quinurénico (KYNA) y el ácido quinolínico (QUIN) atraviesan de forma limitada una barrera intacta, por lo que sus concentraciones en sangre no son una imagen directa del microentorno cerebral. La permeabilidad de la barrera y la contribución de las células periféricas pueden cambiar durante una enfermedad; la afirmación absoluta de que «todo se sintetiza solo en el cerebro» tampoco es precisa.
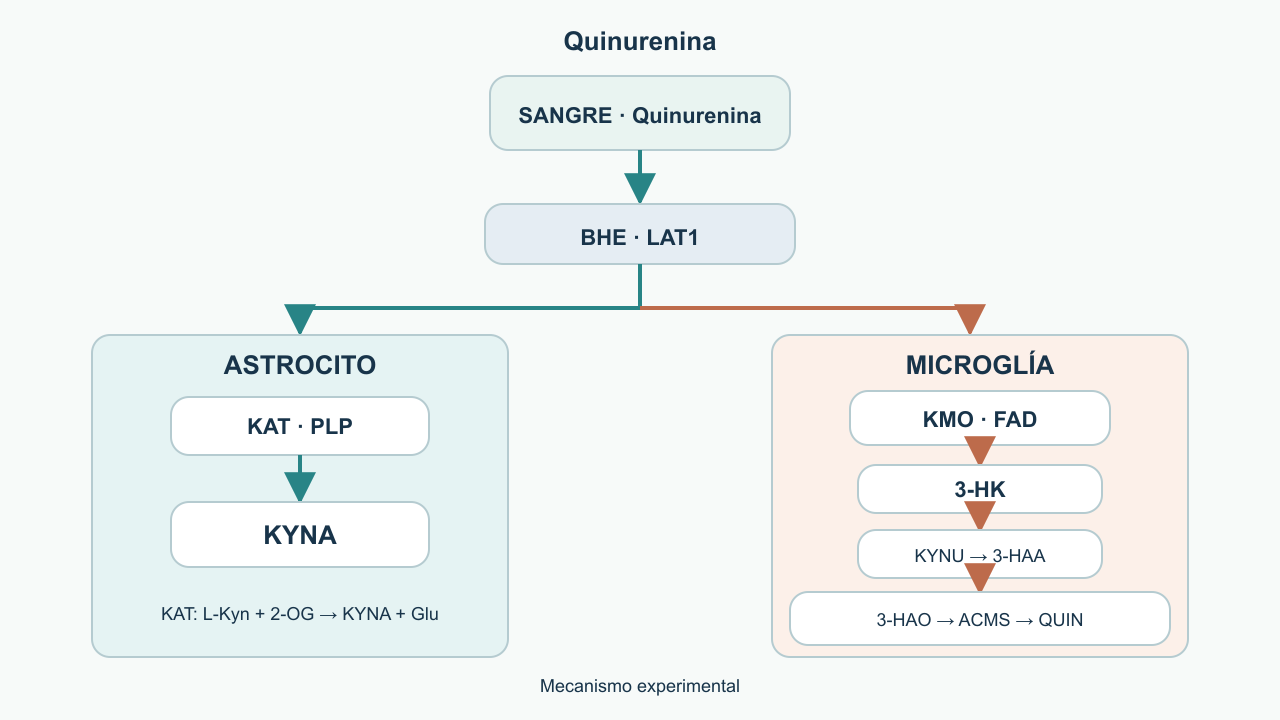
La quinurenina que llega al tejido cerebral no tiene un único destino predeterminado. Los astrocitos se asocian especialmente con la síntesis de KYNA mediante las aminotransferasas de quinurenina (KAT), sobre todo KAT II. Esta transaminación requiere fosfato de piridoxal (PLP, la forma activa de la vitamina B₆): L-quinurenina + 2-oxoglutarato → ácido quinurénico + L-glutamato. En la microglía y los macrófagos infiltrantes destaca más la rama KMO, que conduce a 3-hidroxiquinurenina (3-HK) y luego, mediante la quinureninasa KYNU y la 3-hidroxiantranilato-3,4-dioxigenasa (3-HAO), al intermediario ACMS. Este intermediario puede ciclarse espontáneamente y formar QUIN; la reacción alternativa de descarboxilación catalizada por ACMSD desvía parte del flujo. En la realidad, las células intercambian metabolitos; por eso, la distinción «astrocito–KYNA, microglía–QUIN» es un mapa útil de las vías predominantes, no una prohibición estricta de las demás reacciones.
El ácido quinolínico no es simplemente un producto de desecho. La enzima QPRT lo convierte en un precursor para la síntesis de NAD⁺; el problema sería un desequilibrio entre su producción, eliminación y concentración local. Del mismo modo, no puede calificarse automáticamente KYNA como «buena» a cualquier nivel: su antagonismo de los receptores NMDA puede limitar la excitación excesiva, pero una supresión demasiado intensa de la transmisión puede alterar las funciones cognitivas. En modelos experimentales, KYNA compite con la glicina en el sitio coagonista del receptor NMDA, reduciendo la probabilidad de apertura del canal para un nivel determinado de glutamato. También se han descrito interacciones con receptores nicotínicos de acetilcolina α7 y con GPR35. Estas observaciones dependen de la concentración, el sistema celular y el método; no demuestran ni un «bloqueo universal de NMDA» ni una mejora inevitable de la memoria. Un exceso de KYNA puede producir el efecto contrario al debilitar la transmisión excitadora normal, importante para el aprendizaje y la memoria de trabajo. Por ello, el significado biológico de la relación KYNA/QUIN depende del contexto de la actividad celular y de los receptores, no del lema «cuanta más KYNA, mejor».
Compartimentos, cofactores y punto de bifurcación química
KAT I–IV es una familia de aminotransferasas, no una sola «enzima neuroprotectora». La KAT II, la más estudiada en el cerebro humano, se asocia con el gen AADAT, pero la contribución de cada isoforma varía entre células y condiciones. PLP acepta temporalmente el grupo amino de la L-quinurenina; luego, el esqueleto carbonado se cicla y forma KYNA, mientras que el grupo amino se transfiere al 2-oxoglutarato para formar glutamato. Por tanto, la ecuación L-Kyn + 2-oxoglutarato → KYNA + L-glutamato describe la reacción global, no una conversión directa de un solo paso. El glutamato producido en esta reacción no debe equipararse automáticamente con una liberación patológica de glutamato en la hendidura sináptica.
En la otra rama, KMO se encuentra en la membrana mitocondrial externa y utiliza FAD, NADPH y oxígeno para hidroxilar la quinurenina y formar 3-HK. Después, KYNU, dependiente de PLP, elimina la cadena lateral y produce 3-hidroxiantranilato; la 3-HAO, que contiene hierro, abre su anillo aromático y forma ACMS, un compuesto inestable. Si ACMS se cicla sin una enzima, se forma QUIN. Cuando la enzima ACMSD descarboxila ACMS, se produce un intermediario alternativo del que pueden formarse otros metabolitos, incluido el ácido picolínico. Por último, QPRT añade un residuo fosforribosilo a QUIN e incorpora su carbono a la vía de síntesis de NAD⁺. Estas reacciones forman una red de velocidades que compiten entre sí: la concentración de un solo metabolito no determina el flujo por cada eslabón.
La 3-hidroxiquinurenina puede participar en reacciones de oxidación-reducción y producir superóxido, peróxido y otras especies reactivas de oxígeno en condiciones apropiadas. Pero la 3-HK no es «tóxica por definición»: su efecto depende de la concentración, los sistemas antioxidantes concomitantes y el tipo celular. Al hablar de vitaminas, importa que PLP sirve tanto a KAT como a KYNU y que KMO necesita FAD; este esquema por sí solo no permite predecir hacia dónde cambiará el flujo al tomar B₆ o B₂.
De la química a la sinapsis
KMO es una enzima dependiente de FAD situada en la membrana mitocondrial externa: L-quinurenina + NADPH + H⁺ + O₂ → 3-HK + NADP⁺ + H₂O. En sistemas modelo, 3-HK puede favorecer la formación de especies reactivas de oxígeno. KYNU utiliza PLP para convertir 3-HK en ácido 3-hidroxiantranílico, y 3-HAO abre el anillo para formar ACMS. Estas reacciones también importan porque es incorrecto dividir las vitaminas en «B₆ protectora» y «B₂ perjudicial»: PLP es necesaria tanto para KAT como para KYNU, mientras que FAD cumple la función enzimática habitual de KMO. De estos hechos no se deriva una dosis terapéutica de vitaminas para «cambiar» las ramas de la vía. ACMS es otro punto de bifurcación real: sin intervención enzimática se cicla y forma QUIN, mientras que ACMSD desvía parte del sustrato por una vía alternativa. QUIN puede entrar en la síntesis de NAD⁺ dependiente de QPRT; por eso, su acumulación no se explica solo por su formación: también importa la capacidad del tejido para utilizar el producto. Algunos esquemas simplificados presentan una producción alta de QUIN y una utilización limitada como desenlace inevitable de cualquier inflamación. En realidad, el equilibrio depende del lugar, el momento y la actividad de varias enzimas.
En condiciones experimentales, QUIN activa receptores NMDA y puede aumentar la entrada de Ca²⁺ en la neurona. Con una estimulación excesiva, el calcio sobrecarga las mitocondrias, altera su potencial de membrana y desencadena reacciones oxidativas y proteolíticas. Entre otros efectos descritos en modelos se encuentran una menor captación astrocitaria de glutamato a través de EAAT2/GLT-1 y la formación de radicales dependiente del hierro. Así puede surgir un circuito: más glutamato extracelular, más estimulación de los receptores y mayor carga para las neuronas y la glía. Sin embargo, las concentraciones, los tipos celulares y la duración de la exposición varían entre experimentos; encontrar QUIN en plasma no significa por sí solo que ya estén muriendo sinapsis o se esté produciendo desmielinización en una persona. En cultivos neuronales, si el flujo de Ca²⁺ supera durante mucho tiempo la capacidad de los sistemas amortiguadores, las mitocondrias captan calcio, pierden parte de su potencial de membrana y pueden abrir el poro de transición de permeabilidad mitocondrial (mPTP). Después se forman especies reactivas de oxígeno y pueden activarse vías de muerte celular, incluida la cascada de caspasas. En los astrocitos cercanos, la menor función de EAAT2 deja más glutamato fuera de la célula. Se consideran los complejos de QUIN con hierro como otra fuente de carga oxidativa para las membranas; en sistemas experimentales se ha descrito vulnerabilidad de los oligodendrocitos y la mielina. Esta es una secuencia de posibles efectos celulares ante una exposición adecuada, no una cadena demostrada desde un análisis sérico hasta una lesión cerebral en un paciente concreto.
La plasticidad sináptica también depende de BDNF, CREB, mTOR y del estado de las espinas dendríticas. La inflamación y el exceso de carga glutamatérgica pueden influir en estos sistemas y contribuir a formular hipótesis sobre memoria, motivación y estado de ánimo. Se estudian la reducción de la señal dependiente de BDNF, los cambios en CREB y mTOR, y las proteínas PSD-95 de la densidad postsináptica y sinaptofisina como posibles vías por las que una carga celular prolongada modificaría las espinas dendríticas. A nivel conductual, a veces se relaciona esta cascada con anhedonia y dificultades cognitivas, pero un único mecanismo no explica todo el espectro de la depresión. Las asociaciones entre metabolitos y volumen del hipocampo en estudios clínicos siguen siendo asociaciones: otros factores biológicos y vitales también modifican el tamaño de esta estructura. Del mismo modo, el efecto rápido de la ketamina no demuestra que QUIN causara los síntomas iniciales; la señalización NMDA participa en varios procesos distintos.
Del receptor a la red neuronal
El receptor NMDA se abre solo cuando coinciden varias condiciones: el glutamato ocupa su sitio, la glicina o la D-serina ocupa el sitio coagonista y la despolarización elimina el bloqueo del poro por Mg²⁺ dependiente del voltaje. En modelos, KYNA dificulta la ocupación del sitio coagonista; QUIN puede activar el sitio de glutamato de ciertos receptores NMDA. Por tanto, la palabra «equilibrio» se refiere a una red funcional, no a una aritmética simple entre dos sustancias. La contribución exacta de las subunidades GluN2A y GluN2B cambia según la región cerebral y el contexto celular, y los efectos de concentraciones experimentales altas de QUIN no representan un mapa de todos los receptores del cerebro vivo.
Si la activación persiste, Ca²⁺ pone en marcha enzimas que remodelan el citoesqueleto y la maquinaria postsináptica; al mismo tiempo, las mitocondrias intentan amortiguar el calcio que entra. Cuando se supera la capacidad de adaptación, cambian la transcripción dependiente de CREB, la señal BDNF/TrkB y las proteínas que sostienen las espinas y la maquinaria vesicular. Una reducción adicional de la eliminación de glutamato por EAAT2 astrocitario intensifica la señal extracelular. En el modelo original estas etapas se conectan en una línea directa hasta la apoptosis, pero en una persona viva intervienen la retroalimentación, la recuperación y otras causas de cambio de las redes. Por eso, la excitotoxicidad celular y la depresión clínica son niveles de evidencia diferentes.
Qué se ha observado en personas
Los estudios sobre depresión han encontrado cambios en las citocinas inflamatorias y los metabolitos de la quinurenina en algunos grupos, pero los resultados son heterogéneos. Un estudio post mortem de Steiner encontró más microglía positiva para QUIN en una región concreta de la corteza cingulada en casos de depresión grave. Savitz y sus colaboradores informaron de una reducción de la relación KYNA/QUIN en la depresión resistente al tratamiento, y estudios del líquido cefalorraquídeo analizaron la asociación entre QUIN y la conducta suicida. Ninguna de estas observaciones convierte un valor concreto de QUIN o una relación de metabolitos en un diagnóstico independiente, una predicción de suicidio o una razón para abandonar la atención estándar. La anhedonia se asocia con los circuitos de recompensa y la neurotransmisión dopaminérgica, pero la presencia de metabolitos inflamatorios no demuestra que QUIN haya alterado esos circuitos en una persona concreta. La conducta suicida también tiene múltiples factores: los resultados de estudios del líquido cefalorraquídeo no sirven como prueba individual de intención o riesgo.
El ensayo clínico de infliximab en la depresión resistente al tratamiento ofrece una lección útil sobre la heterogeneidad de los pacientes: no mostró un beneficio global convincente para toda la muestra, y se planteó el perfil inflamatorio inicial como posible modificador de la respuesta. Algunos estudios de omega-3 encontraron cambios en los síntomas depresivos en ciertos grupos y pautas, pero una señal de metaanálisis no significa que se haya demostrado que EPA «apaga IDO1» en un paciente concreto. El tratamiento antiinflamatorio y la modificación del metabolismo de la quinurenina siguen siendo objeto de investigación junto con la psicoterapia y la farmacoterapia estándar.
Cómo interpretar las pruebas de laboratorio
La relación Kyn/Trp suele calcularse a partir de las concentraciones de quinurenina y triptófano en una misma muestra. A veces se utiliza como indicador indirecto de la actividad de la vía de la quinurenina, pero influyen TDO, la alimentación, la función renal, el método de medición y la inflamación fuera del cerebro. Hay que distinguir las relaciones inversas KYNA/QUIN y QUIN/KYNA: si se miden los mismos analitos en el mismo medio, el aumento de una significa el descenso de la otra. No deben mezclarse plasma y líquido cefalorraquídeo en una misma fórmula ni presentarse umbrales de investigación como límites clínicos universales.
| Medición | Qué puede mostrar | Qué no demuestra |
|---|---|---|
| Triptófano, quinurenina y Kyn/Trp en un mismo medio | Disponibilidad del sustrato y un cambio global de la vía en el momento de la toma | Actividad aislada de IDO1 o serotonina en la sinapsis. |
| KYNA, QUIN y su relación | Descripción de investigación de la distribución de metabolitos | Neurotoxicidad en una persona según el suero por sí solo. |
| hs-CRP, IL-6 | Contexto de inflamación sistémica | La causa de la depresión o la concentración de citocinas en el cerebro. |
| NfL | En indicaciones apropiadas, daño de estructuras neuronales | Una lesión específica por QUIN; el valor depende de la edad y las enfermedades. |
Estas pruebas pueden usarse en investigación o solicitarse por otras indicaciones clínicas, pero no existe un «algoritmo de quinurenina» diagnóstico estandarizado para la depresión. El profesional evalúa los síntomas, su duración, el riesgo de autolesión, las enfermedades concomitantes y los medicamentos. Las ideas suicidas requieren ayuda profesional inmediata, no una interpretación individual de biomarcadores.
¿Se puede redirigir el flujo a otra rama?
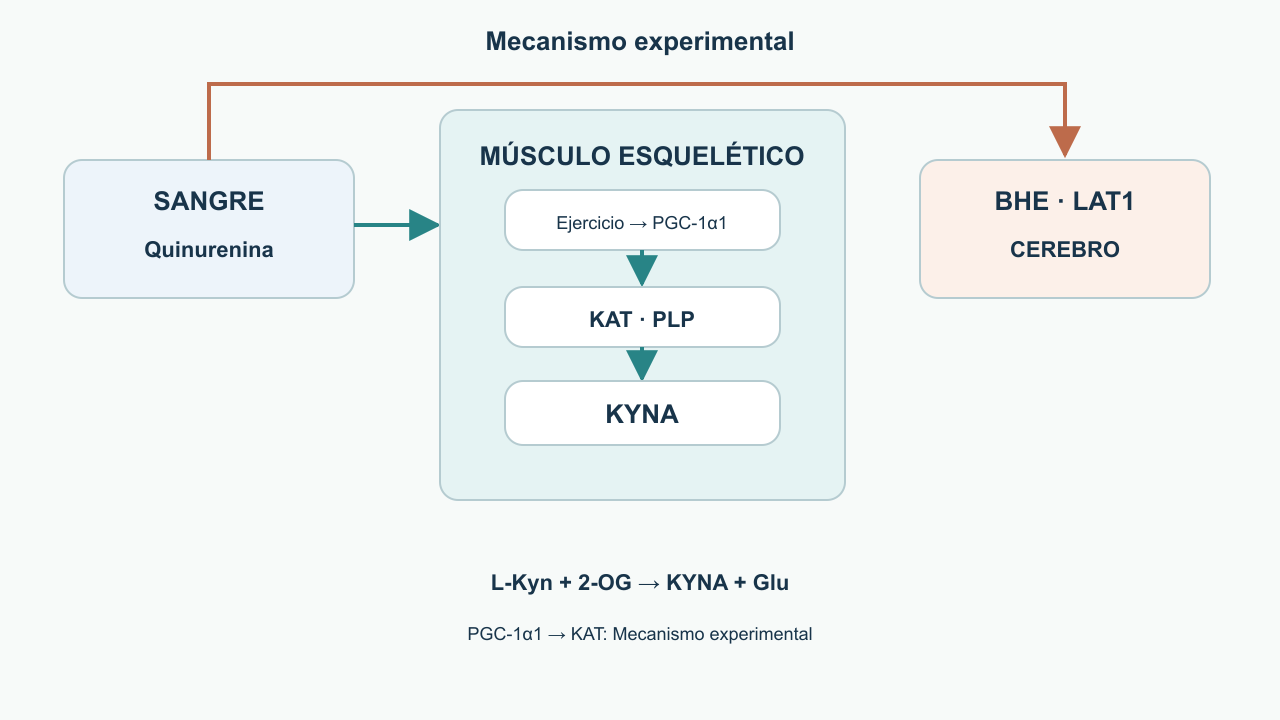
El trabajo de Agudelo y sus colaboradores mostró en ratones que la expresión muscular de PGC-1α1 aumenta KAT, convierte parte de la quinurenina circulante en KYNA y se asocia con resistencia al estrés. Es un ejemplo convincente de la conexión entre músculo y cerebro: la conversión periférica podría reducir el sustrato disponible para las ramas centrales. En el modelo propuesto, la contracción muscular activa señales energéticas y de calcio asociadas con AMPK y CaMK, y después aumenta la expresión del coactivador PGC-1α1. La regulación de genes musculares eleva la actividad de KAT: parte de la quinurenina disponible en sangre se convierte en KYNA, que atraviesa mucho menos una barrera hematoencefálica intacta. Así se reduce una posible fuente de sustrato para las ramas centrales. Sin embargo, el experimento no establece una «zona» de entrenamiento, frecuencia o duración concretas para tratar la depresión en personas. La actividad física puede formar parte de un plan de atención coordinado por motivos clínicos generales; su efecto no puede reducirse solo a la quinurenina.
Los inhibidores de KMO, incluidos los compuestos de investigación Ro 61-8048 y JM6, modificaron metabolitos y resultados en modelos preclínicos. No son medicamentos listos para el autotratamiento de la depresión. En sistemas de laboratorio se han descrito diversos efectos antiinflamatorios o antioxidantes de la curcumina, el resveratrol, EGCG, el sulforafano y la N-acetilcisteína; esto no significa que tomar cualquiera de estas sustancias en alguna forma reduzca la QUIN cerebral en personas ni que sustituya la atención psiquiátrica. Los objetivos propuestos son diferentes: para EPA se analizan mediadores especializados de resolución de la inflamación y señales de citocinas; para la curcumina y EGCG, NF-κB o JAK/STAT en sistemas experimentales; para el resveratrol, SIRT1 y la respuesta inflamatoria; y para el sulforafano, enzimas antioxidantes dependientes de Nrf2. Ninguna de estas vías de señalización convierte una sustancia concreta en un inhibidor de IDO1 demostrado en personas. La traslación también se ve limitada por la composición del producto, su biodisponibilidad, la duración de uso y la exposición tisular. En el caso de la N-acetilcisteína se analizan el suministro de precursores para sintetizar glutatión y los efectos sobre el metabolismo del glutamato; la vía del antiportador cistina-glutamato y EAAT2 no demuestra que el compuesto proteja clínicamente las sinapsis frente a QUIN. Los extractos concentrados tienen sus propias limitaciones e interacciones; en particular, no puede deducirse una dosis segura de un experimento celular.
El bloqueo fisiológico del canal NMDA por iones Mg²⁺ tampoco significa que el magnesio oral «proteja» al receptor de QUIN en la depresión. PLP participa en KAT y KYNU, y FAD en KMO, pero no se ha demostrado que dosis altas de vitaminas cambien terapéuticamente estas enzimas. Las deficiencias de nutrientes pueden considerarse en una evaluación clínica habitual, sin prometer una corrección específica de la vía de la quinurenina.
Cómo comparar intervenciones y evidencia
La inhibición directa de KMO es una diana de investigación lógica porque la enzima actúa antes de la formación de 3-HK. En los experimentos con inhibidores cambian los metabolitos periféricos y centrales, pero requieren análisis separado el paso del fármaco por la barrera, la dirección del transporte de Kyn y la actividad compensatoria de KAT. El estudio de Zwilling mostró efectos protectores en modelos experimentales de neurodegeneración; no puede rebautizarse como ensayo clínico de depresión resistente al tratamiento. Incluso una reducción de QUIN en tejido seguiría siendo un biomarcador intermedio hasta que se demuestren seguridad y beneficio en síntomas relevantes para las personas.
En omega-3, la pregunta clínica es distinta de la mecanística. Los metaanálisis estudian síntomas depresivos con productos y poblaciones heterogéneos; no miden una supresión obligatoria de IDO1 mediante resolvinas en cada participante. Los polifenoles vegetales añaden otra cadena de incertidumbre: la molécula original, sus metabolitos, la concentración en sangre y el acceso al cerebro pueden diferir mucho. No se ha evaluado una combinación «integrativa» de EPA, curcumina, resveratrol, EGCG, sulforafano, NAC, magnesio y vitaminas como protocolo unificado de la vía de la quinurenina. Sumar mecanismos celulares no crea evidencia de eficacia o seguridad para esa mezcla.
Conclusión práctica
La vía de la quinurenina conecta la respuesta inmunitaria, el metabolismo del triptófano y la neurotransmisión glutamatérgica. Lo mejor descrito son las propias reacciones enzimáticas y algunos efectos celulares de los metabolitos; las relaciones con la depresión en personas son más complejas y dependen del subgrupo, la muestra y el método del estudio. Por eso, Kyn/Trp o QUIN/KYNA no deben utilizarse como un «índice personal de neuroinflamación», ni un esquema mecanístico debe convertirse en una receta de suplementos.
Para una persona con síntomas depresivos, una evaluación clínica integral y un tratamiento con beneficios demostrados son más importantes que elegir por cuenta propia un panel de metabolitos poco habituales. La investigación del sistema de la quinurenina podría mejorar en el futuro la selección de pacientes y revelar nuevas dianas terapéuticas. Por ahora, su principal valor práctico es ayudar a entender con más precisión por qué los procesos inmunitarios, metabólicos y nerviosos no pueden considerarse de forma aislada.
Cómo se preparó esta revisión
Esta es una revisión narrativa de la vía de la quinurenina basada en una selección previamente recopilada de 18 publicaciones sobre reacciones enzimáticas, glía, intervenciones preclínicas y observaciones clínicas. El trabajo editorial concluyó el 4 de octubre de 2026. No se realizó una búsqueda sistemática con un protocolo preestablecido, un metanálisis ni una evaluación formal del riesgo de sesgo de cada estudio; la lista de fuentes no es exhaustiva.
Los mecanismos celulares y animales se consideran por separado de las observaciones en personas. La asociación entre un marcador inflamatorio y los síntomas no demuestra causalidad ni la eficacia de una intervención. Para interpretar los resultados importan el compartimento celular, el método de medición, la población y la variable de desenlace. De un único esquema bioquímico no se deducen umbrales diagnósticos no validados ni promesas terapéuticas; del mismo modo, que un estudio no figure en esta selección no significa que no existan datos sobre la cuestión.
Preguntas frecuentes
¿Kyn/Trp permite determinar la actividad de IDO1 en el cerebro?
No. La relación refleja un cambio metabólico global en la muestra analizada; también influyen otras enzimas y factores, y la sangre no mide directamente el tejido cerebral.
¿KYNA siempre es beneficiosa y QUIN siempre es perjudicial?
No. QUIN participa en la síntesis de NAD⁺ y un exceso de KYNA puede alterar la neurotransmisión normal. Importan el equilibrio local y el contexto, que no pueden deducirse de un único valor sérico.
¿Existe un panel de quinurenina reconocido para diagnosticar la depresión?
No existe un algoritmo clínico estandarizado con umbrales universales. Las decisiones de atención se basan en la evaluación de síntomas, riesgos y enfermedades concomitantes.
¿Los experimentos con PGC-1α1 establecen un protocolo de ejercicio terapéutico?
No. El mecanismo se ha demostrado principalmente en un modelo experimental; la intensidad y el volumen de actividad física para cada persona se determinan según indicaciones clínicas habituales.
¿Conviene tomar suplementos para suprimir IDO1 o KMO?
Los datos celulares y animales no confirman que tomar suplementos por cuenta propia redirija estas ramas en el cerebro humano ni que sustituya el tratamiento de la depresión.
Fuentes
- Agudelo LZ, Femenía T, Orhan F, et al. Skeletal muscle PGC-1α1 modulates kynurenine metabolism and mediates resilience to stress-induced depression. *Cell*. 2014;159(1):33-45.
- Dantzer R, O'Connor JC, Freund GG, Johnson RW, Kelley KW. From inflammation to sickness and depression: when the immune system subjugates the brain. *Nat Rev Neurosci*. 2008;9(1):46-56.
- Schwarcz R, Bruno JP, Muchowski PJ, Wu HQ. Kynurenines in the mammalian brain: when physiology meets pathology. *Nat Rev Neurosci*. 2012;13(7):465-477.
- Miller AH, Raison CL. The role of inflammation in depression: from evolutionary imperative to modern affliction. *Nat Rev Immunol*. 2016;16(1):22-34.
- Haroon E, Miller AH, Sanacora G. Inflammation, glutamate, and glia: A complex rendezvous in depression. *Clin Psychiatry*. 2017;78(6):e673-e685.
- Erhardt S, Lim CK, Linderholm KR, et al. Connecting inflammation with depression: a role for kynurenine pathway enzymes. *Trends Neurosci*. 2017;40(12):738-752.
- Steiner J, Walter M, Gos T, et al. Severe depression is associated with increased microglial quinolinic acid in subgenual anterior cingulate gyrus and STS. *Neurobiol Dis*. 2011;41(2):321-328.
- Savitz J, Drevets WC, Wurfel BE, et al. Reduction of kynurenic acid to quinolinic acid ratio in treatment-resistant depression. *Psychoneuroendocrinology*. 2015;57:1-12.
- Raison CL, Rutherford RE, Woolwine BJ, et al. A randomized controlled trial of the tumor necrosis factor antagonist infliximab for treatment-resistant depression: the role of baseline inflammatory biomarkers. *JAMA Psychiatry*. 2013;70(1):31-41.
- Guillemin GJ. Quinolinic acid, the inescapable neurotoxin. *FEBS J*. 2012;279(8):1356-1365.
- Dowlati Y, Herrmann N, Swardfager W, et al. A meta-analysis of cytokines in major depression. *Biol Psychiatry*. 2010;67(5):446-457.
- O'Connor JC, André C, Wang Y, et al. Interferon-gamma and tumor necrosis factor-alpha mediate the induction of indoleamine 2,3-dioxygenase and the eventual development of depressive-like behavior in mice. *Mol Psychiatry*. 2009;14(5):511-522.
- Su KP, Tseng PT, Lin PY, et al. Association of use of omega-3 polyunsaturated fatty acids with changes in depressive symptoms: a systematic review and meta-analysis. *JAMA Netw Open*. 2018;1(5):e182327.
- Zwilling D, Huang SY, Sathyasaikumar KV, et al. Kynurenine 3-monooxygenase inhibition in blood ameliorates neurodegeneration. *Cell*. 2011;145(6):863-874.
- Meier TB, Drevets WC, Wurfel BE, et al. Relationship between neurotoxic kynurenine metabolites and hippocampal volume in major depressive disorder. *Brain Behav Immun*. 2016;53:172-182.
- Bay-Richter C, Linderholm KR, Lim CK, et al. A role for inflammatory metabolites in suicidal behaviour. *Transl Psychiatry*. 2015;5(10):e659.
- Brundin L, Sellgren CM, Lim CK, et al. An enzyme in the kynurenine pathway that governs vulnerability to suicidal behavior by generating quinolinic acid. *Neuropsychopharmacology*. 2016;41(2):419-426.
- Stone TW, Darlington LG. Endogenous kynurenines as targets for drug discovery and development. *Nat Rev Drug Discov*. 2002;1(8):609-620.