
Dinámica mitocondrial: DRP1, MFN2, OPA1 y mitofagia
Mecanoquímica de fusión y división, contactos del RE, regulación DRP1 y PINK1–Parkin; trastornos hereditarios y límites de intervenciones preclínicas.
Mecanoquímica de fusión y división, contactos del RE, regulación DRP1 y PINK1–Parkin; trastornos hereditarios y límites de intervenciones preclínicas.
La mitocondria conserva energía gracias a la organización de sus dos membranas, las crestas, el genoma y las conexiones con otras organelas, además de la composición de la cadena respiratoria. MFN1/MFN2 participan en la fusión de membranas externas, OPA1 en la membrana interna y las crestas, y DRP1, junto con adaptadores y el citoesqueleto, permite la división. Estos procesos se coordinan con el transporte y la eliminación de daños, pero una mitocondria alargada no necesariamente está sana ni una corta está destinada a destruirse. Aquí se examinan la mecanoquímica, la regulación, las enfermedades hereditarias y los límites de las intervenciones.
La microscopía electrónica de transmisión proporcionó las primeras imágenes detalladas de la doble membrana y las crestas. Un corte fino muestra solo parte de un objeto tridimensional; la fijación, deshidratación y homogeneización pueden modificar la forma y romper conexiones. Sin embargo, una imagen de una mitocondria individual no es automáticamente un artefacto: existen organelas realmente separadas, especialmente en prolongaciones neuronales, y la disposición compacta del músculo difiere de la red tubular libre de una célula cultivada. Los métodos históricos limitaban la reconstrucción dinámica, pero no mostraban simplemente un mundo celular erróneo.
La microscopía confocal en vivo con mito-GFP/mito-DsRed permite seguir movimiento, contacto, intercambio de contenido y separación. STED, PALM/STORM y SIM mejoran la resolución espacial; la criotomografía electrónica revela la arquitectura de membranas en material vitrificado. Persisten límites de fototoxicidad, marcaje, frecuencia de imágenes y diferencia entre proceso vivo e instantánea estructural. La continuidad del contorno externo, el intercambio de una marca de matriz y el acoplamiento eléctrico son observaciones distintas, que no se sustituyen entre sí.
Las mitocondrias forman redes ramificadas, segmentos alargados y unidades móviles separadas. Su organización depende del tipo celular, la nutrición, la carga de trabajo, el ciclo celular y el daño. El término «sincitio reticular» describe algunas arquitecturas, pero no implica una membrana interna continua en todos los tejidos ni elimina fronteras funcionales dentro de la red. Para demostrar beneficio de la fusión o perjuicio de la división hay que registrar eventos y función, no solo la longitud final.
Glancy y colaboradores describieron en músculo una organización reticular asociada con la distribución intracelular de energía. La fuerza protón-motriz combina componentes eléctrico y químico:
R es la constante de los gases, T la temperatura absoluta y F la constante de Faraday. Al definir ΔΨₘ como Ψmatriz − Ψespacio intermembrana y ΔpH como pHmatriz − pHespacio intermembrana, el componente eléctrico negativo y la matriz más alcalina producen un Δp negativo en esta orientación. Los signos no deben trasladarse entre publicaciones sin comprobar la definición de las diferencias. Potencial y pH dependen del estado respiratorio, sustratos, tejido y método; no constituyen un intervalo diagnóstico universal.
El acoplamiento eléctrico puede conectar regiones de la red y modificar la distribución energética. Estos experimentos no demuestran que el potencial se propague instantáneamente y sin pérdidas por todas las mitocondrias de cualquier miocito, ni que una región distante deba estar hipóxica. Se necesita evidencia de continuidad membranal, consumo local, resolución temporal y respuesta eléctrica. La idea de una red energética complementa la difusión de metabolitos, sin sustituir todas las vías de ATP y fosfocreatina.
La fusión mezcla parte de las proteínas y metabolitos de la matriz y favorece la complementación funcional. El ADN mitocondrial está organizado en nucleoides, con TFAM entre sus componentes; la ausencia de histonas nucleares convencionales no significa ausencia de protección. Los nucleoides no tienen por qué mezclarse uniformemente tras cada fusión, y transferir proteínas no repara una mutación. En heteroplasmia, el fenotipo depende de variante, distribución, tejido y demanda: no existe un umbral universal del 60–80% por debajo del cual la fusión oculte cualquier defecto. Replicación, transcripción y selección de copias requieren análisis propio.
SOD2, GPX1, PRDX3/PRDX5 y los sistemas de glutatión conectan la respuesta redox local con el intercambio de equivalentes reductores. La distribución matricial de Ca²⁺ puede amortiguar unos efectos y propagar otros; una red no garantiza protección contra sobrecarga de calcio o apertura de mPTP. La reducción de ROS debe compararse con respiración, potencial y cantidad de organelas viables. La distinción entre reserva, compartimento y función también se explica en el artículo sobre NAD⁺: la concentración total no describe cada reacción local.
La fusión facilita el intercambio y la adaptación; la división crea unidades para transporte, distribución mitótica y separación de regiones. Un área dañada puede generar una hija menos polarizada, que se vuelve a fusionar con menor facilidad y puede eliminarse por mitofagia. Es una relación funcional, no una regla según la cual cada división produce una organela enferma. Deben medirse el lugar del evento y el estado de ambas hijas.
La supresión prolongada de la división puede dificultar transporte y renovación, mientras que el alargamiento durante un estrés breve puede ser adaptativo. La fragmentación aparece en mitosis, cambios nutricionales, exposición al calcio y muerte celular: la misma forma tiene causas distintas. El control de calidad incluye proteasas, chaperonas, replicación del genoma, vesículas mitocondriales, biogénesis y lisosomas. Su eficacia no se define solo por una razón fusión/división.
La fusión une membranas externas e internas preservando los compartimentos acuosos. Acercar superficies lipídicas, desplazar agua, formar intermediarios y abrir un poro requiere acción coordinada. La distancia no determina por sí sola la probabilidad del evento: importan composición lipídica, curvatura, tensión y estado catalítico.
MFN1 y MFN2 son productos relacionados de genes nucleares diferentes, pero no intercambiables en todas sus tareas. El dominio G N-terminal une nucleótidos de guanina; regiones helicoidales y anclaje membranal transmiten cambios conformacionales. La descripción histórica distingue dominio G, HR1, segmento transmembrana y HR2; las estructuras truncadas también emplean los haces HB1/HB2. Son niveles de organización diferentes, no cuatro piezas autónomas de una máquina. Topología, accesibilidad de extremos e interacciones cis o trans deben establecerse para cada construcción y sistema.
Las mitofusinas forman complejos homotípicos y heterotípicos. La cantidad total no garantiza flujo de fusión: localización, ciclo de nucleótidos y socios importan. La actividad GTPasa purificada no establece un rango funcional en axón, hígado o músculo. Para confirmar el evento completo sirven el intercambio de marcas matriciales e indicadores separados de membranas, más allá de la proximidad de contornos.
| Característica | MFN1 | MFN2 |
|---|---|---|
| Gen nuclear | MFN1, cromosoma 3 | MFN2, cromosoma 1 |
| Secuencia humana canónica | 741 residuos; masa aparente dependiente del método | 757 residuos; isoforma y modificaciones afectan la comparación |
| Km para GTP | Corresponde a construcción y condiciones del ensayo | Un valor de 500 µM no describe todos los sistemas |
| Hidrólisis de GTP | Depende de oligomerización y sistema | Una diferencia obligatoria de ocho veces requiere comparación equivalente |
| Fusión externa | Componente importante del aparato | Participa; efecto dependiente de socios y variante |
| Localización adicional | Función principal vinculada a membrana externa | Asociaciones con RE y contactos requieren estudio independiente |
| Transporte axonal | La forma puede afectar el transporte | Miro/TRAK y distribución local importan en modelos de neuropatía |
| Genética clínica | El síndrome humano no se deduce de un knockout embrionario | Variantes patogénicas MFN2 causan CMT2A |
Koshiba estudió un segmento helicoidal aislado: PDB 1T3J apoya un modelo de interacción coiled-coil. El cristal HR2 no representa todo el ciclo membranal de MFN1/MFN2 completos. Su longitud no impone una distancia obligatoria prefusión, y el empaquetamiento antiparalelo de una construcción no establece la única vía in vivo.
Cao y Yan identificaron con MFN1 truncada dimerización de dominios G dependiente de nucleótido y cambios de elementos helicoidales. La comprobación dirigida identifica PDB 5GOM como estado semejante al de transición, no simplemente una forma GDP abierta e inactiva. PDB 5YEW también debe interpretarse con construcción, nucleótido y publicación primaria. Un cristal muestra interfaces y conformaciones posibles, no mide por sí mismo ángulo, fuerza o duración en una membrana viva.
La base química es GTP + H₂O → GDP + Pᵢ. La energía depende de actividades de reactivos, Mg²⁺, pH y temperatura; la ΔG°′ estándar no equivale sin correcciones a la energía de cada movimiento helicoidal. Unión, dimerización, hidrólisis y liberación de productos regulan etapas distintas. Un giro fijo mayor de 60°, la reducción de 9 a 1,5 nm y la apertura inevitable de un poro necesitan asociación directa con un evento concreto. La hemifusión de monocapas externas difiere de la unión completa: contacto no significa fusión terminada.
De Brito y Scorrano presentaron MFN2 como participante en el anclaje RE–mitocondria. Medir contactos depende de geometría y criterio de proximidad: Filadi observó más acoplamiento tras eliminar MFN2, mientras que Naon apoyó posteriormente su función de anclaje. Los resultados no equivalen a «menos MFN2 siempre aleja el RE». Se necesitan distancias definidas, normalización por superficie, separación de efectos agudos y crónicos y mediciones funcionales de transferencia.
El Ca²⁺ liberado por IP3R puede formar microdominios accesibles a captación a través de membrana externa y complejo MCU interno. Reguladores de MCU y geometría importan; una única Kd del uniportador no describe todas las condiciones. El calcio afecta la piruvato deshidrogenasa mediante PDP, además de IDH3 y α-cetoglutarato deshidrogenasa; la sobrecarga puede perjudicar la energía. Un contacto estrecho no siempre beneficia ni un aumento de Ca²⁺ matricial siempre eleva ATP.
El RE sintetiza fosfatidilserina; su entrega y descarboxilación mitocondrial por PISD contribuyen a fosfatidiletanolamina. Los contactos facilitan intercambio, pero no prueban que MFN2 sea el único transportador PS ni que la lleve directamente por ambas membranas. PERK–eIF2α–CHOP conecta el entorno de contacto con estrés del RE; los cambios tras perder MFN2 pueden ser directos o secundarios. La causalidad requiere separar fusión y contacto, controlando calcio, lípidos y respuestas independientes al estrés.
OPA1 es una GTPasa de la familia de las dinaminas codificada en el núcleo y asociada a la membrana interna, hacia el espacio intermembrana. Su señal N-terminal dirige el precursor a TOM/TIM; el procesamiento produce formas largas y cortas. El empalme alternativo cambia la disponibilidad de sitios de corte, y su distribución depende de tejido y estado. Masa, residuos e isoformas de una secuencia no describen todas las moléculas OPA1.
El dominio G, elementos helicoidales, regiones de interacción membranal e interfaces oligoméricas conectan el ciclo de nucleótidos con remodelado. La estructura de Faelber de 2019 corresponde al homólogo Mgm1 y tiene una referencia distinta de la suministrada. Mgm1 orienta hipótesis sobre OPA1, pero no representa directamente todas sus formas humanas. Cardiolipina, tensión, potencial y socios condicionan la transferencia del mecanismo.
YME1L es una proteasa i-AAA dependiente de ATP, con región catalítica orientada al espacio intermembrana, que procesa variantes apropiadas de OPA1. OMA1 es una metaloproteasa membranal relevante para el corte por estrés. S1 y S2 son sitios de procesamiento, no dos velocidades universales. Potencial, ATP y proteostasis modifican L-OPA1/S-OPA1, pero no imponen una proporción 1:1 en todos los tejidos o reconstituciones.
Las formas largas conservan unión membranal; las cortas modifican oligomerización y fusión según el sistema. La pérdida completa de formas largas difiere del procesamiento regulador limitado. No hay un umbral celular universal ΔΨₘ para OMA1, ni toda L-OPA1 desaparece siempre de manera instantánea e irreversible. Resíntesis, importación y recuperación afectan el balance.
OPA1 participa en las uniones de crestas, relacionadas con complejos respiratorios y distribución de citocromo c. Tamaño y fracción localizada en crestas dependen de método y estado; 12–20 nm y «más del 85% atrapado» no son normas universales. Remodelar crestas facilita movilización, pero la salida citosólica requiere cruzar la membrana externa, por ejemplo mediante permeabilidad BAX/BAK. Procesamiento OPA1 no equivale a apoptosis establecida.
Cardiolipina y curvatura se relacionan con estabilidad de supercomplejos, incluidos I + III₂ + IV. Su presencia no implica transferencia obligatoria de todos los electrones sin difusión, ni cambios de señal prueban supresión causal de ROS. Fusión, crestas y bioenergética interactúan, pero requieren indicadores diferentes: morfología, intercambio, consumo de oxígeno, potencial y síntesis de ATP.
DRP1, codificada por DNM1L, pertenece a las dinaminas. Gran parte permanece en citosol; dividir requiere reclutamiento externo, oligomerización y acoplamiento del ciclo de nucleótidos a la deformación. El alargamiento al suprimir DRP1 demuestra la contribución de la división, pero no hace patológica toda activación: participa en distribución durante mitosis, adaptación y control de calidad.
Su estructura comprende dominio G, que une e hidroliza GTP, bisagra BSE — bundle signalling element — y tallo con contactos intermoleculares. Las denominaciones históricas «dominio medio» y GED corresponden parcialmente a regiones de esta arquitectura, no a motores independientes. El dominio B variable contiene regiones reguladoras y cambia entre isoformas. DRP1 carece del PH convencional de la dinamina clásica, pero puede interactuar con lípidos: fosfolípidos ácidos, incluida cardiolipina en sistemas reconstruidos, modifican unión y ensamblaje.
Fröhlich y Kalia revelaron interfaces de oligomerización e interacciones con adaptadores. PDB 3W6P contiene DLP1/DRP1 humana con GDP·AlF₄ y modela un estado de transición, no una mitocondria completa funcionando. Las estructuras crioelectrónicas de espirales y complejos MiD49 complementan la cristalografía; diámetro, número de subunidades y posición de vueltas dependen de lípidos, nucleótido, adaptador y construcción.
La unión de GTP facilita contactos entre dominios G; hidrólisis y cambios posteriores modifican la geometría. Convertir energía química en curvatura y constricción necesita ensamblaje cooperativo, no una molécula actuando como tijeras. La actividad basal soluble no establece la frecuencia celular de división. Reclutamiento, complejos productivos, dinámica de constricción y separación terminada deben medirse por separado.
La membrana externa aporta plataformas. MFF, MiD49 y MiD51 reclutan DRP1, pero no son copias intercambiables. Expresión, oligomerización, abundancia relativa y contexto influyen; el exceso de adaptador puede retener DRP1 en una configuración improductiva. Más proteína membranal no siempre produce más divisiones completas.
| Proteína | Organización membranal | Función principal | Límite interpretativo |
|---|---|---|---|
| MFF | Anclaje C-terminal; región citosólica para DRP1 | Plataforma importante de reclutamiento y división productiva en muchas células | Dependencia variable; también participa en peroxisomas |
| MiD49 / MIEF2 | Anclaje N-terminal; dominio citosólico grande | Unión a DRP1 y organización del ensamblaje | No comparte automáticamente las propiedades nucleotídicas MiD51 |
| MiD51 / MIEF1 | Anclaje N-terminal; dominio citosólico que une nucleótidos | Regulación de reclutamiento y configuración | La unión de ADP no la convierte en medidor universal ATP/ADP |
| Fis1 | Anclaje C-terminal; repeticiones TPR citosólicas | Funciones contextuales en dinámica, contactos y estrés | No es el único receptor obligatorio de toda división en mamíferos |
Otera y Losón estudiaron adaptadores en células; Richter analizó MiD49/51. Masa y números PDB dependen de isoforma y fragmento y no definen función sin revisar la construcción. La semejanza estructural de MiD51 con proteínas que unen nucleótidos ayuda a formular hipótesis, pero no demuestra «menos ATP activa división» automáticamente en todos los tejidos.
Una tubulación mitocondrial puede superar el lumen de espirales DRP1 reconstruidas. Contactos del RE y remodelado local del citoesqueleto preparan la constricción. Hay coordinación entre participantes, pero no un programa obligatorio de cinco etapas con diámetros fijos para cada célula.
En modelos estudiados, túbulos del RE cruzan o rodean mitocondrias. La formina INF2 del RE estimula actina; Spire1C mitocondrial organiza el aparato local. La miosina II no muscular, incluida IIB, aporta trabajo mecánico. El remodelado de actina también se relaciona con calcio y membrana interna; la constricción externa no es necesariamente el único evento previo a DRP1.
Los adaptadores concentran DRP1, contactos del tallo organizan el oligómero y el ciclo GTP cambia su geometría. No todo punto DRP1 se convierte en separación: complejos se desmontan y constricciones revierten. Las imágenes fijadas no distinguen división productiva de reclutamiento transitorio, por lo que esta diferencia es importante.
Se debate la función terminal de dinamina-2, DNM2. Participa en algunos modelos, pero Kamerkar observó división sin DNM2 y constricción y separación por DRP1 en un sistema reconstruido. Por tanto, DNM2 no es una cuchilla final universalmente obligatoria. Lípidos, arquitectura y factores adicionales modifican los requisitos; separar ambas membranas celulares es más complejo que cortar un tubo lipídico artificial.
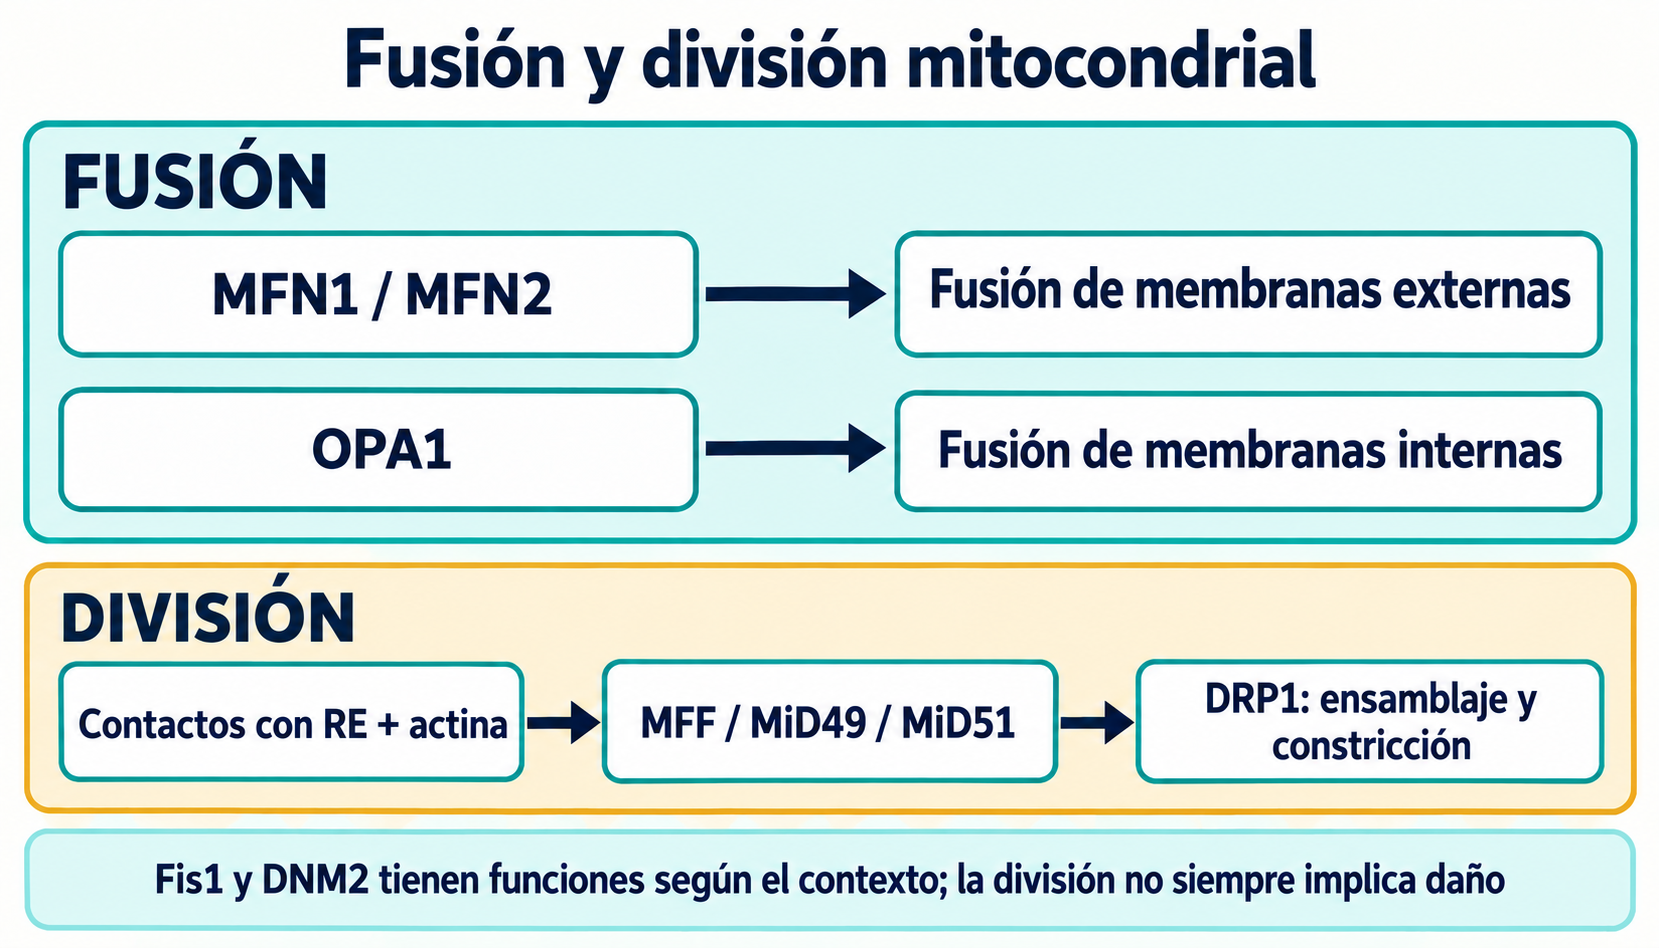
La figura compara los aparatos principales. Las flechas indican secuencia funcional, no intervalos temporales fijos ni suficiencia de cada proteína aislada.
Dos posiciones medidas con frecuencia se llaman Ser616 y Ser637 para una secuencia humana habitual. La numeración cambia entre isoformas y especies, por lo que se debe comprobar la proteína estudiada. Regulan ensamblaje y localización en sistemas concretos; la razón entre señales de dos anticuerpos no es un índice universal de salud mitocondrial.
Al entrar en mitosis, CDK1–ciclina B fosforila DRP1 y favorece remodelado previo a la división. Es fisiológico. ERK1/2, PKCδ y CaMKII también se vinculan a señales prodivisión en modelos de estrés; Ser616 fosforilada no identifica una sola cinasa. Actividad, accesibilidad del sustrato y efectos sobre otros componentes varían entre células.
En la vía AMPc–PKA se ha descrito fosforilación del sitio Ser637 con menor reclutamiento o actividad de DRP1 según las condiciones. Proteínas de anclaje, como AKAP mitocondriales, organizan espacialmente PKA. No equivale a retención citosólica permanente de toda DRP1 ni garantiza más fusión: MFN/OPA1, lípidos, energía y otras modificaciones siguen siendo necesarios. Algunos modelos dan resultados diferentes; debe medirse división, no solo fosforilación.
Los pulsos de calcio conectan metabolismo, contactos RE–mitocondria y dinámica. Ca²⁺–calmodulina activa calcineurina, que en el estudio de Cereghetti favoreció desfosforilación y translocación mitocondrial de DRP1. Es una vía que cambia la probabilidad de división durante estrés, no evidencia de que cualquier incremento citosólico cause fragmentación irreversible.
Importan duración, amplitud, carga matricial, eliminación de calcio y reserva energética inicial. La sobrecarga puede implicar mPTP, fallo respiratorio y muerte, pero no son consecuencias automáticas de retirar un fosfato de Ser637. Liberar citocromo c también necesita permeabilidad externa. Calcineurina–DRP1, mPTP y BAX/BAK interactúan, pero son mecanismos diferentes.
El óxido nítrico participa en regulación de tioles y daño nitrosativo según concentración, localización y entorno redox. Cho propuso que la S-nitrosilación de Cys644 activa DRP1, división y lesión neuronal durante exposición a β-amiloide. Es una hipótesis comprobable, no un mecanismo universal de neurodegeneración.
Bossy detectó DRP1 S-nitrosilada sin confirmar mayor actividad enzimática ni especificidad para Alzheimer. Preparaciones, condiciones, detección SNO y modelos deben compararse con cuidado. No cabe generalizar un aumento superior a tres veces, protección de animales transgénicos C644A o causalidad directa en pacientes sin los datos correspondientes.
Estas diferencias preservan el significado científico: una modificación redox puede detectarse, su función depender de condiciones y su especificidad clínica ser otra cuestión. La nitrotirosina plasmática no identifica nitrosilación de un residuo neuronal concreto de DRP1.
Las marcas de ubiquitina cambian disponibilidad de proteínas externas y organizan señales de calidad. Al activar PINK1–Parkin, las mitofusinas se convierten en sustratos; su eliminación proteasomal puede limitar la refusión de regiones dañadas. Gegg mostró ubiquitinación MFN1/MFN2 dependiente de PINK1/Parkin durante inducción de mitofagia. Las cadenas Parkin no se limitan a Lys48, y formar cobertura señalizadora difiere de degradación proteasomal.
La ligasa RING membranal MARCH5, también MARCHF5/MITOL, regula composición y calidad de complejos. Su alteración afecta mitofusinas, adaptadores y estrés. No existe una dirección fija «más MARCH5, menos DRP1, mejor red»: depende de sustrato, tipo de cadena, degradación y estado celular.
La ligasa HECT HUWE1, también Mule/ARF-BP1, se vincula a ubiquitinación MFN2 en algunos modelos de estrés genotóxico. Conecta dinámica y apoptosis experimentalmente, pero no hace de la destrucción MFN2 el único requisito para activar BAK. Tras resolver el estrés puede haber resíntesis y remodelado; «irreversible» describe una molécula ya degradada, no necesariamente la organela o célula entera.
La SUMOilación añade regulación. MUL1/MAPL mitocondrial y proteasas SENP, incluida SENP5, modifican unión SUMO y propiedades de complejos. SUMO1 y SUMO2/3 no siempre tienen igual efecto: retención membranal, contactos y división dependen del sistema. No se reducen a «toda marca SUMO activa DRP1 y retirarla siempre frena la división».
Acetilación y desacetilación por sirtuinas conectan metabolismo y regulación de red. SIRT1 nuclear/citosólica influye en PGC-1α y biogénesis; SIRT3 matricial actúa sobre sustratos accesibles. Son compartimentos diferentes. Samant describió desacetilación y activación de OPA1 dependiente de SIRT3 en experimentos celulares y bioquímicos de estrés cardíaco. Accesibilidad y contexto requieren consideración propia: no se deducen solo de la localización matricial. NAD⁺/NADH global tampoco establece NAD⁺ libre cerca de cada sirtuina.
Fosforilar, SUMOilar y acetilar proteínas es regulación postraduccional. No debe llamarse automáticamente epigenética, término que exige vínculo con regulación sostenida de cromatina o expresión. La lógica compartimental se desarrolla en el análisis de consumo NAD⁺ por CD38, PARP1 y SARM1; aumentar la reserva total no demuestra recuperar el aparato de fusión.
Dividir crea regiones con diferente potencial, proteínas y destino. Twig observó relaciones entre división, refusión selectiva y eliminación autofágica. Una hija menos polarizada podía volver menos a la red y degradarse más. Es un modelo importante de segregación, no prueba de que la mayoría de divisiones siempre produzca una organela sana y otra defectuosa.
La división también permite proliferación y distribución; una despolarización transitoria no implica daño irreversible. Para demostrar asimetría se necesitan observaciones antes y después, colorantes apropiados y controles de tamaño, carga y fototoxicidad. Una imagen no revela acumulación de mutaciones del ADN mitocondrial, y un umbral fijo de potencial no es criterio universal de selección.
La fusión puede complementar funciones, pero no elimina químicamente una proteína oxidada ni repara automáticamente el genoma mutante. Quitar daños exige proteólisis, renovación o flujo autofágico completo. Suprimir demasiado la fusión también perjudica: hay que mantener intercambio y función de la reserva restante.
Con energía preservada, PINK1 interactúa con TOM/TIM, se procesa mediante proteasas mitocondriales, incluida PARL, y se elimina rápidamente. No equivale a que toda la proteína entre constantemente en matriz y simplemente se corte allí. Importación, posición transmembrana, proteólisis y salida de productos determinan su vida breve en mitocondrias funcionales.
Al alterarse sustancialmente la importación dependiente del potencial, PINK1 completa se estabiliza en un complejo externo, donde su región catalítica interactúa con sustratos citosólicos. Narendra mostró estabilización selectiva y vínculo con Parkin. Agente y duración importan: un desacoplante en cultivo no reproduce automáticamente todo estrés mitocondrial humano.
PINK1 fosforila ubiquitina en Ser65 y el serín correspondiente del dominio UBL de Parkin. Son sustratos diferentes. Kondapalli 2012 estudió activación de Parkin por fosforilación; Koyano 2014 aportó evidencia primaria de fosforilación de ubiquitina y activación de Parkin. Confundir títulos atribuye dos etapas distintas a una fuente inexacta.
La unión a fosfoubiquitina y fosforilación ayudan a liberar la autoinhibición de Parkin, ligasa E3 con arquitectura RBR. Parkin añade ubiquitina a proteínas externas; nuevos sustratos ubiquitinados pueden ser fosforilados por PINK1, amplificando la señal. Es retroalimentación positiva, no solo una marca aislada sobre mitofusina.
MFN1/2, componentes de transporte y otras proteínas pueden ser sustratos. Ubiquitinar afecta fusión, movimiento y reconocimiento por receptores autofágicos. Eliminar proteínas externas por proteasoma difiere de eliminar después la organela por lisosoma. Degradación MFN y transporte reducido favorecen aislamiento local, pero no prueban destrucción de toda la mitocondria.
La cobertura ubiquitinada conecta con receptores selectivos. OPTN y NDP52 importan en sistemas PINK1/Parkin estudiados; TBK1 regula sus interacciones y amplificación. Reclutan maquinaria de fagóforo e interactúan con LC3/GABARAP. La membrana de aislamiento crece alrededor de la carga, se cierra como autofagosoma y después interactúa con el compartimento lisosomal.
p62/SQSTM1 participa en agregación de material ubiquitinado y respuestas particulares, pero no es el único puente obligatorio entre cualquier mitocondria y LC3. Lazarou mostró funciones distintas entre receptores, incompatibles con una flecha universal «p62–LC3».
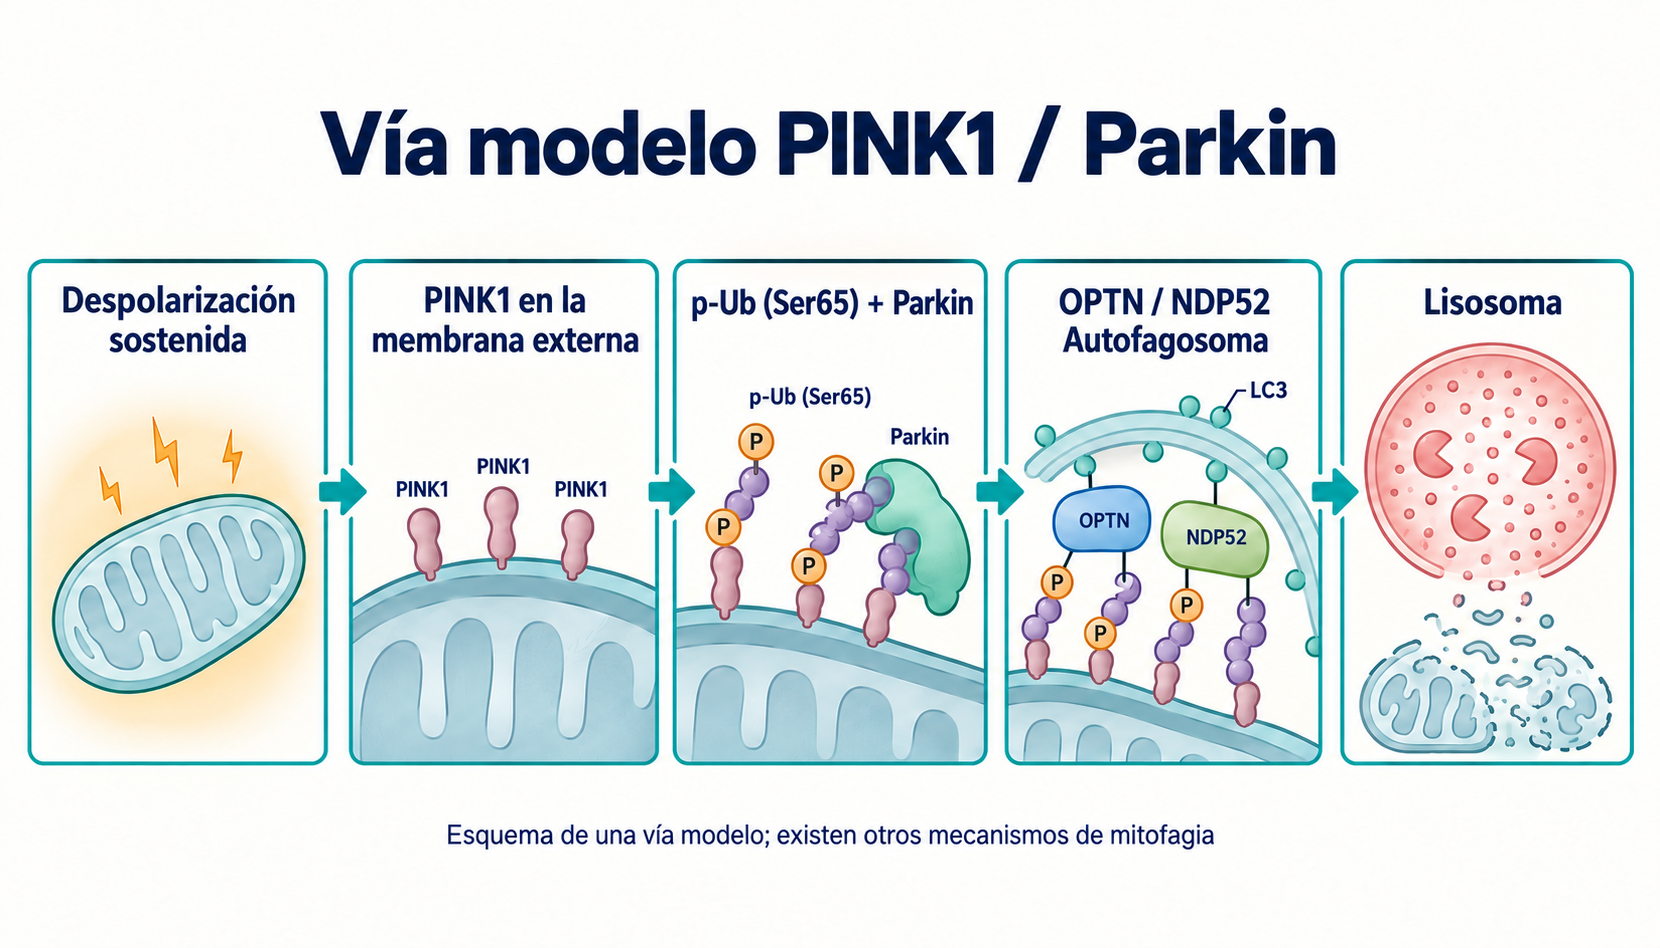
La figura representa una vía modelo desde despolarización sostenida hasta degradación lisosomal. Existen mecanismos distintos, incluidos receptores sin Parkin obligatorio, según tejido y condiciones. Ausencia de Parkin no significa ausencia de toda renovación.
Confirmar mitofagia requiere medir flujo: entrega de material a compartimento ácido y degradación temporal, con controles lisosomales. Puntos LC3, Parkin membranal o menor masa, por separado, son ambiguos. Bloquear lisosomas aumenta organelas marcadas mientras reduce eliminación terminada; perder masa puede reflejar daño, muerte o menor biogénesis.
Las variantes patogénicas de MFN2 causan una parte de los casos de enfermedad de Charcot–Marie–Tooth axonal tipo 2A. Züchner vinculó una proteína de dinámica con neuropatía hereditaria. La herencia suele ser autosómica dominante, aunque existen otras situaciones genéticas; gravedad, inicio y rasgos adicionales difieren entre variantes y familias.
Un axón largo necesita entregar mitocondrias a regiones de gran demanda y devolverlas o renovarlas localmente. Miro, TRAK, cinesinas y dineína organizan transporte por microtúbulos; MFN2 se relaciona con esta organización además de fusión y contactos del RE. Alterar movimiento, distribución o intercambio puede reducir reserva energética y amortiguación de calcio en regiones distales.
Cada variante puede producir un fenotipo funcional diferente. No todas rompen por completo la asociación KIF5, dejan todos los axones distales sin mitocondrias o inhiben igual la GTPasa. Para evaluar mecanismo se comparan genética, modelo celular, transporte temporal, fusión y bioenergética. Mejorar un parámetro en cultivo derivado de un paciente no equivale a restaurar su función nerviosa.
Las variantes patogénicas de OPA1 causan atrofia óptica dominante; Alexander estableció la asociación genética primaria. Las células ganglionares retinianas y sus axones son vulnerables a alteraciones de energía, crestas, mantenimiento de ADN mitocondrial y transporte. Aquí la genética humana respalda causalidad de la proteína más que un cambio aislado de forma en enfermedad adquirida.
Muchas variantes reducen OPA1 funcional; otras cambian sus propiedades. Gravedad y edad de presentación varían. Los fenotipos DOA-plus pueden incluir alteraciones neurológicas o sistémicas adicionales, auditivas, motoras o musculares. El conjunto no es idéntico en todos los portadores.
Alterar fusión interna y crestas puede empeorar respiración y vulnerabilidad, pero no describe a cada paciente una cadena obligatoria «apertura de crestas, salida inmediata de citocromo c, apoptosis». Son necesarias evaluación clínica, interpretación de la variante y consideración de otras causas de disfunción visual.
En neuronas y modelos de Alzheimer se observan cambios de dinámica, transporte y energía. Manczak estudió interacción β-amiloide–DRP1 y alteraciones dinámicas; observaciones sobre tau y cinasas completan el panorama. El acortamiento puede acompañar déficit energético sináptico y regulación de calcio alterada.
Sin embargo, tejido post mortem, cultivo y modelos con expresión amiloide responden preguntas diferentes. Una correlación no demuestra que la hiperdivisión sea siempre el evento más temprano y suficiente. Causalidad y orden temporal requieren intervención, seguimiento y desenlaces funcionales. La controversia SNO-DRP1 también impide presentar un único mecanismo redox como explicación establecida en pacientes.
Las variantes patogénicas PINK1 y PRKN se vinculan a parkinsonismo hereditario y fundamentan estudiar calidad mitocondrial. Su alteración modifica respuestas a lesiones determinadas, pero no apaga toda mitofagia. Renovación basal y respuestas de receptores pueden persistir; compensación depende de tejido y condiciones.
Formas determinadas de α-sinucleína interactúan con TOM20 y perjudican importación. Di Maio combinó experimentos bioquímicos y celulares con observaciones post mortem. No significa que cualquier monómero bloquee igual TOM20 ni que este mecanismo explique todos los casos.
El daño puede favorecer señales inflamatorias, incluida liberación de ADN mitocondrial y vías cGAS–STING o NLRP3. Cada vía necesita condiciones propias y mediciones directas. No forman una cadena obligatoria desde cualquier defecto Parkin hasta inflamación constante y muerte de neuronas dopaminérgicas.
En modelos metabólicos, fragmentación puede acompañar sobrecarga lipídica, cambios respiratorios y respuesta insulínica alterada. La forma no sustituye medir señal receptor–IRS–PI3K–AKT, transporte de glucosa o sensibilidad del tejido. Fosforilar una sola serina IRS1, incluida Ser307 de roedores, depende de especie y contexto y no prueba universalmente inhibición de la señal.
En células β, el metabolismo conecta glucosa con ATP/ADP, cierre KATP, despolarización plasmática, entrada de calcio y secreción insulínica. Las alteraciones dinámicas pueden influir, pero la longitud no determina sola la secreción. Hay que medir energía, calcio y liberación de insulina.
La isquemia–reperfusión implica agotamiento energético, sobrecarga de calcio, cambios redox, ROS al volver el oxígeno y transición de permeabilidad. DRP1 y remodelado participan en algunos modelos, pero no regulan por sí solos el tamaño del infarto. La protección mdivi-1 exige cautela: actuar sobre complejo I modifica ROS independientemente de inhibición directa DRP1.
mdivi-1 es un derivado de quinazolinona identificado por Cassidy-Stone en el estudio de la división. Se utiliza como inhibidor experimental, pero Bordt demostró efectos reversibles sobre complejo I. Reducir ROS o proteger células no establece inhibición directa y selectiva de DRP1 humana. Inhibir transferencia electrónica tampoco equivale a desacoplar suavemente: respiración, potencial y conductancia protónica distinguen ambos procesos.
Para demostrar causalidad sirven perturbaciones genéticas independientes de DRP1, controles respiratorios y restauración de su función. Si el efecto persiste sin la supuesta diana, hace falta otra explicación. Mejorar forma o lesión animal no establece un régimen terapéutico humano.
P110 es un péptido experimental estudiado por Qi para limitar interacción DRP1–Fis1 durante estrés. Incluye DLLPRGT y se utiliza en algunos ensayos con el fragmento TAT de penetración celular. Los estudios describen menos fragmentación patológica y lesión en sistemas concretos. La selectividad exige considerar método, concentración y duración; no garantiza conservar toda división fisiológica y mitofagia en todos los tejidos. No constituye un protocolo clínico de prescripción.
M1 se estudió como promotor de fusión en un cribado fenotípico celular. Wang mostró que una intervención química puede cambiar la red. Describir el derivado de hidrazona identifica el reactivo, pero no establece una única diana proteica directa. Recuperar forma tubular bajo déficit parcial no implica corregir cualquier defecto MFN1, MFN2 u OPA1.
Franco propuso activar mitofusinas mediante interacciones conformacionales; Rocha estudió agonistas MFN2 en modelos preclínicos CMT2A. Las familias denominadas B-S8 o 8015 en programas concretos deben distinguirse por estructura y experimento, no agruparse como un fármaco. Conformación abierta, interacción trans, transporte y fusión funcional son propiedades relacionadas, pero se comprueban por separado.
Mejorar transporte o comportamiento animal interesa a la traslación. La conclusión clínica necesita exposición en nervio, duración, toxicidad, variantes y desenlaces funcionales sostenidos. Un modelo murino seleccionado no prueba reversión de parálisis en pacientes ni respuesta igual para todas las variantes. La estimulación constante de fusión tampoco siempre beneficia: puede impedir separar regiones que deben eliminarse.
La actividad modifica demanda y renovación mitocondrial. AMPK, p38 MAPK y PGC-1α participan en adaptación, pero una respuesta aguda difiere de semanas de entrenamiento. El ejercicio experimental puede activar división y mitofagia junto con mejora posterior. Más DRP1 después del ejercicio no significa automáticamente lesión ni cualquier alargamiento demuestra entrenamiento beneficioso.
El trabajo aeróbico moderado, denominado a menudo «zona 2», tiene sentido fisiológico, pero las distintas definiciones de zonas no coinciden exactamente con un único umbral de lactato. No es la única intensidad demostrada para restaurar MFN2/OPA1 de cada persona. Importan volumen total, tolerancia, preparación y cambios funcionales medidos, incluida capacidad aeróbica; un gen no sustituye los resultados.
La organización diaria de sueño, alimentación y actividad afecta al metabolismo. Las conexiones generales entre regulación circadiana y energía no establecen un horario humano de activación DRP1 o hiperfusión obligatoria. Harían falta mediciones en tejido y momento correspondientes.
Gomes describió alargamiento por privación nutricional mediante AMPc–PKA y DRP1 en experimentos. No establece una frontera universal de 14–16 horas de ayuno tras la que la red humana se proteja necesariamente. Medio, tejido, duración y eliminación lisosomal modifican la respuesta. Restricción calórica, 16/8 y OMAD son intervenciones distintas; una hipótesis no define beneficio personal o tolerancia.
Una sustancia puede modificar estado redox, marcadores autofágicos o transcripción sin activar directamente MFN2 ni inhibir DRP1. Se conservan los grupos del original, pero sus dosis propuestas no se llaman «ventana terapéutica clínica»: no se ha establecido tal intervalo para tratar trastornos de dinámica.
| Sustancia | Relación mitocondrial estudiada | Lo que el mecanismo no establece |
|---|---|---|
| Urolitina A | Metabolito de elagitaninos; mitofagia en modelos y medidas moleculares humanas | Los marcadores no prueban recuperar obligatoriamente PINK1/Parkin, fusión o fuerza en todos |
| Espermidina | Poliamina; autofagia y regulación de acetilación experimental | Cardioprotección y longevidad en modelos no establecen restauración clínica OPA1 |
| Resveratrol / pterostilbeno | Efectos redox y señalizadores; SIRT1–PGC-1α en algunos modelos | Activación directa SIRT1 e inhibición de un sitio DRP1 dependen del sistema; no se trasladan efectos entre sustancias |
| Coenzima Q10 / ubiquinol | Transferencia de complejos I/II a III; equilibrio redox membranal | No establece bloqueo universal directo OMA1/YME1L ni recuperación en todo déficit |
| Astaxantina | Interacción lipídica y antioxidación en modelos | Orientación en bicapa no prueba conservar todas las crestas, complejos OPA1 o cierre mPTP humano |
Andreux estudió urolitina A en humanos y encontró cambios moleculares compatibles con efectos mitocondriales. Difieren de observar mitofagia completa en todo tejido o demostrar tratamiento de neuropatía y debilidad por edad. Los resultados dependen de población, plazo y desenlace; más marcador no equivale a más fuerza.
La investigación de Eisenberg sobre espermidina apoya interés experimental en autofagia y cardioprotección. Reducir efectos a desacetilación directa OPA1 mediante EP300 exagera evidencia: diana enzimática, flujo y arquitectura necesitan mediciones distintas. Los efectos SIRT1 del resveratrol dependen de sustrato y ensayo; cambios PGC-1α o ERK no se trasladan automáticamente a dinámica clínica.
Q10 participa en respiración, pero «proteger de degradación oxidativa de iones de zinc» en OMA1/YME1L es químicamente incorrecto y no justifica acción específica. Para astaxantina se deben distinguir membranas modelo, función organelar y desenlaces clínicos, como desarrolla el artículo sobre astaxantina, bicapas y peroxidación. Reunir mecanismos no demuestra un protocolo combinado de restauración de fusión.
Los trastornos hereditarios se evalúan con fenotipo clínico, antecedentes familiares y genética. Paneles o secuenciación amplia pueden incluir MFN2, OPA1, DNM1L, MFF, PINK1 y PRKN cuando corresponde a la pregunta diagnóstica. La variante necesita clasificación, concordancia fenotípica y a veces segregación; una variante incierta no confirma enfermedad.
La investigación utiliza imágenes vivas, análisis L-/S-OPA1, colorantes de potencial y consumo de oxígeno. OCR mide respiración en condiciones definidas; ECAR mide acidificación extracelular, influida por más que glucólisis. Comprueban mecanismos, pero no forman un panel clínico universal en una muestra de mononucleares sanguíneas. Una célula accesible no necesariamente representa neurona, retina o músculo.
3-nitrotirosina, malondialdehído y ADN mitocondrial libre circulante son inespecíficos. Dependen de fuente, manejo de muestra, inflamación y lesión. No establecen «colapso mitofágico» ni identifican disfunción de un residuo DRP1, OMA1 o mitofusina.
Una intervención debe especificar efecto esperado: división terminada, intercambio matricial, transporte, flujo, reserva respiratoria o función tisular. Métodos concordantes y perturbación independiente de la diana sustentan más que una imagen alargada. La clínica exige además desenlaces relevantes para pacientes y seguridad.
MFN2, OPA1 y DRP1 conectan forma con energía, transporte y renovación. Maximizar fusión o suprimir división permanentemente no es el objetivo. P110, agonistas y estrategias metabólicas necesitan evaluación separada; combinar mecanismos preclínicos no crea un tratamiento establecido. Una célula funcional mantiene capacidad de remodelado y eliminación de daños según las necesidades del tejido.
Es una revisión narrativa crítica basada en el manuscrito proporcionado y su literatura primaria. Durante la preparación editorial local del 8 de octubre de 2026 se comprobaron registros primarios concretos sobre mecanismos discutidos y asociaciones bibliográficas incorrectas: contactos MFN2–RE, necesidad de DNM2, SNO-DRP1, complejo I y mdivi-1, Mgm1 frente a OPA1, sustratos PINK1, receptores autofágicos, acetilación OPA1 y modelos seleccionados de nutrición y ejercicio. No se afirma una nueva comprobación exhaustiva de todos los enlaces originales.
Se distinguen construcciones estructurales, células y animales, genética humana y ensayos de biomarcadores. No se trasladan umbrales universales, dosis no confirmadas ni promesas clínicas definitivas a partir de esquemas mecanísticos. No es búsqueda sistemática, evaluación GRADE ni revisión externa por pares. Las figuras son modelos explicativos, no sustitutos de medir flujo o función tisular.
No. La división participa en mitosis, transporte y adaptación; se evalúan función y destino, no solo forma.
No. Tiene efectos demostrados sobre complejo I; la protección requiere comprobar el mecanismo de manera independiente.
No. Hay otras vías receptoras y tisulares; reclutar Parkin tampoco confirma degradación lisosomal terminada.
Combinar mecanismos experimentales no demuestra eficacia clínica. Desenlaces y seguridad necesitan estudios apropiados.