
Mitoxondriyal dinamika: DRP1, MFN2, OPA1 va mitofagiya
Qo‘shilish va bo‘linish mexanokimyosi, ER kontaktlari, DRP1 va PINK1–Parkin; irsiy kasalliklar va preklinik aralashuvlar chegarasi.
Mitoxondriya energiyani nafaqat nafas zanjiri tarkibi, balki ikki membrana, kristalar, genom va qo‘shni organellalar bilan aloqalar tashkiloti orqali saqlaydi. MFN1/MFN2 tashqi membranalar qo‘shilishida, OPA1 ichki membrana va kristalar faoliyatida qatnashadi; DRP1 adapterlar va sitoskelet bilan bo‘linishni ta’minlaydi. Bular transport va zararni yo‘qotish bilan muvofiqlashadi. Biroq uzun mitoxondriya albatta sog‘lom, qisqasi albatta yo‘qotilishi kerak degani emas. Quyida mexanokimyo, boshqaruv, irsiy kasalliklar va aralashuvlar dalillarining chegaralari ko‘rib chiqiladi.
1. Tarmoq, alohida organella va morfologik izoh chegaralari
1.1. Fiksatsiyalangan kesimdan tirik hujayragacha
Transmission elektron mikroskopiya qo‘sh membrana va kristalarning ilk batafsil tasvirlarini berdi. Yupqa kesim uch o‘lchamli obyektning bir qismini ko‘rsatadi; fiksatsiya, suvsizlantirish va gomogenlash shaklni o‘zgartirib, aloqani uzishi mumkin. Lekin har alohida mitoxondriya tasviri artefakt emas: ayniqsa neyron o‘simtalarida haqiqatan ajralgan organellalar mavjud. Mushakdagi zich joylashuv kultivatsiyalangan hujayra erkin naychasimon tarmog‘idan farq qiladi. Tarixiy usullar dinamikani tiklashni cheklagan, hujayra haqida shunchaki xato manzara bermagan.
mito-GFP/mito-DsRed bilan tirik konfokal kuzatuv harakat, kontakt, tarkib almashinuvi va ajralishni vaqt bo‘yicha ko‘rsatadi. STED, PALM/STORM va SIM fazoviy aniqlikni yaxshilaydi; krioelektron tomografiya vitrifikatsiyalangan material membranalarini ochadi. Fototoksiklik, belgi xususiyati, kadr tezligi va tirik jarayon bilan strukturaviy surat farqi saqlanadi. Tashqi kontur uzluksizligi, matriks belgisi almashinuvi va elektr bog‘lanish turli kuzatuvlardir, biri boshqasini almashtirmaydi.
Mitoxondriyalar shoxlangan tarmoq, cho‘zilgan bo‘lak va alohida harakatchan birliklar hosil qiladi. Tashkilot hujayra, oziqa, yuklama, sikl va zararga bog‘liq. «Retikulyar sinsitiy» ayrim tuzilmalarga mos, lekin har to‘qimada bitta uzluksiz ichki membranani anglatmaydi va funksional chegaralarni yo‘qotmaydi. Qo‘shilish foydasi yoki bo‘linish zarari faqat yakuniy uzunlik emas, hodisa va funksiya bilan tekshiriladi.
1.2. Elektr bog‘lanish, komplementatsiya va redoks-buferlash
Glancy mushak mitoxondriyal retikulumi bilan hujayra ichida energiya taqsimoti aloqasini tasvirlagan. Proton harakatlantiruvchi kuch elektr va kimyoviy qismlarni birlashtiradi:
R — gaz doimiysi, T — mutlaq harorat, F — Faradey doimiysi. ΔΨₘ = Ψmatriks − Ψmembranalararo bo‘shliq va ΔpH = pHmatriks − pHmembranalararo bo‘shliq deb olinsa, manfiy elektr qism va ishqoriyroq matriks shu yo‘nalishda manfiy Δp beradi. Farq ta’rifini tekshirmay ishorani boshqa maqolaga ko‘chirish mumkin emas. Potensial va pH nafas holati, substrat, to‘qima va usulga bog‘liq; universal diagnostik oraliq emas.
Elektr bog‘lanish tarmoq qismlarini ulab, energiya ta’minotini o‘zgartiradi. Bu har qanday miotsitning barcha mitoxondriyalarida potensial darhol va yo‘qotishsiz tarqalishi yoki uzoq qism albatta gipoksiyada bo‘lishini isbotlamaydi. Membrana uzluksizligi, mahalliy iste’mol, vaqt aniqligi va elektr javob dalillari kerak. «Energiya tarmog‘i» metabolit diffuziyasini to‘ldiradi, ATP va fosfokreatinning barcha yetkazish yo‘lini almashtirmaydi.
Qo‘shilish matriks oqsillari va metabolitlarining bir qismini aralashtirib, funksional komplementatsiyani qo‘llaydi. Mitoxondriyal DNK TFAM qatnashadigan nukleoidlarda joylashadi; odatiy yadro gistonlari yo‘qligi himoya yo‘q degani emas. Nukleoidlar har qo‘shilishdan so‘ng bir xil aralashishi shart emas, oqsil almashinuvi mutatsiyani tuzatmaydi. Geteroplazmiya fenotipi variant, tarqalish, to‘qima va talabga bog‘liq: barcha nuqsonni qo‘shilish yashiradigan 60–80% universal chegara yo‘q. Replikatsiya, transkripsiya va nusxalar tanlanishi alohida tahlil qilinadi.
SOD2, GPX1, PRDX3/PRDX5 va glutation tizimlari mahalliy redoks-javobni qaytaruvchi ekvivalentlar almashinuvi bilan bog‘laydi. Matriks Ca²⁺ taqsimoti bir ta’sirni yumshatib, boshqasini yoyishi mumkin; tarmoq ortiqcha kalsiy yoki mPTP ochilishidan kafolatli himoya emas. ROS kamayishini nafas, potensial va yashovchan organellalar miqdori bilan solishtirish kerak. Zaxira, kompartment va funksiya farqi NAD⁺ haqidagi maqolada ham tushuntiriladi: umumiy konsentratsiya har mahalliy reaksiyani tasvirlamaydi.
1.3. Dinamika sifat nazoratining qismi sifatida
Qo‘shilish tarkib almashinuvi va moslashuvni qo‘llaydi; bo‘linish transport, mitoz taqsimoti va qismlarni ajratish uchun birlik yaratadi. Shikast qism ba’zan kamroq qutblangan avlod beradi; u qayta qo‘shilishga kamroq kirishib, mitofagiya bilan yo‘qotilishi mumkin. Bu funksional aloqa, har bo‘linish kasal organella yaratadi degan qoida emas. Hodisa joyi va har ikki avlod holati o‘lchanadi.
Bo‘linishni uzoq bostirish transport va yangilanishni qiyinlashtiradi, qisqa stressdagi cho‘zilish esa moslashuv bo‘lishi mumkin. Fragmentatsiya mitoz, oziqa o‘zgarishi, kalsiy va hujayra o‘limida uchraydi: bir shakl turli sababdan keladi. Sifat nazoratiga proteaza, shaperon, genom replikatsiyasi, mitoxondriyal vezikulalar, biogenez va lizosomalar kiradi. Faqat qo‘shilish/bo‘linish nisbatidan samaradorlikni aniqlab bo‘lmaydi.
2. Qo‘shilish: ikki membrana to‘sig‘i va turli GTFazalar
2.1. MFN1/MFN2 va tashqi membrana
Ikki organella qo‘shilganda tashqi va ichki membranalar birlashib, suvli kompartmentlar saqlanadi. Lipid yuzalari yaqinlashuvi, suv siqilishi, oraliq konfiguratsiya va teshik ochilishi oqsillar hamkorligini talab etadi. Ehtimol faqat masofaga bog‘liq emas: lipid tarkibi, egrilik, taranglik va kataliz muhim.
MFN1 va MFN2 turli yadro genlarining qarindosh mahsulotlari, barcha vazifada almashinmaydi. N-terminal G-domen guanin nukleotidini bog‘laydi; spiral qismlar va membrana ankori konformatsiyani yetkazadi. Tarixiy tasnif G-domen, HR1, transmembrana va HR2 ni ajratadi; qisqartirilgan strukturalar HB1/HB2 dastalarini ham ishlatadi. Bular mustaqil mashina detallari emas, tavsif darajalari. Topologiya, uchlar ochiqligi va cis/trans ta’sirlar aniq konstruksiya hamda tizimda tekshiriladi.
Mitofuzinlar gomotipik va geterotipik komplekslar hosil qiladi. Umumiy oqsil qo‘shilish oqimini kafolatlamaydi: joylashuv, nukleotid sikli va sheriklar kerak. Tozalangan GTFaza akson, jigar yoki mushakdagi funksiya tartibini belgilamaydi. To‘liq qo‘shilishni matriks belgi almashinuvi va membranalarning alohida indikatorlari bilan baholashadi, kontur yaqinligi yetmaydi.
| Xususiyat | MFN1 | MFN2 |
|---|---|---|
| Yadro geni | MFN1, 3-xromosoma | MFN2, 1-xromosoma |
| Kanonik inson ketma-ketligi | 741 qoldiq; massa usulga bog‘liq | 757 qoldiq; izoforma va modifikatsiya muhim |
| GTP uchun Km | Konstruksiya va tahlil sharoitiga xos | 500 µM yagona qiymat barcha tizimga mos emas |
| GTP gidrolizi | Oligomerlanish va tajribaga bog‘liq | Majburiy sakkiz karra farq teng sharoitdagi tajribani talab etadi |
| Tashqi qo‘shilish | Muhim apparat qismi | Sherik va variantga bog‘liq ishtirok |
| Qo‘shimcha joylashuv | Asosiy rol tashqi membranada | ER va kontaktlar alohida o‘rganiladi |
| Akson transporti | Shakl harakatga ta’sir qilishi mumkin | Miro/TRAK va mahalliy taqsimot neyropatiyada muhim |
| Klinik genetika | Embrion nokauti inson sindromini aniqlamaydi | Patogen MFN2 variantlari CMT2A sababidir |
2.2. Strukturaviy suratlar va GTP gidrolizi
Koshiba alohida spiral qismni o‘rgangan: PDB 1T3J coiled-coil modelini qo‘llaydi. HR2 kristali to‘liq MFN1/MFN2 membrana siklini ko‘rsatmaydi. Kompleks uzunligi majburiy boshlang‘ich masofani, bir konstruksiyadagi antiparallel joylashuv yagona in vivo yo‘lni belgilamaydi.
Cao va Yan qisqartirilgan MFN1 da nukleotidga bog‘liq G-domen dimerlanishi va spiral qayta tuzilishini aniqlagan. Maqsadli tekshiruv PDB 5GOM ni o‘tish holatiga o‘xshash deb belgilaydi, oddiy ochiq nofaol GDP shakli emas. PDB 5YEW ham konstruksiya, nukleotid va asl maqola bilan o‘qiladi. Kristal mumkin interfeysni ko‘rsatadi, tirik membranadagi burchak, kuch yoki vaqtni o‘zi o‘lchamaydi.
Kimyoviy asos GTP + H₂O → GDP + Pᵢ. Energiya reagent faolligi, Mg²⁺, pH va haroratga bog‘liq; standart ΔG°′ har spiral harakati energiyasiga tuzatishsiz teng emas. Bog‘lanish, dimerlanish, gidroliz va mahsulot chiqishi turli bosqichdir. 60° dan katta belgilangan burilish, 9 dan 1,5 nm gacha qisqarish va muqarrar teshik aniq hodisaga bog‘liq dalil talab etadi. Tashqi lipid qatlamlarining yarim qo‘shilishi to‘liq birlashishdan farqli; kontakt hali yakunlangan qo‘shilish emas.
2.3. MFN2–ER kontaktlari: kalsiy, lipid va stress
De Brito va Scorrano MFN2 ni ER–mitoxondriya bog‘lovchisi sifatida ko‘rsatgan. Kontakt o‘lchovi geometriya va yaqinlik mezoniga sezgir: Filadi MFN2 yo‘qotilganda bog‘lanish ortishini, Naon keyin biriktirish rolini qo‘llagan. «MFN2 kamaysa, ER doim uzoqlashadi» deyish mumkin emas. Masofa ta’rifi, yuzaga normallash, o‘tkir/surunkali ta’sir va funksional transport kerak.
IP3R chiqaradigan Ca²⁺ tashqi membrana va ichki MCU kompleksi uchun mikrodomen yaratadi. MCU regulyatorlari va geometriya muhim; bitta Kd barcha sharoitga mos emas. Kalsiy PDP orqali piruvatdegidrogenaza, shuningdek IDH3 va α-ketoglutaratdegidrogenazaga ta’sir qiladi; ortiqcha yuk energetikani buzadi. Yaqin kontakt har doim foydali emas, matriks Ca²⁺ ortishi ATP ni doim oshirmaydi.
ER fosfatidilserin sintezlaydi; yetkazilishi va mitoxondriyal PISD dekarboksillashi fosfatidiletanolaminga qatnashadi. Kontakt almashishni yengillashtiradi, lekin MFN2 yagona PS tashuvchisi yoki ikki membranadan bevosita o‘tkazadi degan dalil emas. PERK–eIF2α–CHOP kontaktni ER stressiga bog‘laydi; MFN2 yo‘qotish to‘g‘ridan-to‘g‘ri va ikkilamchi oqibat beradi. Qo‘shilish va kontakt funksiyasi ajratilib, kalsiy, lipid va mustaqil stress javobi nazorat qilinadi.
2.4. OPA1, import va ichki membrana
OPA1 yadroda kodlangan dinamin oilasi GTFazasi, ichki membrana va membranalararo tomonda joylashadi. N-terminal signal prekursorni TOM/TIM ga yo‘naltiradi; qayta ishlash uzun va qisqa shakllar beradi. Muqobil splaysing kesish joyini o‘zgartiradi, taqsimot to‘qima va holatga bog‘liq. Bir ketma-ketlik massasi, qoldiqlari va izoformalari barcha OPA1 ni tasvirlamaydi.
G-domen, spiral, membrana qismlari va oligomer interfeysi siklni lipid qavati bilan bog‘laydi. Faelber 2019 strukturasi qarindosh Mgm1 ga tegishli, asl qo‘lyozmadan farqli bibliografik yozuvga ega. OPA1 gipotezasiga yordam beradi, lekin barcha inson shakllarining bevosita strukturasi emas. Kardiolipin, taranglik, potensial va sheriklar ko‘chirish shartini aniqlaydi.
2.5. OPA1 ishlanishi, kristalar va nafas komplekslari
YME1L ATP-ga bog‘liq i-AAA proteaza, katalitik qismi membranalararo bo‘shliqda; tegishli OPA1 variantlarini qayta ishlaydi. OMA1 stressda muhim membrana metalloproteazasi. S1/S2 kesish joylari, universal tezliklar emas. Potensial, ATP va proteostaz L-/S-OPA1 muvozanatini o‘zgartiradi, lekin har to‘qima yoki reconstitutsiya uchun 1:1 majburiy emas.
Uzun shakl membrana aloqasini saqlaydi; qisqasi tizimga qarab oligomerlanish va qo‘shilishni o‘zgartiradi. To‘liq yo‘qolish cheklangan boshqaruv kesishidan farqli. OMA1 uchun universal ΔΨₘ chegarasi yo‘q, stress hamma L-OPA1 ni darhol va qaytmas yo‘qotmaydi. Qayta sintez, import va tiklanish muvozanatga ta’sir qiladi.
OPA1 krista tutashuvlari, nafas komplekslari va sitoxrom c taqsimotiga qatnashadi. O‘lcham va kristadagi ulush usulga bog‘liq: 12–20 nm, «85% dan ko‘pi qamalgan» universal norma emas. Qayta tuzilish mobilizatsiyani yengillashtiradi, ammo sitozolga chiqish tashqi membranadan, masalan BAX/BAK o‘tkazuvchanligidan, o‘tishni talab qiladi. OPA1 ishlanishi boshlangan apoptozga teng emas.
Kardiolipin va egrilik I + III₂ + IV kabi superkomplekslar barqarorligiga bog‘liq. Superkompleks barcha elektron diffuziyasiz o‘tishini anglatmaydi, signal o‘zgarishi ROS bostirilishi sababini isbotlamaydi. Qo‘shilish, krista va energetika uchun morfologiya, almashish, kislorod, potensial va ATP alohida o‘lchanadi.
3. Bo‘linish apparati: DRP1, retseptor va dastlabki torayish
3.1. DRP1 mexanokimyoviy GTFaza sifatida
DNM1L kodlaydigan DRP1 dinaminlarga kiradi. Katta qismi sitozolda; bo‘linish tashqi membranaga jalb etish, oligomer yig‘ish va siklni deformatsiyaga ulashni talab qiladi. DRP1 bostirilgandagi cho‘zilish bo‘linish hissasini ko‘rsatadi, har faollashish patologik emas: mitoz taqsimoti, moslashuv va sifatga qatnashadi.
G-domen GTP bog‘lab gidrolizlaydi, BSE — bundle signalling element — sharnir vazifasini, stalk molekulalararo aloqani bajaradi. Tarixiy «o‘rta domen» va GED fazoviy qismlardir, mustaqil motorlar emas. O‘zgaruvchan B-domen regulyator qismlari izoformalar bilan farqlanadi. Oddiy PH-domen yo‘qligi lipid ta’siri yo‘q degani emas: kislotali fosfolipidlar, model kardiolipini ham, bog‘lanish va yig‘ilishni o‘zgartiradi.
Fröhlich va Kalia oligomer interfeysi va adapter aloqalarini ko‘rsatgan. PDB 3W6P inson DLP1/DRP1 ning GDP·AlF₄ kompleksi, o‘tish holati modeli; butun ishlayotgan organella emas. Krioelektron spiral va MiD49 komplekslari kristallografiyani to‘ldiradi, lekin diametr, subbirlik va o‘ram lipid, nukleotid, adapter va konstruksiyaga bog‘liq.
GTP G-domen kontaktlarini qo‘llaydi; gidroliz va keyingi o‘zgarish geometriyani almashtiradi. Energiyani egilish va torayishga aylantirish kooperativ yig‘ilishga muhtoj, bitta molekula qaychi emas. Eruvchan DRP1 bazal faolligi hujayra bo‘linish chastotasini belgilamaydi. Jalb etish, unumli komplekslar, torayish va yakuniy ajralish alohida baholanadi.
3.2. MFF, MiD49, MiD51 va Fis1 vazifalari
Tashqi membrana platformalar yaratadi. MFF, MiD49, MiD51 DRP1 ni jalb qiladi, lekin o‘zaro to‘liq almashinmaydi. Ekspressiya, oligomer, miqdor va kontekst muhim; ortiqcha adapter ba’zan unumsiz holatni ushlaydi. Ko‘proq membrana oqsili har doim ko‘proq yakunlangan bo‘linish emas.
| Oqsil | Membranadagi tashkilot | Asosiy rol | Izoh chegarasi |
|---|---|---|---|
| MFF | C-terminal ankor; sitozol DRP1 qismi | Ko‘p hujayrada unumli jalb etish va bo‘linish | Bog‘liqlik tizimga xos; peroksisomaga ham qatnashadi |
| MiD49 / MIEF2 | N-terminal ankor; katta sitozol domen | Bog‘lanish va yig‘ish | MiD51 nukleotid xossasi avtomatik ko‘chirilmaydi |
| MiD51 / MIEF1 | N-ankor; nukleotid bog‘lovchi domen | Jalb va konfiguratsiya boshqaruvi | ADP bog‘lanishi universal ATP/ADP o‘lchovi emas |
| Fis1 | C-ankor; TPR-ga o‘xshash takrorlar | Dinamika, kontakt va stressdagi kontekstli rol | Barcha sutemizuvchi bo‘linishining yagona majburiy retseptori emas |
Otera va Losón adapterlarni hujayrada, Richter MiD49/51 ni strukturaviy va funksional o‘rgangan. Massa va PDB izoforma hamda fragmentga tegishli; konstruksiyasiz funksiya aniqlanmaydi. MiD51 o‘xshashligi gipoteza beradi, «ATP pasaysa bo‘linish yoqiladi» universal qoidasini emas.
3.3. ER, aktin, miozin va ajralish yakuni
Mitoxondriya naychasi ayrim DRP1 spirallari bo‘shlig‘idan keng. ER kontaktlari va mahalliy sitoskelet torayishni tayyorlaydi. Bu hamkorlik, har hujayra uchun qat’iy diametrli majburiy besh bosqich emas.
Modelda ER naychalari mitoxondriyani kesib o‘tadi yoki o‘raydi. ER bilan bog‘langan INF2 formini aktin tuzilishini, mitoxondriyal Spire1C mahalliy tashkilotni qo‘llaydi. Nomushak miozin II, IIB ham, mexanik ishga qatnashadi. Aktin kalsiy uzatish va ichki membrana bilan ham bog‘liq; tashqi torayish DRP1 oldidagi yagona hodisa emas.
Adapterlar DRP1 ni to‘playdi, stalk kontaktlari oligomerni yig‘adi, GTP sikli geometriyani o‘zgartiradi. Har dog‘ ajralishga aylanmaydi: kompleks tarqaladi, torayish qaytishi mumkin. Fiksatsiyalangan surat unumli bo‘linish bilan vaqtinchalik jalbni ajratmaydi.
Dinamin-2, DNM2 ning yakuniy roli bahsli. Ayrim modelda qatnashadi, Kamerkar esa DNM2 siz bo‘linish va DRP1 ning model membranani toraytirib ajratishini ko‘rsatgan. DNM2 universal oxirgi kesuvchi emas. Lipid, arxitektura va boshqa omillar shartni o‘zgartiradi; ikki hujayra membranasini ajratish bitta sun’iy lipid naychani kesishdan murakkab.
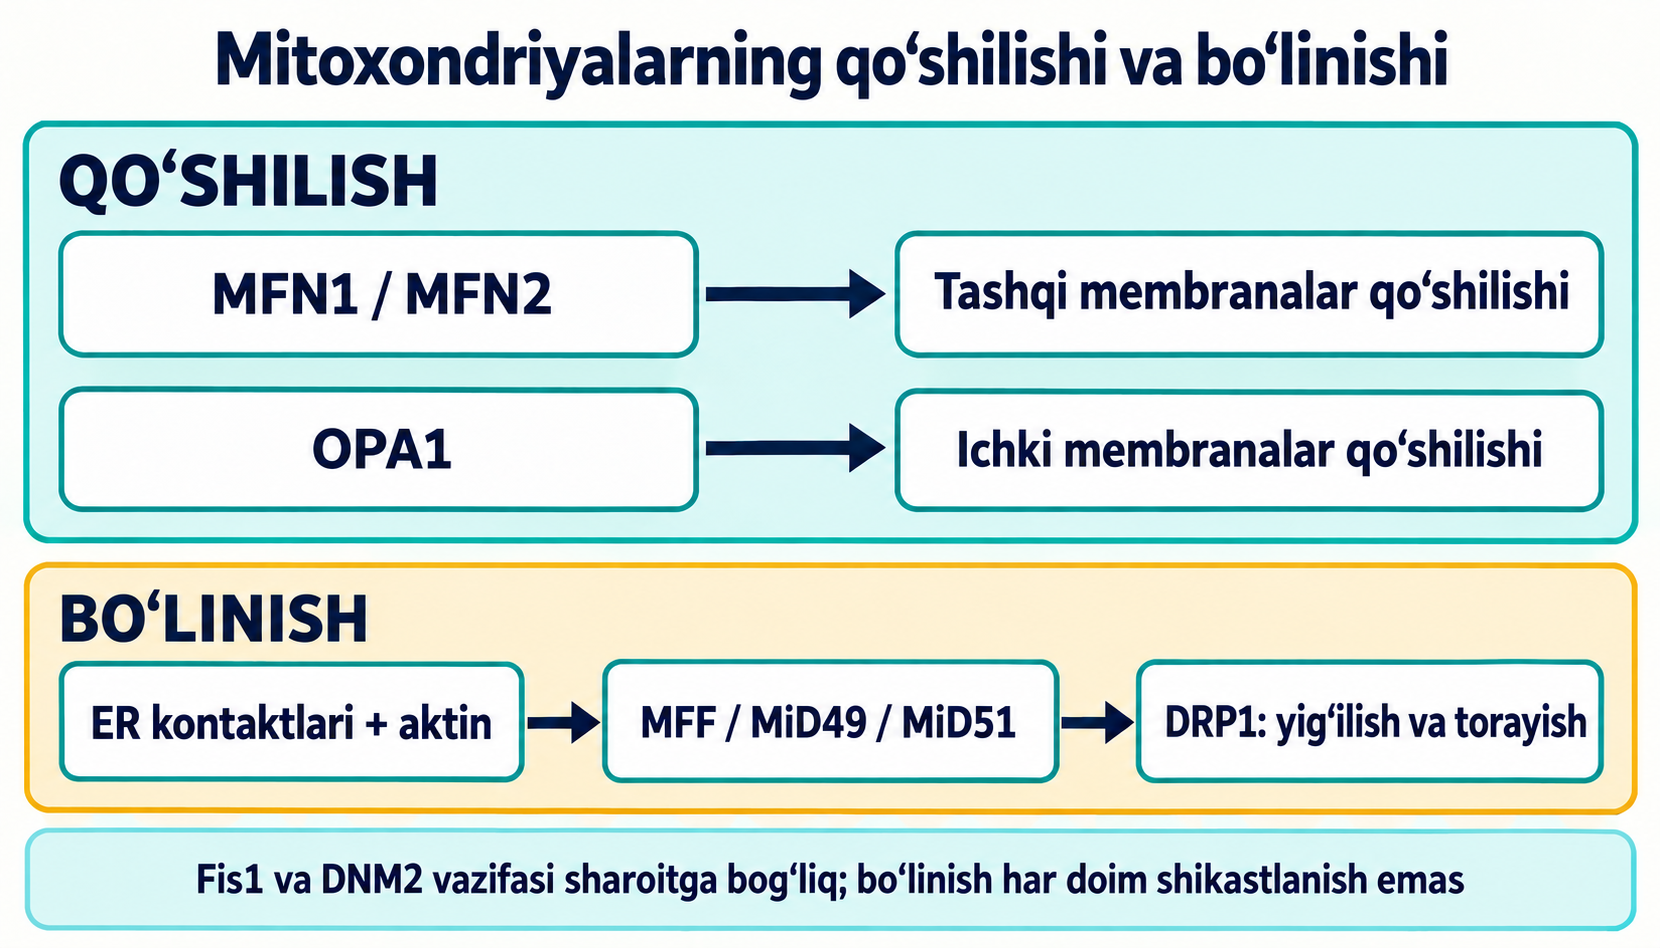
Sxema asosiy apparatlarni solishtiradi. Strelkalar funksional ketma-ketlikni, qat’iy vaqt yoki bitta oqsil yetarliligini emas, ko‘rsatadi.
4. Posttranslyatsion boshqaruv: bitta kalit emas, signallar
4.1. DRP1 Ser616 va Ser637 fosforlanishi
Ikki ko‘p o‘lchanadigan o‘rin inson ketma-ketligida Ser616 va Ser637 deyiladi. Raqam izoforma va tur bilan farqlanadi, ishlatilgan oqsil tekshiriladi. Modifikatsiya aniq tizimda yig‘ilish va joylashuvni boshqaradi; ikki antitana signali nisbati universal mitoxondriya salomatlik indeksi emas.
Mitozga kirishda CDK1–siklin B DRP1 ni fosforlab, tarmoq qayta tuzilishiga yordam beradi. Bu fiziologik. ERK1/2, PKCδ, CaMKII ayrim stress modelida probo‘linish signaliga bog‘liq, lekin Ser616 bitta kinazani aniqlamaydi. Faollik, substratga yetish va boshqa qismlarga ta’sir hujayraga xos.
cAMP–PKA da Ser637 fosforlanishi jalb yoki faollikni kamaytirishi ko‘rsatilgan. Mitoxondriyal AKAP kabi ankor oqsillari PKA ni fazoviy tashkil qiladi. Bu hamma DRP1 doim sitozolda qoladi yoki qo‘shilish albatta ortadi degani emas: MFN/OPA1, lipid, energiya va boshqa belgilar kerak. Ayrim modellar boshqa natija beradi; faqat fosforlanish emas, bo‘linish o‘lchanadi.
4.2. Kalsiy va kalsinevrin
Kalsiy impulslari metabolizm, ER va dinamikani ulaydi. Ca²⁺–kalmodulin kalsinevrinni faollashtiradi; Cereghetti tajribasida DRP1 defosforlanishi va mitoxondriyaga o‘tishiga yordam bergan. Bu stressdagi bo‘linish ehtimoli yo‘li, har kalsiy ortishi qaytmas fragmentatsiya degani emas.
Davomiylik, amplituda, matriks yuklamasi, kalsiy chiqarish va dastlabki zaxira muhim. Ortiqcha yuk mPTP, nafas buzilishi va o‘lim bilan kechishi mumkin, lekin Ser637 fosfati olib tashlanishining avtomatik oqibati emas. Sitoxrom c chiqishi tashqi o‘tkazuvchanlikni ham talab etadi. Kalsinevrin–DRP1, mPTP va BAX/BAK bog‘langan, ammo alohida mexanizmlar.
4.3. S-nitrozillanish: muhim, lekin bahsli model
Azot oksidi tiol boshqaruvi va nitrozativ zararda qatnashadi, ta’siri konsentratsiya, joy va redoks-muhitga bog‘liq. Cho Cys644 S-nitrozillanishi β-amiloid ta’sirida DRP1, bo‘linish va neyron zararni faollashtiradi deb taklif qilgan. Bu tekshiriladigan gipoteza, barcha neyrodegeneratsiyaning mexanizmi emas.
Bossy S-nitrozillangan DRP1 ni aniqlab, ferment faolligi ortishi yoki Alzheimerga xoslikni tasdiqlamagan. Preparat, reaksiya, SNO usuli va model solishtiriladi. Uch karra ortish, C644A transgen hayvonning umumiy himoyasi yoki insondagi bevosita sababni tegishli ma’lumotsiz ko‘chirish mumkin emas.
Bu farq ilmiy mazmunni saqlaydi: belgi aniqlanadi, funksiya sharoitga bog‘liq, klinik xoslik alohida savol. Plazma nitrotirozini neyron DRP1 ning aniq qoldiq nitrozillanishini o‘lchamaydi.
4.4. Ubikvitinlanish: Parkin, MARCH5 va HUWE1
Ubikvitin belgilari tashqi oqsil va sifat signallarini o‘zgartiradi. PINK1–Parkin faol bo‘lsa mitofuzinlar substrat; proteasomali olib tashlash qayta qo‘shilishni cheklashi mumkin. Gegg PINK1/Parkin-ga bog‘liq MFN1/2 ubikvitinlanishini ko‘rsatgan. Zanjirlar faqat Lys48 emas, signal qoplamasi proteasoma degradatsiyasidan farqli.
Membranadagi RING-ligaza MARCH5, MARCHF5/MITOL ham deyiladi, kompleks tarkibi va sifatini boshqaradi. O‘zgarish MFN, adapter va stressni ta’sirlantiradi. «MARCH5 ko‘p — DRP1 kam — tarmoq yaxshi» doimiy qoida emas: substrat, zanjir, degradatsiya va holat kerak.
HECT-ligaza HUWE1, Mule/ARF-BP1, ayrim genotoksik modelda MFN2 ubikvitinlanishiga bog‘liq. Bu apoptoz va dinamikani bog‘laydi, MFN2 buzilishini BAK ning yagona sharti qilmaydi. Stress tugagach sintez va tarmoq tiklanishi mumkin; qaytmaslik allaqachon buzilgan molekulaga tegishli, organella yoki hujayraga majburiy emas.
4.5. SUMO, atsetillanish va NAD⁺ mavjudligi
DRP1 SUMOlanishi boshqa boshqaruv qatlamidir. MUL1/MAPL va SENP, SENP5 ham, SUMO birikishi va kompleksni o‘zgartiradi. SUMO1 va SUMO2/3 bir xil emas; membranada ushlanish, kontakt va bo‘linish tizimga xos. Har SUMO faollashtiradi, olib tashlash doim susaytiradi deyilmaydi.
Atsetillanish va sirtuin deatsetillashi metabolizmni tarmoqqa ulaydi. Yadro-sitozol SIRT1 PGC-1α va biogenezga, matriks SIRT3 yetishadigan substratga ta’sir qiladi. Kompartmentlar farqli. Samant yurak stressi hujayra va biokimyosida SIRT3-ga bog‘liq OPA1 deatsetillanishi va faollashishini bildirgan. Substratga yetish va model alohida baholanadi; faqat matriks joylashuvi dalil emas. Umumiy NAD⁺/NADH har sirtuin yonidagi erkin NAD⁺ ni belgilamaydi.
Fosforlanish, SUMOlanish va atsetillanish posttranslyatsiondir. Barqaror xromatin yoki ekspressiya bog‘lanishisiz avtomatik epigenetik deyilmaydi. Kompartment mantiqi CD38, PARP1 va SARM1 orqali NAD⁺ sarfi tahlilida berilgan; umumiy zaxira ortishi qo‘shilish tiklandi degani emas.
5. Mitofagiya: ajratishdan yakunlangan degradatsiyagacha
5.1. Funksional asimmetrik bo‘linish
Avlod qismlar potensial, oqsil va keyingi taqdir bilan farqlanishi mumkin. Twig bo‘linish, tanlab qayta qo‘shilish va autofagik yo‘qotish aloqasini kuzatgan. Past potensialli avlod kamroq qaytib, ko‘proq yo‘qotilishi mumkin. Bu muhim segregatsiya modeli, barcha bo‘linish aksariyati doim bir sog‘lom va bir nuqsonli organella beradi degan da’vo emas.
Bo‘linish ko‘payish va taqsimlashga ham xizmat qiladi; vaqtincha depolyarizatsiya qaytmas zarar emas. Asimmetriya uchun oldin/keyin kuzatuv, potensial bo‘yog‘i va o‘lcham, yuklash, fototoksiklik nazorati kerak. Bir tasvir mtDNK mutatsiya yig‘ilishini ko‘rsatmaydi, qat’iy potensial universal tanlash mezoni emas.
Qo‘shilish komplementatsiya beradi, oksidlangan oqsilni kimyoviy yo‘qotmaydi yoki mutant genomni avtomatik tuzatmaydi. Zarar proteoliz, yangilash yoki yakuniy autofagiya oqimi bilan olib tashlanadi. Qo‘shilishni ortiqcha bostirish ham zararli: almashish va qolgan zaxira ishlashi kerak.
5.2. PINK1: import, ishlanish va barqarorlashuv
Energiya saqlanganda PINK1 TOM/TIM bilan ishlaydi, PARL kabi proteazalarda qayta ishlanib, tez yo‘qotiladi. Bu butun oqsil doim matriksga kirib, u yerda oddiy kesiladi degan model emas. Import, transmembrana joy, proteoliz va mahsulot chiqishi funksional organelladagi qisqa umrni belgilaydi.
Potensialga bog‘liq import sezilarli buzilganda to‘liq PINK1 tashqi membrana kompleksida barqarorlashadi, katalitik qism sitozol substratlariga yetadi. Narendra tanlab barqarorlashuv va Parkin faollashishini ko‘rsatgan. Vaqt va agent muhim: kulturadagi ajratgich inson stressining barcha sababini takrorlamaydi.
5.3. Fosfoubikvitin va Parkin: musbat qayta aloqa
PINK1 ubikvitin Ser65 va Parkin UBL-domenining tegishli serinini fosforlaydi. Ular ikki substrat. Kondapalli 2012 Parkin fosforlanishini, Koyano 2014 ubikvitin fosforlanishi orqali faollashishni ko‘rsatgan. Nomni chalkashtirish alohida bosqichni noto‘g‘ri manbaga ulaydi.
Fosfoubikvitin va fosforlanish RBR E3-ligaza Parkin avtoingibitsiyasini bo‘shatadi. Parkin tashqi oqsillarga ubikvitin uzatadi; yangi substratlar PINK1 bilan yana fosforlanib, signal kuchayadi. Bu bir martalik mitofuzin belgisi emas, musbat qayta aloqa.
MFN1/2, transport qismlari va boshqa oqsillar substrat bo‘ladi. Ubikvitinlanish qo‘shilish, harakat va retseptor tanishini o‘zgartiradi. Tashqi oqsil proteasomada yo‘qolishi organella lizosomada yo‘qolishidan farqli. MFN degradatsiyasi va kam transport izolyatsiyaga yordam beradi, lekin butun mitoxondriya yo‘qotildi degani emas.
5.4. OPTN, NDP52, TBK1 va autofagik oqim
Ubikvitin qoplamasi tanlab autofagiya retseptorini ulaydi. PINK1/Parkin tizimida OPTN va NDP52 muhim, TBK1 aloqa va kuchayishni boshqaradi. Retseptor fagofor apparatini jalb etib LC3/GABARAP bilan ishlaydi. Ajratuvchi membrana yukni o‘rab o‘sadi, autofagosoma bo‘lib yopilib, lizosoma bilan qo‘shiladi.
p62/SQSTM1 ubikvitinlangan materialni to‘plash va ayrim javobga qatnashadi, lekin barcha organellani LC3 ga eltuvchi yagona majburiy ko‘prik emas. Lazarou retseptorlar vazifasini ajratgan; bitta «p62–LC3» strelkasi yetmaydi.
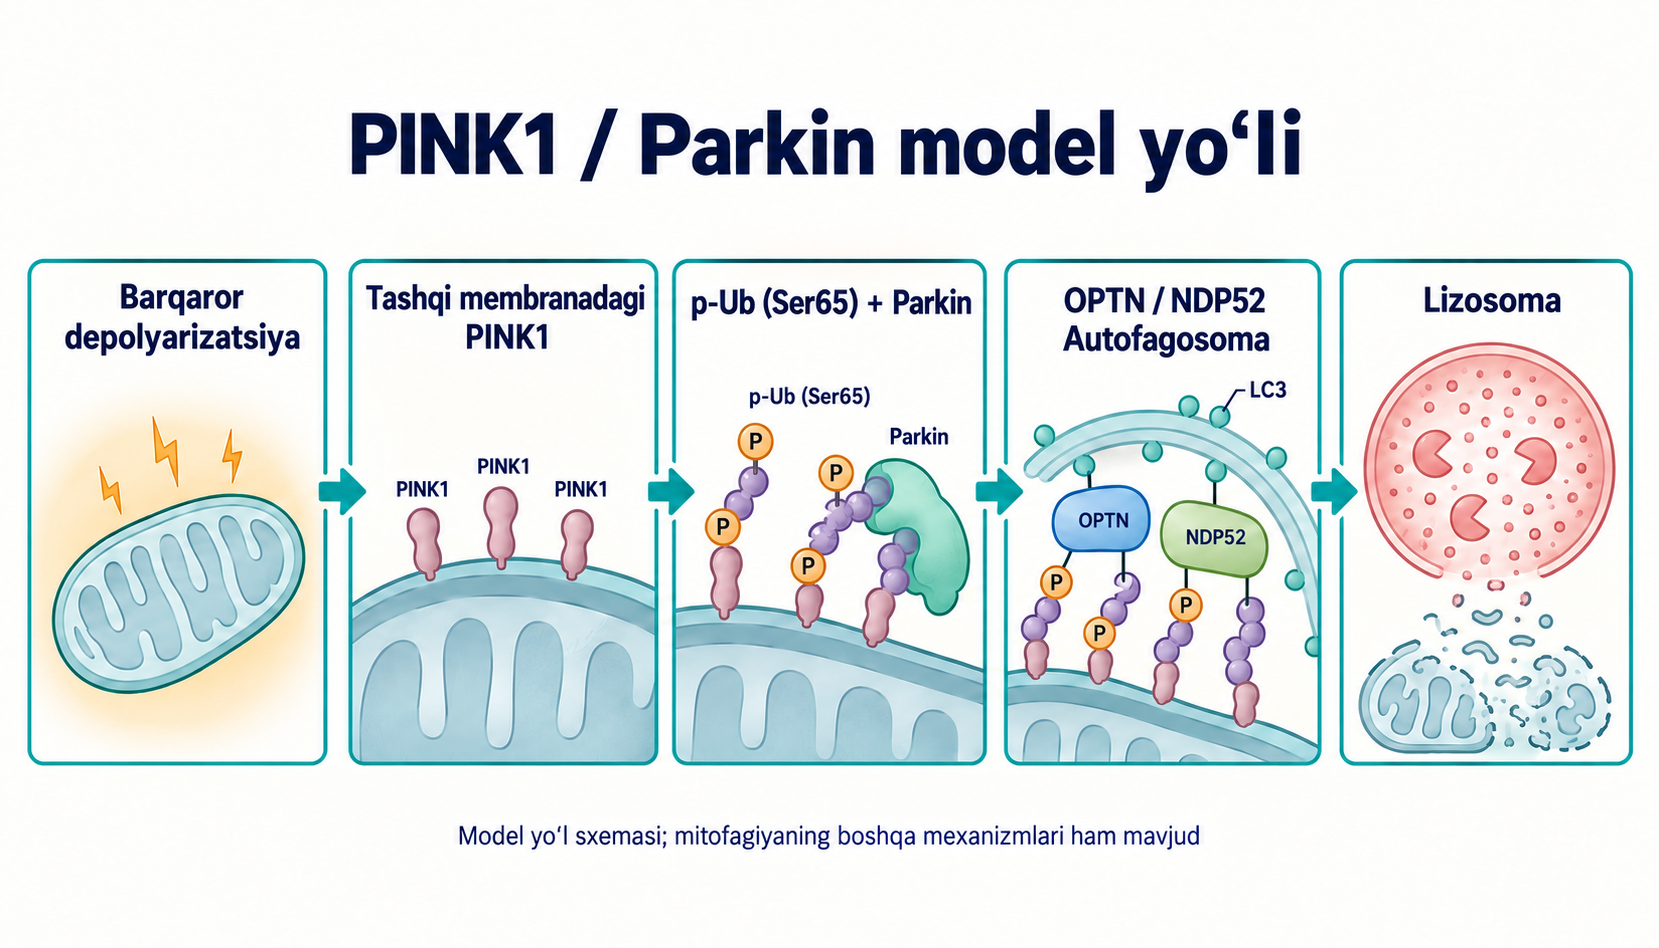
Model yo‘l barqaror depolyarizatsiyadan lizosoma degradatsiyasigacha boradi. Parkin majburiy bo‘lmagan retseptorlar va boshqa mexanizmlar to‘qima va sharoitga qarab ishlaydi. Parkin yo‘qligi barcha yangilanish yo‘q degani emas.
Tasdiq oqimni talab qiladi: mitoxondriyal material kislotali kompartmentga yetishi va vaqtli degradatsiya, lizosoma nazorati bilan. LC3 nuqtasi, membranadagi Parkin yoki massa kamayishi alohida noaniq. Lizosoma to‘silishi belgilangan organellani ko‘paytirib, tugallangan yo‘qotishni kamaytiradi; massa yo‘qolishi zarar, hujayra o‘limi yoki kam biogenez bo‘lishi mumkin.
6. Irsiy va orttirilgan kasalliklar: sabab dalili qayerda kuchliroq
6.1. MFN2 va CMT2A akson neyropatiyasi
MFN2 patogen variantlari Sharko–Mari–Tut 2A akson kasalligining bir qismi uchun aniqlangan sababdir. Züchner dinamika oqsilini irsiy neyropatiyaga bog‘lagan. Ko‘pincha autosom-dominant, lekin boshqa genetik holat bor; og‘irlik, boshlanish va qo‘shimcha belgilar variant hamda oilaga bog‘liq.
Uzun akson organellani talab joyiga yetkazish, qaytarish yoki mahalliy yangilashga muhtoj. Miro, TRAK, kinezin va dinein mikronaycha transportini bajaradi; MFN2 qo‘shilish va ER dan tashqari unga bog‘liq. Harakat, tarqalish yoki almashish buzilishi distal energiya zaxirasi va kalsiy buferini kamaytirishi mumkin.
Variantlar turli funksional fenotip beradi. Har biri KIF5 ni to‘liq uzadi, barcha distal aksonni organellasiz qoldiradi yoki GTFazani bir xil bostiradi deyilmaydi. Genetika, model, vaqtli transport, qo‘shilish va energetika solishtiriladi. Bemor kulturasi bir ko‘rsatkichi yaxshilanishi inson nervi tiklanishiga teng emas.
6.2. OPA1 va dominant optik atrofiya
OPA1 patogen variantlari dominant ko‘ruv nervi atrofiyasiga sabab; Alexander genetik aloqani ko‘rsatgan. Retina ganglioz hujayrasi va aksoni energiya, krista, mtDNK saqlash va transportga sezgir. Inson genetikasi sababni orttirilgan kasallikdagi bitta shakldan kuchliroq qo‘llaydi.
Ko‘p variant funksional OPA1 ni kamaytiradi, boshqasi xossani o‘zgartiradi; og‘irlik va yosh turlicha. DOA-plus eshitish, harakat, mushak va boshqa nevrologik/tizimli belgilar berishi mumkin. Hammasida bir xil emas.
Ichki qo‘shilish va krista buzilishi nafasni kamaytirib, o‘limga sezgirlikni oshirishi mumkin. Lekin «krista ochilishi — darhol sitoxrom c — apoptoz» barcha bemorga majburiy emas. Klinik baho, aniq variant va boshqa ko‘rish sababi hisobga olinadi.
6.3. Alzheimer: assotsiatsiya va model
Neyron va Alzheimer modelida dinamika, transport va energetika o‘zgargan. Manczak β-amiloid–DRP1 ni o‘rgangan, tau va kinazalar ma’lumoti to‘ldiradi. Qisqarish sinaptik energiya va kalsiy buzilishi bilan birga kelishi mumkin.
Vafotdan keyingi to‘qima, kultura va amiloid ekspressiyasi turli savolga javob beradi. Korrelyatsiya giperbo‘linish doim eng ilk va yetarli hodisa ekanini isbotlamaydi. Sabab va ketma-ketlik aralashuv, vaqtli kuzatuv va funksiya talab qiladi. SNO-DRP1 bahsi ham bitta redoks-mexanizmni yakuniy inson izohi qilmaydi.
6.4. Parkinson: PINK1/PRKN va oqsil importi
PINK1 va PRKN patogen variantlari irsiy parkinsonizmga bog‘liq, sifat nazorati uchun kuchli asos. Buzilish muayyan zararga javobni o‘zgartiradi, barcha mitofagiyani o‘chirmaydi. Bazal yangilanish va retseptor javobi qolishi mumkin, kompensatsiya to‘qima va holatga xos.
Ayrim α-sinuklein shakllari TOM20 bilan bog‘lanib, importni buzadi. Di Maio biokimyo va hujayra tajribasini vafotdan keyingi to‘qimaga ulagan. Har monomer TOM20 ni bir xil to‘sadi yoki barcha holatni izohlaydi degani emas.
Zarar mtDNK chiqishi va cGAS–STING yoki NLRP3 orqali yallig‘lanishga hissa qo‘shishi mumkin. Har yo‘lga o‘z faollashish sharti va bevosita o‘lchov kerak. Har Parkin nuqsonidan doimiy yallig‘lanish va dopamin neyroni o‘limiga majburiy chiziq chizilmaydi.
6.5. Insulin rezistentligi va ishemiya–reperfuziya
Metabolik modelda fragmentatsiya lipid ortiqchaligi, nafas va insulin javobi bilan bog‘liq. Shakl retseptor–IRS–PI3K–AKT, glyukoza transporti yoki to‘qima sezgirligini o‘lchash o‘rnini bosmaydi. IRS1 bitta serini, kemiruvchi Ser307 ham, tur va kontekstga bog‘liq; universal signal bostirilishi dalili emas.
β-hujayra metabolizmi glyukozani ATP/ADP, KATP yopilishi, plazma depolyarizatsiyasi, kalsiy va insulin sekretsiyasiga ulaydi. Dinamika ta’sir qilishi mumkin, uzunlik o‘zi sekretsiyani belgilamaydi. Energiya, kalsiy va insulin ajralishi o‘lchanadi.
Ishemiya–reperfuziyada energiya tugashi, kalsiy yuklamasi, redoks, kislorod qaytgandagi ROS va o‘tkazuvchanlik muhim. DRP1 ayrim modelda qatnashadi, infarkt hajmini yolg‘iz belgilamaydi. mdivi-1 himoyasi ehtiyot izohlanadi: kompleks I ROS ni DRP1 siz ham o‘zgartiradi.
7. Aralashuvlar: mexanizm va klinik natija
7.1. mdivi-1 va P110
mdivi-1 Cassidy-Stone topgan xinazolinon hosilasi. Bo‘linishning tajribaviy ingibitori sifatida ishlatilgan, Bordt esa kompleks I ga qaytar ta’sirini ko‘rsatgan. ROS kamayishi yoki himoya inson DRP1 ni bevosita tanlab bostirish dalili emas. Elektron transporti bostirilishi yumshoq ajratish bilan teng emas: nafas, potensial va proton o‘tkazuvchanligi farqlaydi.
Sabab uchun mustaqil genetik DRP1 ta’siri, nafas nazorati va oqsil funksiyasi tiklanishi foydali. Nishonsiz saqlangan effekt boshqa izohni talab etadi. Hayvondagi yaxshi shakl yoki kam zarar inson davolash tartibi emas.
P110 Qi o‘rgangan, stressda DRP1–Fis1 ni cheklovchi tajribaviy peptid. DLLPRGT ni o‘z ichiga oladi, ba’zan hujayraga kiruvchi TAT bilan ishlatiladi. Modelda patologik fragmentatsiya va zarar kamaygan. Selektivlik usul, konsentratsiya va muddatga ko‘ra tekshiriladi; barcha to‘qima fiziologik bo‘linishi va mitofagiyasi butun saqlanishiga kafolat yo‘q. Klinik buyurish protokoli emas.
7.2. M1 va mitofuzin faollashtiruvchilari
M1 fenotipik kultura skriningida qo‘shilish promotori sifatida o‘rganilgan. Wang tarmoqni kimyoviy o‘zgartirishni ko‘rsatgan. Gidrazon hosilasi reagenti aniqlanadi, lekin yagona bevosita oqsil nishoni isbotlanmaydi. Qisman nuqsonda naycha tiklanishi barcha MFN1/MFN2/OPA1 ni tuzatish emas.
Franco konformatsiyani o‘zgartirib mitofuzin faollashtirishni, Rocha CMT2A preklinik MFN2 agonistini o‘rgangan. B-S8 yoki 8015 oilasi aniq struktura va tajriba bilan ajratiladi, bitta dori emas. Ochiq konformatsiya, trans aloqa, transport va qo‘shilish bog‘liq, ammo alohida sinaladi.
Transport yoki hayvon xulqi yaxshilanishi translatsion qiziqish beradi. Klinik xulosa nerv ekspozitsiyasi, muddat, toksiklik, variant va barqaror funksional natijaga muhtoj. Tanlangan sichqon bemor falaji qaytishi yoki barcha variant bir xil javobini isbotlamaydi. Doim qo‘shilishni kuchaytirish ham foydali emas: yo‘qotiladigan qismlarni ajratishga xalaqit qilishi mumkin.
7.3. Yuklama, sutkalik tartib va oziqa tanqisligi
Faollik energiya talabi va yangilanishni o‘zgartiradi. AMPK, p38 MAPK, PGC-1α moslashishga qatnashadi, lekin tez javob haftalik treningdan farqli. Tajribada yuklama bo‘linish va mitofagiyani faollashtirib, keyingi yaxshilanish bilan kelishi mumkin. Mashqdan keyingi DRP1 avtomatik zarar emas, har cho‘zilish foydali trening dalili emas.
Ko‘pincha «2-zona» deb ataladigan o‘rtacha aerob ish fiziologik ma’noga ega, lekin zona ta’riflari bitta laktat chegarasiga teng emas. Har kimning MFN2/OPA1 sini tiklashning yagona isbotlangan intensivligi deyilmaydi. Hajm, ko‘tara olish, tayyorgarlik va aerob funksiya muhim; bir gen ekspressiyasi natijani almashtirmaydi.
Uyqu, ovqat va faollikning sutkalik tartibi metabolizmga ta’sir qiladi. Umumiy sirkadiy aloqa inson DRP1 ning soatli jadvali yoki majburiy giperqo‘shilishini isbotlamaydi. Mos to‘qima va vaqtda o‘lchov kerak.
Gomes tanqislikda cAMP–PKA va DRP1 orqali cho‘zilishni modelda ko‘rsatgan. Bu 14–16 soat tanaffusdan so‘ng inson tarmog‘i albatta himoyalanadi degan chegara emas. Muhit, to‘qima, muddat va lizosoma imkoniyati javobni o‘zgartiradi. Kaloriya cheklash, 16/8, OMAD har xil; mexanizm shaxsiy foyda yoki toqatni belgilamaydi.
7.4. Nutritsevtiklar: mitoxondriyal ta’sir ma’nosi
Modda redoks, autofagiya belgisi yoki transkripsiyani o‘zgartirib, MFN2 ni bevosita faollashtirmasligi yoki DRP1 ni bostirmasligi mumkin. Asl guruhlar saqlangan, dozalar «klinik terapevtik oyna» deyilmaydi: dinamika kasalligiga bunday oraliq belgilanmagan.
| Modda | O‘rganilgan aloqa | Mexanizm isbotlamaydigan natija |
|---|---|---|
| Urolitin A | Ellagitannin metaboliti; model mitofagiyasi va inson molekulyar ko‘rsatkichlari | Har kimda PINK1/Parkin, qo‘shilish yoki kuch tiklanishi majburiy emas |
| Spermidin | Poliamin; autofagiya va atsetillanish modeli | Model yurak himoyasi va umr inson OPA1 tiklanishini isbotlamaydi |
| Resveratrol / pterostilben | Redoks-signal; ayrim modelda SIRT1–PGC-1α | Bevosita SIRT1 va DRP1 joyi tizimga bog‘liq; bir modda effekti boshqasiga ko‘chmaydi |
| Koenzim Q10 / ubixinol | I/II dan III ga elektron; membrana redoks muvozanati | Universal OMA1/YME1L blok yoki har tanqislikda tiklanish aniqlanmagan |
| Astaksantin | Lipid aloqa va antioksidant model | Qavat orientatsiyasi barcha krista, OPA1 yoki inson mPTP yopilishini isbotlamaydi |
Andreux inson urolitin A va mitoxondriyal ta’sirga mos molekulyar o‘zgarishni o‘rgangan. Bu barcha to‘qima yakuniy mitofagiyasi yoki neyropatiya/qarilik zaifligi davolangan degani emas. Populyatsiya, muddat, oxirgi nuqta muhim; marker kuch ortishiga teng emas.
Eisenberg spermidin model autofagiyasi va yurak himoyasiga qiziqishni qo‘llaydi. EP300 orqali bevosita OPA1 deatsetillashga qisqartirish ortiqcha: nishon, oqim va krista alohida o‘lchanadi. Resveratrol SIRT1 effekti substrat va tahlilga bog‘liq; PGC-1α/ERK klinik dinamikaga avtomatik ko‘chmaydi.
Q10 nafas zanjirida ishlaydi, OMA1/YME1L «rux ionlarini oksidlovchi parchalanishdan himoyalash» esa kimyoviy noto‘g‘ri. Astaksantinning membrana modeli, funksiya va klinik natijasi astaksantin, lipid qavat va peroksidlanish maqolasida ajratiladi. Mexanizmlar birikmasi qo‘shilishni tiklovchi kombinatsiyalangan protokolni tasdiqlamaydi.
8. Diagnostika va istiqbol: shakl bilan birga funksiyani o‘lchash
Irsiy buzilish klinik fenotip, oila tarixi va genetika bilan baholanadi. Vazifaga mos panel yoki keng sekvenslash MFN2, OPA1, DNM1L, MFF, PINK1, PRKN ni qamrashi mumkin. Variant tasniflanib, fenotip va kerak bo‘lsa segregatsiya bilan solishtiriladi; noma’lum ahamiyatli variant kasallikni o‘zi tasdiqlamaydi.
Tadqiqot tirik tasvir, L-/S-OPA1, potensial bo‘yoq va kislorod iste’molidan foydalanadi. OCR berilgan holatda nafasni, ECAR faqat glikoliz emas tashqi kislotalanishni o‘lchaydi. Mexanizm uchun foydali, bir qon mononuklear namunasi universal klinik panel emas. Oson olinadigan hujayra neyron, retina yoki mushakni majburiy aks ettirmaydi.
3-Nitrotirozin, malondialdegid va erkin aylanma mtDNK nospetsifik. Manba, namuna ishlanishi, yallig‘lanish va zarar ta’sir qiladi. «Mitofagik kollaps», aniq DRP1 qoldig‘i, OMA1 yoki mitofuzin nuqsonini belgilamaydi.
Aralashuv kutgan natijani belgilaydi: yakuniy bo‘linish, matriks almashishi, transport, oqim, nafas zaxirasi yoki to‘qima funksiyasi. Mos usullar va mustaqil nishon o‘zgarishi bitta uzun tasvirdan kuchliroq. Klinik tadqiqot bemor uchun muhim natija va xavfsizlikni ham talab etadi.
MFN2, OPA1, DRP1 shaklni energiya, transport va yangilanishga ulaydi. Maqsad maksimal qo‘shilish yoki doimiy bo‘linish bostirishi emas. P110, agonistlar va metabolik usullar alohida tekshiriladi; preklinik mexanizm yig‘indisi isbotlangan davoni yaratmaydi. Funksional hujayra to‘qima talabiga mos qayta tuzilish va zarar olib tashlashni saqlaydi.
Sharh qanday tayyorlandi
Bu berilgan qo‘lyozma va birlamchi adabiyotga tayangan tanqidiy narrativ sharhdir. 2026-yil 8-oktabr mahalliy tahrirda bahsli mexanizm va noto‘g‘ri bibliografik bog‘lanishlar yozuvlari maqsadli tekshirildi: MFN2–ER, DNM2 zarurligi, SNO-DRP1, mdivi-1/kompleks I, Mgm1/OPA1, PINK1 substratlari, autofagiya retseptorlari, OPA1 atsetillanishi va tanlangan oziqa/yuklama modellari. Barcha asl havolalar yangidan to‘liq tekshirildi deb aytilmaydi.
Strukturaviy konstruksiya, hujayra va hayvon, inson genetikasi hamda biomarker sinovi ajratilgan. Universal chegara, tasdiqlanmagan davolash dozasi va qat’iy klinik va’da mexanistik sxemadan xulosaga ko‘chirilmagan. Bu sistematik qidiruv, GRADE yoki tashqi ekspert taqrizi emas. Sxemalar izohli model, oqim va to‘qima funksiyasi o‘lchovini almashtirmaydi.
Tez-tez beriladigan savollar
Qisqa mitoxondriya zarar belgisi bo‘ladimi?
Shart emas. Bo‘linish mitoz, transport va moslashishga xizmat qiladi; holat faqat shakl bilan emas, funksiya va keyingi taqdir bilan baholanadi.
mdivi-1 DRP1 ning tanlab ingibitori bo‘ladimi?
Yo‘q. Kompleks I ta’siri ko‘rsatilgan, himoya mexanizmi mustaqil tekshiriladi.
Mitofagiya doim Parkin talab qiladimi?
Yo‘q. Boshqa retseptor va to‘qima yo‘llari bor; Parkin jalbi ham yakunlangan lizosomal degradatsiya dalili emas.
MFN2/OPA1 uchun qo‘shimchalar protokoli tasdiqlanganmi?
Tajribaviy mexanizmlarni birlashtirish klinik samara dalili emas. Natija va xavfsizlik mos tadqiqotda tekshiriladi.
Manbalar
- Glancy B., Hartnell L.M., Malide D., et al. Mitochondrial reticulum for cellular energy distribution in muscle. Nature. 2015;523(7562):617-620.
- Twig G., Elorza A., Molina A.J., et al. Fission and selective fusion govern mitochondrial segregation and elimination by autophagy. The EMBO Journal. 2008;27(2):433-446.
- Koshiba T., Detmer S.A., Kaiser J.T., et al. Structural basis of mitochondrial tethering by mitofusin complexes. Science. 2004;305(5685):858-862.
- Cao Y.L., Meng S., Chen Y., et al. MFN1 structures reveal nucleotide-triggered dimerization critical for mitochondrial outer membrane fusion. Nature. 2017;542(7641):372-376.
- Yan L., Qi Y., Huang X., et al. Structural basis for GTP hydrolysis-driven mitochondrial outer membrane fusion by MFN1. Science. 2018;360(6387):436-440.
- de Brito O.M., Scorrano L. Mitofusin 2 tethers endoplasmic reticulum to mitochondria. Nature. 2008;456(7222):605-610.
- Faelber K et al. (2019). Structure and assembly of the mitochondrial membrane remodelling GTPase Mgm1. Nature 571:429–433.
- Meeusen S., DeVay R., Block J., et al. Mitochondrial inner-membrane fusion and crista maintenance requires the dynamin-related GTPase Mgm1. Cell. 2006;127(2):383-395.
- Ehses S., Raschke I., Mancuso G., et al. Regulation of OPA1 processing and mitochondrial fusion by m-AAA protease isoenzymes and OMA1. The Journal of Cell Biology. 2009;187(7):1023-1036.
- Head B., Griparic L., Amiri M., et al. Inducible proteolytic inactivation of OPA1 mediates mitochondrial fragmentation during apoptosis. Molecular Biology of the Cell. 2009;20(10):2576-2585.
- Fröhlich C., Grabiger S., Schwefel D., et al. Structural insights into oligomerization and mitochondrial recruitment of dynamin-like protein 1 (Drp1). The EMBO Journal. 2013;32(9):1280-1292.
- Kalia R., Wang R.Y., Yusuf A., et al. Structural basis of dynamin-mediated mitochondrial fission. Nature. 2018;558(7710):401-405.
- Otera H., Wang C., Cleland M.M., et al. Mff is an essential factor for mitochondrial recruitment of Drp1 during mitochondrial fission in mammalian cells. The Journal of Cell Biology. 2010;191(6):1141-1158.
- Losón O.C., Song Z., Chen H., et al. Fis1, Mff, MiD49, and MiD51 mediate Drp1 recruitment in mitochondrial fission. Molecular Biology of the Cell. 2013;24(5):659-667.
- Richter V., Palmer C.S., Osellame L.D., et al. Structural and functional analysis of the mitochondrial division factors MiD49 and MiD51. Biochemical Journal. 2014;459(3):423-433.
- Korobova F., Ramabhadran V., Higgs H.N. An actin-dependent step in mitochondrial fission mediated by the ER-associated formin INF2. Science. 2013;339(6118):464-467.
- Taguchi N., Ishihara N., Jofuku A., et al. Mitotic phosphorylation of dynamin-related GTPase Drp1 participates in mitochondrial fission. The Journal of Biological Chemistry. 2007;282(15):11521-11529.
- Chang C.R., Blackstone C. Cyclic AMP-dependent protein kinase phosphorylation of Drp1 regulates its GTPase activity and mitochondrial morphology. The Journal of Biological Chemistry. 2007;282(29):21583-21587.
- Cereghetti G.M., Stangherlin A., Martins de Brito O., et al. Dephosphorylation by calcineurin regulates translocation of Drp1 to mitochondria. Proceedings of the National Academy of Sciences USA. 2008;105(41):15803-15808.
- Cho D.H., Nakamura T., Fang J., et al. S-nitrosylation of Drp1 mediates beta-amyloid-related mitochondrial fission and neuronal injury. Science. 2009;324(5923):102-105.
- Gegg M.E., Cooper J.M., Chau K.Y., et al. Mitofusin 1 and mitofusin 2 are ubiquitinated in a PINK1/parkin-dependent manner upon induction of mitophagy. Human Molecular Genetics. 2010;19(24):4861-4870.
- Narendra D.P., Jin S.M., Tanaka A., et al. PINK1 is selectively stabilized on impaired mitochondria to activate Parkin. PLoS Biology. 2010;8(1):e1000298.
- Kondapalli C et al. (2012). PINK1 is activated by mitochondrial membrane potential depolarization and stimulates Parkin E3 ligase activity by phosphorylating Serine 65. Open Biology 2:120080.
- Züchner S., Mersiyanova I.V., Muglia M., et al. Mutations in the mitochondrial GTPase mitofusin 2 cause Charcot-Marie-Tooth neuropathy type 2A. Nature Genetics. 2004;36(5):449-451.
- Alexander C., Votruba M., Pesch U.E., et al. OPA1, encoding a dynamin-related GTPase, is mutated in autosomal dominant optic atrophy linked to chromosome 3q28. Nature Genetics. 2000;26(2):211-215.
- Manczak M., Calkins M.J., Reddy P.H. Impaired mitochondrial dynamics and abnormal interaction of amyloid beta with mitochondrial protein Drp1 in neurons from patients with Alzheimer's disease. Human Molecular Genetics. 2011;20(13):2495-2509.
- Cassidy-Stone A., Chipuk J.E., Ingerman E., et al. Chemical inhibition of the mitochondrial division dynamin reveals its role in Bax/Bak-dependent mitochondrial outer membrane permeabilization. Developmental Cell. 2008;14(2):193-204.
- Qi X., Qvit N., Su Y.C., Mochly-Rosen D. A novel Drp1 inhibitor, P110, blocks mitochondrial fission and reduces pathology in models of Parkinson's disease. Journal of Clinical Investigation. 2013;123(2):870-881.
- Franco A., Kitsis R.N., Fleischer J.A., et al. Correcting mitochondrial fusion by activating mitofusins. Nature. 2016;540(7631):74-79.
- Rocha A.G., Franco A., Erdmann A.M., et al. MFN2 agonists reverse mitochondrial defects in preclinical models of Charcot-Marie-Tooth disease type 2A. Science. 2018;360(6386):336-341.
- Andreux P.A., Blanco-Bose W., Ryu D., et al. The mitophagy activator urolithin A is safe and induces a molecular signature of improved mitochondrial and cellular health in humans. Nature Metabolism. 2019;1(6):595-603.
- Eisenberg T., Abdellatif M., Schroeder S., et al. Cardioprotection and lifespan extension by the natural polyamine spermidine. Nature Medicine. 2016;22(12):1428-1438.
- Filadi R et al. (2015). Mitofusin 2 ablation increases endoplasmic reticulum–mitochondria coupling. PNAS.
- Naon D et al. (2016). Critical reappraisal confirms that Mitofusin 2 is an endoplasmic reticulum–mitochondria tether. PNAS.
- Kamerkar SC et al. (2018). Dynamin-related protein 1 has membrane constricting and severing abilities sufficient for mitochondrial and peroxisomal fission. Nature Communications.
- Bossy B et al. (2010). S-Nitrosylation of DRP1 Does Not Affect Enzymatic Activity and is Not Specific to Alzheimer’s Disease. Journal of Alzheimer’s Disease.
- Bordt EA et al. (2017). The Putative Drp1 Inhibitor Mdivi-1 is a Reversible Mitochondrial Complex I Inhibitor that Modulates Reactive Oxygen Species. Developmental Cell.
- Koyano F et al. (2014). Ubiquitin is phosphorylated by PINK1 to activate parkin. Nature 510:162–166.
- Lazarou M et al. (2015). The ubiquitin kinase PINK1 recruits autophagy receptors to induce mitophagy. Nature 524:309–314.
- Wang D et al. (2012). A Small Molecule Promotes Mitochondrial Fusion in Mammalian Cells. Angewandte Chemie International Edition.
- Samant SA et al. (2014). SIRT3 Deacetylates and Activates OPA1 To Regulate Mitochondrial Dynamics during Stress. Molecular and Cellular Biology.
- Leboucher GP et al. (2012). Stress-Induced Phosphorylation and Proteasomal Degradation of Mitofusin 2 Facilitates Mitochondrial Fragmentation and Apoptosis. Molecular Cell.
- Manor U et al. (2015). A mitochondria-anchored isoform of the actin-nucleating spire protein regulates mitochondrial division. eLife.
- SENP3-mediated deSUMOylation of Drp1 facilitates interaction with Mff to promote cell death. Scientific Reports (2017).
- Di Maio R et al. (2016). α-Synuclein binds to TOM20 and inhibits mitochondrial protein import in Parkinson’s disease. Science Translational Medicine.
- Gomes LC et al. (2011). During autophagy mitochondria elongate, are spared from degradation and sustain cell viability. Nature Cell Biology.
- Ampk phosphorylation of Ulk1 is required for targeting of mitochondria to lysosomes in exercise-induced mitophagy. Nature Communications (2017).