
Мітохондріальна динаміка: DRP1, MFN2, OPA1 і мітофагія
Механохімія злиття й поділу, контакти ЕПР, регуляція DRP1 і PINK1–Parkin; спадкові хвороби та межі доклінічних втручань.
Механохімія злиття й поділу, контакти ЕПР, регуляція DRP1 і PINK1–Parkin; спадкові хвороби та межі доклінічних втручань.
Мітохондрія зберігає енергію завдяки не лише складу дихального ланцюга, а й організації двох мембран, крист, геному та зв’язків із сусідніми органелами. MFN1/MFN2 беруть участь у злитті зовнішніх мембран, OPA1 — у функціях внутрішньої мембрани й крист, а DRP1 разом з адаптерами та цитоскелетом забезпечує поділ. Ці процеси узгоджені з транспортом і видаленням пошкоджень, однак видовжена мітохондрія не обов’язково здорова, а коротка не обов’язково підлягає знищенню. Далі розглянуто механохімію, регуляцію, спадкові хвороби й межі втручань.
Трансмісійна електронна мікроскопія дала перші докладні зображення подвійної мембрани та крист. Тонкий зріз показує лише частину тривимірного об’єкта; фіксація, зневоднення й гомогенізація можуть змінювати форму та розривати зв’язки. Проте кожне зображення окремої мітохондрії не є артефактом: справді відокремлені органели існують, особливо у відростках нейронів, а щільне розташування в м’язі відрізняється від вільної трубчастої мережі культивованої клітини. Історичні методи обмежували реконструкцію динаміки, але не були просто хибною картиною клітинного світу.
Прижиттєва конфокальна мікроскопія з mito-GFP/mito-DsRed дозволяє простежити рух, контакт, обмін вмістом і розділення в часі. STED, PALM/STORM та SIM покращують просторову роздільність; кріоелектронна томографія показує мембранну архітектуру у вітрифікованому матеріалі. Кожен підхід має обмеження: фототоксичність, особливості мітки, частота кадрів і різниця між живим процесом та структурним знімком. Безперервність зовнішнього контуру, обмін матриксною міткою й електричне спряження — різні ознаки, які не замінюють одна одну.
Мітохондрії утворюють розгалужені мережі, видовжені ділянки та окремі рухомі одиниці. Організація залежить від типу клітини, живлення, навантаження, циклу й пошкодження. «Ретикулярний синцитій» описує деякі архітектури, але не означає одну безперервну внутрішню мембрану в усіх тканинах і не скасовує функціональні межі мережі. Користь злиття або шкоду поділу визначають за подіями та функцією, а не лише кінцевою довжиною органели.
Glancy та колеги описали в м’язовій тканині мітохондріальний ретикулум, пов’язаний із внутрішньоклітинним розподілом енергії. Протон-рушійна сила поєднує електричний і хімічний компоненти:
R — газова стала, T — абсолютна температура, F — стала Фарадея. Якщо ΔΨₘ = Ψматрикс − Ψміжмембранний простір, а ΔpH = pHматрикс − pHміжмембранний простір, негативний електричний компонент і лужніший матрикс дають негативне Δp в обраному напрямку. Знак не можна переносити між роботами без перевірки визначень різниці. Потенціал і pH залежать від дихального стану, субстратів, тканини та методу й не є універсальним діагностичним діапазоном.
Електричне спряження може зв’язувати ділянки мережі й змінювати просторове енергозабезпечення. Це не доводить миттєвого поширення потенціалу без втрат через усі мітохондрії будь-якого міоцита або обов’язкової гіпоксії віддаленої ділянки. Потрібні докази зв’язності мембран, локального споживання, часової роздільності й електричної відповіді. Модель «енергомережі» доповнює дифузію метаболітів, а не замінює всі шляхи доставки ATP і фосфокреатину.
Злиття змішує частину матриксних білків і метаболітів, підтримуючи функціональну комплементацію. Мітохондріальна ДНК упакована в нуклеоїди, зокрема з TFAM; відсутність звичайних ядерних гістонів не означає відсутності захисту. Нуклеоїди не зобов’язані рівномірно змішуватися після кожного злиття, а перенесення білка не усуває мутацію. За гетероплазмії фенотип залежить від варіанта, розподілу, тканини й попиту: немає єдиного порога 60–80%, нижче якого злиття гарантовано маскує будь-який дефект. Реплікація, транскрипція та відбір копій потребують окремого аналізу.
SOD2, GPX1, PRDX3/PRDX5 і системи глутатіону пов’язують місцеву редокс-відповідь з обміном відновних еквівалентів. Розподіл Ca²⁺ у матриксі може пом’якшувати одні впливи та поширювати інші; мережа не гарантує захисту від перевантаження кальцієм чи відкриття mPTP. Менший сигнал ROS зіставляють із диханням, потенціалом і кількістю життєздатних органел. Різницю між пулом, компартментом і функцією також пояснює стаття про NAD⁺: загальна концентрація не описує кожну локальну реакцію.
Злиття підтримує обмін вмістом та адаптацію; поділ створює одиниці для руху, розподілу під час мітозу й відокремлення ділянок. Пошкоджена область іноді дає менш поляризований дочірній фрагмент, який гірше зливається знову та може видалятися мітофагією. Це функціональний зв’язок, а не правило, що кожен поділ породжує хвору органелу. Потрібно вимірювати місце події та стан обох дочірніх частин.
Тривале пригнічення поділу може утруднювати транспорт і оновлення, тоді як видовження за короткого стресу іноді є адаптацією. Фрагментація трапляється під час мітозу, зміни живлення, кальцієвого впливу та загибелі; однакова форма має різні причини. Контроль якості включає протеази, шаперони, реплікацію геному, мітохондріальні везикули, біогенез і лізосоми. Самого співвідношення «злиття/поділ» недостатньо для оцінки його ефективності.
Злиття двох мітохондрій потребує об’єднання зовнішніх і внутрішніх мембран зі збереженням водних компартментів. Зближення ліпідних поверхонь, витіснення води, проміжні конфігурації та відкриття пори вимагають узгодженої роботи білків. Імовірність події не визначається лише відстанню: важливі склад ліпідів, кривизна, натяг і каталіз.
MFN1 і MFN2 — споріднені продукти різних ядерних генів, не взаємозамінні в усіх завданнях. N-кінцевий G-домен зв’язує гуаніновий нуклеотид; спіральні ділянки та мембранний якір передають конформаційні зміни. Історична схема виділяє G-домен, HR1, трансмембранну ділянку та HR2; укорочені структури також описують пучки HB1/HB2. Це рівні розмітки білка, а не автономні деталі приладу. Топологію, доступність кінців та взаємодії cis/trans підтверджують для конкретної конструкції й системи.
Мітофузини утворюють гомотипові й гетеротипові комплекси. Загальна кількість білка не гарантує потоку злиття: важливі локалізація, нуклеотидний цикл і партнери. Порівняння очищеної ГТФазної активності не визначає функціонального рангу в аксоні, печінці чи м’язі. Повний процес підтверджують обміном матриксною міткою та окремими мембранними індикаторами, а не лише близькістю контурів.
| Характеристика | MFN1 | MFN2 |
|---|---|---|
| Ядерний ген | MFN1, хромосома 3 | MFN2, хромосома 1 |
| Канонічна послідовність людини | 741 залишок; маса залежить від методу | 757 залишків; ізоформа й модифікації важливі |
| Km для GTP | Залежить від конструкції та умов | Одне значення 500 мкМ не описує всі системи |
| Гідроліз GTP | Залежить від олігомеризації й системи | Обов’язкова восьмикратна різниця потребує зіставного досліду |
| Зовнішньомембранне злиття | Суттєвий компонент | Участь залежить від партнера й варіанта |
| Додаткова локалізація | Основна роль пов’язана із зовнішньою мембраною | Зв’язки з ЕПР і контактами вивчають окремо |
| Аксональний транспорт | Форма може впливати на рух | Miro/TRAK і локальний розподіл важливі для нейропатій |
| Клінічна генетика | Синдром людини не виводиться з ембріонального нокауту | Патогенні MFN2 причинно пов’язані з CMT2A |
Koshiba досліджував ізольовану спіральну ділянку: PDB 1T3J підтримує модель coiled-coil взаємодії. Кристал HR2 не показує всього мембранного циклу повнорозмірних MFN1/MFN2. Довжина комплексу не задає обов’язкової відстані перед злиттям, а антипаралельне укладання однієї конструкції не доводить єдиного шляху in vivo.
Cao та Yan на укорочених MFN1 виявили нуклеотид-залежну димеризацію G-доменів і перебудову спіральних елементів. Адресна перевірка PDB 5GOM визначає перехідноподібний стан, а не просто неактивну відкриту GDP-форму. PDB 5YEW також читають разом із конструкцією, нуклеотидом та первинною публікацією. Кристал показує можливий інтерфейс і конформацію, але сам не вимірює кут, зусилля або тривалість руху в живій мембрані.
Хімічна основа — GTP + H₂O → GDP + Pᵢ. Енергія залежить від активностей реагентів, Mg²⁺, pH і температури; стандартну ΔG°′ без поправок не прирівнюють до енергії кожного руху спіралі. Зв’язування, димеризація, гідроліз і вихід продуктів керують різними етапами. Фіксований поворот понад 60°, скорочення від 9 до 1,5 нм і неминуче відкриття пори потребують прямого зв’язку з подією. Напівзлиття зовнішніх листків відрізняється від повного об’єднання: контакт ще не є завершеним злиттям.
De Brito та Scorrano представили MFN2 як учасника зчеплення ЕПР із мітохондріями. Вимірювання чутливе до геометрії й критерію близькості: Filadi спостерігав більше спряження після видалення MFN2, а Naon згодом підтримав його контактну роль. Це не зводиться до «менше MFN2 — завжди далі ЕПР». Потрібні визначення відстані, нормування за поверхнею, розмежування гострих і хронічних впливів та функціональне перенесення.
Ca²⁺, вивільнений IP3R, утворює мікродомени, доступні для захоплення через зовнішню мембрану та комплекс MCU внутрішньої. Регулятори MCU й геометрія важливі; одна Kd уніпортера не описує всі умови. Кальцій впливає на піруватдегідрогеназу через PDP, а також IDH3 та α-кетоглутаратдегідрогеназу; перевантаження порушує енергетику. Близький контакт не обов’язково корисний, а більше матриксного Ca²⁺ не завжди дає більше ATP.
ЕПР синтезує фосфатидилсерин, його доставка й декарбоксилювання PISD у мітохондріях підтримують фосфатидилетаноламін. Контакти полегшують обмін, але не доводять, що MFN2 — єдиний переносник PS або прямо проводить його через обидві мембрани. PERK–eIF2α–CHOP пов’язує контактне середовище зі стресом ЕПР; наслідки втрати MFN2 можуть бути прямими та вторинними. Причинність потребує розділення злиття й контактної функції, контролю кальцію, ліпідів та незалежної стресової відповіді.
OPA1 — ядерно-кодована ГТФаза сімейства динамінів, пов’язана з внутрішньою мембраною та міжмембранним боком органели. N-кінцевий сигнал спрямовує попередник через TOM/TIM; процесинг утворює довгі й короткі форми. Альтернативний сплайсинг змінює доступність місць розщеплення, а їх розподіл залежить від тканини та стану. Маса, залишки й набір ізоформ однієї послідовності не описують всі молекули OPA1.
G-домен, спіральні елементи, мембранні ділянки й олігомерні інтерфейси поєднують нуклеотидний цикл із перебудовою бішару. Структура Faelber 2019 стосується спорідненого Mgm1 і має інший бібліографічний запис, ніж в оригіналі. Mgm1 допомагає формувати гіпотези про OPA1, але не є прямою структурою всіх людських форм. Кардіоліпін, натяг, потенціал і партнери визначають перенесення механізму.
YME1L — ATP-залежна i-AAA протеаза з каталітичною областю з боку міжмембранного простору, що обробляє відповідні варіанти OPA1. OMA1 — мембранна металопротеаза, важлива для стресового розщеплення. S1/S2 позначають місця процесингу, а не універсальні швидкості. Потенціал, ATP і протеостаз змінюють L-/S-OPA1, але не задають пропорції 1:1 для всіх тканин чи реконституцій.
Довга форма зберігає мембранний зв’язок; короткі змінюють олігомеризацію й злиття залежно від системи. Повну втрату довгих форм відрізняють від обмеженого регуляторного процесингу. Не існує загального клітинного порога ΔΨₘ для OMA1, і не вся L-OPA1 завжди миттєво та незворотно зникає. Ресинтез, імпорт і відновлення впливають на баланс.
OPA1 бере участь в архітектурі з’єднань крист, пов’язаній із дихальними комплексами й цитохромом c. Розмір та частка цитохрому залежать від методу й стану: 12–20 нм і «понад 85% замкнено» не є універсальними нормами. Перебудова полегшує мобілізацію, але вихід у цитозоль потребує проходження зовнішньої мембрани, наприклад за BAX/BAK-проникності. Процесинг OPA1 не дорівнює вже наявному апоптозу.
Кардіоліпін і кривизна пов’язані зі стабільністю суперкомплексів, зокрема I + III₂ + IV. Суперкомплекс не означає обов’язкового перенесення всіх електронів без дифузії, а зміна сигналу не доводить причинного пригнічення ROS. Злиття, кристи та енергетика взаємодіють, але потребують різних показників: морфології, обміну, споживання кисню, потенціалу й ATP.
DRP1, кодований DNM1L, належить до динамінів. Значна частина перебуває в цитозолі; поділ потребує рекрутування на зовнішню мембрану, олігомеризації та спряження нуклеотидного циклу з деформацією. Видовження після пригнічення DRP1 показує внесок поділу, але не робить кожну активацію патологічною: він підтримує розподіл органел під час мітозу, адаптацію та контроль якості.
Структуру описують через G-домен, що зв’язує й гідролізує GTP, шарнірний BSE — bundle signalling element — та стебло міжмолекулярних контактів. Історичні «середній домен» і GED частково відповідають ділянкам просторової конструкції, а не незалежним двигунам. Змінний B-домен містить регуляторні ділянки та відрізняється між ізоформами. Відсутність звичайного PH-домену не виключає взаємодії з ліпідами: кислі фосфоліпіди, зокрема кардіоліпін у реконструйованих системах, змінюють зв’язування й складання.
Fröhlich і Kalia розкрили інтерфейси олігомеризації й адаптерні взаємодії. PDB 3W6P містить людський DLP1/DRP1 з GDP·AlF₄, моделюючи перехідний стан циклу, а не цілу працюючу мітохондрію. Кріоелектронні структури спіралей і комплексів MiD49 доповнюють кристалографію, але діаметр, кількість субодиниць і витки залежать від ліпідів, нуклеотиду, адаптера й конструкції.
Зв’язування GTP підтримує контакти G-доменів; гідроліз і подальші перебудови змінюють геометрію. Перетворення енергії на вигин і звуження потребує кооперативного складання, а не однієї молекули-ножиць. Базальна активність розчинного DRP1 не визначає частоти клітинного поділу. Окремо оцінюють мембранне рекрутування, продуктивні комплекси, динаміку звужень і завершене розділення.
Зовнішня мембрана надає платформи. MFF, MiD49 і MiD51 рекрутують DRP1, але не є взаємозамінними копіями. Експресія, олігомеризація, відносна кількість і контекст впливають на складання; надлишок адаптера іноді утримує непродуктивну конфігурацію. Більше мембранного білка не завжди означає більше завершених поділів.
| Білок | Мембранна організація | Основна роль | Межа тлумачення |
|---|---|---|---|
| MFF | C-кінцевий якір; цитозольна область DRP1 | Важлива платформа рекрутування й продуктивного поділу в багатьох клітинах | Залежність визначається системою; також бере участь у пероксисомах |
| MiD49 / MIEF2 | N-кінцевий якір; великий цитозольний домен | Зв’язування DRP1 та організація складання | Властивості нуклеотидів MiD51 не переносяться автоматично |
| MiD51 / MIEF1 | N-кінцевий якір; нуклеотид-зв’язувальний домен | Регуляція рекрутування та конфігурації | Зв’язування ADP не робить універсальним вимірювачем ATP/ADP |
| Fis1 | C-кінцевий якір; цитозольні TPR-подібні повтори | Контекстні функції динаміки, контактів і стресу | Не єдиний обов’язковий рецептор усіх поділів ссавців |
Otera та Losón показали роль адаптерів у клітинах; Richter вивчав MiD49/51. Маса й PDB залежать від ізоформи та фрагмента й не визначають функції без аналізу конструкції. Структурна подібність MiD51 до нуклеотид-зв’язувальних білків формує гіпотези, але не доводить автоматичного правила «менше ATP — поділ» для всіх тканин.
Мітохондріальна трубка може бути ширшою за просвіт окремих спіралей DRP1. Контакти ЕПР і локальний цитоскелет допомагають підготувати звуження. Процес скоординований, але не є обов’язковою п’ятистадійною програмою з фіксованими діаметрами для кожної клітини.
У досліджених системах канальці ЕПР перетинають або охоплюють органелу. ЕПР-зв’язаний формін INF2 стимулює актин; мітохондріальний Spire1C організовує місцевий апарат. Нем’язовий міозин II, зокрема IIB, може виконувати механічну роботу. Актин також пов’язаний із передаванням кальцію та внутрішньою мембраною, тому зовнішнє звуження не є єдиною подією перед DRP1.
Адаптери концентрують DRP1, стеблові контакти організовують олігомер, GTP-цикл змінює геометрію. Не кожна пляма стає місцем розділення: комплекси розпадаються, звуження можуть бути зворотними. Фіксовані знімки не відрізняють продуктивного поділу від короткого рекрутування, тому ця межа важлива.
Роль динаміну-2, DNM2, у кінцевому розділенні обговорюється. Він бере участь в окремих моделях, але Kamerkar спостерігав поділ без DNM2 і здатність DRP1 звужувати та розділяти реконструйовані мембрани. Отже, DNM2 не є універсально обов’язковим останнім різаком. Ліпіди, архітектура та додаткові фактори змінюють вимоги; розділення двох клітинних мембран складніше за розріз однієї штучної ліпідної трубки.
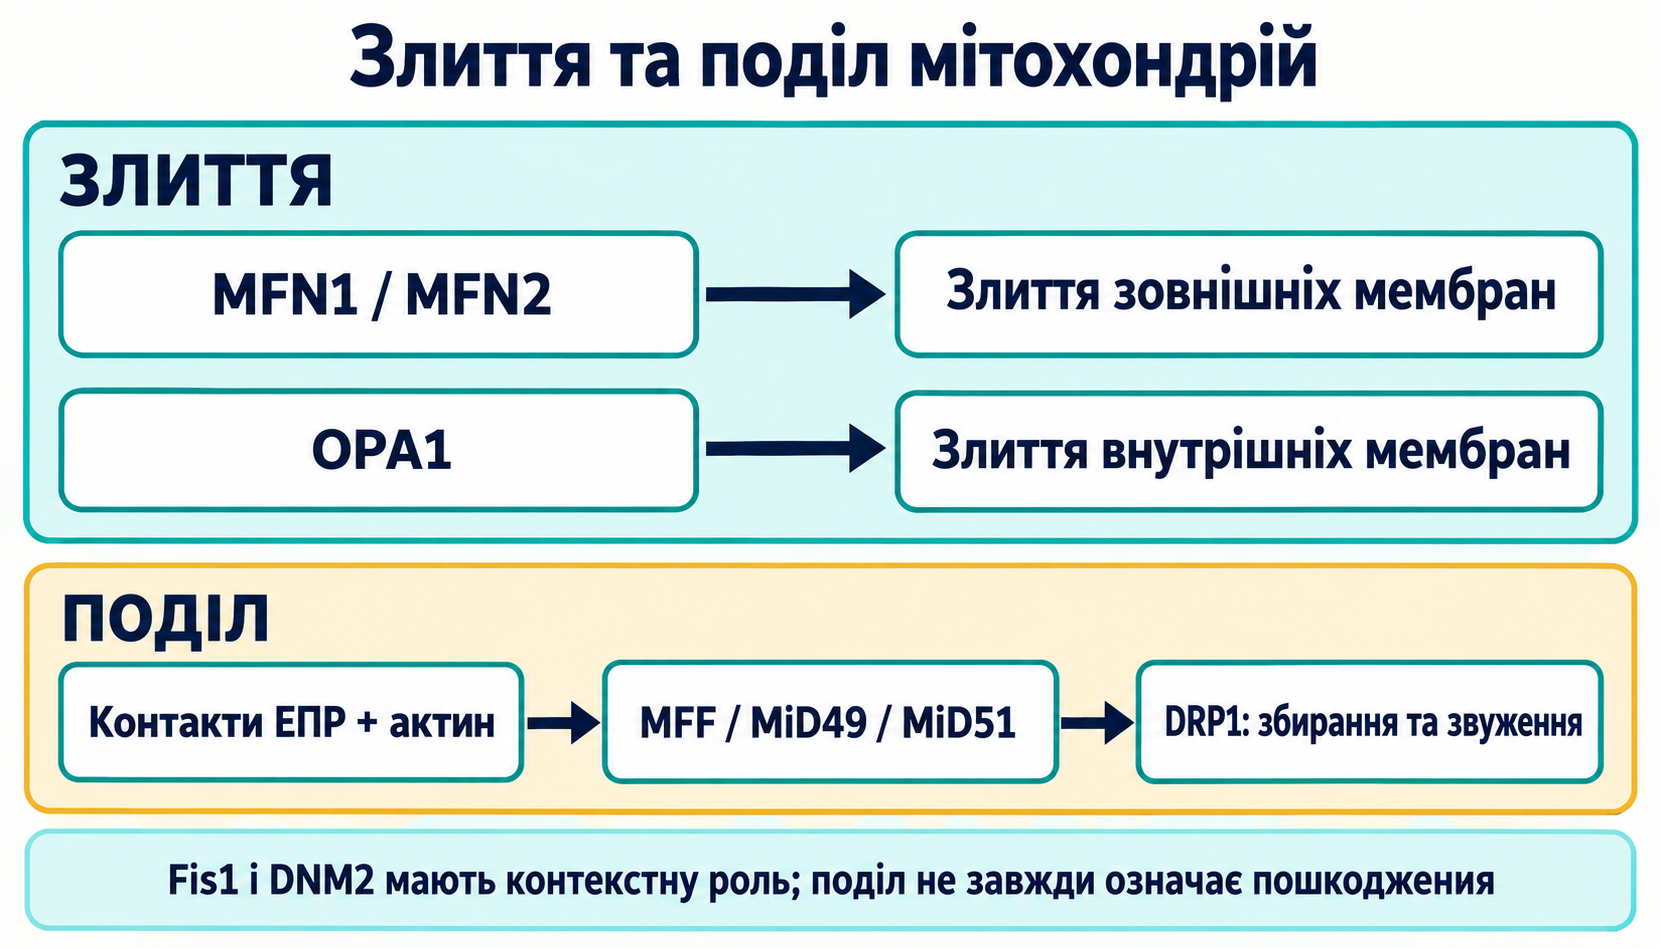
Схема порівнює основні апарати. Стрілки показують функціональну послідовність, а не фіксовані інтервали чи достатність окремого білка.
Дві часто вимірювані позиції називають Ser616 і Ser637 для поширеної людської послідовності. Нумерація відрізняється між ізоформами та видами, тому треба перевіряти використаний білок. Модифікації регулюють складання й локалізацію в певних системах, але співвідношення сигналів двох антитіл не є універсальним індексом здоров’я мітохондрій.
Під час входу в мітоз CDK1–циклін B фосфорилює DRP1 та підтримує перебудову мережі. Це фізіологічний процес. ERK1/2, PKCδ і CaMKII пов’язані з про-фісійними сигналами в окремих стресових моделях, але Ser616 не визначає єдиної кінази. Активність, доступність субстрату й ефекти на інших учасників відрізняються між клітинами.
Для цАМФ–PKA описано фосфорилювання Ser637 зі зменшенням рекрутування або активності за досліджених умов. Якірні білки, зокрема мітохондріальні AKAP, просторово організовують PKA. Це не означає постійного утримання всього DRP1 у цитозолі й не гарантує злиття: MFN/OPA1, ліпіди, енергетика та інші модифікації залишаються потрібними. Деякі моделі дають інші результати; висновок ґрунтується на виміряному поділі, а не лише фосфорилюванні.
Кальцієві імпульси зв’язують метаболізм, контакти ЕПР і динаміку. Ca²⁺–кальмодулін активує кальциневрин, який у роботі Cereghetti сприяв дефосфорилюванню та мітохондріальній транслокації DRP1. Це шлях зміни ймовірності поділу за стресу, а не доказ, що будь-яке зростання кальцію запускає незворотну фрагментацію.
Важливі тривалість, амплітуда, матриксне навантаження, виведення кальцію та вихідний резерв. Перевантаження може супроводжуватися mPTP, порушенням дихання й загибеллю, але не є автоматичним наслідком зняття фосфату Ser637. Вихід цитохрому c додатково потребує зовнішньої проникності. Кальциневрин–DRP1, mPTP і BAX/BAK взаємодіють, але є різними механізмами.
Оксид азоту регулює тіолові групи та бере участь у нітрозативному пошкодженні залежно від концентрації, місця й редокс-середовища. Cho запропонував активацію DRP1, поділу й ушкодження нейронів через S-нітрозилювання Cys644 за β-амілоїдного впливу. Це перевірювана гіпотеза, а не універсальний механізм нейродегенерації.
Bossy виявив S-нітрозильований DRP1, не підтвердивши зростання активності чи специфічності для Альцгеймера. Препарати білка, реакції, методи SNO й клітинні моделі потребують зіставлення. Не можна переносити трикратне підвищення, загальний захист трансгенних тварин C644A або пряму причинність у пацієнтів без відповідних даних.
Відмінності зберігають науковий сенс: модифікацію можна виявити, її ефект залежить від умов, а клінічна специфічність є окремим питанням. Плазмовий нітротирозин не визначає нітрозилювання конкретного залишку нейронального DRP1.
Убіквітинові мітки змінюють доступність зовнішніх білків та організовують якість. За активації PINK1–Parkin мітофузини стають субстратами; протеасомне видалення обмежує повторне злиття пошкодженої ділянки. Gegg показав залежне від PINK1/Parkin убіквітинування MFN1/2. Ланцюги Parkin не обмежені Lys48, а сигнальне покриття не тотожне протеасомній деградації.
Мембранна RING-лігаза MARCH5, також MARCHF5/MITOL, регулює склад і якість комплексів, включно з динамікою. Її зміни впливають на MFN, адаптери й стрес. Правила «більше MARCH5 — менше DRP1 — краща мережа» немає: потрібні субстрат, тип ланцюга, деградація й стан клітини.
HECT-лігаза HUWE1, також Mule/ARF-BP1, пов’язана з убіквітинуванням MFN2 в окремих генотоксичних моделях. Це поєднує динаміку з апоптозом, але не робить руйнування MFN2 єдиною умовою BAK. Після стресу можливі ресинтез і перебудова; незворотність стосується вже деградованої молекули, а не обов’язково цілої органели чи клітини.
SUMOилювання DRP1 додає шар регуляції. MUL1/MAPL і протеази SENP, зокрема SENP5, змінюють приєднання SUMO й властивості комплексів. SUMO1 та SUMO2/3 не завжди діють однаково; мембранна стабілізація, контакти й подальший поділ залежать від системи. Їх не зводять до правила «кожна SUMO-мітка активує, її видалення завжди гальмує».
Ацетилювання й сиртуїнове деацетилювання поєднують метаболізм із мережею. Ядерно-цитозольна SIRT1 впливає на PGC-1α та біогенез; матриксна SIRT3 працює з доступними субстратами. Це різні компартменти. Samant повідомив SIRT3-залежну активацію й деацетилювання OPA1 у клітинних і біохімічних дослідах серцевого стресу. Доступність і система потребують окремого розгляду; висновок не випливає лише з матриксної локалізації. Загальне NAD⁺/NADH також не визначає вільне NAD⁺ біля кожної сиртуїни.
Фосфорилювання, SUMOилювання й ацетилювання білка — посттрансляційна регуляція. Їх не називають автоматично епігенетичними без зв’язку зі сталою регуляцією хроматину чи експресії. Компартментну логіку пояснює огляд витрачання NAD⁺ через CD38, PARP1 і SARM1; більший загальний пул не доводить відновлення злиття.
Поділ утворює ділянки з різним потенціалом, складом білків і долею. Twig спостерігав зв’язок поділу, вибіркового повторного злиття й аутофагічного видалення. Менш поляризована дочірня органела могла рідше повертатися в мережу й частіше деградувати. Це важлива модель сегрегації, але не твердження, що більшість усіх поділів завжди дає одну здорову та одну дефектну органелу.
Поділ також забезпечує розмноження й розподіл, а тимчасова деполяризація не обов’язково незворотна. Асиметрію встановлюють спостереженням до та після події, потенціал-залежними барвниками й контролем розміру, завантаження та фототоксичності. Одна картинка не показує накопичення мутацій мтДНК, фіксований потенціал не є універсальним критерієм відбору.
Злиття підтримує комплементацію, але не усуває хімічно окиснений білок і не виправляє автоматично геном. Потрібні протеоліз, оновлення або завершений аутофагічний потік. Надмірне пригнічення злиття також шкідливе: обмін і робота решти пулу мають зберігатися.
За збереженої енергетики PINK1 взаємодіє з TOM/TIM, проходить процесинг за участю протеаз, включно з PARL, і швидко видаляється. Це не модель постійного проходження всього білка в матрикс із простим розщепленням там. Імпорт, розташування трансмембранного сегмента, протеоліз і вихід продуктів визначають коротке життя на функціональних органелах.
За порушення потенціал-залежного імпорту повнорозмірний PINK1 стабілізується в комплексі біля зовнішньої мембрани, де каталіз доступний цитозольним субстратам. Narendra показав вибіркову стабілізацію й зв’язок з активацією Parkin. Тривалість і агент важливі: роз’єднувач у культурі не відтворює всіх людських причин стресу.
PINK1 фосфорилює убіквітин за Ser65 та відповідний серин UBL-домену Parkin. Це два різні субстрати. Kondapalli 2012 досліджував активацію Parkin через його фосфорилювання; Koyano 2014 дав первинні дані про фосфорилювання убіквітину й активацію Parkin. Підміна назв об’єднує різні етапи в недостовірну атрибуцію.
Фосфоубіквітин і фосфорилювання допомагають зняти аутоінгібування RBR E3-лігази Parkin. Вона переносить убіквітин на зовнішні білки; нові субстрати знову можуть фосфорилюватися PINK1, посилюючи сигнал. Це позитивний зворотний зв’язок, а не одноразова мітка мітофузину.
MFN1/2, транспортні компоненти та інші білки стають субстратами. Убіквітинування впливає на злиття, рух і розпізнавання рецепторами. Протеасомне видалення зовнішніх білків відрізняється від лізосомного видалення органели. Деградація MFN і менший транспорт підтримують ізоляцію, але не доводять вже завершеного знищення мітохондрії.
Убіквітинове покриття зв’язує органелу з рецепторами. OPTN і NDP52 важливі в досліджених PINK1/Parkin-системах; TBK1 регулює взаємодії й посилення. Рецептори залучають фагофор та взаємодіють із LC3/GABARAP. Ізоляційна мембрана росте навколо вантажу, замикається в аутофагосому й взаємодіє з лізосомним компартментом.
p62/SQSTM1 бере участь в агрегації убіквітинованого матеріалу та окремих відповідях, але не є єдиним обов’язковим містком від усіх мітохондрій до LC3. Lazarou показав відмінні функції рецепторів, тому універсальна стрілка «p62–LC3» недостатня.
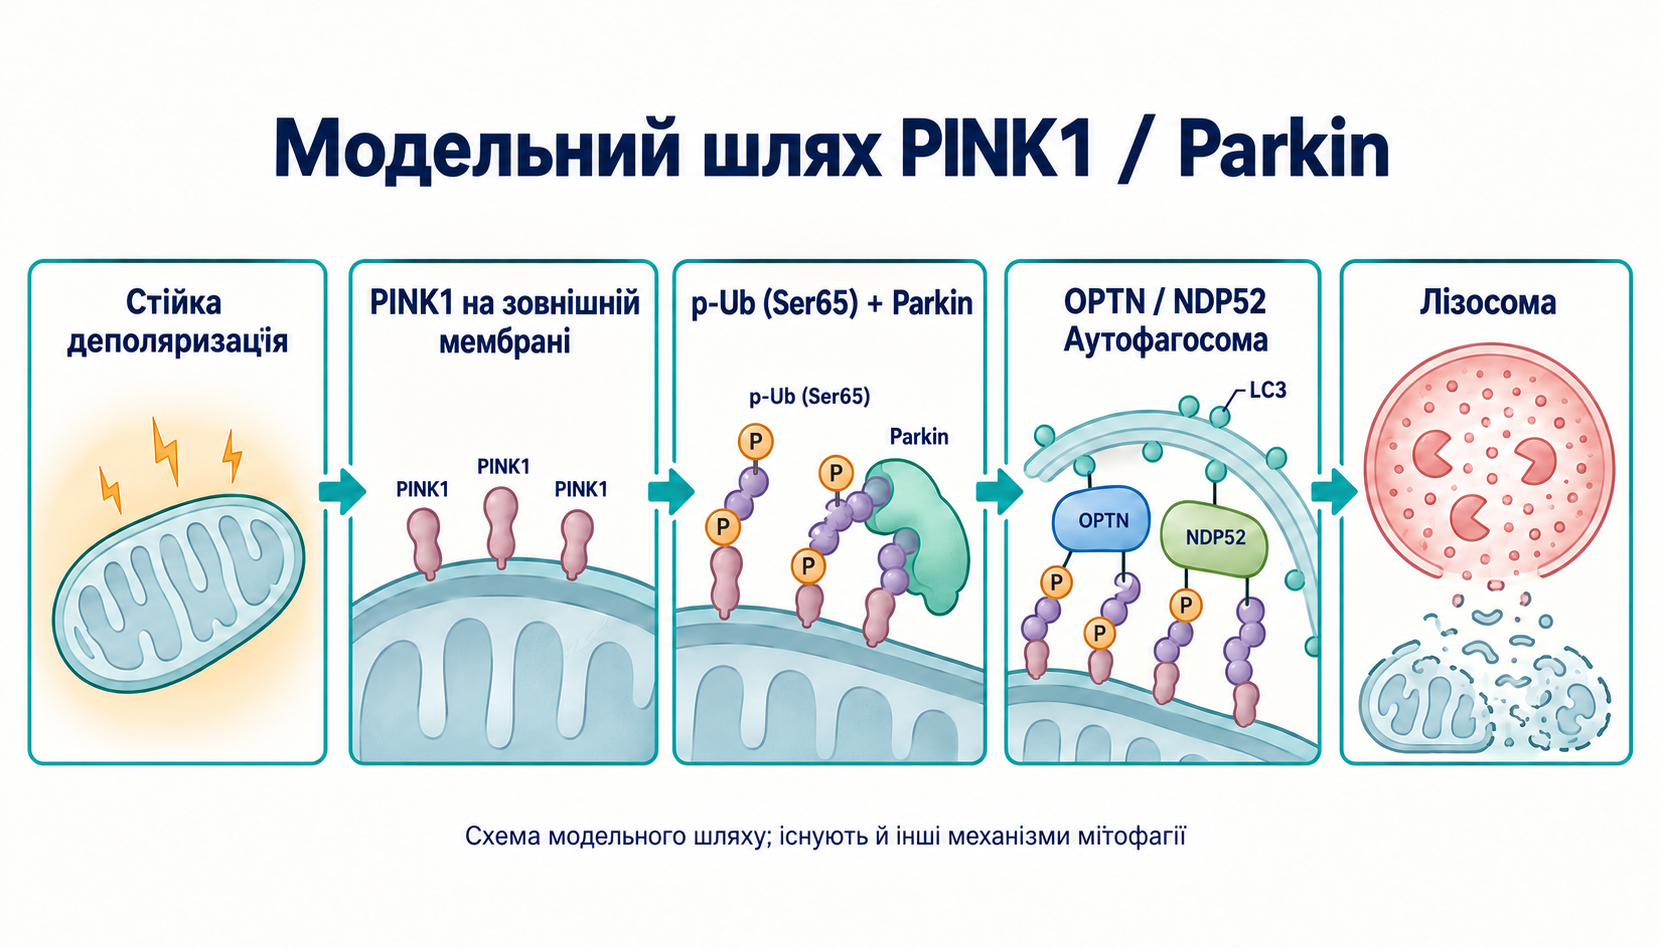
Схема показує модельний шлях від стійкої деполяризації до лізосомної деградації. Інші механізми, включно з рецепторними без обов’язкового Parkin, працюють залежно від тканини й умов. Навіть без Parkin не зникає все оновлення.
Підтвердження потребує потоку: доставки матеріалу в кислий компартмент і часової деградації з контролем лізосом. Плями LC3, мембранний Parkin або менша маса окремо неоднозначні. Лізосомна блокада збільшує кількість мічених органел, зменшуючи видалення; втрата маси може відображати пошкодження, загибель або менший біогенез.
Патогенні варіанти MFN2 є встановленою причиною частини аксональної хвороби Шарко–Марі–Тута 2A. Züchner пов’язав білок динаміки зі спадковою нейропатією. Успадкування часто аутосомно-домінантне, але є інші ситуації; тяжкість, початок і додаткові прояви залежать від варіанта та родини.
Довгий аксон потребує доставки мітохондрій до ділянок попиту й повернення або місцевого оновлення. Miro, TRAK, кінезини й динеїн організовують мікротрубочковий транспорт; MFN2 пов’язаний з ним, крім злиття та ЕПР. Порушення руху, розподілу й обміну може знижувати резерв і кальцієву буферизацію дистальних ділянок.
Окремі варіанти дають різні фенотипи. Не кожен повністю руйнує KIF5-зв’язок, залишає всі дистальні аксони без мітохондрій або однаково гальмує ГТФазу. Зіставляють генетику, модель, транспорт у часі, злиття й енергетику. Один покращений показник у культурі пацієнта ще не дорівнює відновленню нерва людини.
Патогенні варіанти OPA1 спричиняють домінантну атрофію зорового нерва; Alexander встановив генетичний зв’язок. Гангліозні клітини сітківки й аксони вразливі до порушень енергетики, крист, підтримання мтДНК і транспорту. Тут людська генетика підтверджує причинну роль сильніше за зміну форми при набутій хворобі.
Багато варіантів зменшують функціональний OPA1, інші змінюють властивості; тяжкість і вік прояву варіюють. DOA-plus може включати слухові, рухові, м’язові чи інші системні та неврологічні ознаки. Їх набір не однаковий у носіїв.
Порушення внутрішнього злиття й крист може погіршувати дихання та підвищувати вразливість, але не всіх пацієнтів описує обов’язкова послідовність «відкриття крист — негайний цитохром c — апоптоз». Потрібні клініка, конкретний варіант та альтернативні причини зорової дисфункції.
У нейронах і моделях Альцгеймера описані зміни динаміки, транспорту й енергетики. Manczak вивчав β-амілоїд–DRP1; tau та сигнальні кінази доповнюють картину. Скорочення органел може супроводжувати порушення синаптичної енергії та кальцію.
Посмертна тканина, культура й амілоїдні моделі відповідають на різні питання. Кореляція не доводить, що гіперподіл завжди найраніший і достатній механізм. Причинність і порядок потребують втручання, часових спостережень та функціональних наслідків. Спір щодо SNO-DRP1 також не дозволяє визнати один редокс-шлях остаточним поясненням у пацієнтів.
Патогенні варіанти PINK1 і PRKN пов’язані зі спадковим паркінсонізмом і дають підставу досліджувати якість мітохондрій. Їх порушення змінює відповідь на певні пошкодження, але не вимикає всієї мітофагії. Базове оновлення й рецепторні відповіді можуть зберігатися; компенсація залежить від тканини та умов.
Для окремих форм α-синуклеїну показані взаємодія з TOM20 і порушення імпорту. Di Maio поєднав біохімію й клітинні досліди з посмертними спостереженнями. Це не означає, що кожен мономер однаково блокує TOM20 або що шлях пояснює всі випадки.
Пошкодження може сприяти запаленню, включно з виходом мтДНК та cGAS–STING або NLRP3. Кожен шлях має власні умови й потребує прямих вимірювань. Це не обов’язкова лінія від будь-якого Parkin-дефекту до постійного запалення й загибелі дофамінергічного нейрона.
У метаболічних моделях фрагментація поєднується з ліпідним перевантаженням, диханням та інсуліновою відповіддю. Форма не замінює вимірювання рецептор–IRS–PI3K–AKT, транспорту глюкози або чутливості тканини. Одна серинова позиція IRS1, зокрема Ser307 гризунів, залежить від виду й контексту та не є універсальним доказом гальмування.
У β-клітині метаболізм зв’язує глюкозу з ATP/ADP, закриттям KATP, деполяризацією плазматичної мембрани, кальцієм і секрецією. Динаміка може впливати, але довжина сама не визначає секрецію. Потрібні енергетичні, кальцієві та інсулінові вимірювання.
За ішемії–реперфузії важливі виснаження енергії, перевантаження кальцієм, редокс-зміни, ROS після повернення кисню й проникність. DRP1 бере участь в окремих моделях, але не єдиний визначає інфаркт. Захист mdivi-1 тлумачать обережно: комплекс I може змінювати ROS незалежно від DRP1.
mdivi-1 — похідне хіназолінону, знайдене Cassidy-Stone під час дослідження поділу. Його широко використовували як експериментальний інгібітор, але Bordt показав зворотний вплив на комплекс I. Менше ROS або захист клітини не доводить прямого селективного пригнічення людського DRP1. Гальмування електронного перенесення також не тотожне м’якому роз’єднанню: їх відрізняють за диханням, потенціалом і протонною провідністю.
Причинність перевіряють незалежними генетичними впливами, дихальними контролями та відновленням білка. Ефект без передбачуваної мішені потребує іншого пояснення. Краща форма чи менше пошкодження тварини не визначають лікування людини.
P110 — експериментальний пептид Qi для обмеження DRP1–Fis1 у стресових моделях. Він містить DLLPRGT та іноді використовується з проникним фрагментом TAT. Описано зменшення патологічної фрагментації й пошкодження в певних системах. Селективність оцінюють з урахуванням методу, концентрації й тривалості; не можна гарантувати збереження всіх фізіологічних поділів і мітофагії в усіх тканинах. Це не клінічний протокол P110.
M1 вивчали як промотор злиття у фенотиповому клітинному скринінгу. Wang показав можливість хімічної зміни мережі. Опис гідразонного похідного ідентифікує реагент, але не встановлює однієї прямої мішені. Відновлення трубчастої форми за часткового дефіциту не усуває будь-якого MFN1/MFN2/OPA1-дефекту.
Franco запропонував конформаційну активацію мітофузинів; Rocha дослідив MFN2-агоністи у доклінічній CMT2A. Серії B-S8 або 8015 розрізняють за структурою й дослідом, а не об’єднують в один препарат. Відкрита конформація, trans-взаємодія, транспорт і злиття пов’язані, але перевіряються окремо.
Покращення руху й поведінки тварин має трансляційний інтерес. Для клініки потрібні експозиція в нерві, тривалість, токсичність, варіанти й сталий функціональний результат. Вибрана мишача модель не доводить усунення паралічу в пацієнтів або однакової відповіді всіх варіантів. Постійне злиття також може заважати відокремленню ділянок для видалення.
Активність змінює енергетичний попит і програми оновлення. AMPK, p38 MAPK і PGC-1α підтримують адаптацію, але гостра відповідь відрізняється від тижнів тренування. У дослідах навантаження може активувати поділ і мітофагію разом із подальшим покращенням. Більше DRP1 після вправи не автоматично означає пошкодження, а видовження не доводить корисного тренування.
Помірна аеробна робота, часто «зона 2», має фізіологічний сенс, але різні системи зон не збігаються з одним лактатним порогом. Це не єдина доведена інтенсивність відновлення MFN2/OPA1 для всіх. Важливі обсяг, переносимість, підготовка й виміряні наслідки, зокрема аеробна продуктивність; експресія гена не замінює їх.
Добова організація сну, їжі й активності змінює метаболічне тло. Загальні циркадні зв’язки не доводять погодинного графіка DRP1 або обов’язкового гіперзлиття людини. Потрібні вимірювання у відповідній тканині й часі.
Gomes описав видовження за дефіциту живлення через цАМФ–PKA та DRP1 в експерименті. Це не задає універсальної межі 14–16 годин паузи, після якої людська мережа обов’язково захищена. Склад середовища, тканина, тривалість і лізосомна функція змінюють відповідь. Калорійна рестрикція, 16/8 й OMAD — різні втручання; гіпотеза не визначає персональної користі й переносимості.
Речовина змінює редокс-стан, аутофагічні маркери чи транскрипцію, не обов’язково прямо активуючи MFN2 або пригнічуючи DRP1. Таблиця зберігає основні групи оригіналу, але дози не названо «клінічним терапевтичним вікном»: для порушень динаміки такого діапазону не встановлено.
| Речовина | Досліджуваний зв’язок | Чого механізм не доводить |
|---|---|---|
| Уролітин A | Метаболіт елагітанінів; модельна мітофагія й людські молекулярні показники | Маркери не гарантують відновлення PINK1/Parkin, злиття чи сили кожного |
| Спермідин | Поліамін; модельна аутофагія й ацетилювання | Кардіозахист і довголіття моделей не доводять клінічне відновлення OPA1 |
| Ресвератрол / птеростильбен | Редокс- і сигнальні ефекти; SIRT1–PGC-1α в моделях | Пряма активація та конкретний сайт DRP1 залежать від системи; ефект однієї речовини не переноситься на іншу |
| Коензим Q10 / убіхінол | Електрони між I/II і III; мембранний редокс-баланс | Немає універсального прямого блоку OMA1/YME1L чи відновлення за будь-якого дефіциту |
| Астаксантин | Ліпідні взаємодії й антиоксидантні моделі | Орієнтація бішару не доводить збереження всіх крист, OPA1 або закриття mPTP людини |
Andreux дослідив уролітин A у людей та молекулярні зміни, сумісні з мітохондріальним впливом. Це не пряме спостереження завершеної мітофагії всіх тканин чи лікування нейропатії та вікової слабкості. Результати залежать від вибірки, строку й кінцевої точки; маркер не дорівнює силі.
Eisenberg підтримує інтерес до спермідину, аутофагії й кардіозахисту в моделях. Пряме деацетилювання OPA1 через EP300 було б перебільшенням: мішень, потік і кристи потребують різних вимірювань. Ефекти ресвератролу на SIRT1 залежать від субстрату й аналізу, а PGC-1α/ERK не автоматично визначають клінічну динаміку.
Q10 працює в дихальному ланцюзі, але «захист від окисної деградації іонів цинку» в OMA1/YME1L хімічно некоректний. Для астаксантину відрізняють мембранні моделі, функцію й клінічні наслідки, як у статті про астаксантин, бішар і перекисне окиснення. Ці механізми не підтверджують комбінованого протоколу відновлення злиття.
Спадкові порушення оцінюють за клінічним фенотипом, родинним анамнезом і генетикою. Панелі чи ширше секвенування можуть включати MFN2, OPA1, DNM1L, MFF, PINK1 та PRKN, якщо відповідають завданню. Варіант класифікують, зіставляють із проявами та за потреби сегрегацією; невизначене значення саме не підтверджує хворобу.
У дослідженнях застосовують живу візуалізацію, L-/S-OPA1, потенціальні барвники й споживання кисню. OCR описує дихання в заданих умовах, ECAR — зовнішнє закислення, на яке впливає не лише гліколіз. Методи перевіряють механізм, але не формують універсальної клінічної панелі за однією пробою мононуклеарів. Доступна клітина не обов’язково відображає нейрон, сітківку або м’яз.
3-Нітротирозин, малоновий діальдегід і циркулююча вільна мтДНК неспецифічні. Вони залежать від джерела, обробки, запалення та пошкодження. Це не «мітофагічний колапс» і не визначення конкретного залишку DRP1, OMA1 або мітофузину.
Втручання має назвати ефект: завершений поділ, матриксний обмін, транспорт, потік, дихальний резерв чи тканинну функцію. Узгоджені методи та незалежна зміна мішені сильніші за одну видовжену картинку. Клінічні дослідження додатково потребують значущих для пацієнта наслідків і безпеки.
MFN2, OPA1 й DRP1 показують зв’язок форми, енергії, транспорту та оновлення. Мета не в максимальному злитті чи постійному пригніченні поділу. P110, агоністи й метаболічні втручання перевіряють окремо; сума доклінічних механізмів не створює доведеного лікування. Клітина зберігає здатність перебудовувати мережу й видаляти пошкодження за потребою тканини.
Це критичний наративний огляд на основі наданої рукописної статті та первинної літератури. Під час локальної редакційної підготовки 8 жовтня 2026 року адресно звірено первинні записи спірних механізмів і бібліографічних помилок: MFN2–ЕПР, необхідність DNM2, SNO-DRP1, комплекс I і mdivi-1, Mgm1/OPA1, субстрати PINK1, рецептори аутофагії, ацетилювання OPA1 та окремі моделі живлення й навантаження. Не заявлено нової вичерпної перевірки всіх вихідних посилань.
Розділено структурні конструкції, клітинні й тваринні моделі, людську генетику та біомаркерні випробування. Універсальні пороги, непідтверджені лікувальні дози й однозначні обіцянки не перенесено зі схем у висновки. Це не систематичний пошук, GRADE чи зовнішнє рецензування. Схеми пояснюють моделі й не замінюють вимірювання потоку або функції.
Ні. Поділ потрібний для мітозу, транспорту й адаптації; стан оцінюють за функцією та долею, а не лише формою.
Ні. Показано дію на комплекс I, тому захист потребує незалежної перевірки механізму.
Ні. Існують інші рецепторні й тканинні шляхи; рекрутування Parkin також не доводить завершеної лізосомної деградації.
Поєднання експериментальних механізмів не доводить клінічної ефективності. Наслідки й безпеку перевіряють у відповідних дослідженнях.