Бутират і КЛЖК: FFAR2/3, HDAC та колоноцити — NutriFit
Коротколанцюгові жирні кислоти: бутират, FFAR2/3 та HDAC
Як мікробіота утворює ацетат, пропіонат і бутират, як колоноцити їх поглинають та окиснюють і чим рецепторні сигнали відрізняються від пригнічення HDAC. Крипти, Treg, бар'єр, кишкові гормони й дослідження за участю людей: механізми, виправлені розрахунки та клінічні обмеження.
Ацетат, пропіонат і бутират поєднують мікробну ферментацію з енергетичним обміном кишкового епітелію, рецепторними сигналами та регуляцією хроматину. Один метаболіт може живити зрілий колоноцит і водночас пригнічувати проліферацію клітини, що його накопичує. Для розуміння слід розрізняти просвіт кишки, епітелій, імунні клітини, портальну кров і периферичні тканини: концентрації та метаболічні можливості відрізняються.
Стаття розглядає утворення кислот, мембранний транспорт, мітохондріальне окиснення, FFAR2, FFAR3 і HCAR2, епігенетику та клінічні дослідження. Дані клітинних і тваринних моделей відокремлено від випробувань у людей. Це аналіз вибраних наукових джерел, а не систематичний огляд чи протокол лікування.
1. Утворення, хімія та мікробні спільноти
1.1. Ацетат C2, пропіонат C3 та бутират C4
Коротколанцюгові жирні кислоти, КЛЖК, — монокарбонові кислоти з коротким вуглецевим ланцюгом; межі його довжини залежать від визначення. Ацетат, пропіонат і нерозгалужений n-бутират переважають у вуглеводній ферментації товстої кишки. Таблиця описує нейтральні кислоти; за фізіологічного pH значна частка існує як аніони.
Кислота й аніон
Формула кислоти
Молярна маса, г/моль
Приблизний pKa
Оцтова кислота / ацетат
CH₃COOH
60,05
4,76
Пропіонова кислота / пропіонат
CH₃CH₂COOH
74,08
4,87
Масляна кислота / n-бутират
CH₃CH₂CH₂COOH
88,11
4,82
Частка аніона визначається кислотно-основною рівновагою. Для одноосновної кислоти HA та її аніона A⁻ рівняння Гендерсона–Гассельбаха дає:
pHfA−=pKa+log10[HA][A−],=1+10pKa−pH1.
Дужки позначають концентрації, f — безрозмірну частку. За цих pKa при pH 5,5 виходить приблизно 81–85% аніона та 15–19% нейтральної кислоти. Бутират іонізований приблизно на 82,7% при pH 5,5 та 99,3% при pH 7,0. Отже, 98–99% іонізації не характеризують увесь кишковий діапазон pH. Це наближений розрахунок для розчину; іонна сила та середовище поверхні епітелію змінюють ефективну рівновагу.
Розгалужені кислоти — ізобутират, ізовалерат і 2-метилбутират — пов’язані переважно з ферментацією валіну, лейцину та ізолейцину. Вони трапляються в кишковому вмісті без універсальної субмікромолярної концентрації. Білкова ферментація утворює й інші сполуки, тому ці кислоти самі по собі не вимірюють користь чи шкоду.
1.2. Ацетат, три шляхи пропіонату та бутирил-КоА
Мікроби використовують вуглеводи, які уникають перетравлення в тонкій кишці: резистентний крохмаль, інулін, арабіноксилани, пектини та інші полісахариди. Деякі споживають O-глікани муцину. Доступність субстратів відрізняється; ферментація слизу господаря не рівнозначна споживанню харчових волокон.
Під час утворення ацетату піруват переходить в ацетил-КоА, зокрема через піруват:фередоксин-оксидоредуктазу. Фосфотрансацетилаза утворює ацетилфосфат, а ацетаткіназа переносить фосфат на АДФ, забезпечуючи субстратне фосфорилювання. Ацетогени використовують відновний шлях Вуда–Льюнгдаля, включаючи в ацетат вуглець CO₂ та відновні еквіваленти H₂. Blautia hydrogenotrophica — приклад кишкового ацетогена.
Пропіонат має три основні шляхи. Сукцинатний охоплює оксалоацетат, малат, фумарат, сукцинат, сукциніл-КоА та метилмалоніл-КоА; декарбоксилювання веде до пропіоніл-КоА. Він поширений у Bacteroidota і деяких Negativicutes. Акрилатний перетворює лактат через лактоїл-КоА та акрилоїл-КоА і трапляється в обмеженого набору видів, зокрема Coprococcus catus. Veillonella не слід автоматично відносити до нього: добре вивчені представники використовують сукцинатний механізм. Пропандіольний шлях починається з дезоксицукрів фукози й рамнози та проходить через 1,2-пропандіол; він є в Roseburia inulinivorans і споріднених із Blautia obeum бактерій. Геномні та ізотопні дослідження Reichardt та співавт. (2014) показали залежність шляхів від виду й субстрату, зі зміною кінцевого продукту в деяких видів.
Синтез бутирату починається з конденсації двох ацетил-КоА в ацетоацетил-КоА. Далі утворюються 3-гідроксибутирил-КоА, кротоніл-КоА та бутирил-КоА. Бутирил-КоА:ацетат-КоА-трансфераза переносить КоА на ацетат, вивільняючи бутират і утворюючи ацетил-КоА. Альтернативно фосфотрансбутирилаза й бутираткіназа діють через бутирилфосфат із виробленням АТФ. Трансферазний шлях поширений серед кишкових продуцентів, але частка залежить від спільноти та методу.
1.3. Перехресне живлення, pH та приблизний профіль 60:20:20
Ацетат утворюють численні таксони, зокрема біфідобактерії й бактероїди. Пропіонат часто пов’язаний із Bacteroides, Prevotella та іншими носіями відповідних шляхів. Відомі продуценти бутирату — Faecalibacterium, Roseburia, Eubacterium rectale та Anaerobutyricum hallii. Функція залежить від штаму й умов росту; кількість бактерій роду не замінює вимірювання потоку метаболіту.
Перехресне живлення поєднує ці групи. Первинні руйнівники крохмалю вивільняють олігосахариди; інші мікроорганізми використовують ацетат або лактат для бутирату. Біфідобактерія може підтримувати його утворення, не будучи прямим продуцентом. Споживання ацетату КоА-трансферазою демонструє взаємозалежність.
Співвідношення ацетат:пропіонат:бутират близько 60:20:20 — корисне навчальне наближення для вмісту товстої кишки. Раціон, транзит, анатомічна ділянка та спільнота його змінюють. Портальна й периферична кров мають інші профілі через вибіркове споживання епітелієм та печінкою. У посмертному дослідженні Cummings та співавт. (1987) загальна концентрація становила 131 ± 9 ммоль/кг вмісту сліпої кишки та 80 ± 11 ммоль/кг у низхідній ободовій кишці, pH — приблизно 5,6–6,6. Ці масові одиниці не можна непомітно замінити на ммоль/л, а мала посмертна вибірка не визначає індивідуальних референтних меж.
Нормування цього приблизного профілю в порядку ацетат:пропіонат:бутират дає:
C2:C3:C4≈60:20:20=3:1:1.
Помірно кислий pH сприяє деяким бутират-продукувальним спільнотам; сильніше підкислення може порушити використання лактату. Duncan та співавт. (2009) показали екологічну залежність, не загальну зупинку продукції нижче pH 5,5. Фекальна концентрація відображає вироблення, всмоктування, воду й транзит разом: малий залишок не доводить низьку продукцію, великий — належне постачання колоноцитів.
2. Мембранний транспорт і енергетика епітелію
2.1. MCT1, SMCT1, дифузія та аніонний обмін
Нейтральна кислота проходить ліпідну мембрану, а аніон потребує інших шляхів. pH впливає і на форму, і на поглинання. Поверхневе мікрооточення, орієнтація переносника та електролітні градієнти важливі поряд із концентрацією у просвіті.
MCT1, кодований SLC16A1, електронейтрально переносить монокарбоксилат із H⁺. Він переносить і лактат; напрямок визначають градієнти. SMCT1, кодований SLC5A8, використовує натрієвий градієнт для високоафінного електрогенного перенесення, зазвичай два Na⁺ на аніон. Базолатеральна Na⁺/K⁺-АТФаза підтримує рушійну силу. Km та апікальне чи базолатеральне розташування MCT1 залежать від виду й моделі; одна величина не характеризує всі колоноцити.
Описано й обмін КЛЖК на бікарбонат. DRA, SLC26A3, передусім переносник Cl⁻/HCO₃⁻, залучений до електролітного всмоктування та кислотно-основного середовища. Без конкретних доказів він не є єдиним установленим переносником усіх бікарбонатзалежних потоків бутирату. Огляд Ganapathy та співавт. (2013) допомагає розділити переносник і рецептор: рецептор відчуває сигнал, але не доставляє паливо в клітину.
Пасивне й переносникзалежне поглинання співіснують. Універсальна частка пасивної дифузії 10–15% для всіх ділянок не встановлена. Епігенетичне вимкнення SLC5A8 є в пухлинних моделях, але не означає втрати всього поглинання в кожному клоні.
2.2. Активація, один цикл β-окиснення та вихід АТФ
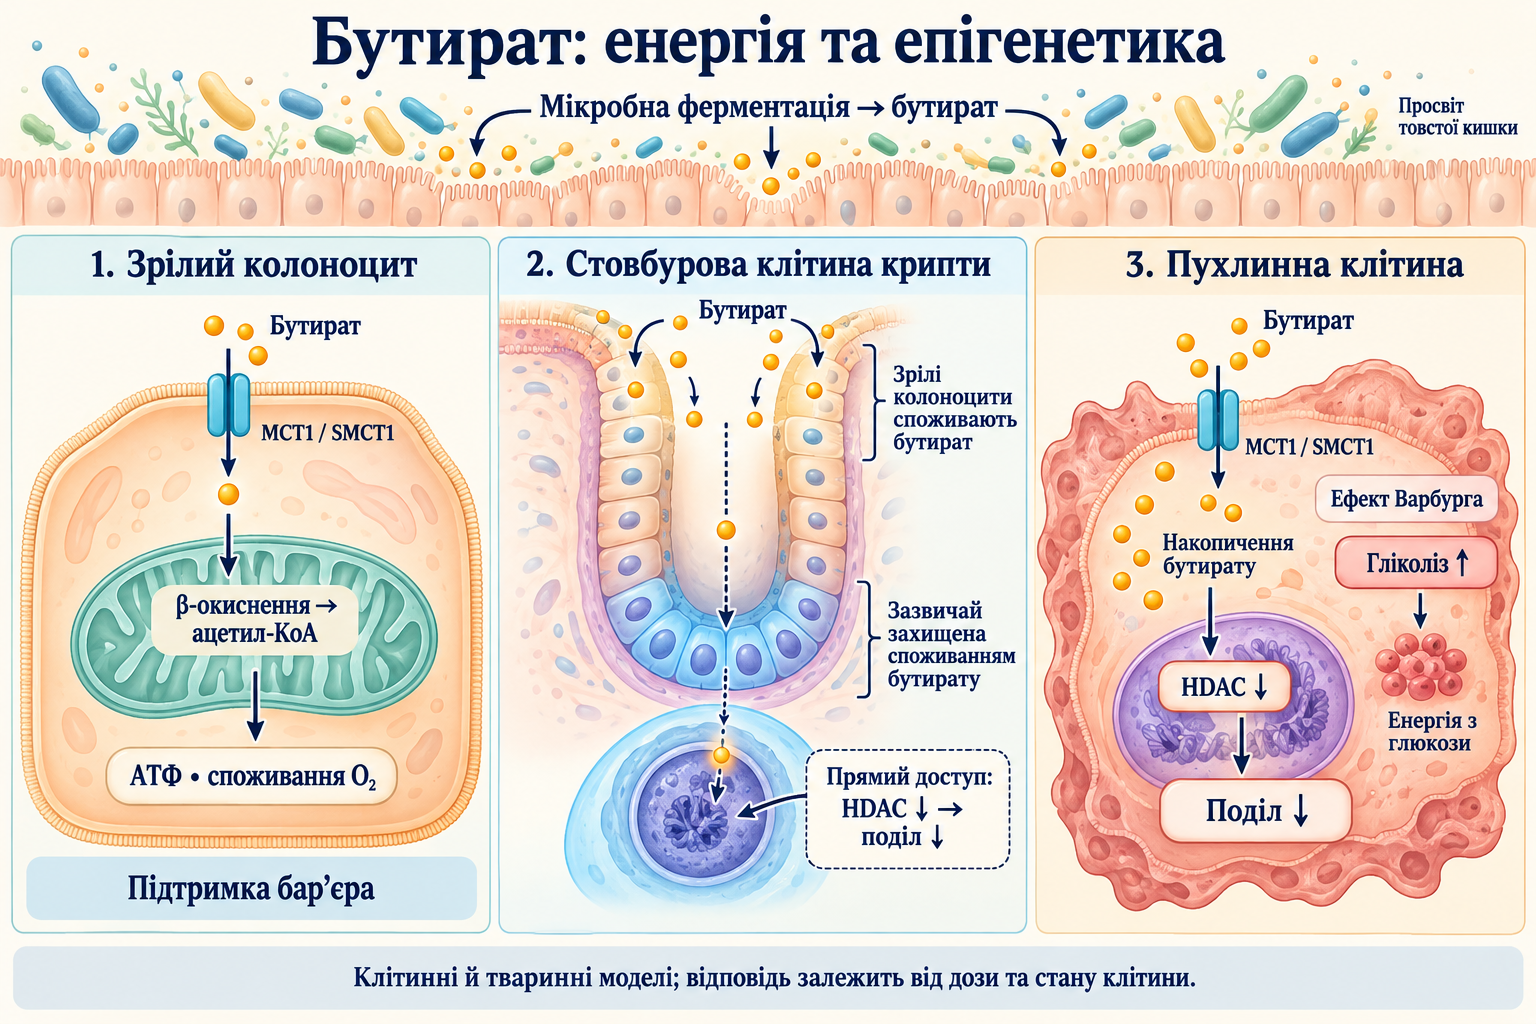
Зрілі поверхневі колоноцити активно окиснюють бутират. Досліди Roediger (1980) та роботи Donohoe та співавт. (2011) на безмікробних мишах пов’язали мікробний бутират із диханням епітелію, АТФ та автофагією. Поширені 70–80% енергетичного внеску — оцінки окремих експериментів, не стала частка АТФ кожної клітини крипти за будь-якого раціону чи запалення.
Ацил-КоА-синтетази активують вільну кислоту в бутирил-КоА, витрачаючи АТФ до АМФ і пірофосфату. Ізоформи й компартменти різні. ACSS2 передусім пов’язана з ацетатом, тож не слід автоматично називати її головною активувальною ферментною системою C4. ACSM3 і ACADS вивчали в епітеліальних моделях людини. Вільна коротколанцюгова кислота не потребує звичайного карнітинового човника довгих кислот через CPT1; водночас КоА-естер не дифундує вільно крізь внутрішню мітохондріальну мембрану. Це пояснює порівняння з перенесенням довголанцюгових жирних кислот через CPT1.
Один цикл β-окиснення C4 охоплює дегідрування бутирил-КоА за участю ACADS/SCAD, гідратацію кротоніл-КоА ферментом ECHS1, NAD⁺-залежне окиснення 3-гідроксибутирил-КоА і тіоліз ацетоацетил-КоА. Утворюються два ацетил-КоА. Електрони ACADS ідуть через ETF та ETF:убіхінон-оксидоредуктазу до пулу убіхінону, а не безпосередньо через комплекс II. NADH живить комплекс I. Комплекси III й IV формують протонний градієнт для F₁F₀-АТФ-синтази; кисень відновлюється до води.
Активацію та один цикл можна подати як схематичний біохімічний баланс за фіксованого pH:
Перший рядок — активація; два наступні — один цикл β-окиснення з водою, витраченою під час гідратації. FAD тут зв'язаний з ACADS, а відновлена форма є проміжним станом: далі електрони надходять через ETF та ETF:убіхінон-оксидоредуктазу до убіхінону. Запис не означає витрачання вільного пулу FAD чи входу через комплекс II; обмін протонами з буфером під час активації окремо не розписано.
За стандартних припущень P/O 2,5 для NADH і 1,5 для флавінового шляху навчальний розрахунок такий:
Кожен ацетил-КоА теоретично дає 10 АТФ через цикл трикарбонових кислот: три NADH, флавіновий еквівалент і GTP. Додаткові відновні еквіваленти походять із β-окиснення; активація коштує два еквіваленти АТФ. Це стехіометрична оцінка, не виміряний сталий вихід; 27 АТФ із цих умов не випливає. Витік протонів, спряження та спрямування вуглецю в біосинтез змінюють реальний вихід.
Енергія підтримує іонні помпи, оновлення білків, секрецію слизу й полярність. Живлення диференційованих клітин не означає прямого стимулювання кожної проліферативної клітини крипти.
2.3. Споживання кисню, HIF та екологія просвіту
Дихання колоноцитів обмежує доступність кисню на слизовій. Епітелій має градієнт фізіологічно низького pO₂, залежний від ділянки й вимірювання. Значення нижче 10 мм рт. ст. описують гіпоксичну зону в окремих роботах, не діагностичний поріг для кожної людини.
Низький кисень зменшує гідроксилювання проліну HIF-α. VHL-залежне руйнування слабшає, дозволяючи асоціацію з HIF-β та регуляцію бар’єрних і адаптивних генів. Kelly та співавт. (2015) пов’язали метаболізм бутирату, споживання кисню, стабілізацію епітеліального HIF і функцію бар’єра в клітинних та тваринних моделях. Локальна фізіологічна гіпоксія не означає користі від зниження системного постачання кисню.
Rivera-Chávez та співавт. (2016) і Byndloss та співавт. (2017) пов’язали втрату продуцентів бутирату й порушення епітеліального PPARγ з більшою доступністю дихальних акцепторів електронів та ростом факультативних анаеробів, зокрема Enterobacteriaceae. Запалення також постачає нітрат та інші акцептори. Це перевага певних організмів, а не негайне знищення всіх облігатних анаеробів за кожного зменшення бутирату.
2.4. Бутиратний парадокс і захищена крипта
У Donohoe та співавт. (2012) відповідь визначав метаболічний стан. Клітина з активним окисненням використовувала бутират як паливо й джерело ацетил-КоА для ацетилтрансфераз. За вираженого ефекту Варбурга та аеробного гліколізу споживання було меншим: накопичення дозволяло пригнічення HDAC зі зміною транскрипції регуляторів циклу та апоптозу. Мітохондрії пухлини не обов’язково повністю неактивні; доза, лінія клітин, генетика й інші субстрати змінюють відповідь.
Стовбурові клітини — окремий випадок. Kaiko та співавт. (2016) показали, що диференційовані клітини біля поверхні крипти метаболізують бутират і захищають глибші стовбурові та прогеніторні клітини від надмірного впливу. За прямого доступу, зокрема після структурного ушкодження, пов’язані з HDAC і FOXO3 механізми можуть пригнічувати їхню проліферацію. Твердження про універсальне стимулювання поділу стовбурових клітин хибне: живлення зрілого епітелію, відновлення тканини й пряма відповідь прогенітора — різні процеси.
2.5. Запалення та порушене використання бутирату
Активні запальні захворювання кишки можуть супроводжуватися меншою кількістю продуцентів, змінами переносників і зниженням використання субстрату. Ferrer-Picón та співавт. (2020) дослідили біопсії людини й диференційовані органоїди; TNFα змінював відповідь і споживання бутирату. Отже, просте збільшення постачання не завжди усуває метаболічне обмеження.
Ранні вимірювання окиснення та сучасні моделі відрізняються дизайном і станом тканини. Не встановлено універсального зниження на 50–70%, обов’язкового цитокінового гіперметилювання обох переносників чи окиснення конкретних цистеїнів ACADS у всіх пацієнтів. Мітохондріальний трифункціональний білок передусім працює з довгими субстратами й не замінює ферменти C4. Дефіцит енергії шкодить бар’єру, але запальне захворювання багатофакторне; надвисокі дози не є встановленим лікуванням мітохондрій.
3. Мембранні рецептори КЛЖК
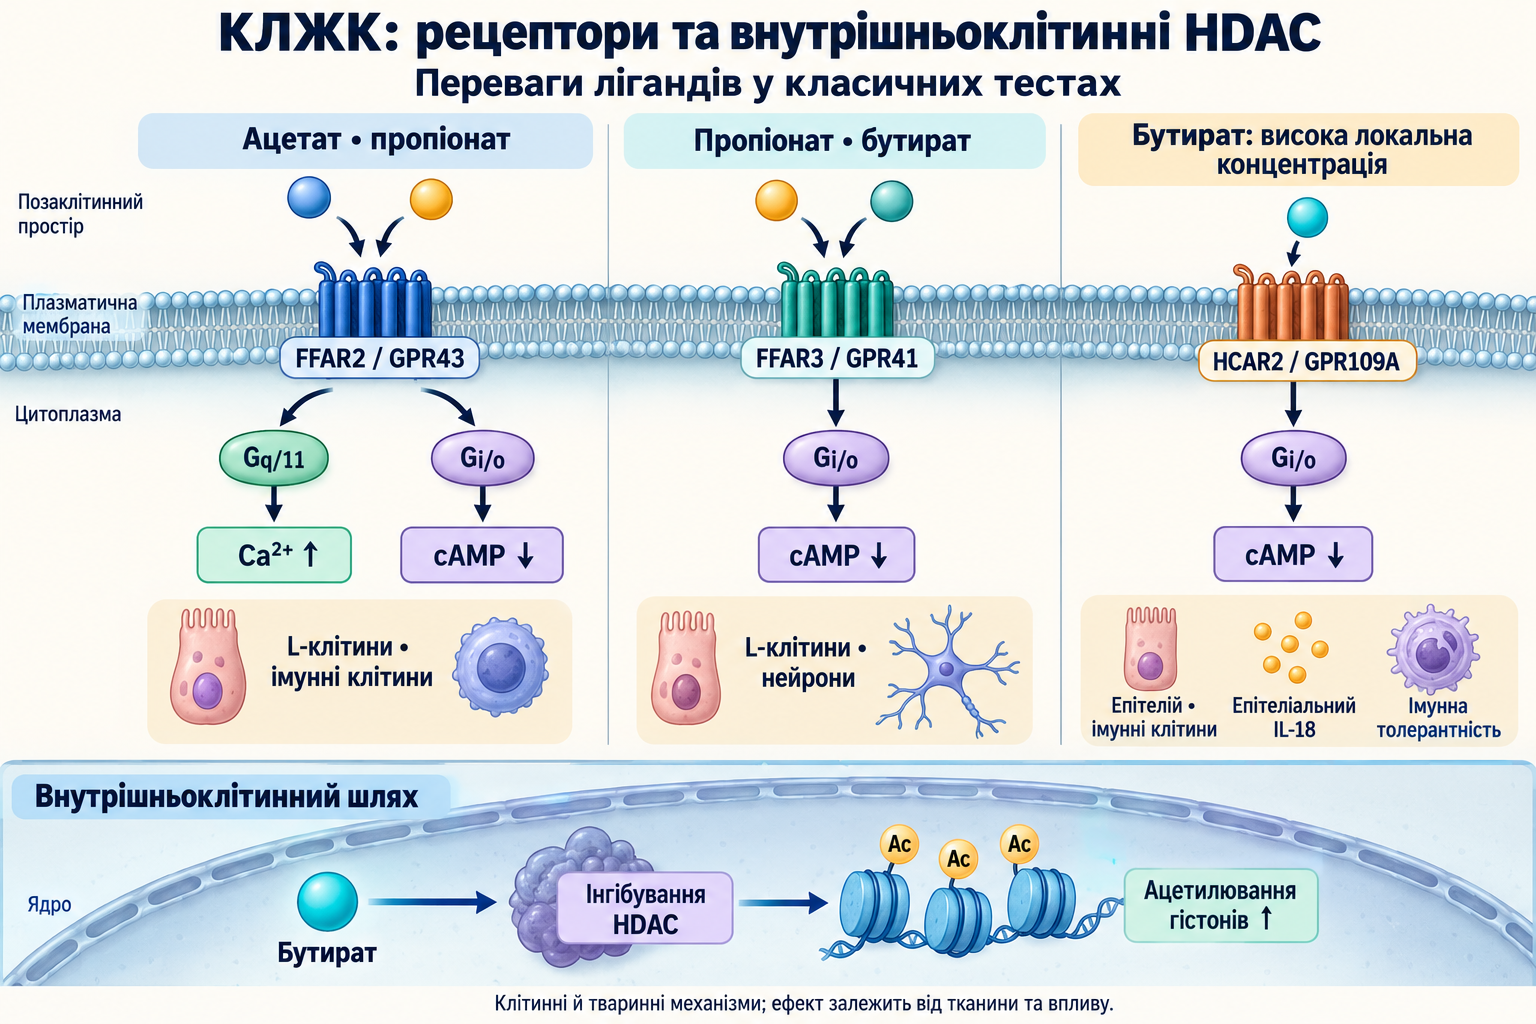
3.1. FFAR2/GPR43: Gq/11 та Gi/o
FFAR2 — семитрансмембранний рецептор вільних жирних кислот. Brown та співавт. (2003) і Le Poul та співавт. (2003) показали активацію ацетатом і пропіонатом порівняно з окремими довшими кислотами. Заряджені ділянки кишені розпізнають карбоксилат; активність залежить від виду, системи й вимірюваної відповіді. EC₅₀ — напівмаксимальна ефективна концентрація в конкретному досліді, не універсальна константа спорідненості й не обов’язково досяжний периферичний рівень.
Gq/11 активує PLCβ. Розщеплення PIP₂ дає IP₃ і DAG: IP₃ мобілізує кальцій із внутрішніх депо, DAG сприяє активації PKC. Це підтримує секрецію та клітинні відповіді. Gi/o знижує аденілатциклазу й cAMP; Gβγ також залучає кіназні каскади.
FFAR2 є в ентероендокринних та імунних клітинах, зокрема нейтрофілах. Хемотаксис, активація, завершення запалення й регуляція Treg залежать від контексту. Дія не завжди протизапальна: відповідь на інфекцію та обмеження хронічного ушкодження мають різні потреби.
3.2. FFAR3/GPR41: ендокринна й нервова регуляція
FFAR3 переважно сполучений із Gi/o й у класичних тестах краще реагує на пропіонат і бутират, ніж на ацетат. Початковий сигнал — зниження cAMP із додатковими Gβγ-відповідями. Нижча EC₅₀ одного тесту не встановлює вищої чутливості FFAR3 порівняно з FFAR2 в кожній тканині.
FFAR3 вивчали в ентероендокринних клітинах, периферичних і ентеральних нейронах. Тваринні роботи пов’язують КЛЖК із симпатичним тонусом, енерговитратами й моторикою. Вплив на транзит залежить від ділянки, концентрації, прямого чи гормонального шляху. Товстокишкове гальмо — модель фізіологічного зворотного зв’язку, а не доказ, що один рецептор незмінно сповільнює всю моторику людини.
3.3. HCAR2/GPR109A, толерантність та епітеліальний IL-18
HCAR2, також GPR109A або NIACR1, відчуває нікотинову кислоту, β-гідроксибутират і, за вищих локальних концентрацій, бутират. Gi/o-рецептор досліджували в епітелії й власній пластинці слизової. Високий люмінальний бутират не означає однакової експозиції кожного системного HCAR2.
Singh та співавт. (2014) показали, що GPR109A підтримує протизапальні властивості макрофагів і дендритних клітин, IL-10 та індукцію Treg у мишей; епітеліальна сигналізація залучає IL-18. Ретиноєва кислота, утворена ретинальдегіддегідрогеназами, й TGFβ сприяють толерогенному середовищу. Втрата рецептора підвищувала сприйнятливість до експериментального коліту й канцерогенезу, але не встановлює профілактику раку добавками в людей.
Напрямок інфламасомної сигналізації потребує точності. Macia та співавт. (2015) пов’язали харчові волокна й GPR43/GPR109A із захисною активацією епітеліальної інфламасоми. Для GPR43 показали вихід K⁺, гіперполяризацію та активацію NLRP3. Каспаза-1 забезпечує дозрівання IL-18. Отже, пояснювати захист лише блокуванням NLRP3 через HCAR2 — викривлення роботи. Надмірне запалення чи піроптоз можуть шкодити в іншій ситуації: важливі тип клітини, час і сила сигналу.
3.4. GLP-1, PYY та енергетичний баланс
Кишкові L-клітини відчувають метаболіти й секретують GLP-1 та PYY. Tolhurst та співавт. (2012) пов’язали стимуляцію GLP-1 КЛЖК із FFAR2 у клітинних і мишачих дослідах. Кальцієві сигнали та секреторний апарат поєднують розпізнавання з екзоцитозом. Це не встановлює однакової експресії рецепторів чи строго еквімолярної секреції гормонів за всіх умов.
GLP-1 посилює глюкозозалежну секрецію інсуліну й впливає на глюкагон, спорожнення шлунка та апетит. Експериментальний неогенез β-клітин не доводить їхнього відновлення від звичайної клітковини чи бутирату в людей. PYY, особливо PYY₃₋₃₆, діє через Y2-рецептори та нервові й ендокринні шляхи ситості; гіпоталамічний ефект не вимагає прямого проходження кожної молекули через гематоенцефалічний бар’єр. Докладніше — у нутрієнтних сигналах для GLP-1.
Chambers та співавт. (2015) використовували конкретний інулін-пропіонатний естер, а не будь-яку клітковину. Гострі досліди й 24-тижневе випробування у 60 дорослих із надмірною вагою дали сигнали щодо гормонів, енергоспоживання та набору ваги. Результат не переноситься на кожну форму бутирату й не обіцяє однакового зменшення вісцерального жиру всім.
3.5. Olfr78/OR51E2, судинний тонус та печінка
Pluznick та співавт. (2013) показали, що мишачий нюховий рецептор Olfr78 реагує на ацетат і пропіонат та бере участь у регуляції реніну й тиску. OR51E2 — людський ортолог. Порівнювали рецепторні шляхи, які можуть обмежувати надмірну КЛЖК-пов’язану гіпотензію. Мишачі дози, пороги й судинні відповіді не визначають готовий двопозиційний регулятор тиску людини.
Після всмоктування кислоти розподіляються неоднаково. Епітелій споживає багато бутирату, печінка вилучає значну частку пропіонату, ацетат частіше досягає периферії. Пропіонат постачає глюконеогенний вуглець через пропіоніл-КоА, метилмалоніл-КоА та сукциніл-КоА; ацетат дає ацетил-КоА для окиснення та ліпогенезу. Метаболіт одночасно є сигналом і субстратом, а ліпідні ефекти залежать від енергетичного стану. Універсальне пряме алостеричне пригнічення FAS і ACC клінічною експозицією пропіонату не встановлено.
4. HDAC, ацетилювання та інші мітки хроматину
4.1. Що означає пригнічення HDAC
Цинкзалежні HDAC відщеплюють ацетильні групи лізинів гістону та інших білків. Ацетилювання зменшує позитивний заряд лізину й змінює взаємодії хроматину, але доступність генів залежить також від факторів транскрипції, ремоделювальних комплексів та інших модифікацій. Воно не завжди активує кожен ген.
Бутират і слабше пропіонат пригнічують певні HDAC за достатньої внутрішньоклітинної концентрації. Добре вивчено клас I, зокрема HDAC1, HDAC2 і HDAC3. Ацетат не є рівноцінним прямим інгібітором. Бутират не слід описувати як однаково сильний панінгібітор усіх ферментів класів I та IIa з єдиною IC₅₀. Сиртуїни використовують NAD⁺ і не поділяють цинкзалежного механізму; метаболізм змінює їхню активність і без прямої блокади.
Карбоксилат і каталітична кишеня беруть участь у розпізнаванні коротколанцюгових інгібіторів. Проте універсальний кристалічний комплекс, ідеальна довжина C4 та повне витіснення каталітичної води в усіх HDAC виходять за підтверджений тут матеріал. Огляд Davie (2003) та клітинні дослідження дозволяють описати ефект без вигаданої атомної точності. Постачання ацетил-КоА ацетилтрансферазам — інший шлях посилення ацетилювання, відмінний від блокування деацетилювання.
4.2. FOXP3 та периферичні Treg
Furusawa та співавт. (2013), Arpaia та співавт. (2013) і Smith та співавт. (2013) показали взаємодоповнювальні шляхи регуляції Treg у мишей. Бутират сприяв Foxp3⁺ клітинам за належних TGFβ та IL-2; Arpaia пов’язав позатимусну диференціацію з енхансером CNS1. Вивчали ацетилювання, зокрема H3K27ac, промотора Foxp3 і регуляторних ділянок, а також ацетилювання й стабільність самого білка Foxp3.
Ацетат, пропіонат і бутират не взаємозамінні: FFAR2-пов’язане збільшення пулу колонових Treg відрізняється від прямого HDAC-пов’язаного посилення диференціації. Не всі ефекти потребують HCAR2, а SMCT1 не є обов’язковим входом кожного T-лімфоцита. Treg продукують IL-10 і TGFβ, обмежуючи надмірні відповіді, але незворотність диференціації після будь-якого наступного запалення не гарантована. Антигенспецифічна харчова толерантність людини потребує окремої клінічної перевірки.
4.3. Негістонові мішені: p53, NFκB та тубулін
Ацетилювання p53 змінює стабільність, взаємодію з MDM2 і програми циклу, ремонту чи апоптозу. Інгібітори HDAC впливають у клітинних моделях, але відповідь залежить від цілісності p53 та інших регуляторів; бутират не гарантує усунення кожного мутантного клону.
Різні сайти ацетилювання NFκB/RelA мають різні функції. Зв’язування ДНК, утримання в ядрі та взаємодію з IκB не можна звести до правила, що Lys310 вимикає запалення: цей залишок пов’язаний також із транскрипційною активністю. Протизапальна відповідь може об’єднувати метаболічні, рецепторні та транскрипційні механізми.
Ацетилювання Lys40 α-тубуліну пов’язане з організацією мікротрубочок; HDAC6 — важлива тубулінова деацетилаза. Це не означає, що слабкий коротколанцюговий інгібітор працює як вибірковий HDAC6-інгібітор. Везикулярний транспорт і полярність — теми досліджень, не універсальні доведені лікувальні каскади бутирату.
4.4. Бутирилювання, кротонілювання та β-гідроксибутирилювання
Ацил-КоА забезпечують додаткові мітки гістонів. Бутирил-КоА може передавати бутирильну групу для бутирилювання лізину, Kbu, через ацилтрансферази, зокрема p300/CBP. Кротоніл-КоА постачає ненасичену мітку Kcr, яку розпізнають деякі YEATS-домени. Це різні хімічні модифікації, не автоматично сильніші версії ацетилювання.
Fellows та співавт. (2018) пов’язали кишкові мікроби з кротонілюванням і встановили декротонілазну активність HDAC1, HDAC2 і HDAC3. Бутират підвищує Kcr, пригнічуючи видалення; не весь вуглець мітки має прямо походити зі спожитого бутирату.
Xie та співавт. (2016) дослідили β-гідроксибутирилювання, Kbhb, у зв’язку з кетоновим β-гідроксибутиратом і станами на кшталт голодування. Його не слід просто виводити з L-3-гідроксибутирил-КоА циклу C4: потрібне розділення кетонового обміну, стереохімії, компартментів і утворення донора. Наявність мітки чи зв’язок із транскрипцією самі не встановлюють корисне клінічне перепрограмування.
4.5. Th17, Treg та B-клітини
КЛЖК змінюють T-клітинну диференціацію залежно від цитокінового середовища, концентрації й часу. Park та співавт. (2015) показали HDAC- і mTOR–S6K-пов’язані ефекти на регуляторні й ефекторні клітини. IL-17 не завжди патологічний, і бутират не незмінно перетворює Th17 на Treg через один перемикач STAT3/SMAD3.
Kim та співавт. (2016) показали підтримку метаболічних програм B-клітин і вироблення антитіл, зокрема IgA. Ацетил-КоА, гліколіз, окисне фосфорилювання та синтез ліпідів сприяють плазмоцитарній диференціації. Ацетат і решта кислот використовуються різними шляхами; усі три не є однаковими прямими субстратами ACSS2. Посилення антитіл підтримує захист, але не доводить пригнічення кожної запальної чи алергічної відповіді.
5. Бар’єр, антимікробний захист, рак і вісь кишка–мозок
5.1. Щільні контакти та слиз MUC2
Щільні контакти включають клаудини, оклюдин та адаптери ZO-1, пов’язані з цитоскелетом. Бутират змінює локалізацію й складання в моделях. Peng та співавт. (2009) пов’язали покращення бар’єрних показників моношарів Caco-2 з AMPK. Діють також HIF, метаболічний стан і запальні кінази; один обов’язковий механізм MLCK/PKCθ не пояснює всі системи.
Келихоподібні клітини виробляють полімерний муцин MUC2. O-глікани, секреція та шарувата організація впливають на контакт із мікробами. КЛЖК змінюють експресію й вивільнення залежно від дози та дозрівання; це не гарантує стерильність внутрішнього шару чи виправлення кожного дефекту глікозилювання.
TEER вимірює електричний опір епітеліального шару. Манітол, флуоресцентний декстран та інші зонди оцінюють окремі властивості проникності. Зростання TEER у культурі не дорівнює одужанню пацієнта; відсотки не переносять між зондами й моделями. Межі маркерів описано в кишковій проникності та щільних контактах.
5.2. LL-37, дефензини та секреторний IgA
Schauber та співавт. (2003) показали зміни експресії кателіцидину LL-37 під дією КЛЖК в епітелії. Попередник hCAP18 і зрілий пептид залучені до антимікробного захисту. Експресія CAMP не замінює вимірювання зрілого активного пептиду; HDAC не охоплює всі сигнальні шляхи. Відповіді β-дефензинів також залежать від тканини й запалення.
Секреторний IgA поєднує плазматичні й епітеліальні функції. Димерний IgA з J-ланцюгом зв’язується з pIgR, проходить крізь епітелій і вивільняється із секреторним компонентом. КЛЖК підтримують B-клітинні програми й окремі епітеліальні процеси, але всю трансцитозну систему не слід приписувати обов’язковій прямій активації FFAR2 ацетатом і пропіонатом. Імунне виключення мікробів і токсинів залежить і від специфічності антитіл та слизу.
5.3. Колоректальний канцерогенез і межі клітинних даних
У лініях колоректального раку бутират підвищує CDKN1A/p21 і пригнічує перехід G₁/S. Змінюються білки сімейства BCL2, вивільнення цитохрому c, апоптосома й каспази; зниження hTERT вивчали в окремих моделях. Механізми неоднаково залежать від p53 та метаболізму пухлини й не утворюють гарантованої програми її знищення.
Захист у мишачих AOM/DSS-дослідах, гістони в культурі й спостережні зв’язки клітковини з раком — різні рівні доказів. Клітковина змінює не лише бутират; мутації, імунний контекст і доза змінюють наслідки. Ці роботи не встановлюють профілактику чи лікування раку ізольованою добавкою.
5.4. Гематоенцефалічний бар’єр, мікроглія та BDNF
КЛЖК можуть залучатися до осі кишка–мозок через циркулювальні метаболіти, ендокринні, імунні та нервові шляхи. Люмінальна концентрація відрізняється від мозкової; епітелій і печінка особливо обмежують системний бутират.
Braniste та співавт. (2014) пов’язали відсутність мікробіоти в мишей із більшою проникністю гематоенцефалічного бар’єра та змінами оклюдину й клаудину-5. Колонізація та певні метаболічні втручання змінювали показники. Erny та співавт. (2015) показали вплив мікробів і КЛЖК на дозрівання й функцію мікроглії. Це не доводить прямого впливу кожної кислоти на її рецептор чи відновлення мозкового бар’єра людини кожною формою.
Експериментальне пригнічення HDAC змінює BDNF, пластичність і пам’ять, часто за фармакологічних експозицій, відмінних від ендогенних. Перенесення на нейрогенез людини, когнітивні хвороби чи нейрозапальне лікування — окреме питання.
6. Дослідження в людей, форми та доставка
6.1. Диверсійний коліт і запальні захворювання кишки
Відведення калового потоку зменшує ферментований субстрат і КЛЖК у виключеному сегменті. Harig та співавт. (1989) дослідили чотирьох пацієнтів: місцеві суміші двічі на день супроводжувалися симптомним та ендоскопічним покращенням за 4–6 тижнів. Гістологія покращувалася повільніше й менш повно. Це підтримало гіпотезу харчового дефіциту, але не дало рандомізованого доказу повного одужання всіх за 2–3 тижні. Контрольовані досліди сумішей дали неоднорідні результати; відновлення калового потоку, коли можливе, усуває іншу причинну проблему.
Клізми КЛЖК і бутирату досліджували при дистальному виразковому коліті, зокрема Scheppach та співавт. (1992). Деякі малі роботи повідомляли покращення, інші не встановили переконливої користі. Вибірка, супутня терапія, концентрація, об’єм, pH і утримання впливають на висновки. Універсальну ремісію в 65–75% не встановлено. Пероральні форми вивчали також при хворобі Крона, але мала відкрита серія не замінює підтверджувальних контрольованих випробувань чи стандартної терапії.
6.2. Синдром подразненого кишечника
Рандомізоване дослідження Banasiewicz та співавт. (2013) охопило 66 пацієнтів, які продовжували стандартне лікування. Мікрокапсульований бутират порівнювали з плацебо на 4-му й 12-му тижні. Зменшувалася частота певних симптомів, зокрема пов’язаного з дефекацією болю, згодом — позивів і розладів випорожнення. Загальний біль, метеоризм та тяжкість не мали статистично значущого зменшення за всіма показниками. Єдиний відсоток зниження болю 50–65% викривляє результати.
Вісцеральну чутливість, TRPV1 і бар’єр вивчають окремо; їх не обов’язково вимірювали в кожному випробуванні. Дослід конкретної форми не встановлює автоматично зниження зонуліну чи відновлення контактів. Великі неконтрольовані серії описують симптомні зміни, але не відділяють ефект від плацебо, супутнього лікування й природних коливань.
6.3. Метаболічний синдром, маса тіла та стеатоз
У клітинах і тварин КЛЖК впливають на FFAR2 жирової тканини, cAMP, ліполіз та інші шляхи. Людська відповідь залежить від форми, доставки й початкового стану. Bouter та співавт. (2018) виявили різну відповідь на пероральний бутират у худорлявих учасників та людей із метаболічним синдромом, що суперечить універсальній обіцянці поліпшення чутливості до інсуліну.
Інулін-пропіонатний естер Chambers та співавт. (2015) підтримує можливість цільової доставки, але не встановлює для кожного продукту зниження HOMA-IR на 25–35%, регрес MASLD чи профілактику діабету. HOMA-IR, гіперінсулінемічний еуглікемічний клемп, жир печінки та клінічні наслідки вимірюють різне. Гостра гормональна реакція не замінює довготривалого зменшення захворюваності.
6.4. Вільна кислота, солі, трибутирин та оболонки
Вільна масляна кислота неприємно пахне й швидко метаболізується. Незахищений пероральний продукт може всмоктуватися до товстої кишки, але вживання не є фізично неможливим. Без досліджень доставки не можна приписувати всім формам негайне всмоктування 95% чи надходження менш ніж 0,1% у товсту кишку.
Натрієві й кальцієві солі відрізняються складом та масою активного аніона. Ліпідні матриці, кишковорозчинні полімери, бактеріально розщеплювані полісахариди та комбіновані оболонки змінюють вивільнення. Eudragit L та S різні, тому єдиний pH 6,8–7,0 не характеризує кожен полімер. Змінні pH і транзит при хворобі означають, що лабораторна стійкість капсули не доводить повної доставки в колон.
Трибутирин — триестер гліцеролу й масляної кислоти. Гідроліз може вивільнити три молекули:
Трибутирин+3H2O⟶Гліцерол+3Маслянакислота.
Це пролікарська форма, але не гарантія винятково колонової активації: ліпази діють і у верхніх відділах. Сенсорні властивості, безпека й фармакокінетика потребують оцінки конкретного продукту.
6.5. Резистентний крохмаль, інулін, пектини та псиліум
Резистентний крохмаль охоплює нативні гранули RS2, ретроградований RS3 та хімічно модифікований RS4. Ruminococcus bromii може бути первинним руйнівником, постачаючи субстрати іншим. Початкова спільнота визначає приріст бутирату; один крохмаль не гарантує однаковий профіль усім.
Інулін і FOS переважно містять фруктозу зі зв’язками β-(2→1). Довжина полімеру впливає на швидкість і місце ферментації, але гарантоване досягнення будь-яким довголанцюговим інуліном певної дистальної ділянки потребує доказів. Ріст біфідобактерій змінює перехресне живлення й утворення ацетату та інших кислот. Швидко ферментовані продукти можуть посилювати газоутворення в чутливих людей.
Пектини — неоднорідні галактуронатні полімери; метилювання й будова впливають на мікробну доступність. Профілі ацетату та пропіонату різні; 75–80% ацетату не є сталими для кожного пектину. Псиліум формує в’язкий гель і зазнає обмеженої змінної ферментації. Вплив на воду й консистенцію калу не зводиться до рівномірного утворення всіх КЛЖК до прямої кишки, а відсутність газів не гарантована. Вибір субстрату визначають переносимість і реальна мета, не підвищення одного фекального маркера будь-якою ціною.
6.6. Радіаційне ушкодження та онкоімунотерапія
Захист слизової в експерименті відрізняється від профілактики променевого проктиту в пацієнтів. Maggio та співавт. (2014) рандомізували 166 людей: щоденні бутиратні клізми не знизили частоту, тривалість чи тяжкість гострого проктиту. Це не виключає кожну іншу форму чи лікувальну ситуацію, але спростовує універсальне профілактичне зменшення тяжкого коліту на 40–60%. PMID 28228514 з початкової версії стосується трибутирину й етанолового ушкодження в мишей, а не клінічного захисту від радіації.
Cannizzaro та співавт. (2025) описали одноцентрове перспективне дослідження перорального мікрокапсульованого бутирату у 122 послідовних пацієнтів із раком простати. Доступний первинний реферат і підписи рисунків описують одну когорту без паралельної контрольної групи. Позитивний висновок авторів про переносимість променевого лікування не встановлює причинного зменшення ризику проктиту; цю форму не слід прирівнювати до клізм 2014 року.
Ефекти інгібіторів контрольних точок можуть мати різний напрямок. Nomura та співавт. (2020) повідомили зв’язки КЛЖК із відповіддю на ніволумаб чи пембролізумаб у спостережній вибірці. Coutzac та співавт. (2020) пов’язали системні КЛЖК з обмеженням протипухлинної ефективності CTLA-4-блокади в експериментальних і клінічних спостереженнях. Метаболізм CD8⁺, презентація антигену й толерантність діють у різні боки. Це не підстава самостійно додавати бутират до PD-1/PD-L1 чи CTLA-4-терапії.
6.7. Дози досліджень і порівнювані одиниці
Ранні дослідження використовували місцеві суміші й розчини з окремими кислотами в десятках ммоль/л; інші — пероральні мікрокапсульовані солі. Концентрація, об’єм і частота визначають кількість. Самі 80 ммоль/л не є дозою:
n80mmol/L×0.060L=C×V,=4.8mmol.
n — кількість речовини, C — концентрація, V — об’єм. Приклад 60 мл показує арифметику, не радить клізму. За молярної маси 110,09 г/моль 4,8 ммоль безводного натрію бутирату важать близько 528 мг; еквівалент вільної кислоти при 88,11 г/моль — близько 423 мг. «Елементарний бутират» — невдала назва: маркування має розрізняти сіль, кислоту та всю масу продукту.
Клінічну дозу не виводять із раціону миші, клітинної концентрації чи теоретичного АТФ. Відмінні доставка й наслідки не дозволяють звести всі роботи до універсальних 600–1200 мг на 6–12 тижнів. Рішення залежать від діагнозу, дозволених форм і клінічних доказів.
6.8. Недоношеність, некротизувальний ентероколіт та алергія
Дозрівання мікробіоти, бар’єра й імунітету немовляти включає метаболіти, але незріла кишка відрізняється від дорослого колону. Дозозалежність, кислотність і чутливість епітелію перешкоджають автоматичному перенесенню захисту зрілого колоноцита на недоношених. Розглянуті роботи не доводять, що ізольований бутират удвічі знижує частоту чи смертність некротизувального ентероколіту.
Berni Canani та співавт. (2016) вивчали глибоко гідролізовану суміш із Lactobacillus rhamnosus GG у немовлят з алергією на коров’яче молоко й описали зміни бутират-продукувальних штамів, пов’язані з толерантністю. Це втручання сумішшю та пробіотиком, не дослід ізольованого бутирату. Мікробні чи епігенетичні ознаки не визначають його єдиною причиною. FOXP3, Th2 та антигенспецифічні Treg важливі для досліджень; вибір суміші й лікування алергії потребують власних клінічних доказів.
6.9. Фармакокінетика та цільова доставка
Колоноцити й печінка активно використовують КЛЖК, тому високі локальні концентрації не дають однакових стійких системних рівнів. Поява й зникнення в крові залежать від шляху, форми й фізіології. Єдиний плазмовий період напіввиведення до 5–10 хвилин не можна приписати кожній мікрокапсулі чи трибутирину за дослідженням іншої форми.
Edelman та співавт. (2003) дослідили трибутирин у 20 пацієнтів із поширеними солідними пухлинами: експозиція була змінною, об’єктивних пухлинних відповідей не було. Це не встановило протиракову ефективність чи вибіркову доставку колоноциту. Захищені солі, полімери й мікробіотарозщеплювані носії потребують оцінки місця вивільнення, експозиції, переносимості й наслідків, а не опори на слово «цільовий».
Практичний висновок — враховувати компартмент, метаболічний стан клітини та конкретну форму. Ендогенна ферментація, експериментальна висока експозиція й пероральний продукт — різні втручання. Механістична правдоподібність формує клінічні питання, а належні людські дослідження визначають відповіді.
Часті питання
Чому бутират живить одні клітини, але гальмує поділ інших?
Зрілі колоноцити активно його окиснюють. Захищені клітини крипти й деякі пухлинні клітини метаболізують його інакше; достатній прямий вплив посилює дію на HDAC і клітинний цикл. Результат визначають доза, доступ та метаболічний стан.
FFAR2/3 та HDAC — один механізм?
Це різні шляхи. FFAR2/3 — мембранні рецептори, що змінюють кальцієві та cAMP-сигнали. HDAC видаляють ацетильні групи з білків, а внутрішньоклітинний бутират може пригнічувати певні ферменти. Активація рецептора не доводить пригнічення HDAC.
Чи можна оцінити загальне утворення бутирату за його вмістом у калі?
Надійно оцінити весь потік не можна. Кал містить залишок після утворення, поглинання, обміну метаболітами між мікробами та транзиту. Низький рівень може поєднуватися з активним поглинанням, а високий — з порушеним використанням.
Будь-яка клітковина однаково підвищує бутират?
Ні. Резистентний крохмаль, інулін, пектини й псиліум різняться структурою та ферментацією. Відповідь залежить від мікробіоти й дози; частина ефектів пов'язана з в'язкістю та водою. Можливі газоутворення і здуття.
Чи доводять дослідження ефективність при подразненому кишечнику або коліті?
Деякі невеликі роботи підтримують окремі симптоматичні чи місцеві ефекти, але форми, супутнє лікування й результати різняться. Вони не дають універсального відсотка ремісії й не встановлюють заміни стандартного лікування.
Трибутирин, мікрокапсула та клізма взаємозамінні?
Ні. Відрізняються місце й час вивільнення, всмоктування та переносимість. Трибутирин може утворити три бутиратні еквіваленти, але це не означає, що всі вони вивільняються виключно в товстій кишці.
Чи є універсальна доза та тривалість курсу?
Ні. Концентрація розчину не дорівнює добовій пероральній дозі, а маса солі — масі вільної кислоти. Потрібні дані про конкретну форму, хворобу, результати та переносимість; розрахунок у статті не є схемою лікування.
Чи можна переносити механізми на рак, хвороби мозку або немовлят?
Пряме перенесення не обґрунтоване. Значна частина даних отримана в клітинах і тваринах, онкологічні взаємодії залежать від лікування, а фізіологія немовляти відрізняється. Клінічну користь і безпеку потрібно перевіряти окремо.