Кишкова лужна фосфатаза: хімія LPS, мікробіота й клінічні межі
Ензимологія ALPI, дефосфорилювання ліпіду A та ATP, мікробіота, регуляція і випробування в людей: негативні первинні результати STOP-AKI та REVIVAL і межі даних при виразковому коліті.
Ензимологія ALPI, дефосфорилювання ліпіду A та ATP, мікробіота, регуляція і випробування в людей: негативні первинні результати STOP-AKI та REVIVAL і межі даних при виразковому коліті.
На поверхні ентероцита кишкова лужна фосфатаза (IAP; продукт гена ALPI) зустрічає бактеріальні молекули ще до їхнього контакту з імунними клітинами слизової. Фермент відщеплює фосфат від окремих мікробних і власних субстратів організму, змінюючи розпізнавання LPS і позаклітинних нуклеотидів. Чіткий хімічний механізм нерідко перетворюють на надто широку клінічну обіцянку: нібито підвищення IAP автоматично відновлює «дірявий кишечник», запобігає метаболічній ендотоксемії та навіть лікує сепсис. Для оцінювання такого переходу потрібні три різні рівні даних: активність очищеного ферменту щодо конкретного субстрату, ефект в організмі зі збереженим бар’єром і клінічний наслідок у людей. Нижче їх розглянуто окремо.
Лужні фосфатази людини належать до фосфомоноестераз (EC 3.1.3.1). ALPI кодує кишкову ізоформу, особливо поширену на щітковій облямівці диференційованих ентероцитів тонкої кишки. ALPL кодує тканинно-неспецифічну лужну фосфатазу (TNAP), важливу для мінералізації кісток та обміну позаклітинного пірофосфату; ALPP кодує плацентарну форму, а ALPPL2 — плацентарноподібну. Загальна активність лужної фосфатази в сироватці не вимірює безпосередньо апікальну IAP: внесок печінки, кісток, плаценти й кишечника змінюється з віком і клінічним станом. Гени та ізоформи споріднені, але відрізняються розподілом, стабільністю і відповіддю на інгібітори.
ALPI синтезується на рибосомах шорсткої ендоплазматичної сітки з N-кінцевим сигнальним пептидом. У сітці та апараті Гольджі білок згортається, глікозилюється, димеризується та отримує глікозилфосфатидилінозитольний (GPI) якір після відщеплення C-кінцевого сигналу. Якір розміщує активні домени на зовнішньому апікальному боці мембрани, тому субстрат має потрапити до просвіту або на щіткову облямівку. Глікани й ліпідний склад мембрани можуть змінювати стабільність, транспорт і час перебування ферменту на поверхні. Окремі залишки та стехіометрія глікозилювання залежать від виду й конструкції білка; дані про кристалізовану плацентарну ізоформу не можна автоматично переносити на людську IAP.
IAP виявляють і в кишковому вмісті. Вона може відокремлюватися разом із мембранними частинками щіткової облямівки або після розщеплення GPI-якоря. Сурфактантоподібні частинки є можливим шляхом надходження ферменту до просвіту, однак швидкість вивільнення, частки розчинної та мембранної форм і активність у дистальному кишечнику залежать від харчування, протеолізу й методу вимірювання. Сталу частку «20–30% доходить до товстої кишки» не можна вивести зі структури білка.
Каталітично активна молекула є димером. Активний центр кожного протомера лужної фосфатази організований навколо двох іонів Zn²⁺ і Mg²⁺. Метали координують фосфат, стабілізують перехідний стан і беруть участь у регенерації ферменту. Консервативна каталітична серина атакує атом фосфору фосфомоноестеру; номер залишку залежить від ізоформи та того, чи враховано сигнальний пептид. Сумарну реакцію можна записати як R–O–PO₃²⁻ + H₂O → R–OH + Pᵢ. Цей запис приховує два етапи: спочатку утворюються R–OH і ковалентний фосфосериновий інтермедіат, потім вода гідролізує його з вивільненням неорганічного фосфату. Катіони не витрачаються стехіометрично, а визначають геометрію та електростатику активного центру.
Для таблиці ферментної активності слід зазначити pH, буфер, температуру, вид IAP і форму субстрату. Пара-нітрофенілфосфат (pNPP) зручний для спектрофотометрії: p-нітрофенолят вимірюють приблизно при 405 нм. Його гідроліз у лужному буфері не показує доступності фосфату ліпіду A в агрегованому LPS. Kₘ для pNPP — концентрація модельного субстрату за половинної максимальної швидкості в конкретному досліді, а не універсальна «спорідненість IAP до ендотоксину»; kcat і kcat/Kₘ також залежать від умов. Для гідрофобного LPS важливі міцели, носії, ацилювання, солі та підготовка зразка. Точні значення Kₘ і kcat для людської чи бичачої IAP з вихідного рукопису тут не подано як фізіологічні константи, бо первинний протокол не було перевірено.
IAP відносно чутлива до L-фенілаланіну; TNAP зазвичай оцінюють за іншим профілем інгібіторів, зокрема левамізолом. Ці відмінності допомагають розділити змішаний лабораторний сигнал, але один інгібітор не дає абсолютно специфічного вимірювання «справжньої IAP» у калі, де є бактеріальні фосфатази, запальні клітини й інші ферменти. Вид важливий і для фармакології: активність на pNPP та стабільність чужорідного білка не передбачають однакової дії на людський LPS.
Одиниця аналізу не є клінічною дозою. Одна одиниця описує кількість продукту, утвореного за стандартних умов із вибраним субстратом; це не означає збереження тієї самої швидкості в кислому харчовому середовищі або складній суміші жовчі, ліпідів і бактеріальних везикул. Під час порівняння досліджень потрібно окремо наводити активність на pNPP і нативному LPS, активність на масу білка та стабільність після проходження шлунка. Це особливо важливо під час переходу від бичачого ферменту до рекомбінантної химери.
Ліпополісахарид зовнішньої мембрани грамнегативних бактерій містить ліпід A, коровий олігосахарид і в багатьох видів ланцюг O-антигену. Ліпід A утримує молекулу в мембрані й визначає значну частину її активності щодо TLR4. «Типовий» потужний агоніст, часто з E. coli, має дві одиниці глюкозаміну, фосфати біля положень 1 і 4′ та шість ацильних ланцюгів. Мікробні види відрізняються довжиною, кількістю ацилів, фосфатними й іншими замісниками. LPS багатьох кишкових коменсалів відрізняється від лабораторного LPS E. coli і ще до дії IAP може бути слабким агоністом або антагоністом. Тому не можна вважати весь кишковий LPS однаково шкідливим і таким, що однаково «знешкоджується» за один етап.
Якщо LPS досягає клітини, LBP і CD14 допомагають передати його MD-2, зв’язаному з TLR4. Геометрія ліпіду A визначає димеризацію рецепторного комплексу та сигналізацію через TIR-домени. Поверхневий шлях MyD88–IRAK–TRAF6–IKK активує NF-κB; ендосомний шлях TRIF–TBK1–IRF3 сприяє продукції інтерферонів I типу. Відповідь залежить від клітини та концентрації ліганда. У неушкодженій слизовій слиз, полярність рецепторів і фізичні контакти обмежують вплив на епітелій та імунні клітини. Люмінальний LPS автоматично не дорівнює системній ендотоксемії.
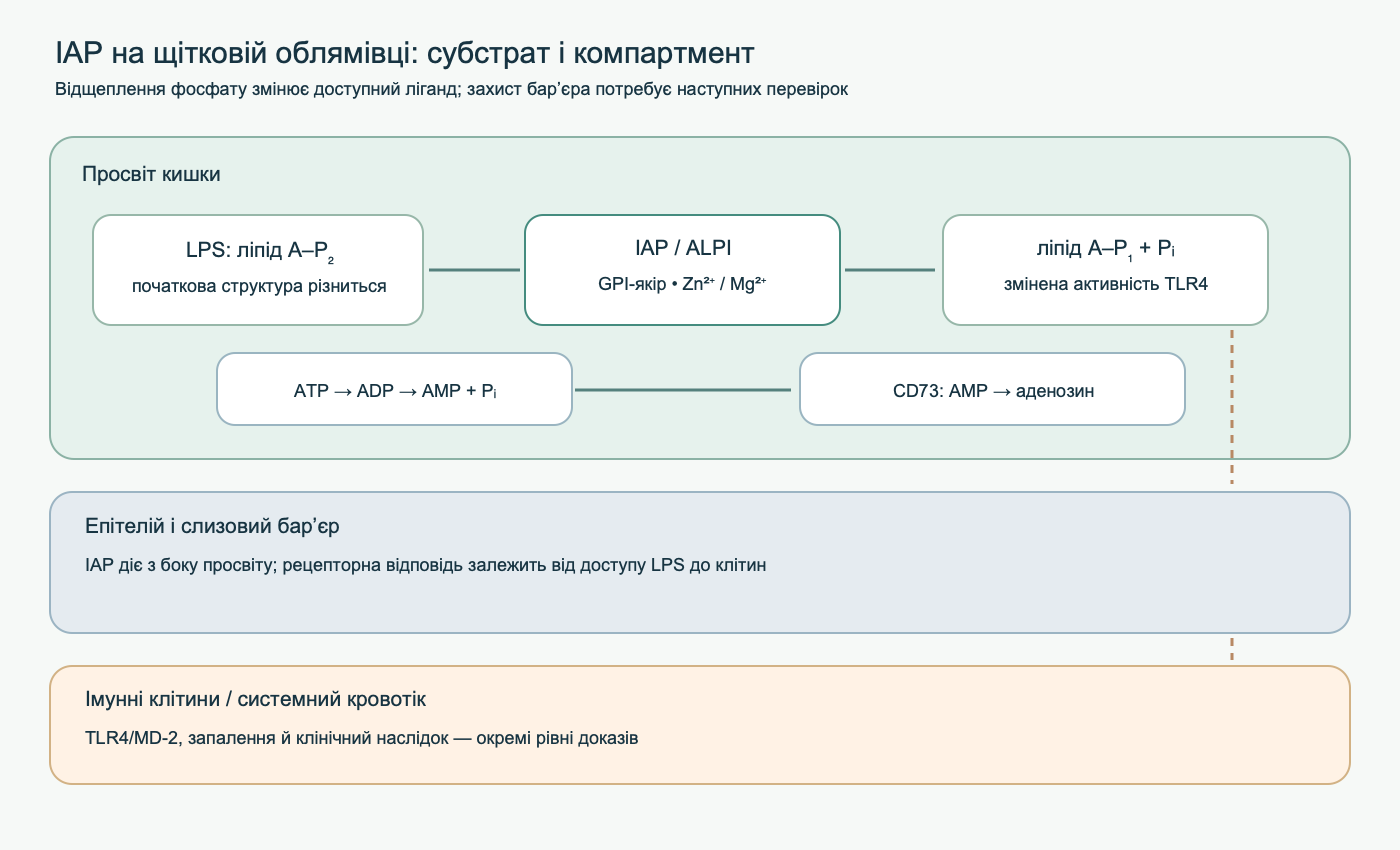
IAP може гідролізувати доступні фосфомоноестерні групи ліпіду A: дифосфорильований ліпід A + H₂O → монофосфорильований ліпід A + Pᵢ. Якщо доступна друга група, може відбуватися подальший гідроліз, але швидкість і продукт залежать від молекули й умов. Відщеплення фосфату змінює заряд і розпізнавання TLR4/MD-2; ранні біохімічні та тваринні дослідження виявили зниження деяких запальних ефектів обробленого LPS. Це не робить будь-який монофосфорильований ліпід A біологічно інертним. Синтетичні або очищені форми MPLA можуть зберігати імуногенність і використовуватися як ад’юванти; їх не можна ототожнювати з усіма неоднорідними продуктами IAP у кишечнику. Немає універсального правила про зниження зв’язування рівно у 100 чи 1000 разів для всіх видів LPS і клітин.
Дві послідовні реакції: LPS–P₂ + H₂O → LPS–P₁ + Pᵢ, потім LPS–P₁ + H₂O → LPS–P₀ + Pᵢ. Загальний вихід за обидва етапи — два Pᵢ, а не два на другому етапі. Активність на LPS показано в біохімічних умовах і підтверджено тваринними моделями, але це не є прямим доказом, що пероральна IAP запобігає клінічному сепсису. Мембранні агрегати, доступність каталітичного центру й проникність бар’єра можуть обмежувати реакцію in vivo.
Позаклітинний ATP вивільняється під час ушкодження клітин і діє через пуринергічні рецептори; P2X7 може сприяти активації інфламасоми у відповідному імунному контексті. IAP гідролізує ATP→ADP→AMP із вивільненням фосфату на кожному етапі. AMP далі може перетворюватися на аденозин за участю позаклітинних фосфатаз, зокрема CD73/NT5E; приписувати весь аденозин IAP неправильно. Аденозин діє через рецептори P1, тоді як ADP та AMP мають власні ефекти й розподіл. Результат залежить від доступних ферментів і рецепторів у конкретному компартменті. Дослідження на мишах Malo та співавт. пов’язало люмінальний ATP і IAP зі зростанням кишкових бактерій; це окрема функція від гідролізу ліпіду A.
Фосфатні групи UDP та споріднених нуклеотидів можуть гідролізуватися, але фенотип P2Y6 залежить від локальної концентрації ліганду й конкуренції інших ектонуклеотидаз. Наведена бібліографія не підтверджує, що IAP безпосередньо дефосфорилює білок флагелін і завдяки цьому універсально блокує TLR5: флагелін є білковим лігандом, і його розпізнавання не можна вивести із загальної фосфомоноестеразної активності. Так само відщеплення кінцевого фосфату від олігонуклеотиду хімічно можливе, але вихідний рукопис не показує, що воно вимикає розпізнавання CpG через TLR9 у живій слизовій. Це гіпотези, а не встановлені функції IAP.
| Субстрат або шлях | Вимірювана реакція чи подія | Наступний висновок, що потребує окремої перевірки |
|---|---|---|
| Ліпід A у складі LPS | Втрата фосфату, зміна маси/заряду та активності в клітинах TLR4 | Зниження транслокації LPS, запалення чи частоти клінічної хвороби |
| Люмінальний ATP | Утворення ADP/AMP і неорганічного фосфату | Зміна сигналізації P2X7, росту мікробів або наслідку для пацієнта |
| Апікальна ALPI | Білок, локалізація й активність щодо вибраного субстрату | Збереження щільних контактів і зниження проникності |
| Фекальна активність фосфатази | Швидкість гідролізу pNPP у стандартному буфері | Функція щіткової облямівки або діагноз «дефіциту IAP» |
Такий порядок допомагає уникнути двох протилежних помилок. Негативне клінічне дослідження recAP не скасовує доведену каталітичну реакцію очищеного білка. І навпаки, позитивна реакція на ліпіді A без проміжних вимірювань не показує, скільки LPS перетнуло конкретну слизову і чи змінився стан пацієнта.
У дослідах на рибах Bates та співавт. показали, що лужна фосфатаза допомагає стримувати запальну відповідь на мікробіоту. У моделях на мишах відсутність Alpi змінює кишкову екосистему, сприйнятливість до експериментальної інфекції та метаболічні наслідки; введення ферменту іноді послаблює фенотип. IAP діє одразу на кількох рівнях: змінює доступність LPS, концентрацію люмінального ATP та умови росту окремих видів. Це більше, ніж реакція у пробірці, але мікробіота, раціон та імунітет миші не тотожні людським. «Зростання Akkermansia» або «зниження Proteobacteria» не є універсальною відповіддю людини на IAP.
Щільні контакти між ентероцитами містять клаудини, оклюдин і адаптерні білки ZO; перицелюлярний актоміозиновий пояс регулює проникність. Запальні медіатори можуть активувати MLCK, фосфорилювати легкий ланцюг міозину та збільшувати парацелюлярний потік. Зменшуючи вхідні сигнали, дефосфорилювання LPS або ATP потенційно може опосередковано впливати на бар’єр у моделях запалення. Але реакція ферменту не доводить прямого зв’язування IAP із MLCK, обов’язкової послідовності «LPS→MLCK→порушення клаудинів» або самостійного відновлення контактів у пацієнта. Для вимірювання проникності слід зазначити ділянку кишечника, метод і запальний контекст.
Після надходження харчових ліпідів IAP вивільняється разом із частинками щіткової облямівки, пов’язуючи фермент із післяїжною фізіологією. У вихідному рукописі запропоновано, що IAP безпосередньо координує збирання хіломікронів ApoB-48 в апараті Гольджі. Наявність ферменту у везикулах сама по собі не доводить такої координації; потрібні тканинно-специфічне втручання та вимірювання збирання, секреції і ліпідного потоку. Поки що харчування точніше описувати через регуляцію експресії/секреції IAP і можливий вплив на люмінальне навантаження LPS, а не через визнану обов’язкову роль у збиранні хіломікронів.
Для мікробіому важлива не лише таксономія, а й функція. Два зразки з однаковою відносною часткою грамнегативних бактерій можуть відрізнятися структурою ліпіду A, утворенням везикул і доступністю фосфатних груп. Відносні пропорції 16S не показують абсолютну бактеріальну масу чи активність LPS. Втручання в ALPI також може змінювати поживні субстрати бактерій через гідроліз ATP, тому результат не можна приписати лише пригніченню TLR4. Якісний дослід має вимірювати склад мікробіоти разом із субстратами IAP, активністю щодо них та імунною відповіддю хазяїна.
У роботах Cani та співавт. раціон із високим вмістом жиру змінював мікробіоту та циркулюючий LPS у мишей; інфузія LPS відтворювала частину метаболічного фенотипу. Окремі моделі Kaliannan та співавт. пов’язали IAP із метаболічними показниками. Разом вони підтримують біологічну гіпотезу: зміни бар’єра та сигнали LPS можуть долучатися до запалення жирової тканини і порушення обміну глюкози. Вони не доводять, що дефіцит IAP є єдиною або первинною причиною ожиріння, інсулінорезистентності чи діабету в людей. «Метаболічна ендотоксемія» — вимірювальний і біологічний конструкт; результат залежить від тесту, забруднення зразка, часу після їди та того, чи визначали масу або активність LPS.
Портальна кров з’єднує кишечник із печінкою. Клітини Купфера та інші печінкові клітини відповідають на мікробні продукти, а хронічне запалення може посилювати стеатоз і фіброз. У тваринних роботах пероральна IAP зменшувала окремі ознаки жирової хвороби печінки, зокрема на тлі високожирового раціону чи алкоголю. Це не доводить запобігання переходу MASLD до MASH або цирозу в людей. У людській хворобі важливі енергетичний баланс, генетичний фон, інсулінорезистентність, алкоголь, харчування та ліки; один сигнал LPS не охоплює всі причинні чинники. Запропонована пряма дія IAP на клубово-кишкову вісь FXR–FGF19 і твердження, що її дефіцит обов’язково спричиняє діарею жовчними кислотами, потребують окремого первинного підтвердження та не подаються як встановлені ефекти.
При запальних захворюваннях кишечника описані зміни активності та розподілу IAP, але напрям залежить від ділянки, тяжкості запалення, втрати диференційованих ентероцитів і компенсаторної індукції. Поперечна асоціація не показує, чи зниження IAP спричинило коліт, чи стало його наслідком. Досліди екзогенної фосфатази при хімічному коліті у гризунів підтримують вивчення локальної терапії. У людей пілот Lukas та співавт. при виразковому коліті був відкритим, без рандомізованої контрольної групи; фермент вводили інтрадуоденально протягом семи днів. Короткочасне поліпшення не дає відокремити ефект препарату від супутнього лікування, природного перебігу та відбору пацієнтів. У вихідному рукописі цю роботу помилково названо подвійним сліпим плацебо-контрольованим випробуванням із ректальним введенням.
У недоношених дітей ризик некротизуючого ентероколіту пов’язаний із незрілістю бар’єра та сигналізацією TLR4. У моделях Ramasamy та співавт. досліджували IAP як захисний чинник; інші праці показують роль амніотичної рідини та мікробних сигналів. Це напрям досліджень, а не готова рекомендація додавати фермент до суміші чи проводити профілактику НЕК. Дитячі клінічні наслідки — частота НЕК, операції, смертність і безпека — не можна замінити забарвленням тканини чи рівнем цитокіну в моделі.
Вікові зміни IAP у деяких моделях та зв’язок кишкового запалення із системними маркерами породжують гіпотезу про роль ферменту у запаленні старіння. Однак послідовність «вік→зниження IAP→ендотоксемія→саркопенія/атеросклероз/нейродегенерація» не підтверджена в людей як єдиний причинний шлях. Проникність, мікробіота, харчування, ліки та хвороби змінюються разом і можуть створювати асоціації. Тваринні ефекти не можна переносити на профілактику серцево-судинної смерті чи когнітивного зниження.
Корисно розділяти транскрипцію ALPI, дозрівання білка, доставку до апікальної мембрани, вивільнення та збереження активності в просвіті. Зростання мРНК не гарантує більше активного ферменту на субстраті; підвищена фекальна активність не доводить щільнішого бар’єра. Їжа змінює всі ці рівні та склад мікробіоти, тому ефект важко приписати одному нутрієнту.
Бутират, продукт ферментації деяких харчових волокон, у культурі клітин може посилювати експресію ферментів диференціювання, зокрема ALPI. Hodin та співавт. досліджували клітини раку товстої кишки й транскрипційну активацію: це механістичний аргумент, а не вимірювання IAP на щітковій облямівці здорової тонкої кишки після конкретної дози пребіотика. Бутират також впливає на рецептори та гістондеацетилази; шлях від споживання волокон до людського промотора ALPI не можна звести до єдиної осі HDAC–Cdx2–KLF4. Харчові волокна мають підстави для споживання, ширші за гіпотезу IAP.
Харчовий жир у експериментальних системах може стимулювати синтез і секрецію IAP; різні жирні кислоти й тривалість впливу дають різні ефекти. Гостра секреція після їжі не означає, що високожировий раціон корисний для бар’єра в довгостроковій перспективі. У вихідному рукописі запропоновано правдоподібні зв’язки омега-3/PPAR та бутирату/HDAC, але наведена бібліографія не встановлює універсальних людських ефектів, конкретної кратності індукції ALPI або «оптимального» жиру. Рекомендації щодо харчових жирів спираються на власні клінічні результати, а не на один фермент.
Zn²⁺ і Mg²⁺ входять до каталітичної структури фосфатази, а за дефіциту може страждати функція металоферментів. Структурна роль іона не доводить, що високі дози цинку або магнію понад потребу підвищать кишкову IAP чи вилікують ендотоксемію. Дефіцит цинку і вітаміну D оцінюють і коригують за звичайними клінічними показаннями; запропонована для ALPI ціль 25(OH)D 40–60 нг/мл і дози не є результатом випробування такого протоколу. Для VDR, пробіотиків, берберину, куркуміну, ресвератролу та фізичних вправ існують розрізнені клітинні й тваринні гіпотези, але передбачуваного переліку індукторів людської ALPI не сформовано. Робота з мікробіотою через пробіотики потребує конкретики щодо штаму та клінічного контексту.
Голодування, відсутність ентерального харчування, антибіотики й алкоголь змінюють епітелій і мікробіоту. Зниження IAP може супроводжувати втрату ентероцитів, а не бути єдиним механізмом інфекції чи системного запалення. Твердження, що після 48–72 годин без харчування кожен пацієнт втрачає «понад 90% IAP» і тому розвиває сепсис, надмірне й не підтверджене належним порівнянням у людей. На практиці парентеральне харчування, ЗЗК та алкоголь-асоційовані хвороби ведуть як клінічні стани, а не за допомогою універсального тесту чи «стека ALPI».
Дослідження харчової регуляції має розрізняти швидке вивільнення вже наявного білка та нову транскрипцію ALPI. Активність у хімусі може короткочасно зрости після їжі без збільшення кількості епітеліального ферменту; транскрипція, синтез, глікозилювання та апікальний транспорт потребують часу. Окремо слід вимірювати стійкість IAP до протеаз і кількість активного білка в місці зустрічі з LPS. Без цих вимірювань післяїжне зниження плазмового LPS не можна приписати лише ALPI, відокремивши роль жовчі, хіломікронів, ліпопротеїнів і проникності.
Бичачу кишкову лужну фосфатазу (bIAP) вивчали як доступне джерело ферментної активності, переважно в доклінічних моделях і невеликих клінічних програмах. Рекомбінантну людську лужну фосфатазу (recAP; ілофотаза альфа) створили з елементами кишкової та плацентарної ізоформ для системного введення. Циркулююча химера не тотожна апікальній ALPI з GPI-якорем: шлях доставки, розподіл, контакт із LPS/позаклітинним ATP і фармакокінетика відрізняються. Дослідження recAP при сепсис-асоційованому гострому пошкодженні нирок (ГПН) не є доказом, що пероральна добавка IAP покращує кишковий бар’єр. І навпаки, ентеральна bIAP при коліті не доводить нефропротекцію внутрішньовенної recAP.
Препарат має зберігати структуру димеру та металоцентру під час виробництва, зберігання і доставки до мішені. Для перорального шляху кислотність, пепсин і протеази ускладнюють доставку до кишечника; кишковорозчинна оболонка є фармацевтичним рішенням, а не доказом ефективності. Для системного введення важливі доза, режим інфузій, імуногенність, реакції на білок і розподіл органами. Людська амінокислотна послідовність сама по собі не доводить, що рекомбінантна форма неімуногенна.
| Дослідження | Популяція, препарат і дизайн | Первинний наслідок | Результат і тлумачення |
|---|---|---|---|
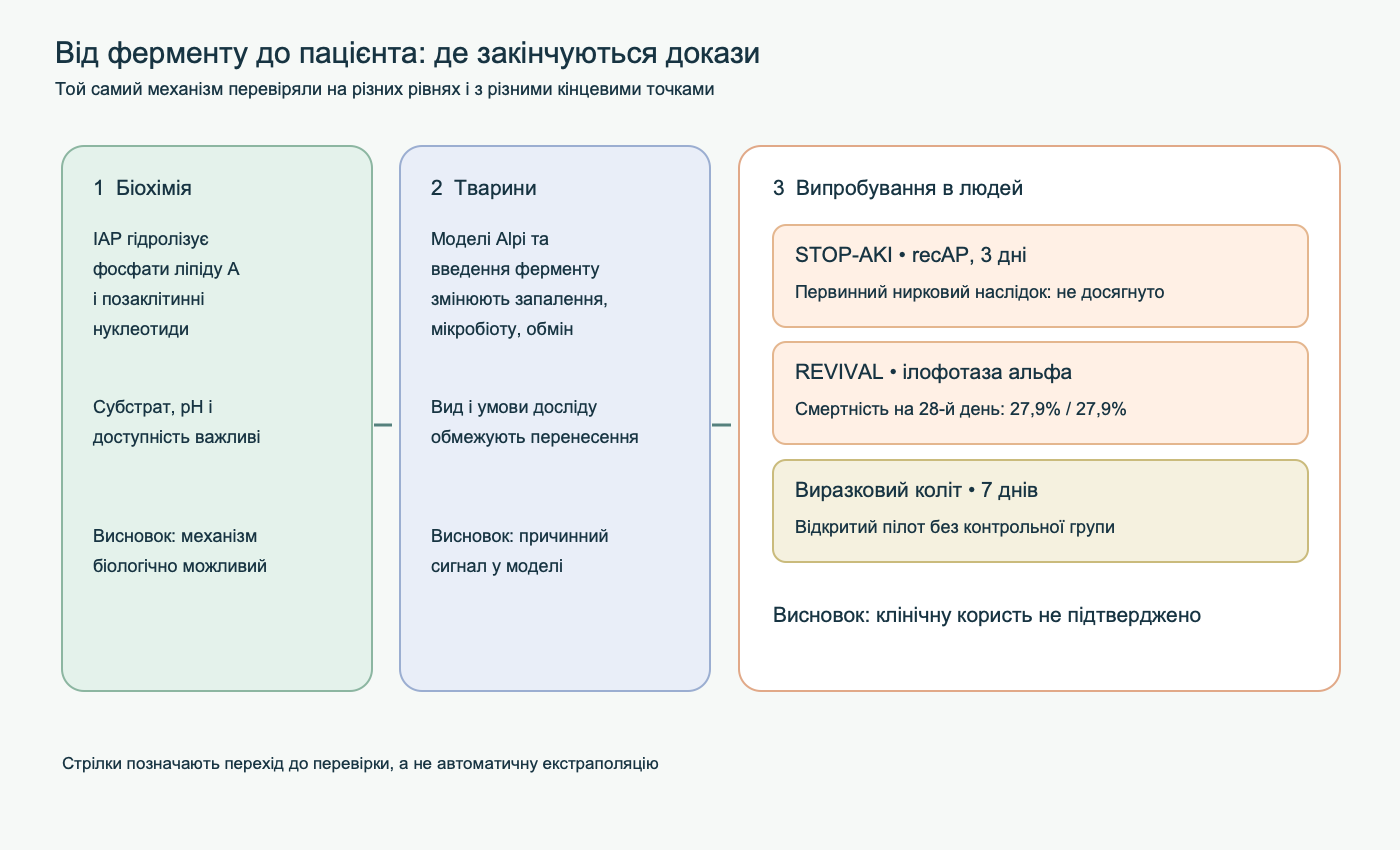
| STOP-AKI, Pickkers та співавт., 2018 | 301 дорослий пацієнт ВІТ із сепсис-асоційованим ГПН; міжнародне подвійне сліпе адаптивне РКД IIa/IIb; recAP в/в 0,4/0,8/1,6 мг/кг або плацебо раз на добу три дні, у другій частині 1,6 мг/кг проти плацебо | Усереднений за часом ендогенний кліренс креатиніну за дні 1–7 (AUC₁–₇ / 7) | Для вибраної дози статистичної значущості не досягнуто: оцінка різниці 9,5 мл/хв, 95% ДІ −23,9…25,5; P=0,47. Пізніші та вторинні сигнали не змінюють негативного первинного результату. |
| REVIVAL, Pickkers та співавт., опубліковано 2024 року | 649 пацієнтів в аналізі ефективності із сепсис-асоційованим ГПН; міжнародне подвійне сліпе РКД III фази; ілофотаза альфа в/в 1,6 мг/кг одночасною годинною інфузією щодня три дні проти плацебо | Загальна смертність до 28-го дня | По 27,9% у кожній групі; набір припинено через безперспективність за первинною кінцевою точкою. Смертність до 90-го дня — 33,9% і 34,8%; складений нирковий наслідок MAKE90 залишається гіпотезою для подальшого дослідження. |
STOP-AKI оцінювало функцію нирок упродовж першого тижня й не підтвердило обіцяного статистично значущого поліпшення первинного показника. У вихідному рукописі також було неправильно наведено ідентифікатор публікації. REVIVAL безпосередньо перевірило ключову пізнішу обіцянку: однакова смертність на 28-й день не дає підстав називати ілофотазу альфа доведеним селективним нефропротектором або засобом зниження смертності. Вторинні чи підгрупові сигнали потребують окремого заздалегідь спланованого підтвердження. Хімічна правдоподібність гідролізу LPS та ATP зберігається, але ці дослідження не встановили клінічної ефективності при сепсис-асоційованому ГПН.
Lukas та співавт. лікували 21 пацієнта із середньотяжким або тяжким виразковим колітом екзогенною фосфатазою: 30 000 ОД інтрадуоденально щодня протягом семи днів. Це було раннє відкрите неконтрольоване дослідження безпеки та попереднього сигналу, а не подвійне сліпе плацебо-контрольоване РКД. Поліпшення симптомів і запальних маркерів не можна перетворити на абсолютний ефект препарату порівняно з плацебо. Тому з вихідного рукопису вилучено «68% проти 25%», ректальний шлях введення і твердження про доведене припинення коліту. Роботи Tuin та співавт. на тваринах дають механістичне обґрунтування, але ефективність у людей лишається невизначеною.
У біологічних моделях IAP може змінювати сприйнятливість до кишкових інфекцій після антибіотиків та експериментального запалення. Цього недостатньо, щоб заявляти профілактику діареї мандрівників, шигельозу, СІБР чи потребу додавати IAP у харчування недоношених. Для кожного показання потрібне дослідження із чітко визначеними препаратом, дозою, часом введення, популяцією, клінічним наслідком і оцінкою шкоди. Доставка мРНК ALPI до ентероцитів наночастинками — ще ранніша ідея: у бібліографії рукопису немає первинної роботи, що підтверджує наведені відсотки трансфекції, час появи білка чи профілактику коліту. Ці числа і запропоновану персоналізовану терапію виключено з клінічних висновків.
Фекальну активність лужної фосфатази вивчають як неінвазивний показник, але це не стандартизований діагноз недостатності IAP. У калі одночасно є фосфатази організму й бактерій, клітинні залишки, субстрати та інгібітори, що змінюються вздовж кишечника. Спектрофотометрія pNPP вимірює швидкість реакції за вибраних pH і температури; імуноаналіз ALPI показує кількість упізнаваного білка, яка може не збігатися з активністю. Для розділення ізоформ потрібен валідований інгібіторний чи імунологічний підхід, а також облік води/сухої маси, часу зберігання і відтворюваності зразка. L-фенілаланін є корисним інструментом, але його інгібування не «віднімає» магічно весь некишковий сигнал.
Фіксовані пороги калу з вихідного рукопису — «норма >60–100 од./г» і «критично <25–30 од./г» — не прив’язані до методу, калібратора чи валідованої популяції. Їх не можна використовувати як референтні межі або для діагностики ендотоксемії. Плазмовий LPS також складно тлумачити: результат залежить від білків-зв’язувачів, ліпопротеїнів та методики. ЗЗК і пошкодження бар’єра оцінюють клінічно за встановленими методами; IAP може бути дослідницьким доповненням за умови описаної аналітичної валідності.
Бар’єр має кілька рівнів: слиз і муцини віддаляють бактерії від епітелію, секреторний IgA обмежує контакт, антимікробні пептиди діють на мікроби, щільні контакти регулюють парацелюлярний потік, а імунні клітини реагують на порушення. IAP змінює хімію окремих молекул у просвіті та на апікальній поверхні. Жоден шар не замінює інші, а саме збільшення IAP не означає відновлення всього бар’єра.
Для кожного твердження про IAP варто поставити чотири запитання. Де розташований фермент — на щітковій облямівці, у просвіті чи після внутрішньовенної інфузії? На якому субстраті реально виміряна реакція — pNPP, очищений ліпід A, агрегований LPS або ATP? На якому рівні встановлено результат — очищений білок, культура клітин, миша чи пацієнт? Чи відповідає виміряний показник заявленій користі — наприклад, кліренс креатиніну виживаності, а активність у калі цілісності бар’єра? Ці запитання зберігають цінність біохімії без передчасних лікувальних висновків.
ALPI пов’язує харчування й мікроби з вродженим імунітетом через металозалежний гідроліз фосфомоноестерів. Для LPS важливі структура ліпіду A, доступність фосфатів і контекст TLR4/MD-2; для ATP — спільна робота ектонуклеотидаз та пуринергічних рецепторів. Тваринні моделі підтверджують вплив IAP на мікробіоту, запалення й метаболічні показники. У людей не встановлено універсальних фекальних порогів, нутрицевтичного протоколу «індукції ALPI», ферментного лікування виразкового коліту чи порятунку при сепсис-асоційованому ГПН. Найкорисніші майбутні дослідження мають пов’язувати біохімічно підтверджену активність у належному компартменті із заздалегідь визначеним клінічним наслідком і безпекою.
Це редакційний наративний огляд повного вихідного рукопису та його бібліографії з 50 робіт, а не систематичний огляд, метааналіз чи формальна оцінка GRADE. Дата пошуку автора вихідного рукопису невідома і не приписується заднім числом. 9 жовтня 2026 року адресно звірено первинні публікації щодо трьох суперечливих клінічних тверджень; весь набір із 50 джерел незалежно повторно не перевірявся.
У STOP-AKI (Pickkers та співавт., 2018) первинним результатом був усереднений за часом ендогенний кліренс креатиніну за дні 1–7; різниця для вибраної дози recAP 1,6 мг/кг не була статистично значущою (P=0,47). У REVIVAL (Pickkers та співавт., 2024) смертність на 28-й день становила 27,9% в обох групах; дослідження припинили через відсутність перспективи користі за первинним результатом. Lukas та співавт. (2010) провели відкритий неконтрольований пілот за участю 21 пацієнта, які отримували 30 000 од./добу інтрадуоденально протягом семи днів.
Дані очищеного ферменту, моделей на рибах/мишах і клінічних наслідків у людей розмежовано. Значення Kₘ, дуже швидку транскрипційну індукцію, фекальні референтні діапазони, універсальну дію на ліпід A та нутрицевтичні дози не перенесено як факти без належного методу й популяції. Каталітичній серині не присвоєно номер залишку, оскільки вихідне твердження Ser102 не було адресно перевірене для обраної нумерації людської ALPI. Окрема первинна перевірка структурних параметрів ферменту в цьому проході не заявляється.
Вона може відщеплювати фосфат від доступного ліпіду A, змінюючи взаємодію окремих форм LPS з TLR4/MD-2. Ефект залежить від структури LPS та умов реакції.
Ні. Загальна активність у сироватці включає тканинні ізоформи й не вимірює безпосередньо апікальну ALPI тонкої кишки.
Ні. STOP-AKI не досягло первинного показника функції нирок, а REVIVAL не поліпшило 28-денну виживаність.
Раннє відкрите дослідження дало попередній сигнал, але не мало контрольної групи й не доводить ефективності проти плацебо.
Фекальну активність досліджують, але стандартизованого референтного діапазону чи доведеного порогу ендотоксемії немає.
Деякі механізми показані в клітинах і тварин, але універсальну нутрицевтичну схему індукції ALPI з клінічною користю не перевіряли.