Fosfatasa alcalina intestinal: química del LPS, microbiota y límites clínicos
Enzimología de ALPI, desfosforilación del lípido A y ATP, microbiota, regulación y ensayos en humanos: resultados primarios negativos de STOP-AKI y REVIVAL y límites de los datos en colitis ulcerosa.
En la superficie del enterocito, la fosfatasa alcalina intestinal (IAP; codificada por ALPI) encuentra moléculas bacterianas antes de que alcancen las células inmunitarias de la mucosa. La enzima elimina fosfatos de algunos sustratos microbianos y del huésped, modificando el reconocimiento del LPS y de los nucleótidos extracelulares. Este mecanismo químico claro suele convertirse en una promesa clínica mucho más amplia: que aumentar la IAP repara automáticamente un «intestino permeable», evita la endotoxemia metabólica o trata la sepsis. Para valorar ese salto hacen falta tres niveles distintos de evidencia: actividad de la enzima purificada sobre un sustrato definido, efecto en un organismo con una barrera intacta y desenlace clínico en personas. Se examinan por separado.
1. ALPI en el límite de la luz intestinal
1.1. Cuatro fosfatasas alcalinas humanas y su distribución tisular
Las fosfatasas alcalinas humanas son fosfomonoesterasas (EC 3.1.3.1). ALPI codifica la isoenzima intestinal, abundante en el borde en cepillo de los enterocitos diferenciados del intestino delgado. ALPL codifica la fosfatasa alcalina no específica de tejido (TNAP), importante para la mineralización ósea y el metabolismo del pirofosfato extracelular; ALPP codifica la forma placentaria y ALPPL2, una forma similar a la placentaria. La fosfatasa alcalina total en suero no mide directamente la IAP apical: las contribuciones del hígado, hueso, placenta e intestino varían con la edad y el estado clínico. Los genes e isoenzimas están relacionados, pero difieren en distribución, estabilidad y respuesta a inhibidores.
ALPI se sintetiza en ribosomas del retículo endoplásmico rugoso con un péptido señal N-terminal. Se pliega y glucosila en el retículo y el Golgi, forma un dímero y recibe un anclaje de glucosilfosfatidilinositol (GPI) tras eliminarse la señal C-terminal. El anclaje sitúa los dominios activos en la cara apical externa; el sustrato debe llegar a la luz intestinal o al borde en cepillo. Los glicanos y los lípidos de membrana pueden afectar la estabilidad, el transporte y la permanencia superficial. Los residuos y la estequiometría de glucosilación varían según la especie y el constructo; no se deben atribuir a la IAP humana los datos de una isoenzima placentaria cristalizada.
La IAP también aparece en el contenido intestinal. Puede desprenderse junto con partículas de membrana del borde en cepillo o tras la escisión del anclaje GPI. Las partículas similares al surfactante son una posible vía hacia la luz, pero la tasa de liberación, las fracciones solubles y membranosas y la actividad que alcanza el intestino distal dependen de la dieta, la proteólisis y el método analítico. La estructura proteica no permite inferir que una fracción fija del «20–30 % llegue al colon».
1.2. Dímero, metales y ciclo catalítico
La molécula catalíticamente competente es un dímero. En las fosfatasas alcalinas, el sitio activo de cada protómero se organiza alrededor de dos iones Zn²⁺ y Mg²⁺. Los metales coordinan el fosfato, estabilizan el estado de transición y ayudan a regenerar la enzima. Una serina catalítica conservada ataca el fósforo del fosfomonoéster; su número de residuo depende de la isoenzima y de si la numeración incluye el péptido señal. La reacción neta puede escribirse R–O–PO₃²⁻ + H₂O → R–OH + Pᵢ. Esta forma abreviada oculta dos pasos: primero se forman R–OH y un intermediario covalente fosfoserina; después el agua hidroliza el intermediario y libera fosfato inorgánico. Los cationes no se consumen estequiométricamente: definen la geometría y la electrostática del sitio activo.
Una tabla de actividad enzimática debe indicar pH, tampón, temperatura, especie de IAP y forma del sustrato. El fosfato de para-nitrofenilo (pNPP) es práctico para espectrofotometría: el p-nitrofenolato se mide cerca de 405 nm. Su hidrólisis en tampón alcalino no demuestra que el fosfato sea accesible en el lípido A dentro de agregados de LPS. El Kₘ para pNPP es la concentración del sustrato modelo a la mitad de la velocidad máxima en ese ensayo, no una «afinidad de IAP por endotoxina» universal; kcat y kcat/Kₘ también dependen de las condiciones. En el LPS hidrofóbico importan las micelas, los transportadores, la acilación, las sales y la preparación. Los valores exactos de Kₘ y kcat para IAP humana o bovina citados en el manuscrito no se conservan aquí como constantes fisiológicas porque no se verificó el protocolo primario.
La IAP es relativamente sensible a la L-fenilalanina; la TNAP suele caracterizarse con otro perfil de inhibidores, incluido el levamisol. Estas diferencias ayudan a separar una señal mixta, pero un inhibidor no mide de forma absolutamente específica la «IAP verdadera» en heces, donde hay fosfatasas bacterianas, células inflamatorias y otras enzimas. La especie también importa para la farmacología: la actividad sobre pNPP y la estabilidad de una proteína exógena no predicen la misma eficacia sobre LPS humano.
Una unidad de ensayo no es una dosis clínica. Una unidad describe el producto formado en las condiciones estándar y con el sustrato elegido; no implica que la misma velocidad persista en alimentos ácidos o en una mezcla compleja de bilis, lípidos y vesículas bacterianas. Las comparaciones deben informar por separado la actividad sobre pNPP y LPS nativo, la actividad por masa de proteína y la estabilidad tras el paso gástrico. Esto es especialmente importante al pasar de enzima bovina a una quimera recombinante.
2. Qué ocurre con el LPS
2.1. El lípido A es la diana, no toda la endotoxina a la vez
El lipopolisacárido de la membrana externa de bacterias gramnegativas contiene lípido A, un oligosacárido central y, en muchas especies, una cadena de antígeno O. El lípido A ancla la molécula a la membrana y determina buena parte de su actividad sobre TLR4. Un agonista potente «típico», a menudo procedente de E. coli, tiene dos unidades de glucosamina, fosfatos cerca de las posiciones 1 y 4′ y seis cadenas acilo. Las especies microbianas varían en longitud, número de acilos, fosfatos y otros sustituyentes. El LPS de muchos comensales intestinales difiere del LPS de laboratorio de E. coli y ya puede ser un agonista débil o un antagonista antes de que actúe la IAP. Por tanto, no todo el LPS intestinal es igual de dañino ni queda «neutralizado» en un solo paso.
Cuando llega a una célula, LBP y CD14 ayudan a transferir el LPS a MD-2 asociado a TLR4. La geometría del lípido A determina la dimerización del complejo receptor y la señalización por dominios TIR. La ruta superficial MyD88–IRAK–TRAF6–IKK activa NF-κB; la vía endosomal TRIF–TBK1–IRF3 contribuye a producir interferones de tipo I. La respuesta depende del tipo celular y de la concentración del ligando. En una mucosa intacta, el moco, la polaridad de los receptores y los contactos físicos limitan la exposición epitelial e inmunitaria. El LPS luminal no equivale automáticamente a endotoxemia sistémica.
2.2. Eliminación de fosfato y límites de «desintoxicación»
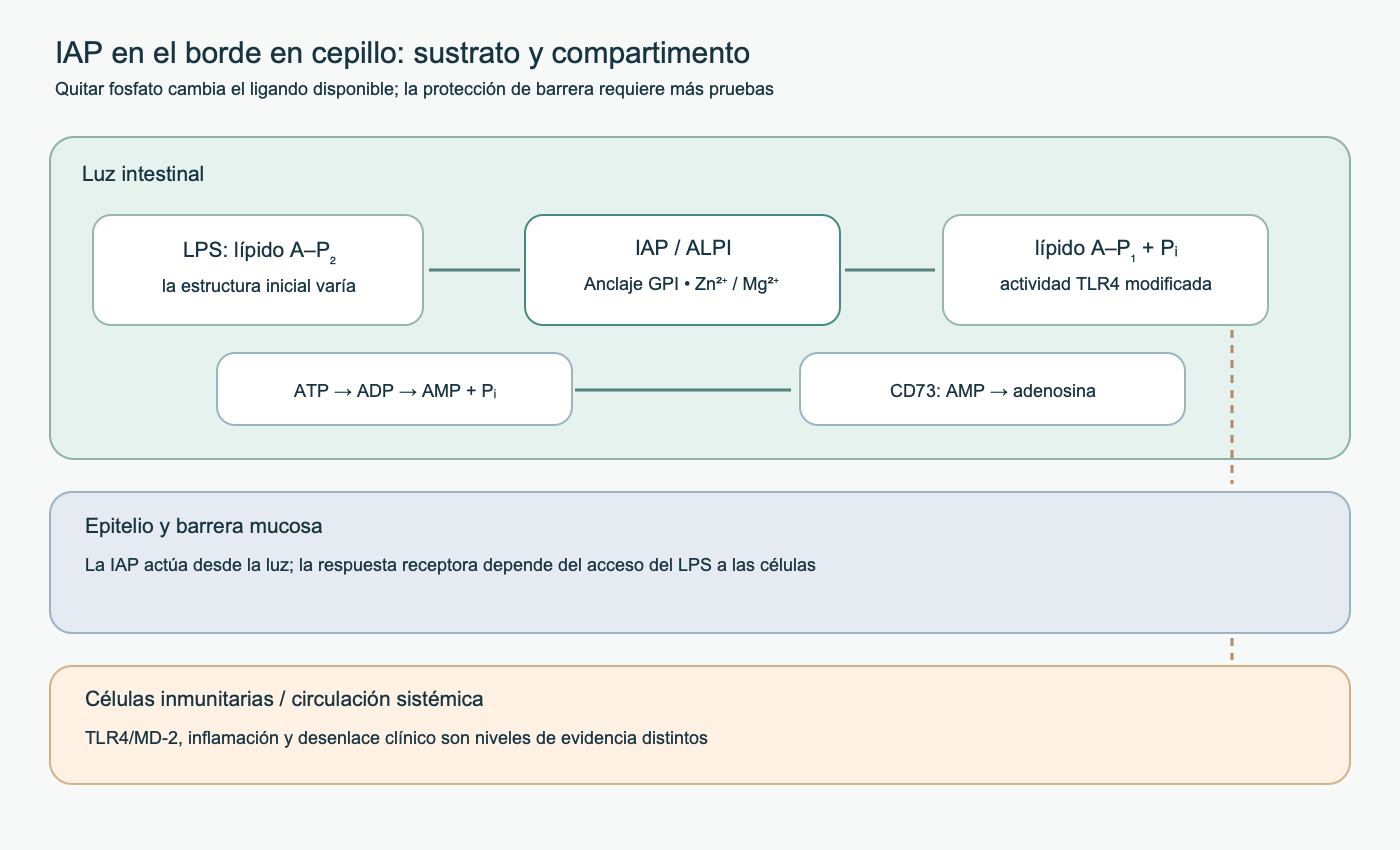
La IAP puede hidrolizar grupos fosfomonoéster accesibles del lípido A: lípido A difosforilado + H₂O → lípido A monofosforilado + Pᵢ. Si el segundo grupo queda accesible, puede haber hidrólisis adicional, pero la velocidad y el producto dependen de la molécula y las condiciones. La eliminación de fosfato cambia la carga y el reconocimiento por TLR4/MD-2; estudios bioquímicos y animales tempranos hallaron menor actividad inflamatoria de algunas formas de LPS tratadas. Eso no vuelve biológicamente inerte a todo lípido A monofosforilado. Las formas sintéticas o purificadas de MPLA pueden conservar inmunogenicidad y servir como adyuvantes; no son intercambiables con los productos heterogéneos de IAP en el intestino. No existe una regla universal de que la unión disminuya exactamente 100 o 1000 veces en todas las especies de LPS y células.
Las dos reacciones sucesivas son LPS–P₂ + H₂O → LPS–P₁ + Pᵢ y luego LPS–P₁ + H₂O → LPS–P₀ + Pᵢ. En ambos pasos se liberan en total dos Pᵢ, no dos en el segundo. La actividad sobre LPS está demostrada en condiciones bioquímicas y respaldada por modelos animales, pero no demuestra directamente que la IAP oral prevenga la sepsis clínica. Los agregados de membrana, el acceso al sitio catalítico y la permeabilidad de la barrera pueden limitar la reacción in vivo.
2.3. ATP extracelular y otros sustratos: misma química no significa misma señal
El ATP extracelular se libera durante el daño celular y actúa mediante receptores purinérgicos; P2X7 puede contribuir a activar el inflamasoma en un contexto inmunitario adecuado. La IAP hidroliza ATP→ADP→AMP y libera fosfato en cada paso. El AMP puede convertirse después en adenosina por fosfatasas extracelulares, en especial CD73/NT5E; atribuir toda la producción de adenosina a IAP es incorrecto. La adenosina actúa por receptores P1, mientras ADP y AMP tienen efectos y distribuciones propios. El resultado depende de las enzimas y receptores disponibles en ese compartimento. Un estudio murino de Malo y colaboradores relacionó el ATP luminal y la IAP con el crecimiento bacteriano intestinal: es una función distinta de la hidrólisis del lípido A.
Los grupos fosfato de UDP y nucleótidos relacionados pueden hidrolizarse, pero el fenotipo P2Y6 depende de la concentración local del ligando y de la competencia con otras ectonucleotidasas. La bibliografía citada no respalda que IAP desfosforile directamente la proteína flagelina y bloquee universalmente TLR5: la flagelina es un ligando proteico, y su reconocimiento no puede inferirse de la actividad general sobre fosfomonoésteres. Del mismo modo, quitar el fosfato terminal de un oligonucleótido es químicamente posible, pero el manuscrito no demuestra que ello apague el reconocimiento CpG por TLR9 en mucosa viva. Son hipótesis, no funciones de IAP establecidas.
| Sustrato o vía | Reacción o evento medible | Inferencia siguiente que requiere una comprobación independiente |
|---|---|---|
| Lípido A del LPS | Pérdida de fosfato, cambio de masa/carga y actividad en células TLR4 | Menor translocación de LPS, inflamación o frecuencia de enfermedad clínica |
| ATP luminal | Formación de ADP/AMP y fosfato inorgánico | Cambio en señalización P2X7, crecimiento microbiano o desenlace del paciente |
| ALPI apical | Proteína, localización y actividad sobre un sustrato elegido | Conservación de uniones estrechas y menor permeabilidad |
| Actividad fecal de fosfatasa | Velocidad de hidrólisis de pNPP en tampón estándar | Función del borde en cepillo o diagnóstico de «deficiencia de IAP» |
Esta secuencia evita dos errores opuestos. Un ensayo clínico negativo de recAP no anula una reacción catalítica demostrada con proteína purificada. A la inversa, una reacción positiva sobre el lípido A no indica, sin medidas intermedias, cuánto LPS atravesó una mucosa concreta ni si cambió el estado del paciente.
3. De la molécula a la barrera y la microbiota
En experimentos con peces, Bates y colaboradores mostraron que la fosfatasa alcalina ayuda a contener la respuesta inflamatoria a la microbiota. En modelos murinos, la ausencia de Alpi modifica el ecosistema intestinal, la susceptibilidad a infección experimental y los desenlaces metabólicos; la administración de enzima atenúa a veces el fenotipo. La IAP puede actuar en varios niveles a la vez: disponibilidad de LPS, concentración de ATP luminal y condiciones de crecimiento de ciertas especies. Esto va más allá de una reacción en tubo, pero la microbiota, dieta e inmunidad del ratón no son las humanas. El aumento de Akkermansia o la reducción de Proteobacteria no es una respuesta humana universal a IAP.
Las uniones estrechas entre enterocitos incluyen claudinas, ocludina y proteínas de andamiaje ZO; el cinturón perijuncional de actomiosina regula la permeabilidad. Los mediadores inflamatorios pueden activar MLCK, fosforilar la cadena ligera de miosina y aumentar el flujo paracelular. Al reducir señales entrantes, la desfosforilación de LPS o ATP podría influir indirectamente en la barrera en modelos inflamatorios. Pero la reacción enzimática no demuestra unión directa de IAP a MLCK, una secuencia obligatoria «LPS→MLCK→alteración de claudinas» ni restauración independiente de las uniones en pacientes. La permeabilidad debe medirse indicando región intestinal, método y contexto inflamatorio.
Con los lípidos de la dieta, la IAP se libera junto con partículas del borde en cepillo, lo que vincula la enzima con la fisiología posprandial. El manuscrito propuso que IAP coordina directamente en el Golgi el ensamblaje de quilomicrones ApoB-48. Encontrar IAP en vesículas no demuestra esa coordinación; harían falta intervención específica en tejido y medidas de ensamblaje, secreción y flujo lipídico. Por ahora, es más prudente describir la nutrición a través de la regulación de expresión/secreción de IAP y posibles cambios de la carga luminal de LPS que llamar a IAP factor obligatorio del ensamblaje de quilomicrones.
La función del microbioma importa tanto como su taxonomía. Dos muestras con igual proporción relativa de bacterias gramnegativas pueden diferir en estructura del lípido A, producción de vesículas y accesibilidad de fosfatos. Las proporciones relativas de 16S no informan de la masa bacteriana absoluta ni de la actividad del LPS. La intervención sobre ALPI también puede cambiar los nutrientes bacterianos mediante hidrólisis de ATP; el resultado no se atribuye solo a supresión de TLR4. Un buen experimento mediría la composición microbiana junto con los sustratos de IAP, su actividad sobre ellos y la respuesta inmunitaria del huésped.
4. Enfermedad: modelos y observaciones humanas
4.1. Inflamación metabólica y eje intestino–hígado
En los trabajos de Cani y colaboradores, una dieta rica en grasa modificó microbiota y LPS circulante en ratones; la infusión de LPS reprodujo parte del fenotipo metabólico. Modelos separados de Kaliannan y colaboradores relacionaron la IAP con medidas metabólicas. En conjunto apoyan una hipótesis biológica: cambios de barrera y señales de LPS pueden contribuir a inflamación adiposa y alteración del metabolismo de glucosa. No demuestran que la deficiencia de IAP sea la causa única o primaria de obesidad, resistencia a insulina o diabetes en humanos. «Endotoxemia metabólica» es un constructo biológico y de medición; el resultado depende del ensayo, contaminación, tiempo desde la comida y de si se midió masa o actividad del LPS.
La sangre portal conecta intestino e hígado. Las células de Kupffer y otras células hepáticas responden a productos microbianos, y la inflamación crónica puede agravar esteatosis y fibrosis. En animales, la IAP oral redujo algunos rasgos de enfermedad grasa hepática, incluso con dieta rica en grasa o exposición al alcohol. Eso no prueba que prevenga progresión de MASLD a MASH o cirrosis en personas. También intervienen balance energético, genética, resistencia a insulina, alcohol, dieta y fármacos; el LPS no cubre toda la causalidad. La acción directa propuesta de IAP sobre el eje ileal FXR–FGF19 y la afirmación de que su deficiencia causa necesariamente diarrea por ácidos biliares requieren evidencia primaria independiente y no se presentan como efectos establecidos.
4.2. Inflamación intestinal y enterocolitis necrosante
En la enfermedad inflamatoria intestinal se describen cambios de actividad y distribución de IAP, pero la dirección puede depender de la región, gravedad, pérdida de enterocitos diferenciados e inducción compensatoria. Una asociación transversal no muestra si la baja IAP causó colitis o fue consecuencia de ella. Los experimentos con fosfatasa exógena en colitis química de roedores apoyan estudiar una terapia local. En colitis ulcerosa humana, el piloto de Lukas y colaboradores fue abierto y sin grupo control aleatorizado; se administró la enzima por vía intraduodenal durante siete días. La mejoría breve no separa el efecto del fármaco del tratamiento concomitante, la evolución natural o la selección de pacientes. El manuscrito lo describía erróneamente como un ensayo doble ciego y controlado con placebo, con administración rectal.
En prematuros, el riesgo de enterocolitis necrosante se relaciona con inmadurez de la barrera y señalización TLR4. Modelos de Ramasamy y colaboradores estudiaron la IAP como factor protector, y otros trabajos muestran el papel del líquido amniótico y señales microbianas. Esto abre una línea de investigación, no una recomendación para añadir enzima a fórmulas o prevenir enterocolitis. Los desenlaces clínicos pediátricos —incidencia, cirugía, mortalidad y seguridad— no se sustituyen por tinción tisular o citocinas en un modelo.
4.3. Envejecimiento, vasos y límites de inferencia causal
Los cambios de IAP con la edad en algunos modelos y la asociación entre inflamación intestinal y marcadores sistémicos motivan una hipótesis sobre su papel en la inflamación del envejecimiento. Sin embargo, la cadena «edad→menor IAP→endotoxemia→sarcopenia/aterosclerosis/neurodegeneración» no se ha establecido como una sola vía causal humana. Permeabilidad, microbiota, dieta, fármacos y enfermedades cambian a la vez y pueden crear asociaciones. No se deben extrapolar efectos animales a prevención de muerte cardiovascular o deterioro cognitivo.
5. Qué regula la IAP endógena
Es útil separar transcripción de ALPI, maduración de la proteína, llegada a la membrana apical, liberación y persistencia de actividad luminal. Más ARNm no garantiza más enzima activa sobre el sustrato; más actividad fecal no demuestra una barrera más hermética. Los alimentos cambian a la vez todos estos niveles y la composición microbiana, lo que dificulta atribuir efectos a un nutriente.
El butirato, producto de la fermentación de algunas fibras, puede aumentar en cultivos celulares la expresión de enzimas de diferenciación, incluida ALPI. Hodin y colaboradores estudiaron células de cáncer de colon y activación transcripcional: es evidencia mecanística, no una medición de IAP en el borde en cepillo del intestino delgado sano tras una dosis concreta de prebiótico. El butirato también afecta receptores e histona-desacetilasas; no se puede reducir la vía desde fibra dietética al promotor humano de ALPI a un único eje HDAC–Cdx2–KLF4. La fibra alimentaria tiene motivos de uso más amplios que la hipótesis IAP.
La grasa dietética puede estimular síntesis y secreción de IAP en sistemas experimentales; distintas grasas y duraciones producen efectos distintos. Una respuesta secretora aguda tras comer no significa que una dieta alta en grasa proteja la barrera a largo plazo. El manuscrito plantea vínculos plausibles entre omega-3/PPAR y butirato/HDAC, pero la bibliografía no establece efectos humanos universales, aumentos específicos de ALPI ni una grasa «óptima». Las recomendaciones sobre grasas dietéticas se basan en sus propios desenlaces, no en una enzima.
Zn²⁺ y Mg²⁺ forman parte de la estructura catalítica de la fosfatasa y una deficiencia puede perjudicar metaloenzimas. Su papel estructural no demuestra que dosis altas de zinc o magnesio por encima de las necesidades aumenten la IAP intestinal o traten la endotoxemia. El déficit de zinc y vitamina D se evalúa y corrige por indicaciones habituales; un supuesto objetivo de 25(OH)D de 40–60 ng/mL para ALPI y las dosis propuestas no proceden de un ensayo de ese protocolo. VDR, probióticos, berberina, curcumina, resveratrol y ejercicio tienen hipótesis celulares o animales dispersas, pero no se ha definido una lista predecible de inductores humanos de ALPI. La intervención con probióticos exige especificidad de cepa y contexto clínico.
Ayuno, falta de nutrición enteral, antibióticos y alcohol modifican epitelio y microbiota. Una IAP más baja puede acompañar la pérdida de enterocitos, sin ser el mecanismo único de infección o inflamación sistémica. La afirmación de que toda persona pierde «más del 90 % de IAP» tras 48–72 horas sin alimentación y por eso desarrolla sepsis es excesiva y carece de comparación humana adecuada. En la práctica, nutrición parenteral, EII y enfermedad por alcohol se tratan como condiciones clínicas, no con una prueba universal o un «stack de ALPI».
Un estudio de regulación dietética debe distinguir la liberación rápida de proteína preexistente de la transcripción nueva de ALPI. La actividad luminal puede aumentar poco después de una comida sin que haya más enzima epitelial; la transcripción, síntesis, glucosilación y transporte apical requieren tiempo. También hay que medir resistencia a proteasas y proteína activa donde se encuentra con LPS. Sin estas medidas, atribuir una caída posprandial del LPS plasmático solo a ALPI no separa el papel de bilis, quilomicrones, lipoproteínas y permeabilidad.
6. Enzima exógena: forma, vía y desenlace clínico
6.1. IAP oral y recAP intravenosa son intervenciones distintas
La fosfatasa alcalina intestinal bovina (bIAP) se estudió como fuente de actividad enzimática, sobre todo en modelos preclínicos y programas clínicos pequeños. La fosfatasa alcalina humana recombinante (recAP; ilofotasa alfa) se diseñó con elementos de isoenzimas intestinal y placentaria para administración sistémica. Una quimera circulante no equivale a ALPI apical anclada por GPI: difieren vía de llegada, distribución, contacto con LPS/ATP extracelular y farmacocinética. Un ensayo de recAP para lesión renal aguda asociada a sepsis no demuestra que un suplemento oral de IAP mejore la barrera intestinal. A su vez, bIAP enteral en colitis no prueba nefroprotección por recAP intravenosa.
El fármaco debe conservar dímero y centro metálico durante fabricación, almacenamiento y llegada a la diana. En la vía oral, ácido, pepsina y proteasas complican la entrega; un recubrimiento entérico es una solución farmacéutica, no prueba de eficacia. En la vía sistémica importan dosis, infusión, inmunogenicidad, reacciones a la proteína y distribución por órganos. La secuencia de aminoácidos humana por sí sola no prueba que la forma recombinante no sea inmunógena.
6.2. STOP-AKI y REVIVAL: desenlaces primarios
| Ensayo | Población, producto y diseño | Desenlace primario | Resultado e interpretación |
|---|---|---|---|
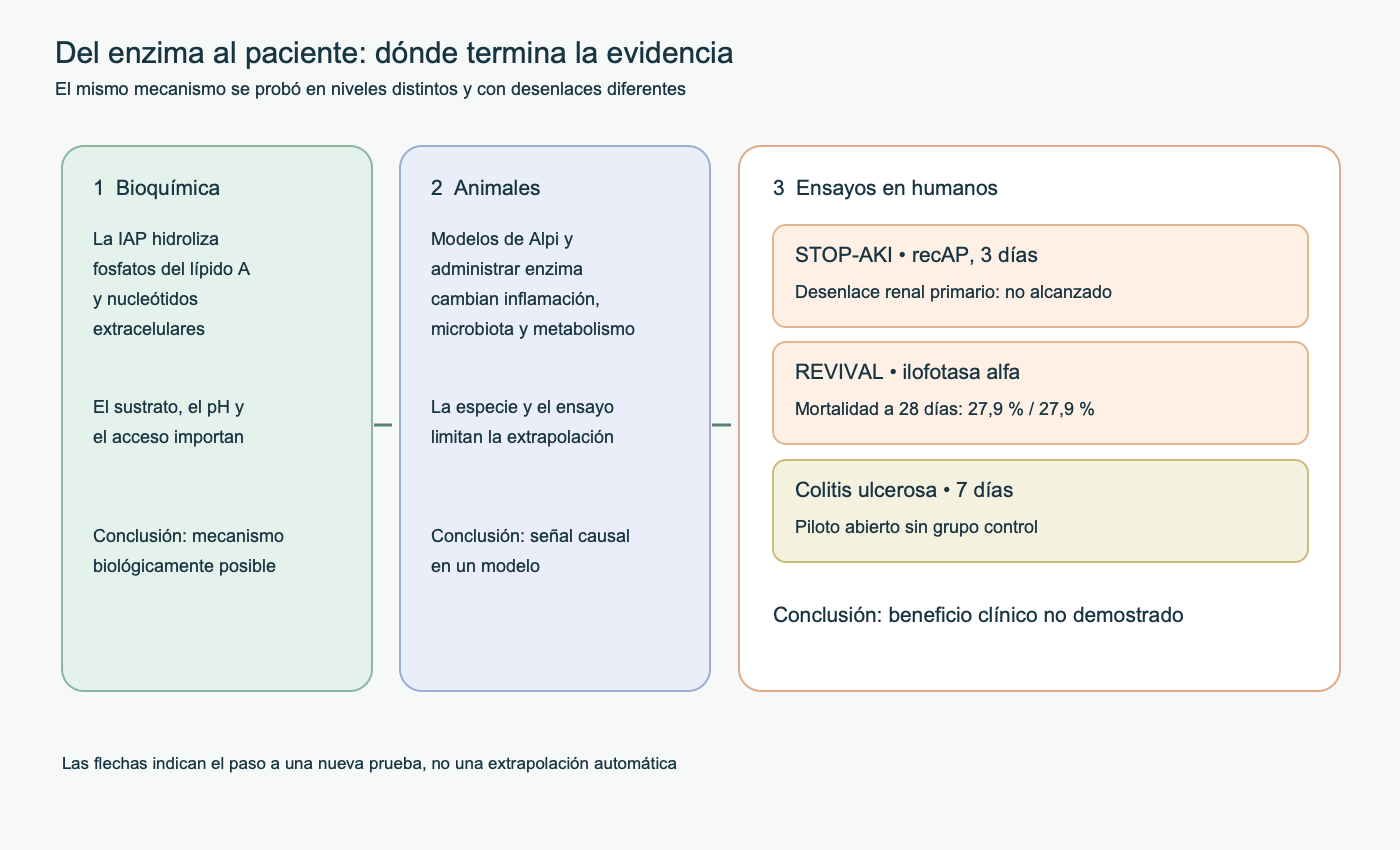
| STOP-AKI, Pickkers et al., 2018 | 301 adultos de UCI con lesión renal aguda asociada a sepsis; ensayo internacional, doble ciego, adaptativo fase IIa/IIb; recAP IV 0,4/0,8/1,6 mg/kg o placebo una vez al día durante tres días; en la segunda parte, 1,6 mg/kg frente a placebo | Aclaramiento de creatinina endógena promediado en el tiempo durante los días 1–7 (AUC₁–₇ / 7) | La dosis seleccionada no alcanzó significación estadística: diferencia estimada de 9,5 ml/min, IC del 95 % −23,9 a 25,5; P=0,47. Señales posteriores o secundarias no cambian el resultado primario negativo. |
| REVIVAL, Pickkers et al., publicado en 2024 | 649 pacientes en el análisis de eficacia con lesión renal aguda asociada a sepsis; ensayo internacional doble ciego de fase III; ilofotasa alfa IV 1,6 mg/kg en infusión de una hora cada día durante tres días frente a placebo | Mortalidad por cualquier causa al día 28 | 27,9 % en ambos grupos; reclutamiento detenido por futilidad en el desenlace primario. Mortalidad al día 90: 33,9 % y 34,8 %; el desenlace renal compuesto MAKE90 sigue siendo una hipótesis para más estudio. |
STOP-AKI evaluó la función renal durante la primera semana y no confirmó la mejoría significativa prometida en su criterio primario. El manuscrito fuente también citaba mal el identificador de la publicación. REVIVAL probó directamente la promesa posterior clave: la misma mortalidad a 28 días no permite llamar a ilofotasa alfa nefroprotector selectivo demostrado ni tratamiento que reduzca la mortalidad. Las señales secundarias o de subgrupos requieren confirmación separada y preespecificada. La plausibilidad química de hidrolizar LPS y ATP persiste, pero estos ensayos no establecen eficacia clínica en lesión renal aguda asociada a sepsis.
6.3. Colitis ulcerosa, infecciones y preguntas pendientes
Lukas y colaboradores trataron a 21 pacientes con colitis ulcerosa moderada o grave con fosfatasa exógena, 30 000 U por vía intraduodenal cada día durante siete días. Fue un estudio temprano, abierto y sin control, para seguridad y señal preliminar, no un ensayo doble ciego con placebo. La mejoría de síntomas y marcadores inflamatorios no se convierte en efecto absoluto frente a placebo. Por eso se retiraron del manuscrito fuente «68 % frente a 25 %», la vía rectal y la afirmación de remisión probada. El trabajo animal de Tuin y colaboradores aporta apoyo mecanístico, pero la eficacia en humanos sigue sin resolverse.
En modelos biológicos la IAP puede modificar la susceptibilidad a infección entérica tras antibióticos y a inflamación experimental. Esto no basta para afirmar prevención de diarrea del viajero, shigelosis, SIBO o necesidad de añadir IAP a la alimentación de prematuros. Cada indicación requiere un ensayo con producto, dosis, momento, población, desenlace clínico y evaluación de daños definidos. La entrega de ARNm de ALPI a enterocitos mediante nanopartículas es una idea aún más temprana: la bibliografía del manuscrito no contiene un estudio primario que respalde los porcentajes de transfección, el tiempo hasta la proteína o la prevención de colitis afirmados. Se excluyeron esas cifras y la terapia personalizada propuesta de las conclusiones clínicas.
7. Medir IAP: del tubo de ensayo al paciente
La actividad fecal de fosfatasa alcalina se estudia como medida no invasiva, pero no es un diagnóstico estandarizado de deficiencia de IAP. Las heces contienen fosfatasas humanas y bacterianas, restos celulares, sustratos que varían a lo largo del intestino e inhibidores. La espectrofotometría con pNPP mide la velocidad a un pH y temperatura elegidos; un inmunoensayo de ALPI mide proteína reconocible, que puede no coincidir con actividad. Separar isoenzimas requiere un método inhibidor o inmunológico validado, además de considerar agua o masa seca, almacenamiento y reproducibilidad. La L-fenilalanina es útil como herramienta, pero su inhibición no resta mágicamente toda señal no intestinal.
Los límites fijos del manuscrito —«normal >60–100 U/g» y «crítico <25–30 U/g»— no están ligados a método, calibrador ni población validada. No se pueden usar como referencia ni para diagnosticar endotoxemia. El LPS plasmático también es difícil de interpretar: proteínas de unión, lipoproteínas y método analítico influyen. EII y lesión de barrera se evalúan clínicamente con métodos establecidos; IAP puede ser complemento de investigación si se describe la validez analítica.
La barrera tiene varias capas: moco y mucinas separan bacterias del epitelio, la IgA secretora limita el contacto, péptidos antimicrobianos actúan sobre microbios, uniones estrechas regulan el flujo paracelular y las células inmunitarias responden a brechas. La IAP cambia la química de algunas moléculas en la luz y la superficie apical. Ninguna capa sustituye a las demás y aumentar IAP por sí solo no restaura toda la barrera.
8. Interpretación práctica y líneas de investigación
Para cada afirmación sobre IAP conviene hacer cuatro preguntas. ¿Dónde está la enzima: en el borde en cepillo, en la luz o después de una infusión IV? ¿Qué sustrato se midió realmente: pNPP, lípido A purificado, LPS agregado o ATP? ¿En qué nivel se estableció el desenlace: proteína purificada, cultivo celular, ratón o paciente? ¿Coincide el desenlace medido con el beneficio afirmado, como aclaramiento de creatinina con supervivencia o actividad fecal con integridad de barrera? Estas preguntas preservan la bioquímica sin convertirla prematuramente en tratamiento.
ALPI conecta alimentos y microbios con inmunidad innata mediante hidrólisis de fosfomonoésteres dependiente de metales. Para LPS importan la estructura del lípido A, el acceso al fosfato y el contexto TLR4/MD-2; para ATP, ectonucleotidasas y receptores purinérgicos actúan en conjunto. Los modelos animales apoyan efectos de IAP sobre microbiota, inflamación y medidas metabólicas. En humanos no se han establecido umbrales fecales universales, un protocolo nutracéutico de inducción de ALPI, tratamiento enzimático de colitis ulcerosa ni rescate de lesión renal aguda asociada a sepsis. Los estudios futuros más útiles vincularán actividad bioquímicamente confirmada en el compartimento adecuado con un desenlace clínico preespecificado y seguridad.
Nota metodológica editorial
Esta revisión editorial narrativa se basa en el manuscrito fuente completo y su bibliografía de 50 trabajos; no es una revisión sistemática, metaanálisis ni evaluación formal GRADE. Se desconoce la fecha de búsqueda del autor original y no se asigna retroactivamente. El 9 de octubre de 2026 se verificaron de forma dirigida publicaciones primarias para tres afirmaciones clínicas en conflicto; no se revalidaron de manera independiente las 50 referencias.
STOP-AKI (Pickkers y colaboradores, 2018) evaluó como desenlace primario el aclaramiento de creatinina endógena promediado en el tiempo durante los días 1–7; la diferencia con la dosis seleccionada de recAP de 1,6 mg/kg no fue significativa (P=0,47). En REVIVAL (Pickkers y colaboradores, 2024), la mortalidad al día 28 fue del 27,9 % en ambos grupos y el ensayo se detuvo por futilidad. Lukas y colaboradores (2010) realizaron un estudio piloto abierto y no controlado en 21 pacientes que recibieron 30 000 U/día por vía intraduodenal durante siete días.
Se distinguen los datos de enzima purificada, modelos de peces/ratones y desenlaces clínicos humanos. No se conservan como hechos los valores de Kₘ, la inducción transcripcional muy rápida, los rangos fecales, un efecto universal sobre lípido A ni dosis nutracéuticas sin método y población adecuados. No se asigna número de residuo a la serina catalítica porque no se verificó específicamente la afirmación original Ser102 para la numeración elegida de ALPI humana. No se afirma una nueva comprobación primaria de parámetros estructurales individuales de la enzima.
Preguntas frecuentes
¿Qué hace la fosfatasa alcalina intestinal al LPS?
Puede eliminar fosfato del lípido A accesible y cambiar la interacción de algunas formas de LPS con TLR4/MD-2. El efecto depende de la estructura del LPS y de las condiciones de reacción.
¿La IAP es igual a la fosfatasa alcalina medida en sangre?
No. La actividad sérica total incluye isoenzimas de distintos tejidos y no mide directamente la ALPI apical del intestino delgado.
¿Se ha demostrado que la ilofotasa alfa trate la lesión renal aguda asociada a sepsis?
No. STOP-AKI no alcanzó su desenlace primario de función renal y REVIVAL no mejoró la supervivencia a 28 días.
¿La administración de IAP ayuda en la colitis ulcerosa?
Un estudio temprano abierto observó una señal preliminar, pero no tuvo grupo control y no demuestra eficacia frente a placebo.
¿Puede una prueba de heces diagnosticar «deficiencia de IAP»?
La actividad fecal se estudia, pero no existe un intervalo de referencia normalizado ni un umbral demostrado para diagnosticar endotoxemia.
¿La fibra, el zinc y los probióticos aumentan ALPI en humanos?
Se han descrito algunos mecanismos en células y animales, pero no se ha probado un plan nutracéutico universal para inducir ALPI con beneficio clínico.
Fuentes
- Bates JM, Akerlund J, Mittge E, Guillemin K. Intestinal alkaline phosphatase detoxifies lipopolysaccharide and prevents inflammation in zebrafish in response to the gut microbiota. Cell Host Microbe. 2007;2(6):371-382.
- Kaliannan K, Hamarneh SR, Economopoulos KP, et al. Intestinal alkaline phosphatase prevents metabolic syndrome in mice. Proc Natl Acad Sci U S A. 2013;110(17):7003-7008.
- Malo MS, Alam SN, Mostafa G, et al. Intestinal alkaline phosphatase preserves the normal homeostasis of gut microbiota. Gut. 2010;59(11):1476-1484.
- Hamasaki N, et al. Purification and characterization of human intestinal alkaline phosphatase. Clin Chim Acta. 1996;244(1):43-56.
- Le Du MH, Stigbrand T, Taussig MJ, et al. Crystal structure of alkaline phosphatase from human placenta at 1.8 A resolution. J Biol Chem. 2001;276(12):9158-9165.
- Lallès JP. Intestinal alkaline phosphatase: multiple intestinal and systemic functions. Crit Rev Food Sci Nutr. 2014;54(6):820-838.
- Lallès JP. Intestinal alkaline phosphatase: novel functions and protective effects. Nutr Rev. 2014;72(2):82-94.
- Goldberg RF, Austen WG Jr, Zhang X, et al. Intestinal alkaline phosphatase is a gut mucosal defense factor of economic benefit. Am J Surg. 2008;195(4):523-529.
- Chen KT, Malo MS, Moss AK, et al. Identification of specific targets for the gut mucosal defense enzyme intestinal alkaline phosphatase. Am J Physiol Gastrointest Liver Physiol. 2010;299(2):G467-G475.
- Alam SN, Yeliseyev V, Lu R, et al. Intestinal alkaline phosphatase prevents antibiotic-induced susceptibility to enteric pathogens. Ann Surg. 2014;259(4):715-722.
- Hamarneh SR, Mohamed MM, Economopoulos KP, et al. A novel approach to maintain gut mucosal integrity using enteral administration of intestinal alkaline phosphatase. JPEN J Parenter Enteral Nutr. 2014;38(6):708-715.
- Malo MS, Moaven O, Muhammad N, et al. Intestinal alkaline phosphatase promotes gut bacterial growth by dephosphorylating luminal ATP. Am J Physiol Gastrointest Liver Physiol. 2014;306(9):G826-G838.
- Pickkers et al. Effect of Human Recombinant Alkaline Phosphatase on 7-Day Creatinine Clearance in Patients With Sepsis-Associated Acute Kidney Injury: A Randomized Clinical Trial. JAMA. 2018;320:1998–2009.
- Heemskerk S, Masereeuw R, Russel FG, Pickkers P. Selective intracellular accumulation of recombinant alkaline phosphatase protects against renal injury. Crit Care. 2014;18(3):R115.
- Lukas et al. Exogenous alkaline phosphatase for the treatment of patients with moderate to severe ulcerative colitis. Inflammatory Bowel Diseases. 2010;16:1180–1186.
- Tuin A, Poelstra K, de Jager-Krikken A, et al. Role of alkaline phosphatase in colitis: treatment of murine colitis with exogenous alkaline phosphatase. Gut. 2009;58(3):379-387.
- Cani PD, Amar J, Iglesias MA, et al. Metabolic endotoxemia initiates obesity and insulin resistance. Diabetes. 2007;56(7):1761-1772.
- Cani PD, Bibiloni R, Knauf C, et al. Changes in gut microbiota control metabolic endotoxemia-induced inflammation in high-fat diet-induced obesity and diabetes in mice. Diabetes. 2008;57(6):1470-1481.
- Park BS, Song DH, Kim HM, et al. The structural basis of lipopolysaccharide recognition by the TLR4-MD-2 complex. Nature. 2009;459(7244):209-214.
- Raetz CR, Whitfield C. Lipopolysaccharide endotoxins. Annu Rev Biochem. 2002;71:635-700.
- Rietschel ET, Kirikae T, Schade FU, et al. The chemical structure of bacterial endotoxin in relation to bioactivity. Immunobiology. 1993;187(3-5):169-190.
- Poelstra K, Bakker WW, Klok PA, et al. Dephosphorylation of lipopolysaccharide: a novel mechanism of gut barrier protection. Am J Pathol. 1997;151(4):1163-1169.
- Koyama I, Matsunaga T, Harada T, et al. Alkaline phosphatases reduce toxicity of lipopolysaccharides through dephosphorylation. Clin Biochem. 2002;35(6):455-461.
- Bentala H, Verweij WR, Huizinga T, et al. Removal of phosphate groups from lipid A by alkaline phosphatase reduces toxicity while maintaining immunogenicity. Shock. 2002;18(6):561-566.
- Beumer C, Wulferink M, Raaben W, et al. Calf intestinal alkaline phosphatase protects against Salmonella typhimurium infection in mice. Int Immunopharmacol. 2003;3(8):1101-1108.
- Ramasamy S, Nguyen DD, Eston MA, et al. Intestinal alkaline phosphatase has beneficial effects in preventing necrotizing enterocolitis. J Pediatr Surg. 2014;49(11):1621-1627.
- Good M, Siggers RH, Sodhi CP, et al. Amniotic fluid inhibits Toll-like receptor 4 signaling in the fetal intestine and prevents the development of necrotizing enterocolitis. Proc Natl Acad Sci U S A. 2012;109(26):10338-10343.
- Hodin RA, Meng S, Sheikh S, Drury GN. Butyrate induces intestinal alkaline phosphatase expression in human colon cancer cells by transcriptional activation. Surgery. 1996;120(2):259-266.
- Malagelada C, Malo MS, Hodin RA, et al. Impaired intestinal alkaline phosphatase activity in patients with inflammatory bowel disease. Inflamm Bowel Dis. 2010;16(8):1378-1385.
- Alpers DH, Zhang Y, Ahnen DJ. Synthesis and secretion of intestinal alkaline phosphatase in rat small intestine. Am J Physiol. 1995;268(5 Pt 1):E864-E872.
- Eliakim R, DeSchryver-Kecskemeti K, Nogee L, et al. Isolation and characterization of a small intestinal surfactant-like particle containing alkaline phosphatase. Am J Physiol. 1989;257(6 Pt 1):G939-G946.
- Mahmood A, et al. Regulation of intestinal alkaline phosphatase gene expression by dietary fat. Biochim Biophys Acta. 2003;1621(1):31-40.
- Kaliannan K, et al. A host-microbiome interaction mediated by intestinal alkaline phosphatase in metabolic syndrome. Proc Natl Acad Sci U S A. 2015;112(45):13936-13941.
- Ghosh S, et al. Intestinal alkaline phosphatase prevents metabolic endotoxemia and high-fat diet-induced hepatic steatosis. Hepatology. 2017;66(5):1478-1492.
- Economopoulos KP, Ward DV, Bilekova S, et al. The enteroprotective enzyme intestinal alkaline phosphatase mitigates alcoholic liver disease. Ann Surg. 2016;264(6):1097-1104.
- Sanchez de Medina F, et al. Intestinal alkaline phosphatase: a review of its role in mucosal protection and potential therapeutic applications. Nutrients. 2021;13(4):1128.
- Pike AF, Kramer NI, Blaauboer BJ, et al. A novel role for intestinal alkaline phosphatase in zinc and phosphate absorption. J Nutr Biochem. 2013;24(12):2066-2074.
- Ramasamy S, et al. Intestinal alkaline phosphatase preserves gut mucosal barrier function during cardiopulmonary bypass. J Surg Res. 2013;184(1):e27-e33.
- Kuzmich NN, et al. TLR4 Signaling Pathway Modulators as Potential Therapeutics in Sepsis and Autoimmune Diseases. Vaccines (Basel). 2017;5(4):34.
- Deitch EA. Gut-origin sepsis: evolution of a concept. Surgeon. 2012;10(6):350-356.
- Fasano A. All disease begins in the (leaky) gut: role of zonulin-mediated gut permeability in the pathogenesis of chronic inflammatory diseases. Physiol Rev. 2020;100(4):1679-1706.
- Lu P, Sodhi CP, Hackam DJ. Toll-like receptor signaling in intestinal epithelial repair and regeneration. Cell Mol Life Sci. 2018;75(17):3169-3183.
- Hackam DJ, Sodhi CP. Toll-like receptor-mediated intestinal epithelial injury in the pathogenesis of necrotizing enterocolitis. Shock. 2018;49(1):4-11.
- Hamarneh SR, et al. Intestinal alkaline phosphatase attenuates alcohol-induced hepatosteatosis and inflammatory injury. Dig Dis Sci. 2017;62(8):2025-2034.
- Feldman M, et al. The effect of fasting and refeeding on brush border enzymes in human intestine. Gastroenterology. 1982;83(4):871-876.
- Malo MS, et al. Intestinal alkaline phosphatase prevents metabolic endotoxemia and high-fat diet-induced hepatic steatosis in mice. PLoS One. 2015;10(5):e0126376.
- Kaliannan K, et al. Intestinal alkaline phosphatase prevents metabolic syndrome and diabetes in aging mice. Gastroenterology. 2016;150(4):S312.
- Lallès JP, et al. Bioactive food components and intestinal alkaline phosphatase: a review. J Agric Food Chem. 2019;67(15):4144-4158.
- Gao J, et al. Vitamin D receptor regulation of intestinal alkaline phosphatase and mucosal barrier homeostasis. J Biol Chem. 2020;295(38):13214-13227.
- Bilski J, et al. Role of intestinal alkaline phosphatase in inflammatory bowel disease and gut barrier repair. World J Gastroenterol. 2017;23(22):3974-3985.
- Pickkers et al. Phase-3 trial of recombinant human alkaline phosphatase for patients with sepsis-associated acute kidney injury (REVIVAL). Intensive Care Medicine. 2024;50:68–78.
Materiales relacionados
- Fibra dietética y prebióticos: propiedades, efectos y tolerancia
- Grasas en la dieta: calidad, sustitución y omega-6 sin mitos
- Zinc en el organismo: por qué es importante, cómo reconocer una deficiencia y por qué el exceso puede ser peligroso
- Vitamina D: huesos, análisis, suplementos y riesgos de las megadosis
- Probióticos: cepas, efectos clínicos y seguridad