
Адипонектин: мультимери, AdipoR1/R2 та окиснення жирних кислот
Складання ADIPOQ і HMW, інвертовані рецептори, гідроліз церамідів, APPL1, м’язова AMPK і печінковий PPAR-α. Людські асоціації, генетика, втручання та межі клінічної інтерпретації.
Складання ADIPOQ і HMW, інвертовані рецептори, гідроліз церамідів, APPL1, м’язова AMPK і печінковий PPAR-α. Людські асоціації, генетика, втручання та межі клінічної інтерпретації.
Адипонектин пов’язує жирову тканину з метаболізмом м’язів і печінки, судинною та імунною фізіологією. При вісцеральному ожирінні його концентрація часто знижується, хоча головним джерелом є адипоцити. Це стимулює дослідження гормону як біомаркера й терапевтичної мішені. Проте зв’язок високої концентрації з меншим ризиком не доводить, що підвищення показника запобігає хворобі.
Ген людини ADIPOQ у локусі 3q27.3 кодує секретований білок із 244 амінокислотних залишків, відомий також як Acrp30, apM1, GBP28 чи AdipoQ. Архітектура містить сигнальний пептид, що відщеплюється, варіабельну N-кінцеву ділянку, колагеноподібний сегмент із повтореннями Gly-X-Y і C-кінцевий глобулярний домен. Розрахункова маса попередника відрізняється від видимої електрофоретичної: модифікації та метод допомагають пояснити назву «30 кДа». Межі доменів і нумерацію залишків потрібно пов’язувати з видом та конкретною послідовністю.
Структура глобулярного домену Shapiro і Scherer (1998; PDB 1C28) показує C1q/TNF-подібний β-сендвіч. Три головки утримуються нековалентними контактами, а колагеноподібні ланцюги утворюють потрійну спіраль. Спільна укладка не перетворює адипонектин на прозапальний TNF. Гліцин у кожній третій позиції забезпечує щільне пакування; гідроксилювання та глікозилювання впливають на збирання й секрецію.
Повнорозмірний адипонектин циркулює переважно як олігомери. Тримери LMW становлять структурну одиницю, гексамери MMW — два тримери, а HMW — кілька тримерів, зазвичай описуваних як 12–18 субодиниць. Видимі маси близько 70, 140 і кількох сотень кДа приблизні. Частки залежать від статі, метаболічного стану, підготовки зразка й аналізу. LMW активні у відповідних експериментах, тому називати їх універсально пасивним резервом неправильно.
Глобулярний фрагмент gAd широко застосовують у дослідах. Лейкоцитарна еластаза здатна розщеплювати гормон, але це не встановлює універсальної нормальної частки gAd у крові чи його точного фізіологічного внеску. Відповідь на рекомбінантний фрагмент не можна автоматично переносити на весь гормональний пул.
Консервативний N-кінцевий цистеїн бере участь у міжмолекулярних дисульфідних зв’язках: Cys36 у попереднику людини й Cys39 у миші. Це відмінність видів, а не перехід Cys39 у Cys36 після видалення сигнального пептиду: відщеплення 18 залишків змінює нумерацію на 18. Мутації підтверджують значення цистеїну для вищих олігомерів, тоді як тримери зберігають нековалентні взаємодії (Pajvani та співавт., 2003; Wang та співавт., 2007).
Лізини колагеноподібного домену гідроксилюються, а потім глікозилюються. Wang та співавт. (2006) описали позиції 68, 71, 80 і 104 у дослідженій послідовності: заміна чотирьох лізинів аргініном вибірково порушувала складання HMW. Координати мають супроводжуватися видом і нумерацією попередника. Гідроксилази використовують кисень, залізо й 2-оксоглутарат; далі до гідроксилізину додаються галактоза та глюкоза:
Lys — лізин, Hyl — гідроксилізин. Гідроксилювання проліну підтримує стабільність структури, але не означає однакового глікозилювання проліну й лізину. Точні координати пролінів, внесок окремих ферментів і повна втрата активності потребують прямих даних, а не перенесення загальних відомостей про колаген.
В ендоплазматичному ретикулумі (ЕПР) ERp44 утримує адипонектин тимчасовим змішаним дисульфідом. Ero1-Lα регулює тіол-залежне утримання й вивільнення; DsbA-L сприяє мультимеризації та захисту від стресу ЕПР (Wang та співавт., 2007; Liu та співавт., 2008). Назва DsbA-L позначає гомологію, а не обов’язкову функцію класичної бактеріальної оксидази. Ген людини — GSTK1, а не окремий DSBAL. Ero1 є окиснювальним ферментом; його роль не зводиться до прямого відновлення ERp44. Фолдинг, утримання, складання, транспорт через Гольджі й секреція — різні етапи.
Pajvani та співавт. (2004) пов’язали розподіл комплексів із поліпшенням інсуліночутливості при лікуванні тіазолідиндіонами. Два безрозмірні відношення описують різні величини:
H, M і L — концентрації HMW, MMW та LMW в однакових одиницях, отримані порівнянним методом. За додатних знаменників та однакового обліку фракцій:
Значенню 0,5 першого відношення відповідає 1,0 другого. Їх плутання суттєво змінює висновок. Жодне не є універсальним клінічним еталоном: фіксована частка HMW не встановлює інсулінорезистентності чи здоров’я в усіх популяціях. Важливі загальна концентрація, метод, функція нирок, стать, вік і контекст.
Запалення, гіпертрофія адипоцитів, гіпоксія, окисний стрес і стрес ЕПР можуть зменшувати експресію або секрецію при ожирінні. TNF-α/IL-6, NF-κB/JNK, порушення PPAR-γ і відповідь на незгорнуті білки створюють експериментальні зв’язки. Хронічна інсулінорезистентність також порушує секрецію. Один діаметр клітини, обов’язкове метилювання промотора ADIPOQ чи універсальне руйнування його мРНК через IRE1 не встановлені для кожного пацієнта. Це інше питання, ніж парадокс високих концентрацій при тяжких захворюваннях.
Yamauchi та співавт. (2003) ідентифікували AdipoR1 і AdipoR2. Обидва трапляються в багатьох тканинах; акцент на AdipoR1 у м’язах та AdipoR2 у печінці не означає виняткової локалізації. AdipoR1 людини має 375 залишків, AdipoR2 — 386, а не 311. Початковий локус ADIPOR1 «1p36.13–q41» поєднує несумісні координати й не зберігається.
Рецептори належать до PAQR. Сім трансмембранних спіралей не роблять їх звичайними GPCR: N-кінець спрямований у цитоплазму, C-кінець — назовні. Tanabe та співавт. (2015) встановили структури з внутрішньою цинковмісною порожниною. nature14301 є частиною DOI, а не PDB-ідентифікатором. Розпізнавання ліганду, доступ ліпідних субстратів і сигналізація досліджуються експериментально; структура без зв’язаного адипонектину не встановлює всієї геометрії контакту.
Vasiliauskaité-Brooks та співавт. (2017) показали власну базальну церамідазну активність очищеного AdipoR2, посилену адипонектином, і структуру зі зв’язаною жирною кислотою. Це доповнює рецептор-асоційовану активність Holland та співавт. (2011). Цинковий карман і запропонована поза субстрату підтримують каталіз, але не встановлюють усіх деталей та фізіологічної селективності. Координати залишків звіряють із рецептором і видом, а не копіюють із суперечливих списків.
Реакції розділяють:
Гідроліз не утворює сфінгозин-1-фосфат (S1P) безпосередньо: наступне фосфорилювання здійснюють сфінгозинкінази. Цераміди можуть порушувати Akt через фосфатази й кінази та сприяти апоптозу. Зміна сфінголіпідного балансу підтримує виживання кардіоміоцитів і β-клітин у певних моделях, зокрема незалежно від AMPK. Дії окремих церамідів і S1P залежать від контексту, не доводячи повного усунення «токсичних ліпідів» чи універсального захисту.
T-кадгерин, продукт CDH13, має GPI-якір без звичайного внутрішньоклітинного хвоста. Hug та співавт. (2004) показали зв’язування гексамерів і HMW, на відміну від тримерів та глобулярних фрагментів. Він сприяє тканинній локалізації, особливо в серцево-судинних тканинах; Denzel та співавт. (2010) показали значення для кардіопротекції в мишей. Це не класичний кіназний рецептор і не доведений обов’язковий комплекс AdipoR–інтегрин.
APPL1 має домени BAR, PH і PTB, що пов’язують мембрани й ендосоми із сигналізацією. Mao та співавт. (2006) показали взаємодію з AdipoR і вплив на окиснення ліпідів, захоплення глюкози й транслокацію GLUT4. Розпізнавання цитоплазматичної ділянки через PTB не вимагає припускати попереднє фосфорилювання тирозину. APPL1 поєднує шляхи адипонектину й інсуліну через Akt, IRS і Rab-транспорт. APPL2 може протидіяти шляхом конкуренції та взаємодії з APPL1, але не встановлює повної блокади в усіх людей із метаболічним стресом. Початкові 887 залишків APPL1 не є канонічною довжиною білка людини.
Адипонектин може активувати AMPK через Thr172 каталізаторної α-субодиниці за участю LKB1 та кальцій/CaMKKβ-залежних шляхів. Iwabu та співавт. також пов’язали AdipoR1 із кальцієвим сигналом, PGC-1α й окиснювальною здатністю. Масштаб активації залежить від моделі; універсальної клінічної відповіді у 100–500 разів не встановлено.
AMPK фосфорилює та інгібує ацетил-КоА-карбоксилазу. Малоніл-КоА, пов’язаний з ACC2, гальмує м’язову CPT1B. Його зниження послаблює гальмування й збільшує доступ довголанцюгових ацильних груп до окиснення. Матеріал про CPT1 і карнітиновий шатл пояснює відмінність транспорту й β-окиснення. CPT1B утворює ацилкарнітин біля зовнішньої мембрани; CACT обмінює карнітин/ацилкарнітин через внутрішню; CPT2 відновлює ацил-КоА з боку матриксу. Пропуск CPT2 або пряме проникнення цитозольного ацил-КоА крізь внутрішню мембрану змінює механізм.
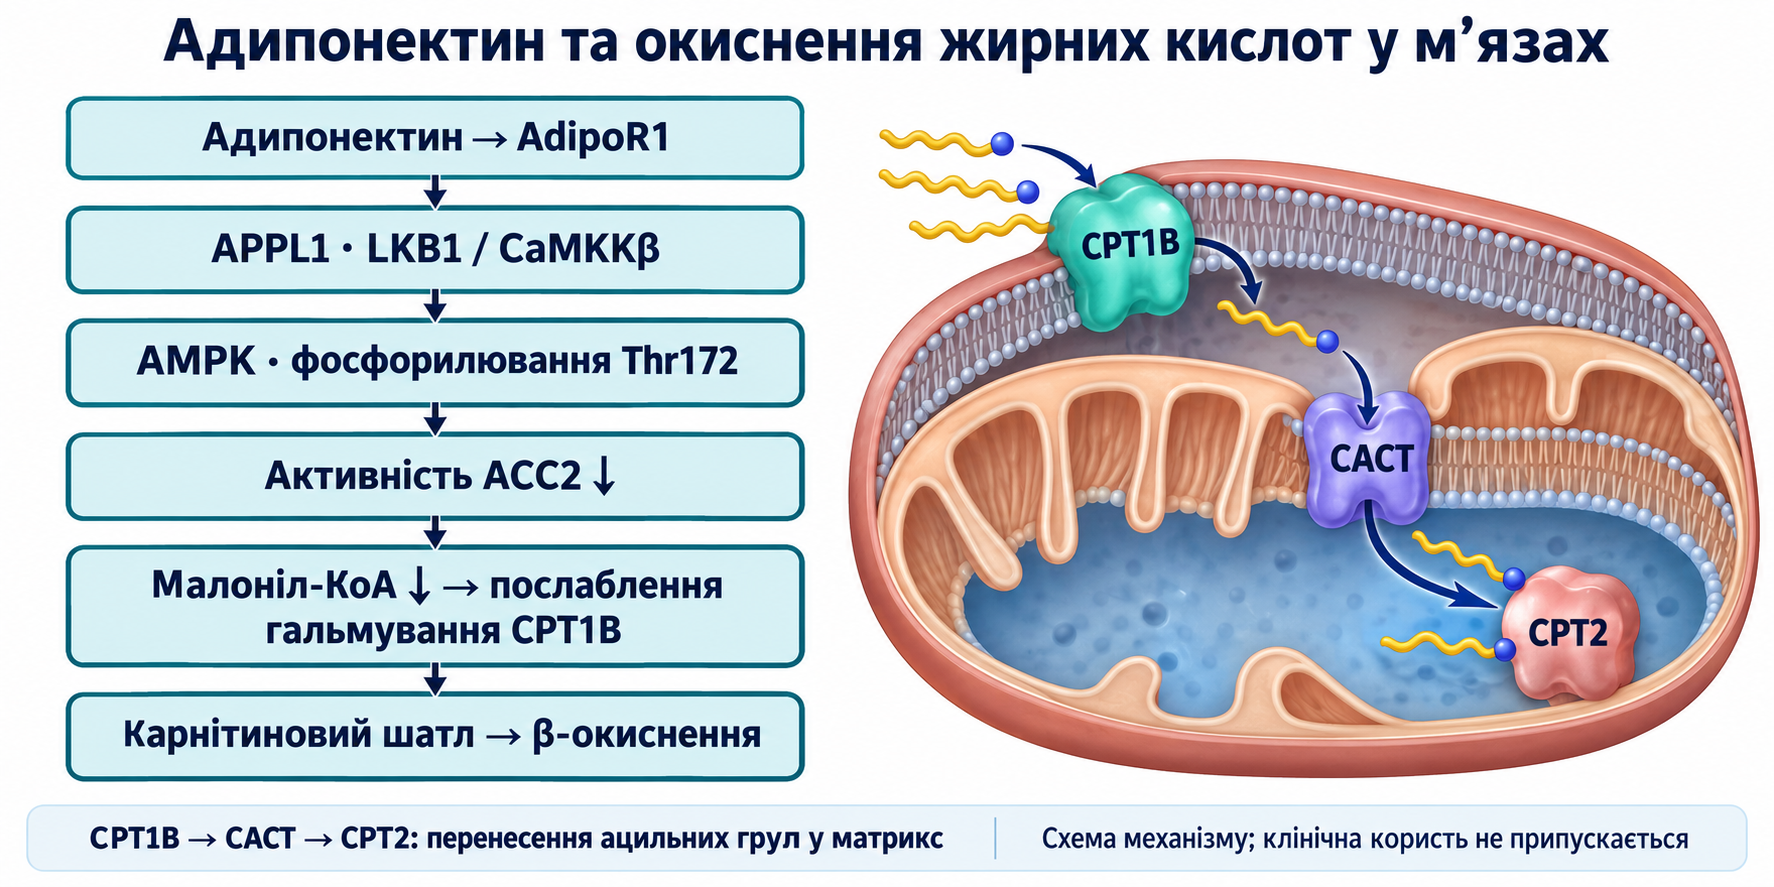
AMPK-асоційоване захоплення глюкози включає везикули GLUT4, регулятори Rab-GAP TBC1D1 і TBC1D4/AS160, активацію Rab, причалювання й SNARE-залежне злиття. Сайти та кінази залежать від виду і стимулу. Незалежний від інсуліну сигнал може поєднуватися з поліпшенням інсуліночутливості, але не гарантує нормального захоплення при тяжкому діабеті. DAG/PKC та церамід/Akt пояснюють ліпідну інсулінорезистентність; DAG не є прямим субстратом β-окиснення, його ацильні компоненти спочатку мають стати доступними.
PGC-1α координує тривалу адаптацію мітохондрій. Фосфорилювання через AMPK і NAD-залежне деацетилювання SIRT1 регулюють активність поряд із NRF, ERRα та програмами TFAM. NAMPT і обмін NAD входять до цієї мережі; NAD — косубстрат SIRT1, а не лише алостеричний перемикач. Докладніше — у статті про PGC-1α та мітохондріальний біогенез. Ці сигнали не забезпечують постійної гіперактивності чи обов’язкової зміни всіх волокон на тип I.
AdipoR2-асоційована активність PPAR-α підтримує програми ліпідного обміну. PPAR-α утворює пару з RXR на елементах відповіді; мішені включають CPT1A і ACOX1, пов’язані з мітохондріальним транспортом та пероксисомальним окисненням. APOA1 стосується ліпопротеїнів, а не ферментів β-окиснення. Пероксисоми скорочують певні дуже довгі жирні кислоти; їх перша стадія утворює перекис водню, а не зберігає електрони через дихальний ланцюг так само, як мітохондрії. У печінці діють також AdipoR1 та AMPK, отже функції перетинаються.
Інгібування ACC через AMPK може знижувати малоніл-КоА та ліпогенез de novo. Регуляція SREBP-1c впливає на FASN і SCD1. Номери ACC1 Ser79 або ACC2 Ser212/Ser221 відрізняються між видами та ізоформами й не є універсальними координатами людини. Схема показує напрям регуляції без неоднозначної нумерації.
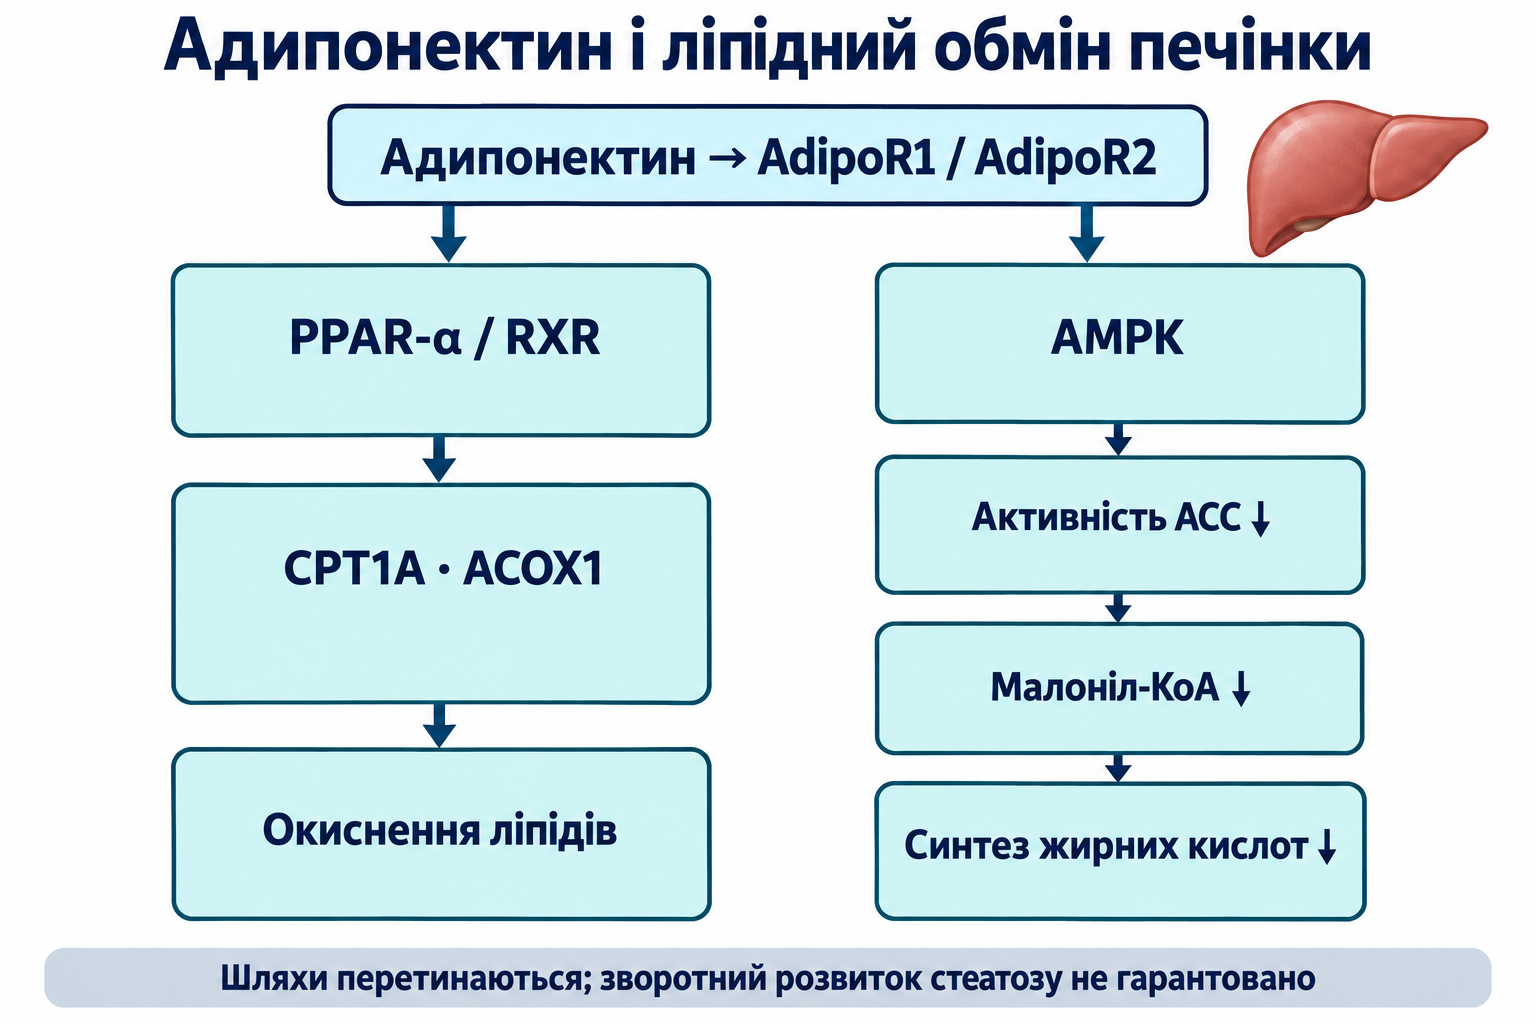
CREB–CRTC2 регулює PCK1 і G6PC. Фосфорильований CRTC2 може зв’язати 14-3-3 та залишитися поза ядром. Але пригнічення продукції глюкози не зводиться до обов’язкового прямого AMPK→CRTC2 Ser171: Miller та співавт. (2011) спостерігали ефекти без LKB1–AMPK. Важливі споріднені кінази та інші механізми. Інгібування вузла не означає миттєвої повної зупинки необхідної печінкової продукції глюкози. Поліпшення жирової хвороби печінки в мишей не доводить зворотного розвитку MASLD чи MASH у людини від терапії адипонектином.
Ендотеліальні експерименти пов’язують адипонектин з AMPK/Akt, eNOS, доступністю NO, Hsp90 та ангіогенезом (Ouchi та співавт., 2004). NO активує розчинну гуанілатциклазу гладеньких м’язів, підвищуючи цГМФ/PKG і розслаблення. Супероксид може споживати NO з утворенням пероксинітриту. Стрілка аргінін→цитрулін+NO доречна як схема, але незбалансоване рівняння не є точною стехіометрією eNOS. Це не доводить нормалізації тиску для всіх.
Ouchi та співавт. (1999) показали зміни TNF-індукованих молекул адгезії. NF-κB/IκB, VCAM-1, ICAM-1 та E-селектин пов’язують запалення із залученням моноцитів. Досліди з макрофагами підтримують зміни цитокінів, IL-10/IL-1Ra, поглинання ліпідів і пінистих клітин. M1/M2 — спрощена термінологія значно ширшого спектра станів; гормон не усуває всю адгезію чи весь атеросклероз.
Мишачі моделі ішемії–реперфузії виявили AMPK- і COX-2-залежні захисні механізми (Shibata та співавт., 2005), доповнені T-кадгерином і сфінголіпідами. Моделі перевантаження тиском підтримують антигіпертрофічні ефекти (Shibata та співавт., 2004). Напрям TSC2 виправлено: AMPK може активувати обмеження mTORC1 через TSC2, а не пригнічувати TSC2 для гальмування mTOR. Конкретні експериментальні зміни площі інфаркту не обіцяють людині зменшення на 30–50%.
Низькі концентрації супроводжують ожиріння, інсулінорезистентність, діабет 2 типу та жирову хворобу печінки в багатьох когортах. Діапазони перекриваються й залежать від методу; 5–20 мкг/мл — описові значення, а не універсальний інтервал, і зниження не патогномонічне. Статеві відмінності та андрогени не створюють діагностичного правила. Експериментальне пригнічення зірчастих клітин підтримує антифібротичну гіпотезу, але кров’яний показник самостійно не визначає фіброз MASH.
Pischon та співавт. (2004) дослідили вкладену вибірку «випадок–контроль» серед 18 225 чоловіків HPFS: 266 подій і 532 контролі за шість років. Верхній проти нижнього квінтиля дав RR 0,41, 95% ДІ 0,24–0,70 після розширеної поправки; додавання ЛПНЩ/ЛПВЩ послабило зв’язок до 0,56, 0,32–0,99. Початкові 0,44 та «на 56% нижче після ліпідної поправки» неправильні. RR 0,56 означає відносне зниження на 44%, за формулою 100×(1−RR), а не абсолютний індивідуальний ефект.
Spranger та співавт. (2003), у вкладеному дослідженні EPIC-Potsdam, повідомили для верхнього проти нижнього квартиля OR 0,3, 95% ДІ 0,2–0,7, P=0,0051. Це відношення шансів, а не початкове RR 0,37. Обидві роботи спостережні: вони не тестували підвищення адипонектину й не доводять, що HMW пояснює рівно 80% захисту.
При хронічній серцевій недостатності високий показник може супроводжувати більшу смертність (Kistorp та співавт., 2005). Можливі чинники — виснаження, натрійуретичні пептиди, секреція й кліренс, зворотна причинність та тканинна резистентність. Хвороба нирок змінює інтерпретацію, проте Zoccali та співавт. (2002) пов’язали більше серцево-судинних подій із нижчим гормоном при термінальній нирковій недостатності. Це не доводить універсальної шкоди високого рівня на діалізі. Ниркове поводження складніше за фільтрацію вільних мономерів із повною зупинкою при одній ШКФ. Високий рівень не гарантує здоров’я й не доводить причинної шкоди.
Swarbrick та співавт. (2006; виправлений PMID 17019599) спостерігали 19 жінок до, через один і дванадцять місяців після Roux-en-Y. HMW зростав і був пов’язаний із поліпшенням інсуліночутливості. Це не встановлює універсального приросту 150–280% за 4–12 тижнів, не відокремлює гормон від схуднення та інших змін і не підтверджує однакової послідовності для всіх операцій.
Варіанти ADIPOQ rs2241766 (+45T>G), rs1501299 (+276G>T) і rs266729 (−11377C>G) вивчають щодо гормону та метаболічних результатів. Hara та співавт. (2002) представили раннє японське асоціативне дослідження. Зчеплення варіантів, походження, вибірка, харчування й змішувальні чинники впливають на результат. Синонімічний варіант не доводить зміни сплайсингу; промоторний алель не завжди знижує експресію на 40%; SNP не призначає дієту. Кандидатні ADIPOR1/2 також не визначають індивідуальну інтенсивність вправ і надійний прогноз MASH.
AdipoRon, виявлений Okada-Iwabu та співавт. (2013), — експериментальний низькомолекулярний агоніст із рецептор-залежними ефектами в мишей. Він поліпшував певні метаболічні показники та виживання за конкретних умов. Пероральна дія в мишей не встановлює зареєстрованого людського лікування, заміни вправ чи подовження людського життя. Виробництво повнорозмірного гормону ускладнюють складання, модифікації, експозиція й доставка; «неможливість» та обов’язкові грамові дози необґрунтовані.
Тіазолідиндіони активують PPAR-γ і можуть підвищувати адипонектин, особливо HMW. Pajvani 2004 підтримує зв’язок із поліпшенням чутливості, а не універсальне S_A від 0,25 до 0,65 чи посередництво в усьому лікувальному ефекті. Піоглітазон обирають за хворобою, користю та ризиками; низький дослідницький біомаркер не є окремим показанням.
EPA/DHA, FFA4/GPR120, β-арестин–TAB1–TAK1 і PPAR-пов’язані механізми створюють експериментальні зв’язки. Метааналіз Wu та співавт. (2013) містив 14 випробувань, 682 учасників втручання і 641 контролю, а не 36 випробувань та 2514 осіб. Об’єднаний приріст становив 0,37 мкг/мл за гетерогенності. Зміна сурогату не встановлює профілактики діабету чи універсального призначення 2,5–3,5 г на добу.
EGCG, куркумін, ресвератрол та астаксантин мають експериментальні протизапальні чи редокс-механізми й неоднорідні невеликі людські дослідження. Форми, дози, учасники й результати різняться. Випробування куркуміноїдів із піперином не доводить специфічного ефекту фітосомальної форми; прямий DNMT1/ADIPOQ та точний відсоток приросту від EGCG не встановлені наведеними джерелами. Мембранна біологія астаксантину не демонструє нормалізації LH3 у пацієнтів. Обов’язковий комплекс добавок не обґрунтований.
Ферментовані волокна, мікробіота, коротколанцюгові жирні кислоти, кишковий бар’єр і ендотоксемія пов’язують харчування із запаленням жирової тканини. Мишача робота Cani та співавт. (2007) підтримує механістичний напрям, а не гарантоване «герметизування» кишківника людини. Бутират впливає на деацетилази; H3K9ac — ацетилювання, H3K4me3 — метилювання, не «гіпергідроксилювання». FFAR2/3 і GLP-1 додають правдоподібності без обов’язкової епігенетичної послідовності ADIPOQ для кожного.
Аеробні, інтервальні й силові вправи поліпшують метаболізм багатьма шляхами, включно зі скоротливою AMPK, мітохондріальною адаптацією та складом тіла. Гормональна відповідь залежить від програми, схуднення, вихідного стану й методу. Огляди не встановлюють універсальних 18–35% приросту чи обов’язкового збільшення рецепторів у два-три рази. Одна частка максимальної ЧСС не визначає Zone 2 чи FatMax кожного. HIIT та силові навантаження індивідуалізують незалежно від непідтвердженої цілі HMW.
| Форма чи шлях | Експериментальна відмінність | Межа інтерпретації |
|---|---|---|
| Тример LMW | Базовий повнорозмірний олігомер | Не універсально неактивний |
| Гексамер MMW | Вища збірка; T-кадгерин | Без фіксованої нормальної частки |
| HMW | Модифікаційно-залежне складання; метаболічні асоціації | Без універсального порога чи цілі лікування |
| gAd | Протеолітичний або рекомбінантний глобулярний домен | Експозиція не обов’язково дорівнює повнорозмірному гормону |
| AdipoR1/R2 | Інвертована 7-TM-топологія й метаболічні функції | Тканинні переваги не виняткові |
| T-кадгерин | GPI-якір та локалізація MMW/HMW | Без звичайного сигнального хвоста |
Клінічна оцінка відповідає на встановлені питання: глікемія, ліпіди, тиск, ожиріння, печінка за показаннями, нирки, симптоми й мета лікування. HOMA-IR — залежний від аналізу сурогат натще; обов’язкове зниження на 30% не валідоване як результат лікування адипонектину. ТГ/ЛПВЩ потребує одиниць: один поріг не переноситься між мг/дл та ммоль/л. CAP і еластографія оцінюють різні аспекти печінки. Початкові обов’язкова панель, S_A≥0,55, успіх через 12 тижнів та фіксовані дози замінені контекстною оцінкою.
Це наративний науковий огляд із цільовою перевіркою спірних ідентифікаторів, механізмів і клінічних результатів. Доступні первинні анотації, матеріали видавців і структурні публікації перевірені 8 жовтня 2026 року. Систематичного пошуку, власної оцінки GRADE, клінічної валідації чи зовнішнього рецензування не проведено. Механізми збережені з обмеженнями моделей; непідтверджені числові правила вилучені, невирішені деталі позначені. Адипонектин поєднує біологію жиру й обмін субстратів, а клінічні рішення ґрунтуються на доведених результатах для пацієнта.
Ні. Він може супроводжувати сприятливий обмін або, в іншому контексті, тяжку хворобу, виснаження й змінений кліренс.
Ні. Аналізи й контекст відрізняються; фіксоване відношення не діагностує інсулінорезистентність і не призначає лікування.
Ні. Гідроліз утворює сфінгозин, який згодом фосфорилює сфінгозинкіназа.
Початкові ефекти експериментальні. Людська ефективність і клінічна еквівалентність із них не випливають.
Ні. Зміна біомаркера не доводить поліпшення результатів; харчування, вправи й ліки добирають за індивідуальною метою.