Adiponectina, AdipoR1/R2 y oxidación de ácidos grasos — NutriFit
Adiponectina: multímeros, AdipoR1/R2 y oxidación de ácidos grasos
Ensamblaje de ADIPOQ y HMW, receptores invertidos, hidrólisis de ceramidas, APPL1, AMPK muscular y PPAR-α hepático. Asociaciones humanas, genética, intervenciones y límites de interpretación clínica.
La adiponectina conecta el tejido adiposo con la fisiología muscular, hepática, vascular e inmunitaria. Su concentración suele disminuir con la obesidad visceral, aunque los adipocitos sean su fuente principal. Esta observación ha impulsado su estudio como biomarcador y posible diana terapéutica. Sin embargo, una asociación con menor riesgo no demuestra que elevar su concentración sanguínea prevenga enfermedades.
De ADIPOQ a los multímeros circulantes
El gen humano ADIPOQ, situado en 3q27.3, codifica una proteína secretada de 244 aminoácidos, llamada también Acrp30, apM1, GBP28 o AdipoQ. Incluye un péptido señal que se escinde, una región N-terminal variable, un segmento semejante al colágeno con repeticiones Gly-X-Y y un dominio globular C-terminal. La masa calculada del precursor difiere de la masa electroforética aparente; las modificaciones y el método ayudan a explicar la denominación de «30 kDa». Los límites de los dominios y la numeración deben acompañarse de la especie y la secuencia utilizada.
La estructura globular estudiada por Shapiro y Scherer (1998; PDB 1C28) revela un pliegue de tipo sándwich β relacionado con C1q/TNF. Tres cabezas se asocian mediante contactos no covalentes y las cadenas semejantes al colágeno forman un tallo de triple hélice. Esta semejanza estructural no convierte a la adiponectina en una citocina proinflamatoria TNF. La glicina en cada tercera posición facilita el empaquetamiento; la hidroxilación y la glucosilación influyen en el ensamblaje y la secreción.
La proteína completa circula principalmente como oligómeros. Los trímeros LMW constituyen la unidad estructural; los hexámeros MMW contienen dos trímeros; los complejos HMW agrupan varios trímeros, habitualmente descritos como 12–18 subunidades. Las masas aparentes de aproximadamente 70, 140 y varios cientos de kDa son descripciones analíticas aproximadas. Las proporciones dependen del sexo, el estado metabólico, la preparación y el ensayo. Los trímeros pueden ser activos en sistemas experimentales apropiados: no deben clasificarse como un depósito universalmente inerte.
La adiponectina globular, gAd, se utiliza ampliamente en experimentos. La elastasa leucocitaria puede escindir la proteína, pero estos experimentos no establecen un porcentaje circulante normal universal ni una contribución fisiológica precisa. La respuesta a un fragmento recombinante no representa automáticamente la respuesta al conjunto hormonal fisiológico.
Modificaciones y control de la secreción
Una cisteína N-terminal conservada participa en enlaces disulfuro intermoleculares: Cys36 en el precursor humano y Cys39 en el ratón. La diferencia corresponde a especies; no significa que Cys39 se convierta en Cys36 al retirar el péptido señal. La eliminación de 18 residuos cambia la numeración en 18, no en tres. La mutagénesis demuestra su importancia para los oligómeros superiores, mientras los trímeros conservan interacciones no covalentes (Pajvani et al., 2003; Wang et al., 2007).
Las lisinas del dominio semejante al colágeno se hidroxilan y luego se glucosilan. Wang et al. (2006) describieron las posiciones 68, 71, 80 y 104 en su secuencia experimental: sustituirlas por arginina alteró selectivamente el ensamblaje HMW. Las hidroxilasas utilizan oxígeno, hierro y 2-oxoglutarato; posteriormente se añaden galactosa y glucosa a la hidroxilisina. La secuencia simplificada es:
Lys⟶Hyl⟶Gal−O−Hyl⟶Glc−Gal−O−Hyl.
Lys representa lisina y Hyl hidroxilisina. La hidroxilación de prolina contribuye a la estabilidad del segmento, pero no implica que prolina y lisina se glucosilen de igual manera. Las coordenadas exactas, la participación de cada enzima y una pérdida completa de actividad requieren datos directos, no extrapolaciones del colágeno en general.
En el retículo endoplásmico (RE), ERp44 retiene adiponectina mediante un disulfuro mixto transitorio. Ero1-Lα modifica la retención y liberación dependientes de tioles, y DsbA-L facilita la multimerización y la protección frente al estrés del RE (Wang et al., 2007; Liu et al., 2008). El nombre DsbA-L indica homología, no una función obligatoria de oxidasa bacteriana clásica. El gen humano es GSTK1, no un locus independiente DSBAL. Ero1 es una enzima oxidante: describirla como un reductor directo de ERp44 simplifica incorrectamente el intercambio de tioles. Plegamiento, retención, ensamblaje, tránsito por Golgi y secreción son etapas distintas.
Interpretación de la fracción HMW
Pajvani et al. (2004) relacionaron la distribución de complejos con la mejoría de sensibilidad a la insulina durante tratamiento con tiazolidinedionas. Se emplean dos cocientes adimensionales:
SA=H+M+LH,RH=M+LH.
H, M y L representan concentraciones HMW, MMW y LMW medidas en unidades iguales mediante un método comparable. Con denominadores positivos y el mismo conjunto de fracciones:
RH=1−SASA,SA=1+RHRH.
Un valor de 0,5 del primer cociente corresponde a 1,0 del segundo. Confundirlos altera sustancialmente la interpretación. Ninguno constituye un patrón clínico universal: un porcentaje HMW fijo no diagnostica por sí mismo resistencia a la insulina ni salud metabólica. Importan también la concentración total, el ensayo, la función renal, el sexo, la edad y el contexto.
Inflamación, hipertrofia adipocitaria, hipoxia, estrés oxidativo y estrés del RE pueden disminuir la expresión o secreción en la obesidad. TNF-α/IL-6, NF-κB/JNK, alteración de PPAR-γ y la respuesta a proteínas mal plegadas ofrecen conexiones experimentales. La resistencia crónica a la insulina también puede alterar la secreción. No se ha establecido un único diámetro celular, metilación obligatoria del promotor o destrucción universal del ARN de ADIPOQ por IRE1 como explicación para todos los pacientes. Este problema difiere de la paradoja de concentraciones elevadas en enfermedades graves.
Receptores, adaptadores y metabolismo de esfingolípidos
Yamauchi et al. (2003) identificaron AdipoR1 y AdipoR2. Ambos se expresan en múltiples tejidos; el énfasis experimental en AdipoR1 muscular y AdipoR2 hepático no implica exclusividad. AdipoR1 humano contiene 375 residuos y AdipoR2 386, no 311. La coordenada «1p36.13–q41» del texto original combina regiones incompatibles y no se conserva.
Pertenecen a la familia PAQR. Sus siete hélices transmembrana no los convierten en GPCR convencionales: el extremo N está orientado al citoplasma y el C al exterior. Tanabe et al. (2015) resolvieron estructuras con una cavidad interna que contiene zinc. nature14301 es parte de un DOI, no una identificación PDB. Reconocimiento del ligando, acceso de sustratos lipídicos y señalización se investigan experimentalmente; una estructura sin adiponectina unida no demuestra toda la geometría de unión hormona–receptor.
Vasiliauskaité-Brooks et al. (2017) mostraron actividad ceramidasa basal intrínseca de AdipoR2 purificado, incrementada por adiponectina, y una estructura con un ácido graso unido. Complementa la actividad asociada a receptores de Holland et al. (2011). El bolsillo de zinc y la posición propuesta del sustrato apoyan un modelo catalítico, sin resolver todos sus detalles ni preferencias fisiológicas. La numeración de residuos debe corresponder al receptor y a la especie; las listas contradictorias originales no son intercambiables.
La hidrólisis no forma directamente esfingosina-1-fosfato (S1P); las esfingosina cinasas realizan la fosforilación posterior. Las ceramidas pueden afectar Akt mediante fosfatasas y cinasas y contribuir a apoptosis. Modificar el equilibrio de esfingolípidos puede favorecer la supervivencia de cardiomiocitos y células β en determinados modelos, incluso por vías independientes de AMPK. Las acciones de cada ceramida y de S1P dependen del contexto: no justifican eliminación completa de «lípidos tóxicos» ni protección clínica universal.
La T-cadherina, codificada por CDH13, está anclada por GPI y carece de cola intracelular convencional. Hug et al. (2004) demostraron unión a hexámeros y HMW, no a trímeros ni fragmentos globulares. Favorece la localización tisular, especialmente cardiovascular; Denzel et al. (2010) demostraron su importancia para cardioprotección en ratones. No equivale a un receptor cinasa clásico ni a un heterocomplejo AdipoR–integrina obligatorio plenamente establecido.
APPL1 contiene dominios BAR, PH y PTB que conectan membranas y endosomas con señalización. Mao et al. (2006) demostraron su interacción con AdipoR y efectos sobre oxidación lipídica, captación de glucosa y translocación de GLUT4. La unión por PTB no exige asumir fosforilación previa de tirosina en el receptor. APPL1 conecta adiponectina e insulina mediante Akt, proteínas IRS y tráfico Rab. APPL2 puede oponerse a la señal mediante competencia e interacción con APPL1, pero no demuestra bloqueo completo en toda persona con estrés metabólico. La longitud original de 887 residuos no corresponde a la secuencia humana canónica de APPL1.
Músculo: acceso a la oxidación mitocondrial
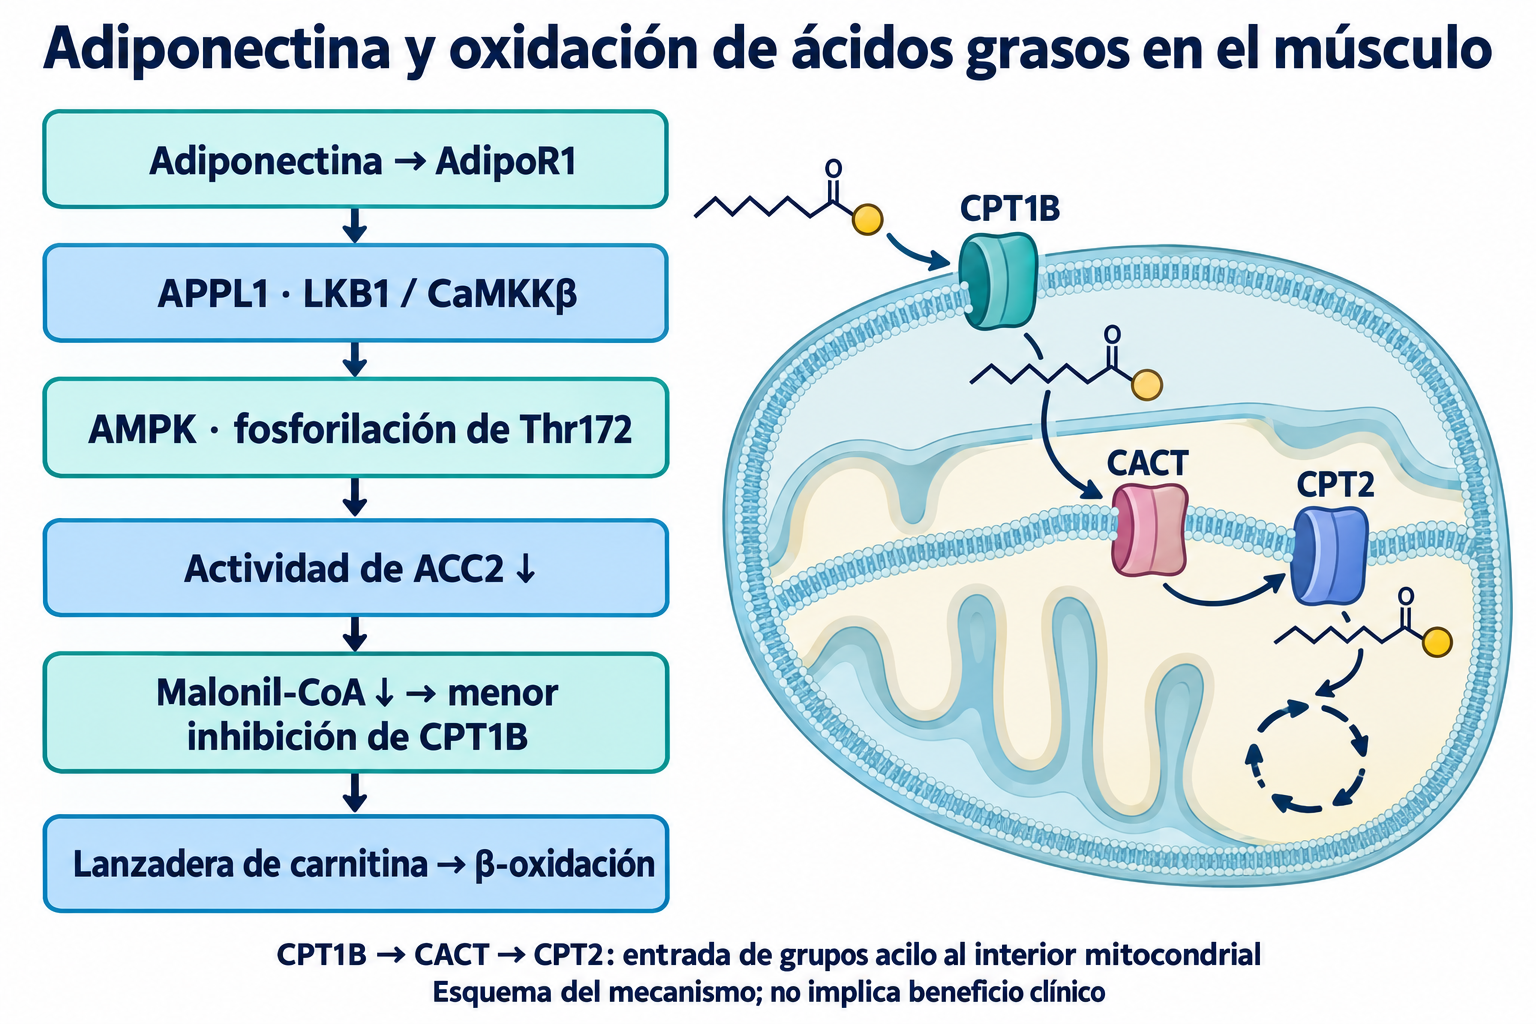
La adiponectina puede activar AMPK mediante fosforilación de Thr172 en su subunidad catalítica α, con participación de LKB1 y calcio/CaMKKβ. Iwabu et al. también relacionaron AdipoR1 con señalización de calcio, PGC-1α y capacidad oxidativa. La magnitud de activación depende del sistema; no establece una respuesta clínica universal de 100–500 veces.
AMPK fosforila e inhibe acetil-CoA carboxilasa. El malonil-CoA asociado a ACC2 normalmente inhibe CPT1B muscular. Al disminuir, se alivia la inhibición y aumenta el acceso de grupos acilo de cadena larga a la oxidación mitocondrial. El artículo sobre CPT1 y la lanzadera de carnitina distingue transporte y β-oxidación. CPT1B forma acilcarnitina junto a la membrana externa; CACT intercambia carnitina/acilcarnitina a través de la interna; CPT2 regenera acil-CoA del lado de la matriz. Omitir CPT2 o representar paso directo de acil-CoA citosólico por la membrana interna cambia el mecanismo.
La captación de glucosa asociada a AMPK incluye vesículas GLUT4 y reguladores Rab-GAP TBC1D1 y TBC1D4/AS160, activación de Rab, acoplamiento y fusión mediada por SNARE. Los sitios y cinasas dependen de especie y estímulo. La señal independiente de insulina puede coexistir con mayor respuesta a ella; no garantiza captación normal en diabetes grave. DAG/PKC y ceramida/Akt ayudan a explicar resistencia ligada a lípidos. DAG no es un sustrato directo de β-oxidación: sus componentes acilo deben hacerse disponibles primero.
PGC-1α coordina adaptación mitocondrial prolongada. Su actividad puede cambiar mediante fosforilación por AMPK y desacetilación por SIRT1 dependiente de NAD, junto con NRF, ERRα y programas de TFAM. NAMPT y metabolismo de NAD participan; NAD es un cosustrato de SIRT1, no simplemente un interruptor alostérico. Estas conexiones se desarrollan en PGC-1α y biogénesis mitocondrial. No producen hiperactividad permanente ni conversión obligatoria de todas las fibras a tipo I.
Hígado: oxidación, lipogénesis y producción de glucosa
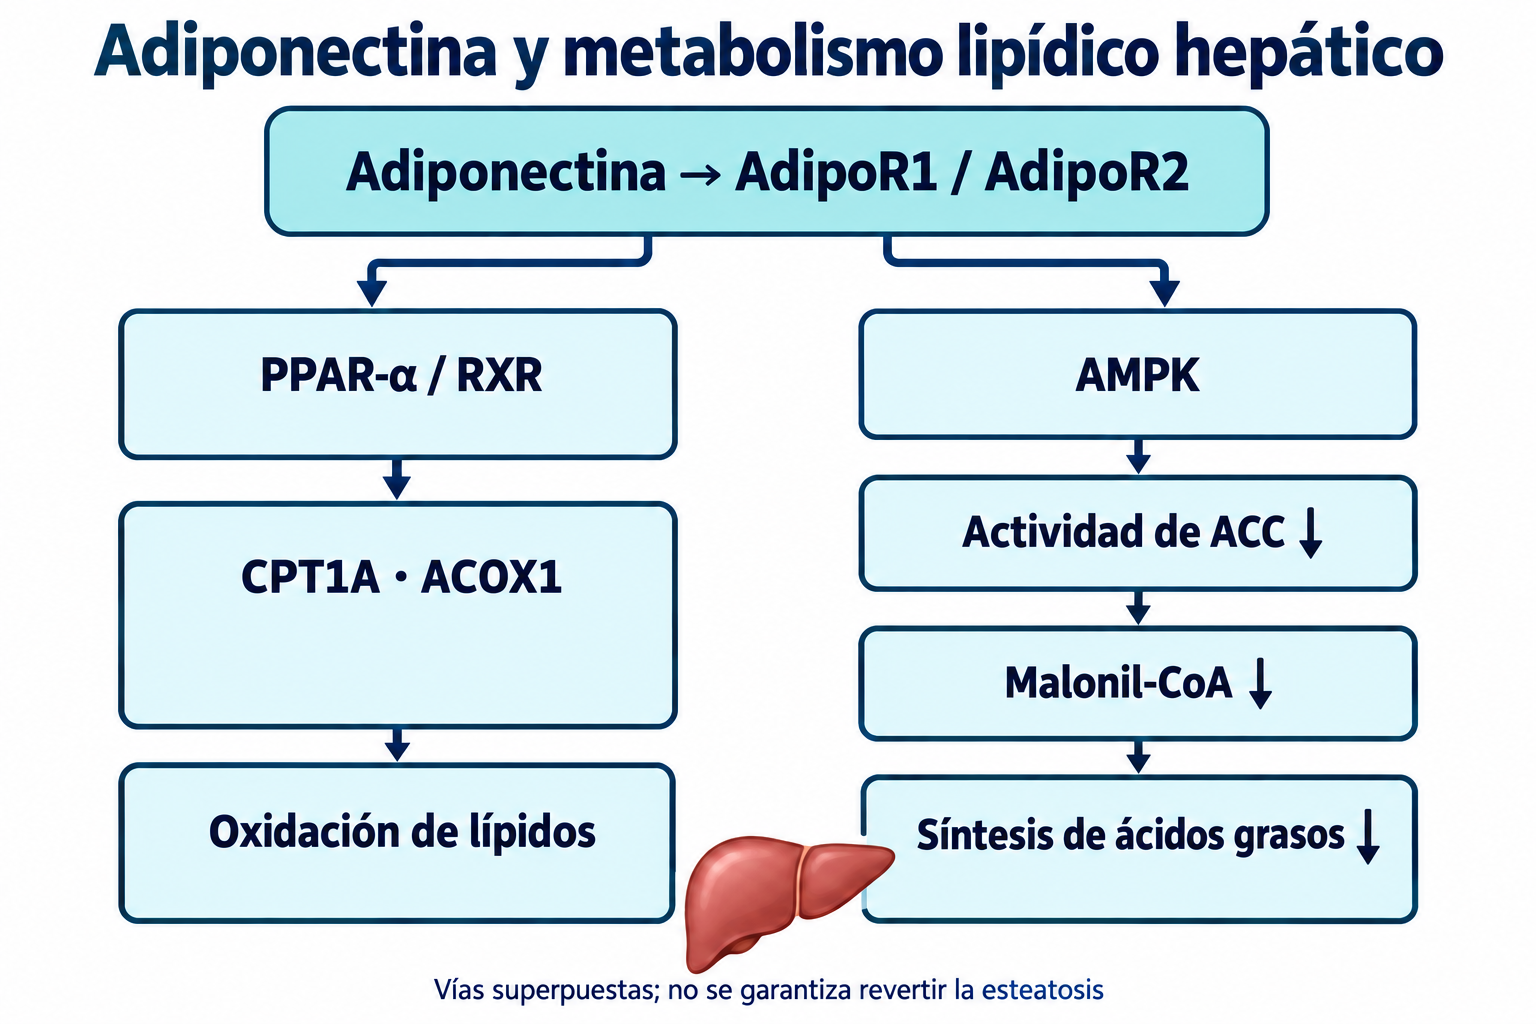
La actividad PPAR-α asociada a AdipoR2 promueve programas de manejo lipídico. PPAR-α forma heterodímeros con RXR en elementos de respuesta; incluye genes de transporte mitocondrial y oxidación peroxisomal como CPT1A y ACOX1. APOA1 pertenece a la biología de lipoproteínas y no es una enzima de β-oxidación. Los peroxisomas acortan determinados ácidos grasos muy largos; su primera oxidación produce peróxido de hidrógeno, sin conservar electrones en la cadena respiratoria como la mitocondria. AdipoR1 y AMPK también actúan en hígado; las funciones se superponen.
La inhibición de ACC por AMPK puede reducir malonil-CoA y lipogénesis de novo. El procesamiento de SREBP-1c y la transcripción afectan FASN y SCD1. Coordenadas como ACC1 Ser79 o ACC2 Ser212/Ser221 varían con especie e isoforma, y no son posiciones humanas universales. La figura muestra direcciones regulatorias sin numeraciones ambiguas.
CREB–CRTC2 regula PCK1 y G6PC. CRTC2 fosforilado puede unirse a 14-3-3 y permanecer fuera del núcleo. No obstante, la supresión de producción de glucosa por adiponectina no se reduce a un paso directo obligatorio AMPK→CRTC2 Ser171: Miller et al. (2011) observaron efectos sin la vía LKB1–AMPK. Importan cinasas relacionadas y otros mecanismos. Inhibir un nodo no significa desaparecer instantáneamente toda producción hepática de glucosa, necesaria fisiológicamente. La mejoría del hígado graso en ratones no demuestra reversión terapéutica de MASLD o MASH en humanos.
Efectos vasculares e inmunitarios
Los experimentos endoteliales relacionan adiponectina con AMPK/Akt, eNOS, disponibilidad de NO, Hsp90 y angiogénesis (Ouchi et al., 2004). NO activa guanilato ciclasa soluble en músculo liso y aumenta cGMP/PKG y relajación. El superóxido puede consumir NO y generar peroxinitrito. Una flecha arginina→citrulina+NO sirve como esquema, pero una reacción no balanceada no representa la estequiometría exacta de eNOS. No demuestra normalización de presión arterial en todos.
Ouchi et al. (1999) mostraron modulación de moléculas de adhesión inducidas por TNF. NF-κB/IκB, VCAM-1, ICAM-1 y E-selectina relacionan inflamación y reclutamiento monocitario. Los experimentos en macrófagos apoyan cambios en citocinas, IL-10/IL-1Ra, captación de lípidos y células espumosas. M1/M2 simplifica un espectro mucho más amplio. La adiponectina no elimina toda adhesión ni toda aterosclerosis.
Los modelos murinos de isquemia–reperfusión implican AMPK y COX-2 (Shibata et al., 2005), junto con localización dependiente de T-cadherina y metabolismo de esfingolípidos. Los modelos de sobrecarga de presión apoyan efectos antihipertróficos (Shibata et al., 2004). Debe corregirse la dirección de TSC2: AMPK puede activar la restricción de mTORC1 mediada por TSC2, no inhibir TSC2 para suprimir mTOR. Las diferencias experimentales de infarto no prometen una reducción humana del 30–50%.
Asociaciones humanas y paradoja de adiponectina
Concentraciones bajas acompañan obesidad, resistencia a la insulina, diabetes tipo 2 e hígado graso en muchas cohortes. Los intervalos se superponen y dependen del ensayo; 5–20 µg/ml es una descripción, no un intervalo universal, y la disminución no es patognomónica. Diferencias sexuales y efectos androgénicos no convierten una cifra en criterio diagnóstico. La inhibición experimental de células estrelladas apoya plausibilidad antifibrótica, pero un análisis sanguíneo no clasifica por sí solo fibrosis MASH.
Pischon et al. (2004) estudiaron casos y controles anidados entre 18.225 hombres de HPFS: 266 eventos y 532 controles durante seis años. El quintil superior frente al inferior dio RR 0,41, IC del 95% 0,24–0,70, tras ajuste amplio; añadir LDL/HDL atenuó la asociación a 0,56, 0,32–0,99. RR 0,44 y «56% menor tras ajuste lipídico» del original son incorrectos. RR 0,56 corresponde a reducción relativa del 44%, calculada como 100×(1−RR), no a una reducción absoluta individual.
Spranger et al. (2003), en casos y controles anidados de EPIC-Potsdam, informaron OR 0,3, IC del 95% 0,2–0,7, P=0,0051, para el cuarto frente al primer cuartil. Es una razón de posibilidades, no RR 0,37 con el intervalo original. Ninguno estudió una intervención para elevar adiponectina ni demuestra que HMW explique exactamente el 80% de la protección.
En insuficiencia cardíaca crónica, concentraciones mayores pueden asociarse a mayor mortalidad (Kistorp et al., 2005). Desgaste corporal, péptidos natriuréticos, secreción y eliminación alteradas, causalidad inversa y resistencia tisular son posibles contribuyentes. La enfermedad renal modifica la interpretación, pero Zoccali et al. (2002) asociaron concentraciones menores con más eventos cardiovasculares en enfermedad renal terminal. No demuestra mortalidad universalmente mayor con concentraciones altas en diálisis. El manejo renal es más complejo que filtrar monómeros libres y detenerse totalmente a una TFG concreta. Una concentración alta no garantiza salud ni prueba daño causal.
Swarbrick et al. (2006; PMID corregido 17019599) siguieron 19 mujeres antes, un mes y doce meses después de bypass Roux-en-Y. HMW aumentó y se relacionó con mayor sensibilidad a insulina. No establece incremento universal del 150–280% entre 4 y 12 semanas, no separa adiponectina de pérdida de peso y otros cambios, ni demuestra igual secuencia para todas las operaciones.
Genética e intervenciones
Los variantes ADIPOQ rs2241766 (+45T>G), rs1501299 (+276G>T) y rs266729 (−11377C>G) se han estudiado en relación con hormona y resultados metabólicos. Hara et al. (2002) aportaron un estudio temprano japonés. Desequilibrio de ligamiento, ascendencia, tamaño muestral, dieta y confusión afectan los resultados. Un variante sinónimo no demuestra automáticamente alteración del procesamiento del ARN; un alelo promotor no reduce siempre expresión un 40%; un SNP no prescribe dieta. Tampoco los variantes candidatos de ADIPOR1/2 establecen intensidad individual de ejercicio ni pronóstico fiable de MASH.
AdipoRon, identificado por Okada-Iwabu et al. (2013), es un agonista experimental de molécula pequeña con efectos dependientes de receptor en ratones. Mejoró determinados resultados metabólicos y supervivencia en condiciones específicas. La actividad oral murina no equivale a medicamento humano aprobado, ejercicio o longevidad humana demostrada. Fabricar adiponectina completa plantea desafíos de ensamblaje, modificación, exposición y entrega; «imposible» y dosis obligatorias de gramos son afirmaciones injustificadas.
Las tiazolidinedionas activan PPAR-γ y pueden elevar adiponectina, especialmente HMW. Pajvani 2004 apoya una relación con cambios de sensibilidad, no un salto universal de S_A de 0,25 a 0,65 ni mediación de todo beneficio terapéutico. Pioglitazona se selecciona según enfermedad, beneficios y riesgos; un biomarcador bajo no es indicación independiente.
EPA/DHA, FFA4/GPR120, β-arrestina–TAB1–TAK1 y efectos PPAR ofrecen vínculos experimentales con inflamación y adiponectina. El metaanálisis de Wu et al. (2013) incluyó 14 ensayos, con 682 participantes tratados y 641 controles, no 36 ensayos y 2.514 personas. El incremento combinado fue 0,37 µg/ml, con heterogeneidad. Elevar un marcador no establece prevención de diabetes ni una prescripción universal de 2,5–3,5 g diarios.
EGCG, curcumina, resveratrol y astaxantina presentan mecanismos experimentales antiinflamatorios o redox y pequeños estudios humanos variables. Difieren formulaciones, dosis, poblaciones y resultados. Un ensayo de curcuminoides con piperina no prueba un efecto específico de formulación fitosomal; los mecanismos directos DNMT1/ADIPOQ y porcentajes precisos de EGCG no quedan establecidos por las referencias originales. La biología de membranas de astaxantina no demuestra normalización de LH3 en pacientes. No justifican una combinación obligatoria de suplementos.
Fibras fermentables, microbiota, ácidos grasos cortos, barrera intestinal y endotoxemia conectan alimentación e inflamación adiposa. Cani et al. (2007), en ratones, apoyan una línea mecanística, no «sellado» garantizado del intestino humano. Butirato puede afectar desacetilasas de histonas; H3K9ac es acetilación y H3K4me3 metilación, no «hiperhidroxilación». FFAR2/3 y GLP-1 añaden plausibilidad sin demostrar una cadena epigenética ADIPOQ necesaria en cada individuo.
Ejercicio aeróbico, intervalos y fuerza benefician el metabolismo mediante numerosas vías, como AMPK por contracción, adaptación mitocondrial y composición corporal. La respuesta hormonal depende de programa, pérdida de peso, estado basal y ensayo. Las revisiones no establecen aumento universal del 18–35% ni duplicación o triplicación obligatoria de receptores. Un porcentaje de frecuencia cardíaca máxima no define Zone 2 o FatMax para todos. HIIT y fuerza se individualizan independientemente de un objetivo HMW no validado.
Síntesis clínica responsable
Forma o vía
Distinción experimental
Límite de interpretación
Trímero LMW
Unidad oligomérica completa
No universalmente inactivo
Hexámero MMW
Ensamblaje superior; unión a T-cadherina
Sin porcentaje normal fijo
Multímeros HMW
Ensamblaje dependiente de modificaciones; asociaciones metabólicas
Sin umbral diagnóstico o terapéutico universal
Fragmento gAd
Dominio globular proteolítico o recombinante
Exposición no necesariamente equivalente a hormona completa
AdipoR1/R2
Topología 7-TM invertida; funciones de señalización y lípidos
Preferencia tisular no implica exclusividad
T-cadherina
Anclaje GPI y localización MMW/HMW
Sin cola intracelular convencional
La evaluación clínica aborda glucemia, lípidos, presión, adiposidad, enfermedad hepática cuando proceda, función renal, síntomas y objetivos. HOMA-IR es un marcador de ayuno dependiente del ensayo; reducirlo obligatoriamente un 30% no es un criterio validado de tratamiento de adiponectina. TG/HDL exige unidades definidas: un mismo umbral no se transfiere entre mg/dl y mmol/l. CAP y elastografía evalúan aspectos distintos del hígado. El panel obligatorio, S_A≥0,55, éxito fijo a doce semanas y dosis universales del original se sustituyen por evaluación contextual.
Esta es una revisión científica narrativa con verificación dirigida de identificadores, mecanismos y resultados discutidos. Se consultaron resúmenes primarios accesibles, materiales editoriales y publicaciones estructurales el 8 de octubre de 2026. No se realizó búsqueda sistemática, evaluación GRADE independiente, validación clínica ni revisión externa. Se conservan mecanismos con límites de sus modelos; se retiran reglas numéricas sin respaldo y se identifican detalles pendientes. La adiponectina conecta biología adiposa y metabolismo de sustratos, mientras la práctica clínica se apoya en resultados demostrados para pacientes.
Preguntas frecuentes
¿Una adiponectina elevada siempre indica salud?
No. Puede asociarse a mejor metabolismo o, en otro contexto, a enfermedad grave, desgaste corporal y eliminación alterada.
¿HMW es un objetivo terapéutico universal?
No. Ensayos y contexto difieren; un cociente fijo no diagnostica resistencia a insulina ni prescribe tratamiento.
¿AdipoR forma S1P directamente?
No. La hidrólisis produce esfingosina; una esfingosina cinasa realiza la fosforilación posterior.
¿AdipoRon reemplaza ejercicio o tratamiento de diabetes?
Los efectos originales son experimentales. No establecen eficacia ni equivalencia clínica humana.