
Уролітин A: мітофагія PINK1/Parkin, функція м’язів і межі доказів
Від мікробного каскаду елагітанінів до убіквітинової мітофагії та випробувань у людей: первинні результати, вторинні сигнали, фармакокінетика й безпека уролітину A.
Від мікробного каскаду елагітанінів до убіквітинової мітофагії та випробувань у людей: первинні результати, вторинні сигнали, фармакокінетика й безпека уролітину A.
Уролітин A часто описують однією стрілкою: харчові елагітаніни → мітофагія → сильніші м’язи. Між цими ланками лежать різні біологічні системи й способи вимірювання. Бактеріальна трансформація відбувається у просвіті товстої кишки, кон’югація — в ентероцитах і печінці, розпізнавання пошкодженої мітохондрії — усередині клітини, а м’язова сила та ходьба є наслідками, вимірюваними в людини. Узгодженість гіпотези не означає, що кожну її ланку вже підтверджено для перорального препарату в м’язах людини. У цьому огляді докладно розглянуто молекулярний механізм, а потім зіставлено його з виміряними клінічними результатами та межами їх тлумачення.
Елагітаніни — гідролізовані естери гексагідроксидифенової кислоти та цукрів. Вони містяться в гранаті, деяких горіхах і ягодах; їх кількість і склад залежать від виду, сорту й оброблення. Пуникалагін граната (C₄₈H₂₈O₃₀; приблизно 1084,7 г/моль) показує, чому велика полярна молекула не рівнозначна невеликому кишковому метаболіту: всмоктування вихідного таніну обмежене. Гідроліз і лактонизація вивільняють елагову кислоту (C₁₄H₆O₈; приблизно 302,2 г/моль). Менший розмір не усуває низької водної розчинності та мінливої абсорбції. Тому концентрації самого таніну, елагової кислоти, вільного уролітину та його кон’югатів не можна підставляти одну замість одної, порівнюючи їжу й добавку.
Структура уролітину A — 3,8-дигідрокси-6H-бензо[c]хромен-6-он (C₁₃H₈O₄; приблизно 228,2 г/моль). Це метаболіт бактеріальної спільноти, а не незмінений компонент гранатового соку. Їжа також містить інші фенольні сполуки, клітковину й поживні речовини, тож відмінності результатів між раціоном та ізольованим уролітином не можна цілком приписати лише частці людей, які утворюють уролітин A.
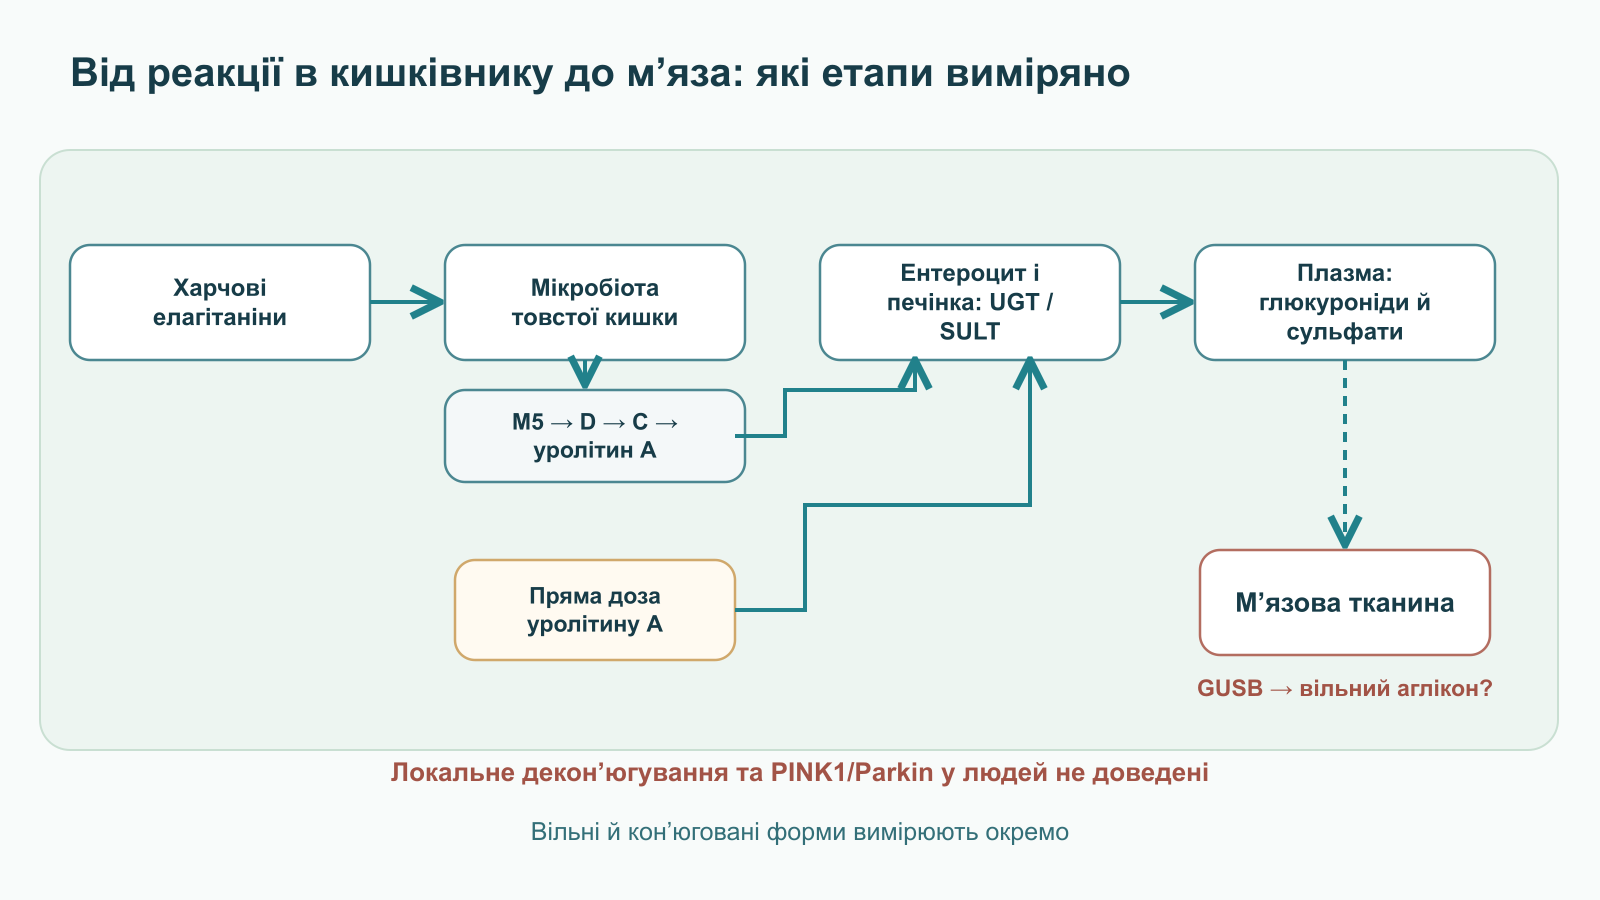
Після гідролізу елагітанінів елагова кислота потрапляє до відділів кишківника, де мікробні реакції розкриття лактонного кільця, декарбоксилювання та послідовного дегідроксилювання утворюють родину уролітинів. Схематичну карту перетворень можна записати так:
Цей запис показує хімічну логіку втрати гідроксильних груп, але не стверджує, що кожен штам виконує всі етапи або що проміжні сполуки завжди з’являються саме в такій послідовності в кожної людини. M5 — пентагідроксильований проміжний продукт; D і C мають відповідно чотири й три гідроксильні групи; A та ізоуролітин A — позиційні дигідроксильовані ізомери. Наступна гілка може вести до уролітину B. Положення гідроксилів впливає на взаємодію з ферментами й вимірювану активність; не можна оголошувати всі ізомери еквівалентними.
Ізоляти Gordonibacter urolithinfaciens і Gordonibacter pamelaeae здатні здійснювати ранні етапи перетворення елагової кислоти, тоді як Ellagibacter isourolithinifaciens описано як продуцент ізоуролітину A. Виявлення цих таксонів саме по собі не доводить повного синтезу уролітину A: продукт залежить від функціонального складу спільноти, умов культивування, субстрату й часу транзиту. Конкретний виконавець пізнього дегідроксилювання в організмі людини не зводиться до одного надійно встановленого «обов’язкового» виду. Синтрофія є корисною гіпотезою для експериментів, але приписувати цей етап некультивованим клостридіям і молібденовій дегідроксилазі як доведеному універсальному шляху означало б виходити за межі наявних даних.
Після стандартизованого навантаження елагітанінами дослідники розрізняють UM-A із переважним утворенням уролітину A, UM-B — з ізоуролітином A та/або уролітином B поряд з A, а також UM-0 — без виявлюваних уролітинів за використаного аналітичного порогу. Позначення метаботипу залежить від раціону перед тестом, часу забору зразка, матриці (сеча чи плазма), чутливості аналізу та популяції. Його не слід перетворювати на незмінну геномну ознаку, діагноз «дисбіозу» чи показання до добавки. Мікробні асоціації, вік і метаболічні захворювання можуть впливати на розподіл груп, але точні частки «непродуцентів» не можна переносити між популяціями без однакового тесту.
| Метаботип після навантаження | Аналітичний опис | Що можна і чого не можна виснувати |
|---|---|---|
| UM-A | Переважають уролітин A та його кон’югати | Мікробний шлях активний за умов тесту; це не доводить нижчого запалення або кращої функції м’язів. |
| UM-B | Поряд з іншими метаболітами з’являються ізоуролітин A та/або уролітин B | Це інший профіль дегідроксилювання; його не можна автоматично назвати «токсичним» або нездатним утворювати A. |
| UM-0 | Уролітини не визначаються | Можуть впливати особливості мікробіому, експозиції чи аналітичного вікна; нульовий результат не доводить клінічної потреби в екзогенному A. |
Безпосереднє вживання очищеного уролітину A зменшує залежність експозиції від мікробного етапу, але не робить її однаковою для всіх: абсорбція, кон’югація, транспорт, розподіл і виведення залишаються мінливими. Вибір між харчовим продуктом і добавкою не випливає з метаботипу без дослідження, яке пов’язало б саме цю класифікацію з функціональним результатом.
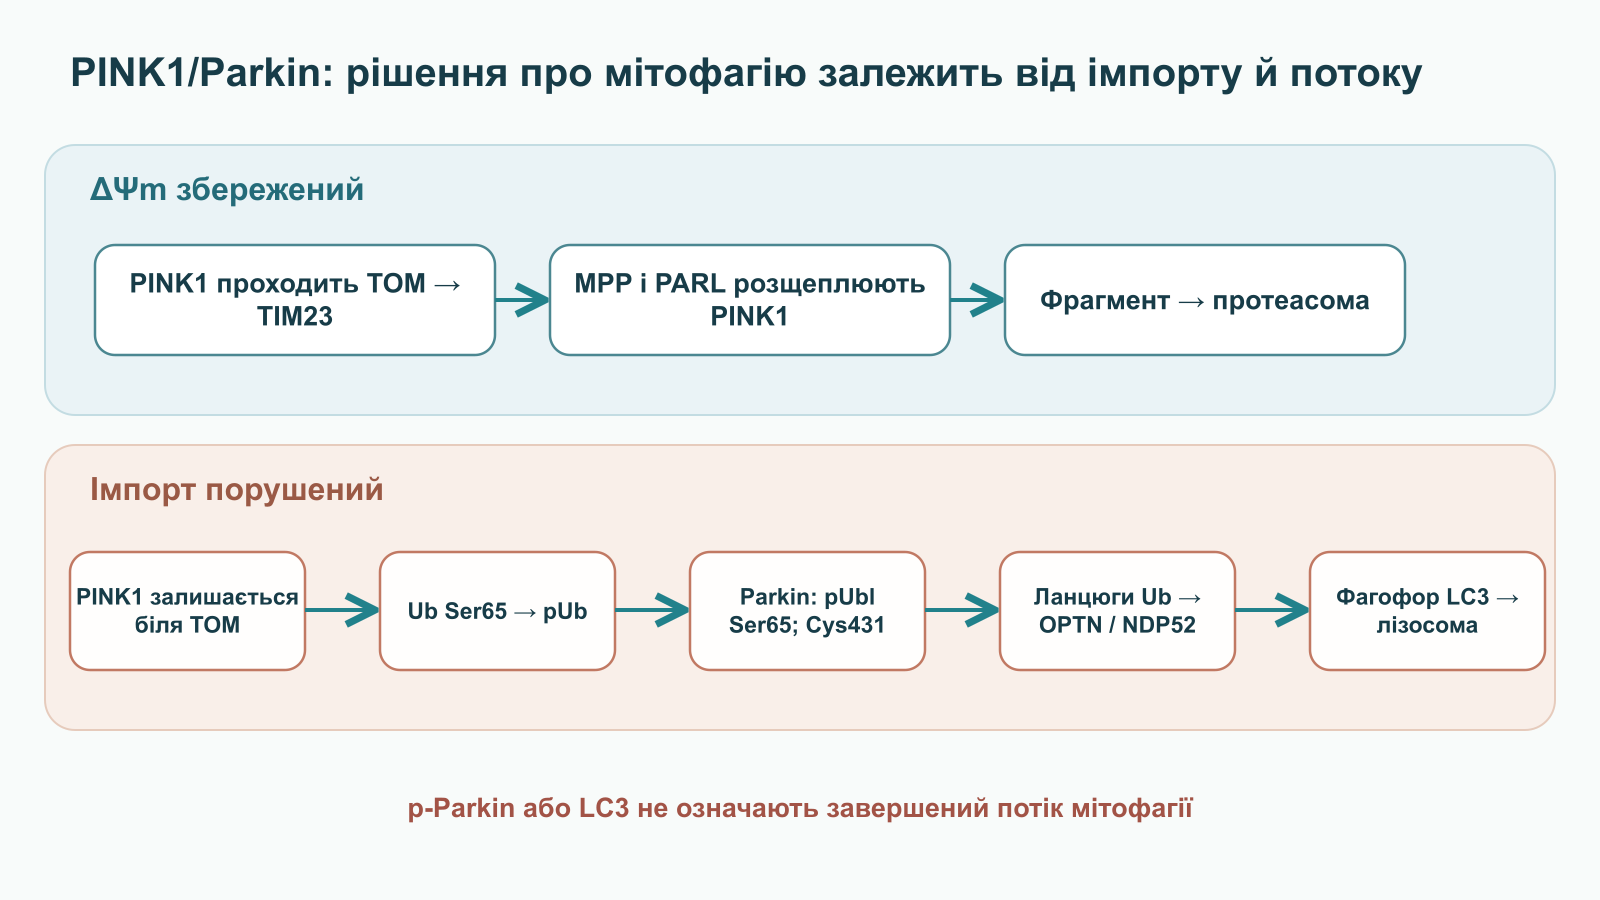
Мітохондріальна мембрана підтримує електрохімічний градієнт протонів. Його електрична складова, , допомагає імпортувати білки з позитивно зарядженою N-кінцевою адресною послідовністю. PINK1, серин-треонінова кіназа, проходить крізь транслоказу зовнішньої мембрани TOM і за збереженого потенціалу взаємодіє із системою TIM23 внутрішньої мембрани. Мітохондріальна процесинг-пептидаза (MPP) відщеплює адресну ділянку; протеаза PARL розщеплює PINK1 у внутрішній мембрані. Утворений фрагмент може повернутися до цитозолю та зазнати протеасомної деградації після розпізнавання N-кінцевого фенілаланіну. Тому на поверхні функціональної поляризованої органели повнорозмірного PINK1 мало. «Мало» не означає абсолютний нуль, а деполяризація — не єдина відома форма пошкодження мітохондрій.
За достатньої втрати потенціалу порушуються імпорт через TIM23 і доступ до PARL. Повнорозмірний PINK1 утримується на зовнішній мембрані в асоціації з TOM і отримує змогу фосфорилювати доступні субстрати з боку цитозолю. В експериментальних системах описано стабілізацію комплексу й транс-автофосфорилювання кінази, зокрема за Ser228 і Thr257. Однак конкретна стехіометрія субодиниць TOM, маса комплексу та єдиний поріг залежать від моделі; їх не слід перетворювати на універсальні числа для м’язів людини, що старіють. Окремі мітохондрії різняться потенціалом, формою, локалізацією та ступенем обміну з мережею.
На білках зовнішньої мембрани мітохондрій уже є базальні мітки убіквітину. PINK1 переносить фосфат АТФ на Ser65 убіквітину:
Фосфоубіквітин, або pUb, змінює локальну поверхню зв’язування та слугує сигналом для рекрутування Parkin. Структурні дослідження показують конформаційні зсуви убіквітину та його доменів зв’язування; це не дає підстав вважати pUb стійким до всіх деубіквітиназ. Співвідношення фосфорильованого та загального убіквітину залежить від швидкості кінази PINK1, активності фосфатаз, подовження й видалення ланцюгів. Для позитивного зворотного зв’язку важливіша локальна щільність pUb на мембрані, а не одне вимірювання загального клітинного убіквітину.
Parkin (PRKN) належить до RBR-лігаз. Його N-кінцевий домен Ubl, RING0, RING1, IBR, RING2 та інгібіторний елемент REP утримують фермент в автоінгібованій конформації. RING1 бере участь у зв’язуванні E2, RING2 містить каталітичний Cys431, а контакти Ubl/REP обмежують доступ до цих ділянок. pUb на мембрані зв’язує Parkin і сприяє перебудові інтерфейсів; після вивільнення Ubl кіназа PINK1 фосфорилює в ньому Ser65. Фосфорильований Ubl додатково знімає автоінгібування, даючи змогу E2 перенести убіквітин спершу на Cys431 Parkin, а потім на аміногрупу лізину субстрату. Цей тіоефірний проміжний продукт відрізняє механізм RBR від спрощеної схеми «E2 безпосередньо передає Ub мембранному білку».
Структурні дослідження показують положення REP та Ubl, але кути повороту домену й міжатомні відстані описують конкретні конструкції та умови кристалізації. Їх не можна без застережень переносити на динаміку живої клітини. Фосфорилювання Parkin і зв’язування pUb взаємно посилюються, але є експериментально розрізнюваними етапами. Навіть виявлення p-Parkin у біоптаті не доводить завершеного лізосомного потоку мітофагії.
Parkin модифікує багато білків зовнішньої мембрани, зокрема мітофузини MFN1/2, транспортні GTPази MIRO/RHOT і VDAC. Для MFN та MIRO важливі екстракція за участю p97/VCP і протеасомна деградація: вони можуть обмежувати повторне злиття або рух пошкодженої органели. Це функціональні тенденції, а не завжди повне вимкнення мітохондріальної мережі. Убіквітинові ланцюги включають зв’язки K6, K11, K48 та K63; вони беруть участь у різних етапах сигналізації, тому правило «K48 = лише протеасома, K63 = лише аутофагія» було б надто бінарним.
Нові мембранні ланцюги дають PINK1 нові молекули Ub для фосфорилювання. Виникає петля посилення: pUb рекрутує Parkin, Parkin додає Ub, а PINK1 фосфорилює доданий Ub. Деубіквітинази та фосфатази обмежують цю петлю, тож пошкодження не обов’язково запускає незворотне видалення. На модифікованій поверхні збираються рецептори OPTN, NDP52/CALCOCO2, TAX1BP1 та інші білки; p62/SQSTM1 може брати участь, але його внесок не є обов’язковим у кожній моделі. OPTN і NDP52 розпізнають ланцюги через убіквітин-зв’язувальні модулі та з’єднують їх з апаратом аутофагії. Кіназа TBK1 фосфорилює OPTN і підтримує локальне рекрутування, однак точне зростання спорідненості не можна вважати сталим для всіх субстратів і тканин.
Рецептор з’єднує убіквітиновану органелу зі зростаючою мембраною фагофора, взаємодіючи з білками ATG8, зокрема ліпідованою LC3. Загальний запис мотиву LIR описує один клас контактів; контекст фланкувальних амінокислот та їх фосфорилювання змінюють спорідненість. Ініціація й розширення фагофора потребують комплексу ULK1, PI3KC3, WIPI та систем кон’югації ATG; мембрану не можна приписати одному незмінному джерелу. Після замикання мітофагосоми її злиттю з лізосомою сприяють Rab7, білки SNARE, зокрема STX17, SNAP29 і VAMP8, а також інші білки позиціювання. V-АТФаза створює кисле середовище, де катепсини й нуклеази розщеплюють вміст.
Кількість LC3-позитивних структур або p-Parkin — це знімок проміжного стану. Зростання кількості структур може означати як посилену доставку, так і блок їх утилізації. Щоб зробити висновок про мітофагічний потік, потрібні вимірювання з урахуванням лізосомного етапу, наприклад динамічні репортери або порівняння за блокади деградації у відповідній експериментальній моделі. Шлях PINK1/Parkin докладно охарактеризовано, але існують і Parkin-незалежні рецепторні механізми мітофагії. Уролітин A може змінювати пов’язані маркери в доклінічних моделях; звідси не випливає, що вся наведена послідовність є обов’язковим і доведеним механізмом кожного клінічного ефекту.
Видалення мітохондрій має фізіологічний сенс лише разом із підтриманням достатньої маси, що продукує енергію, та структури мережі. Енергетичне напруження клітини відображають співвідношення AMP/ATP і ADP/ATP. AMP та ADP зв’язуються з регуляторною γ-субодиницею AMPK; фосфорилювання Thr172 у каталітичній α-субодиниці, зокрема кіназою LKB1, посилює активність комплексу. AMPK змінює використання субстратів і може фосфорилювати коактиватор PGC-1α. Це загальна регуляторна фізіологія, а не встановлена послідовність «уролітин A завжди спершу знижує ATP, а потім оновлює всі мітохондрії». Таке зниження ATP може бути й шкідливим; активність AMPK сама залежить від тканини, харчування, навантаження та часу спостереження.
SIRT1 використовує NAD⁺ як субстрат деацетилювання, зокрема PGC-1α. NAMPT бере участь у повторному використанні нікотинаміду; співвідношення NAD⁺/NADH, компартменти й витрати NAD⁺ відрізняються в цитозолі, ядрі та матриксі. AMPK–PGC-1α–SIRT1 доцільно розглядати як пов’язану мережу, а не одну обов’язкову лінійну реакцію. PGC-1α коактивує NRF1, рецептори ERR і PPAR; ядерні програми підвищують експресію компонентів дихання, апарату імпорту білків і TFAM. Імпорт TFAM до матриксу підтримує пакування та транскрипцію мтДНК. Водночас біогенез охоплює також синтез ліпідів, імпорт білків, складання комплексів, реплікацію мтДНК і ремоделювання мережі: зміна однієї транскрипційної сигнатури не вимірює повністю кількість нових функціональних органел.
У м’язах фізичне навантаження саме змінює AMPK, PGC-1α, мітохондріальну мережу й капіляри. Щоб приписати ефект добавки дії через цю вісь, потрібні втручання, часовий ряд і функціональне оцінювання, а не лише збіг двох маркерів після курсу. У випробуваннях уролітину A вимірювали окремі білкові й транскриптомні сигнатури; їх слід читати як ознаки можливої відповіді тканини, а не як пряме спостереження повної послідовності мітофагія → біогенез → відновлення сили.
За пошкодження мембран або дефектного контролю якості мтДНК може потрапити до цитозолю. Пора перехідної проникності внутрішньої мембрани (mPTP), порушення зовнішньої мембрани, макропори, залежні від BAX/BAK, та інші процеси за різних умов можуть сприяти виходу мтДНК; єдиного обов’язкового каналу немає. Цитозольна ДНК зв’язує cGAS, яка утворює 2′3′-cGAMP з ATP і GTP. Цей циклічний динуклеотид активує STING на ендоплазматичному ретикулумі. Переміщення STING до апарата Гольджі та рекрутування TBK1/IRF3 ведуть до транскрипції генів інтерферону; сигналізація NF-κB додає запальні компоненти. Наявність у мтДНК CpG-мотивів, подібних до бактеріальних, не замінює ключової умови: ДНК має потрапити до компартмента, доступного сенсору.
Дослідження на тваринах і клітинних моделях показують, що PINK1/Parkin можуть обмежувати STING-залежне запалення за мітохондріального стресу. Однак наявні клінічні показники CRP і цитокінів не дають змоги стверджувати, що пероральний уролітин A «блокує» цю вісь у літньої людини. CRP — неспецифічний системний маркер; він не локалізує вихід мтДНК, активність cGAS або джерело цитокінів. Причинний ланцюг можна уточнити лише вимірюванням відповідних проміжних подій у належній моделі та, окремо, у тканині людини.
Другий можливий зв’язок між дефектними мітохондріями та запаленням — інфламасома NLRP3. Її запуск зручно розділяти на праймування й активацію. Праймування, залежне від NF-κB, підвищує експресію NLRP3 та pro-IL-1β; наступні іонні, метаболічні й органелярні сигнали підтримують збирання NLRP3 з адаптером ASC і прокаспазою-1. Активна каспаза-1 процесує pro-IL-1β і pro-IL-18, а розщеплення газдерміну D утворює пори, пов’язані з піроптозом. Окиснена мтДНК і мітохондріальні ROS розглядаються як можливі учасники активації, але не слід стверджувати для кожної тканини універсальне пряме зв’язування ox-mtDNA з певним доменом NLRP3 і обов’язковий гептамерний каркас.
Секреторний фенотип старіючих клітин, SASP, охоплює більше чинників і контекстів, ніж одна інфламасома. У м’язах запальні медіатори можуть впливати на IGF-1/Akt/mTOR, протеоліз, активність MuRF1 та atrogin-1, а також середовище стовбурових клітин. Саркопенія має й інші причини: денервацію, зниження активності, хвороби, недостатнє харчування, гормональні та судинні зміни. Тому навіть за зниження окремих запальних маркерів не можна зробити висновок, що препарат усунув «запальне старіння», відновив міозин або запобіг саркопенії.
Субсарколемальні мітохондрії розташовані ближче до сарколеми й сигналізації на її поверхні; інтерміофібрилярні розміщені між скоротливими елементами та забезпечують локальний обмін ATP і кальцію. Відмінність між мітохондріальним утворенням ATP і коротким фосфокреатиновим буфером пояснює, чому відповідь витривалості не можна підміняти відповіддю максимальної сили; механізм буфера описано у статті про креатин і м’язову працездатність. Це функціональні компартменти, але вони пов’язані між собою. Динаміка злиття й поділу, дихальний ланцюг, вміст крист, транспорт жирних кислот і контроль якості впливають на здатність м’язів витримувати навантаження. Неповне β-окиснення та зміни ацилкарнітинів можуть свідчити про метаболічне ремоделювання; концентрація ацилкарнітинів у плазмі не є прямим вимірюванням ATP у міофібрилі. Діацилгліцероли, цераміди й PKCθ беруть участь у ліпотоксичному порушенні інсулінового сигналу, однак причинний зв’язок кожного з них із конкретною дозою уролітину A потребує окремої перевірки.
Саркопенію оцінюють передусім за м’язовою силою, масою та фізичною функцією, застосовуючи критерії для конкретної популяції. Порушення функції мітохондрій може сприяти її розвитку, але не є єдиним діагностичним механізмом. У випробуваннях уролітину A брали участь люди з різними вихідними характеристиками; дані про силу у здорових або малорухливих добровольців не можна автоматично переносити на пацієнтів із діагностованою саркопенією. Результат шестихвилинної ходьби також залежить від серця, легень, суглобів, мотивації та ефекту тренування при повторному тестуванні.
Сателітні клітини Pax7⁺ лежать між сарколемою м’язового волокна та базальною пластинкою. У спокої вони зберігають здатність до самовідновлення; після ушкодження частина клітин активує Myf5/MyoD, проліферує та диференціюється за участю міогеніна, а частина повертається до резерву. Мітохондріальна динаміка, аутофагія та ROS беруть участь у переходах між цими станами. Підвищення ROS не слід завжди вважати патологічним: короткий сигнал потрібен для регенерації, тоді як хронічне пошкодження й порушений контроль якості можуть її обмежувати. p16INK4a та p21CIP1 — маркери контекстно-залежних програм старіння та зупинки клітинного циклу, а не прямі вимірювання м’язової сили.
Доклінічні моделі дають підстави для гіпотези, що поліпшення контролю якості мітохондрій у клітинах Pax7⁺ допомагає зберегти регенеративну відповідь. Але клінічні випробування уролітину A не доводять відновлення пулу людських MuSC або утворення нових зрілих міотруб у пацієнтів. Для такого висновку потрібні біопсії з клітинними маркерами, відстеження долі клітин і функціональне оцінювання регенерації, бажано після стандартизованого ушкодження та з контролем тренувань.
Волокна типу I у середньому мають високу окиснювальну здатність і стійкість до втоми; IIa поєднують швидке скорочення зі значним аеробним компонентом; IIx більше покладаються на гліколіз. Розподіл типів залежить від м’яза, віку, іннервації та тренування. Вважати людські волокна IIb окремою універсальною групою було б некоректно. Старіння особливо впливає на швидкі моторні одиниці, але клінічний фенотип не можна вивести з одного «зсуву типу».
Програми, пов’язані з PGC-1α, можуть зачіпати CPT1B, CD36, ферменти окиснення та VEGF-A. Це пов’язує мітохондріальний обмін із капіляризацією на рівні гіпотез і експериментальних моделей. CPT1B регулює надходження довголанцюгових ацильних залишків через карнітиновий шатл, а CD36 — захоплення жирних кислот; обмеження цього етапу малоніл-CoA докладніше розглянуто у статті про CPT1 і β-окиснення. Зниження лактату після навантаження залежить не лише від піруватдегідрогенази, а й від інтенсивності роботи, тканинного обміну та його видалення. Випробування уролітину A не показали надійного збільшення співвідношення капіляри/волокно, обов’язкового перетворення IIx на I/IIa або доведеного прискорення кліренсу лактату. Витривалість слід оцінювати за заздалегідь визначеним тестом і міжгруповим ефектом, а не за правдоподібною схемою волокон.
Клінічні випробування відповідають на запитання про конкретний виміряний результат за конкретної дози й тривалості. Зміна ацилкарнітинів, експресії білків мітофагії або самопочуття після навантаження не замінює заздалегідь визначену функціональну кінцеву точку. У цій галузі є кілька рандомізованих досліджень, але вибірки невеликі, а довготривалих випробувань у пацієнтів із діагностованою саркопенією недостатньо. Препарат і частина досліджень пов’язані з комерційним спонсором; це вимагає особливо чіткого розрізнення первинних і вторинних результатів, а не автоматичного заперечення даних.
У першому дослідженні за участю людей були 60 здорових малорухливих добровольців старшого віку. Протокол одноразових і повторних доз оцінював безпеку, фармакокінетику та молекулярні показники за короткої експозиції; повторне вживання тривало 28 днів. Учасники отримували пероральний уролітин A у досліджуваних групах, зокрема по 250, 500 і 1000 мг/добу. Аналіз плазми й м’язових біоптатів виявив зміни, сумісні з перебудовою мітохондріального метаболізму та профілю ацилкарнітинів. Це важливе свідчення експозиції в людини та біологічної активності, але не доказ зниження ризику саркопенії, стійкого приросту сили або відновлення мітохондрій протягом років. Транскриптомна сигнатура біоптату також сама по собі не вимірює потік мітофагії.
У вихідному тексті період напіввиведення 17–22 години, досягнення рівноважної концентрації за 3–4 дні й відсутність токсичності аж до 2000 мг/добу подавалися так, ніби це універсальна схема й довгострокова межа. Такі характеристики різняться для вільного аглікону й кон’югатів, дози та режиму; коротке спостереження не встановлює безпечної експозиції протягом усього життя. В редакційному висновку залишено рамки, які можна перевірити: досліджувані дози переносилися в обмеженій вибірці та протягом обмеженого часу, а приймання давало вимірювані циркулюючі метаболіти й молекулярні зміни. Для функціональних клінічних обіцянок цього недостатньо.
У подвійному сліпому дослідженні 66 дорослих віком 65–90 років отримували 1000 мг/добу уролітину A або плацебо протягом чотирьох місяців. Дві первинні кінцеві точки — зміна дистанції шестихвилинної ходьби та максимальне утворення ATP у м’язах кисті — не показали статистично значущої переваги між групами. Середня дистанція зросла від вихідного рівня на 60,8 м у групі активного втручання та на 42,5 м у групі плацебо. Тому позитивна внутрішньогрупова різниця не дорівнює доведеній користі порівняно з контролем. Відмінності за показником ATP також були невеликими й статистично непереконливими.
Вторинні тести виявили сигнал більшої витривалості переднього великогомілкового м’яза та першого тильного міжкісткового м’яза кисті, особливо через два місяці. Змінювалися окремі плазмові ацилкарнітини, цераміди та CRP. Це узгоджується з гіпотезою про м’язову відповідь, однак множинні вторинні показники й невелика вибірка потребують незалежного відтворення. У вибірці переважали жінки та білі учасники; середня вихідна дистанція вказувала на відносно збережену функцію. Без нової перевірки дані не можна переносити на пацієнтів із тяжкою старечою крихкістю, іншим етнічним складом вибірки або на висновок про лікування саркопенії. Зазначений у вихідному рукописі універсальний приріст витривалості «+17,3%» не потрібен для точного опису результатів: важливо, який саме м’язовий тест, час і порівняння він відображає.
У дослідженні 88 малорухливих людей віком 40–64 роки з надмірною масою тіла порівнювали плацебо, 500 і 1000 мг/добу протягом чотирьох місяців. Заздалегідь визначена основна точка — пікова потужність під час навантаження — статистично значущо не поліпшилася. Водночас автори повідомили приблизно 12-відсоткове поліпшення окремих показників сили ніг і сигнали у вимірюваннях аеробної функції, ходьби, ацилкарнітинів та CRP. Для сили задньої групи м’язів стегна на рисунку оригінальної праці наведено міжгрупові p = 0,027 і 0,029 для двох доз; це конкретніше, ніж твердження про приріст усієї «сили коліна» на 12% у будь-якого пацієнта. Для VO₂ та 6MWD частина статистичної значущості стосується порівняння з власним вихідним рівнем, а не переваги над плацебо. Саме цю різницю вихідний рукопис місцями втрачав.
У біоптатах досліджували протеомні й транскриптомні шляхи, пов’язані з мітохондріями; імуноблот окремих білків, зокрема фосфо-Parkin, виконували в невеликій підвибірці. Ці спостереження підтримують вивчення механізму, але не встановлюють, що в усіх учасників активувався повний потік PINK1/Parkin аж до лізосомного руйнування органел. Оскільки дослідження спонсорувала компанія, пов’язана з продуктом, а частина авторів мала відповідні зв’язки, незалежне повторення із заздалегідь закріпленими кінцевими точками особливо цінне. Не можна ігнорувати ні сигнал вторинних результатів, ні негативну первинну точку.
Оригінальну публікацію в Sports Medicine підписали Whitfield і співавтори, а не «D’Amico et al.» як перший автор. У рандомізованому подвійному сліпому випробуванні 42 добре треновані бігуни-чоловіки отримували 1000 мг/добу уролітину A або плацебо протягом чотирьох тижнів під час висотного тренувального збору. У підгрупі проводили тест на 3000 м; результат статистично значущо не поліпшився порівняно з контролем. Учасники, які отримували уролітин A, продемонстрували сигнал меншого суб’єктивного зусилля та нижчу інтегральну активність креатинкінази після навантаження, а протеоміка м’язів виявила ознаки зниження запальних шляхів. Однак респірометрія пермеабілізованих м’язових волокон не показала поліпшення функції мітохондрій за умов протоколу. Міжгрупова взаємодія для VO₂max також не була значущою, хоча всередині активної групи показник зріс.
Такий набір даних допускає гіпотезу про вплив на відновлення, але не підтверджує ергогенний ефект у змаганні. Висотний збір, мала підгрупа з тестом на 3000 м, участь лише чоловіків і короткий термін обмежують перенесення висновків на широку спортивну практику. Не слід писати, що це дослідження вже довело прискорене виведення лактату, зниження міоглобіну та зростання спортивної працездатності: вихідний рукопис об’єднав ці різні показники у надто сильний висновок.
| Дослідження та популяція | Доза і тривалість | Основна клінічна точка | Що залишається після порівняння з контролем |
|---|---|---|---|
| Andreux, здорові люди старшого віку, n=60 | Одноразові дози та повторне приймання до 28 днів | Переносимість, експозиція, молекулярні показники | Короткострокова переносимість і біологічна сигнатура; лікування м’язових порушень не встановлено. |
| Liu, дорослі 65–90 років, n=66 | 1000 мг/добу, 4 місяці | 6MWD і максимальне утворення ATP у кисті | Жодна первинна точка не показала значущої переваги; вторинний сигнал локальної м’язової витривалості. |
| Singh, малорухливі дорослі середнього віку, n=88 | 500 або 1000 мг/добу, 4 місяці | Пікова потужність | Значущого ефекту за первинною точкою немає; окремі вторинні показники сили й біомаркерів сприятливі. |
| Whitfield, треновані бігуни-чоловіки, n=42 | 1000 мг/добу, 4 тижні | Біг і показники відновлення під час висотного збору | Результат на 3000 м не поліпшився; CK і суб’єктивне зусилля дають обмежений сигнал відновлення. |
Дані не дають підстав сформулювати загальний «доведений клінічний консенсус» щодо профілактики старіння або лікування м’язової хвороби. Вони допомагають точніше спланувати наступні дослідження: заздалегідь визначати функціональну кінцеву точку, враховувати вихідну функцію, тренування й харчування, вимірювати експозицію вільної речовини та кон’югатів, окремо перевіряти потік мітофагії й довгострокову безпеку.
Харчова елагова кислота має пройти мікробний етап; перорально введений уролітин A його оминає. Ця відмінність пояснює меншу залежність від UM-A/UM-B/UM-0 за прямої дози, але не дає математичних «100% успіху»: після приймання залишаються варіації всмоктування, кон’югації та виведення. Пікова концентрація (), час до піка () і площа під кривою (AUC) залежать від того, чи вимірювали вільний аглікон, глюкуронід, сульфат або загальну речовину після гідролізу зразка. Порівнювати різні аналітичні визначення як одну концентрацію некоректно.
У вихідному тексті 500 мл гранатового соку порівнювали з 1000 мг добавки й оголошували «терапевтичне вікно» 1,5–3,5 мкМ із восьми-десятикратною AUC. Без однакових хімічних матриць, доз елагітанінів, підготовки зразків і популяцій ця точна шкала не є надійною підставою для клінічного вибору. Пряму добавку можна описати як спосіб отримати вимірювану експозицію незалежно від мікробної конверсії попередника; її перевагу за довгостроковими функціональними результатами над раціоном з елагітанінами не встановлено окремим порівняльним випробуванням.
Після абсорбції фенольні групи уролітину A зазнають глюкуронування за участю UGT і сульфатування за участю SULT у кишківнику та печінці. Серед досліджуваних ізоформ називають UGT1A3, UGT1A8, UGT1A9 і UGT1A10; внесок кожної залежить від тканини та експериментальної системи. У кровотоці часто переважають глюкуронідні й сульфатні форми. Уролітин A 3-O-глюкуронід і 8-O-глюкуронід слід розрізняти аналітично. Однак відсотки 80–85%, 10–15% і менш як 5% не можна оголосити сталим складом циркулюючого пулу для всіх доз і людей.
β-Глюкуронідаза GUSB гідролізує глюкуронідний зв’язок і за певних умов у тканині може вивільняти аглікон. Можливий внесок запальних клітин, позаклітинної ферментативної активності, місцевого pH і транспорту крізь мембрани. Це біохімічно правдоподібний шлях, але немає прямого доказу, що в людей після стандартної добавки саме GUSB у працюючому м’язі утворює достатню локальну концентрацію аглікону для активації PINK1/Parkin. Без таких вимірювань глюкуронід не можна назвати гарантованим «проліками», що вибірково вивільняються лише у хворій тканині. Сам аглікон також не обов’язково «концентрується в мітохондріях» лише через ліпофільність. Для перевірки цього шляху потрібні просторово роздільна тканинна фармакокінетика, зіставлення вільної та кон’югованих форм і втручання в передбачуваний ферментний етап.
Учасники описаних втручань найчастіше отримували 500 або 1000 мг/добу, а ранній етап включав й інші одноразові дози. Це дослідницькі режими для визначених популяцій і тривалості, а не доведені «профілактична» і «терапевтична» дози для всіх людей віком 35–50 років або понад 60 років. Немає валідованого тесту метаботипу, який сам по собі призначає 500 мг уранці; наведені випробування також не встановили тривалий безперервний курс при саркопенії, відновленні після операцій або поліпшенні професійного спорту.
Вибір ранкових годин, обов’язковий сніданок із ліпідами, заборона ділити дозу та потреба в «піковому Cmax для імпульсу Parkin» — припущення вихідного тексту, а не правила, перевірені порівнянням режимів. Ритми аутофагії залежать від харчування, сну й навантаження; наявність циркадної регуляції не робить 08:00–10:00 оптимальним клінічним вікном. Якщо уролітин A розглядають як добавку, пріоритет мають рекомендації з доведеною користю щодо фізичної активності, білка та корекції причин слабкості. Результати невеликих досліджень не мають затримувати діагностику прогресивної м’язової слабкості.
У вихідному рукописі пропонували три комбінації: уролітин A зі спермідином 3–6 мг, із PQQ 20 мг, а також з NR 300–600 мг або NMN 500 мг. Їхні механістичні гіпотези різняться. Спермідин пов’язують із регуляцією аутофагії та трансляції, зокрема EP300 і гіпусинуванням eIF5A; PQQ досліджують у контексті клітинної сигналізації й мітохондріальних маркерів; NR і NMN є попередниками шляхів NAD⁺. Обговорення CD38 і клітинних пулів NAD⁺ у огляді апігеніну корисне тут саме для розрізнення кофакторного механізму й доведеної синергії добавок. Ці механізми не означають, що спільне вживання очищає всі білкові агрегати, оновлює кристи або насичує сиртуїни саме в м’язах людини. Функцію NAD⁺ також не можна звести до «живлення комплексу I»: для перенесення електронів важливі локальні NAD⁺/NADH і стан дихального ланцюга.
| Запропонована комбінація | Біологічне запитання | Клінічна прогалина |
|---|---|---|
| Уролітин A + спермідин | Чи доповнюють одне одного шляхи органелярного й загального протеостазу? | Для зазначеної пари не доведено дозу, функціональну ефективність і безпеку тривалого приймання. |
| Уролітин A + PQQ | Чи збігаються кліренс і біогенез у потрібних тканинах і часових межах? | Не показано прискореного заміщення мітохондрій або лікування саркопенії. |
| Уролітин A + NR/NMN | Чи змінює доступність NAD⁺ відповідь тканини? | Немає доказу, що додавання попередника поліпшує клінічний результат порівняно з уролітином A окремо. |
Факторний дизайн з окремими та комбінованими групами дав би змогу перевірити взаємодію. Просте додавання механізмів із різних публікацій не є вимірюванням синергії, тому ці комбінації не слід подавати як готовий протокол.
Короткострокові випробування не виявили значного сигналу непереносимості за досліджуваних доз і вибірок, але ними не можна оцінити рідкісні події та роки безперервного приймання. Доклінічний NOAEL виражають у мг/кг для конкретного виду, статі й протоколу. Не можна множити тваринне значення на 70 кг і оголошувати отримані «понад 200 г/добу» безпечною дозою для людини: міжвидові відмінності та коефіцієнти невизначеності роблять таку арифметику безглуздою. Статус GRAS окремого інгредієнта стосується визначених умов передбаченого харчового використання; це не схвалення лікування саркопенії, спортивної ефективності чи довільної дози продукту.
Дані про взаємодії з CYP та UGT обмежені; відсутність виявленого ефекту в доступних моделях не виключає взаємодій за поліпрагмазії та іншої експозиції. За хронічних хвороб, вагітності, лікування препаратами з вузьким терапевтичним вікном і симптомів м’язової слабкості рішення потребує індивідуального клінічного оцінювання. АЛТ, АСТ, креатинін, eGFR, CK, глюкозу й ліпідний профіль можуть призначати за клінічним завданням, але немає підтвердженого «уролітинового» набору лабораторних порогів або очікуваного зниження hs-CRP на 20–25% за 12–16 тижнів. CK після навантаження залежить від інтенсивності й часу забору; CRP, IL-6 і HOMA-IR неспецифічні. Динамометрію, м’язову масу, фізичну функцію та причини слабкості оцінюють за відповідними клінічними критеріями, а не для підтвердження обов’язкового ефекту добавки.
Історія уролітину A важлива тим, що поєднує мікробну трансформацію харчових сполук, сигналізацію контролю якості мітохондрій і перші вимірювання функції м’язів у людини. Найнадійніше встановлена молекулярна схема PINK1/Parkin: імпорт і протеоліз PINK1 залежать від стану органели, pSer65-Ub і фосфо-Ubl вивільняють Parkin з інгібування, убіквітинові ланцюги збирають рецептори, а фагофор має дійти до лізосомного руйнування. Є доклінічні дані про вплив уролітину A на цю систему та дані в людей про експозицію й окремі біомаркери. Але повний причинний ланцюг від прийнятої капсули до лізосомного потоку в конкретному м’язі людини й запобігання саркопенії поки не продемонстровано.
Клінічна картина неоднорідна: у дослідженнях людей середнього та старшого віку первинні функціональні точки були нейтральними, тоді як окремі вторинні тести сили або локальної витривалості дали позитивні сигнали. У тренованих бігунів деякі маркери відновлення поліпшилися без переконливого поліпшення результату на 3000 м. Ця неоднорідність корисна для досліджень: вона уточнює, який фенотип, дозу, термін і механізм потрібно перевірити далі. Для клініциста й дослідника коректний висновок — перспективна, але поки обмежена доказова база, а не визнаний протокол омолодження м’язів, лікування саркопенії чи підвищення спортивного результату.
Це наративне редакційне опрацювання вихідного рукопису з його бібліографічною базою. Під час підготовки 4 жовтня 2026 року безпосередньо звірено оригінальні публікації Liu, Singh і Whitfield через суперечності між заявленою клінічною користю та дизайном або основними результатами; для Andreux уточнено ідентифікацію статті. Повного систематичного пошуку літератури, заздалегідь оприлюдненого протоколу відбору, формального оцінювання ризику упередження та GRADE не проводили. Тому перелік джерел не гарантує вичерпного охоплення, а механістичні подробиці не означають незалежної перевірки кожної реакції у тканині людини. Основні клінічні висновки слід читати з урахуванням первинних точок, популяції, тривалості й можливого конфлікту інтересів.
Це наративний огляд уролітину A, мітофагії та функції м’язів. Добірка літератури містить 30 публікацій. У редакції від 4 жовтня 2026 року адресно звірено ключові клінічні результати, зокрема відмінність між первинними й додатковими результатами, а також між змінами всередині групи та між групами. Систематичного пошуку за заздалегідь визначеним протоколом, метааналізу й формального оцінювання ризику упередження всіх включених праць не проводили; добірка не є вичерпною.
Ферментні реакції та клітинні моделі пояснюють дослідницьку гіпотезу, але не підтверджують клінічного поліпшення витривалості. Випробування за участю людей розглядаються з урахуванням віку, стану учасників, тривалості втручання та обраного результату. Зміна молекулярного маркера, функціонального тесту та результату спортивного змагання — це різні рівні даних. Позитивне додаткове спостереження не підміняє результат первинної кінцевої точки.
Ні. У випробуваннях за участю дорослих середнього та старшого віку виявлено окремі позитивні вторинні сигнали, але первинні функціональні точки Liu та Singh не підтвердилися. Люди з діагностованою саркопенією та довгострокові результати потребують окремих досліджень.
Коли імпорт знижується, PINK1 затримується на зовнішній мембрані та фосфорилює убіквітин. Це залучає й активує Parkin, яка запускає накопичення мембранних убіквітинових ланцюгів і рекрутування рецепторів фагофора; завершення процесу потребує лізосоми.
Пряма доза оминає мікробний етап утворення уролітину, але їжа й добавка є різними втручаннями. Перевагу одного підходу для довгострокової функції м’язів порівняльними дослідженнями не встановлено.
У чотиритижневому випробуванні тренованих бігунів час на 3000 м значущо не поліпшився. Окремі показники відновлення дали сигнал, який потребує повторення.
Ні. 500 і 1000 мг — досліджувані дози; оптимальний час приймання, тривале лікування та клінічну синергію комбінацій не встановлено.