
Уридин і синтез синаптичних мембран: механізми та клінічні межі
Як UMP пов’язаний із CTP, шляхом Кеннеді, холіном і DHA; що показують синаптичні моделі й випробування сумішей, де закінчуються докази й починаються необґрунтовані протоколи.
Як UMP пов’язаний із CTP, шляхом Кеннеді, холіном і DHA; що показують синаптичні моделі й випробування сумішей, де закінчуються докази й починаються необґрунтовані протоколи.
Нейропластичність потребує не лише електричної активності й роботи генів: відросток, що росте, має отримати нову мембрану, а синапс — узгоджену систему ліпідів, рецепторів і білків. Уридин зацікавив дослідників, оскільки його метаболізм пов’язаний з утворенням CTP — нуклеотиду, потрібного для синтезу фосфатидилхоліну й фосфатидилетаноламіну. Це переконливий біохімічний зв’язок, проте між поповненням нуклеотидного пулу та поліпшенням пам’яті людини залишаються кілька окремих рівнів доказів.
Уридин-5′-монофосфат, або UMP, — нуклеотид: молекула уридину з фосфатом біля 5′-атома вуглецю рибози. Вільний уридин — нуклеозид без цієї фосфатної групи; UTP містить три фосфати. Різниця важлива для всмоктування, внутрішньоклітинних реакцій та рецепторної сигналізації. Пероральний UMP не можна вважати готовим позаклітинним агоністом P2Y-рецепторів, а позитивний результат суміші з UMP, DHA і вітамінами — ефектом самого уридину.
Пресинаптичне закінчення містить везикули з нейромедіатором. Їхні мембрани проходять цикли злиття з плазматичною мембраною та подальшого відновлення; тому ліпідний обмін потрібний і для росту, і для підтримання наявного контакту. Комплекс SNARE безпосередньо бере участь у злитті мембран, тоді як синапсин-1 пов’язаний з організацією везикулярних пулів, а синаптофізин — із мембранами синаптичних везикул. Ці білки не можна об’єднати під назвою одного «ферменту екзоцитозу».
З іншого боку синаптичної щілини розташовані рецептори й постсинаптична щільність. У збуджувальному контакті AMPA-рецептори, зокрема комплекси з GluA1/GluA2, і NMDA-рецептори, до яких може входити GluN2B, організовані разом із каркасними білками. PSD-95 належить до родини MAGUK і переважно виконує структурну функцію; назва родини не означає, що тут він діє як активна гуанілаткіназа. Зв’язки через додаткові адаптери, зокрема мережу за участю Shank, поєднують рецепторні комплекси з актиновим цитоскелетом шипика. Проста лінія PSD-95—Shank—актин позначає організаційну мережу, а не обов’язково пряме зв’язування кожної сусідньої пари.
Фосфатидилхолін (PC), фосфатидилетаноламін (PE), фосфатидилсерин (PS), сфінгомієлін і холестерин по-різному впливають на властивості мембрани. Склад залежить від клітинного компартмента, типу синапсу й методу виділення; універсальні відсотки для всіх синаптичних мембран вводять в оману. DHA може входити до ацильних ланцюгів кількох класів фосфоліпідів, часто в положення sn-2. Водночас DHA-вмісний ліпід і впорядкований холестерин-сфінгомієліновий домен — різні елементи організації бішару: наявність DHA не дозволяє автоматично назвати ділянку «ліпідним рафтом».
Нова площа мембрани сама не визначає, куди піде відросток і який контакт стане функціональним. Для цього потрібні сигнали росту, адгезія, доставка білків, перебудова цитоскелета й активність нейронної мережі. Збільшення PC, PSD-95 або кількості шипиків цікаве, але кожне вимірювання відповідає на власне запитання. Жодне не замінює електрофізіологічного оцінювання передачі та клінічного оцінювання пам’яті.
Після приймання UMP значна частина його шляху пов’язана з дефосфорилюванням і всмоктуванням уридину. Участь беруть кишкові фосфатази й нуклеотидази, транспорт нуклеозидів, подальший обмін у печінці та інших тканинах. Плазмова концентрація залежить не лише від дози: важливі хімічна форма, склад продукту, їжа та швидкість утилізації. Зростання уридину в крові ще не вимірює UTP у нейроні й не показує кількості нових синапсів.
Існують дві основні родини переносників нуклеозидів. ENT1/ENT2, кодовані SLC29A1/SLC29A2, здійснюють рівноважний транспорт за градієнтом; напрямок змінюється разом із концентраціями. CNT1/2/3 належать до SLC28 і можуть використовувати катіонний градієнт. CNT1 переважно переносить піримідинові нуклеозиди, CNT2 — пуринові, але також уридин, а CNT3 має ширшу селективність. У дослідах із рекомбінантними людськими переносниками в ооцитах Xenopus для CNT1/2 показано Na⁺:нуклеозид 1:1, для CNT3 — 2:1; CNT3 також працює з H⁺ у співвідношенні 1:1. Це характеристика досліджених білків, а не готова карта їхнього внеску в людський гематоенцефалічний бар’єр.
ГЕБ утворений шаром ендотеліальних клітин зі щільними контактами. Трансцелюлярний шлях спочатку перетинає мембрану, звернену до крові, потім цитоплазму ендотеліоцита і другу мембрану, звернену до тканини; далі залишається мембрана самої нервової клітини. Не можна звести маршрут до однієї межі «кров—нейрон» і без підтвердження поставити однакові переносники по обидва боки. Проникнення уридину в мозок і зміни мозкових нуклеотидів показані в експериментальних моделях, але не визначають точної людської фармакокінетики кожної добавки.
У salvage-шляху уридин-цитидинкінази UCK1/UCK2 фосфорилюють уридин. Далі CMPK1 і нуклеозиддифосфаткінази родини NME забезпечують послідовне утворення UDP та UTP. Позначення UMP, UDP й UTP стосуються кількості фосфатів, а не різних основ. Кіназні реакції витрачають енергетичні нуклеотиди й перебувають під метаболічним контролем; зовнішній уридин не перетворюється на мембрану без витрат енергії.
Уридин + ATP → UMP + ADP — UCK1/2, EC 2.7.1.48.
UMP + ATP ⇌ UDP + ADP — CMPK1, EC 2.7.4.14.
UDP + ATP ⇌ UTP + ADP — NME/NDPK, EC 2.7.4.6.
Інша можливість — синтез піримідинового кільця de novo. Комплекс CAD забезпечує ранні реакції, мітохондріальна DHODH перетворює дигідрооротат на оротат, а UMPS бере участь в утворенні UMP. У тканині дорослого людського мозку знайдено ферменти цього шляху; клітинні досліди також пов’язують піримідиновий обмін із диференціюванням. Тому твердження, що зрілий мозок майже повністю позбавлений синтезу de novo й отримує CTP лише з циркулюючого уридину, неправильне. Значення salvage і de novo змінюється залежно від типу клітини, її стану й доступності субстратів. Цитидин теж може фосфорилюватися до CMP і далі давати CDP/CTP.
CTP-синтази CTPS1/CTPS2 перетворюють UTP на CTP, використовуючи амідний азот глутаміну й енергію ATP. Це вже не приєднання чергового фосфату: змінюється хімія піримідинової основи. Сумарна реакція:
UTP + глутамін + ATP + H₂O → CTP + глутамат + ADP + Pi.
Pi — неорганічний фосфат. Глутаміназний домен вивільняє азот, а синтазний використовує його для амінування активованого UTP. CTP бере участь у зворотному зв’язку; GTP може регулювати глутамінзалежну активність. Людські CTPS здатні утворювати філаменти, функція яких залежить від ізоформи й стану ферменту. Тому схема «неактивний димер стає активним тетрамером лише завдяки GTP» та єдиний Ki для всіх умов надто грубі.
У досліді на піщанках після перорального UMP вимірювали зміни уридину, UTP, CTP та CDP-холіну в мозку. Це підтримує зв’язок між доступністю попередника й метаболічним пулом у цій моделі. Проте уридин плазми або ліквору не можна підставляти замість внутрішньоклітинної концентрації в кінетичне рівняння UCK: так змішуються компартменти. Зростання внутрішньоклітинного UTP також не означає, що той самий UTP вийшов назовні й активував рецептор.
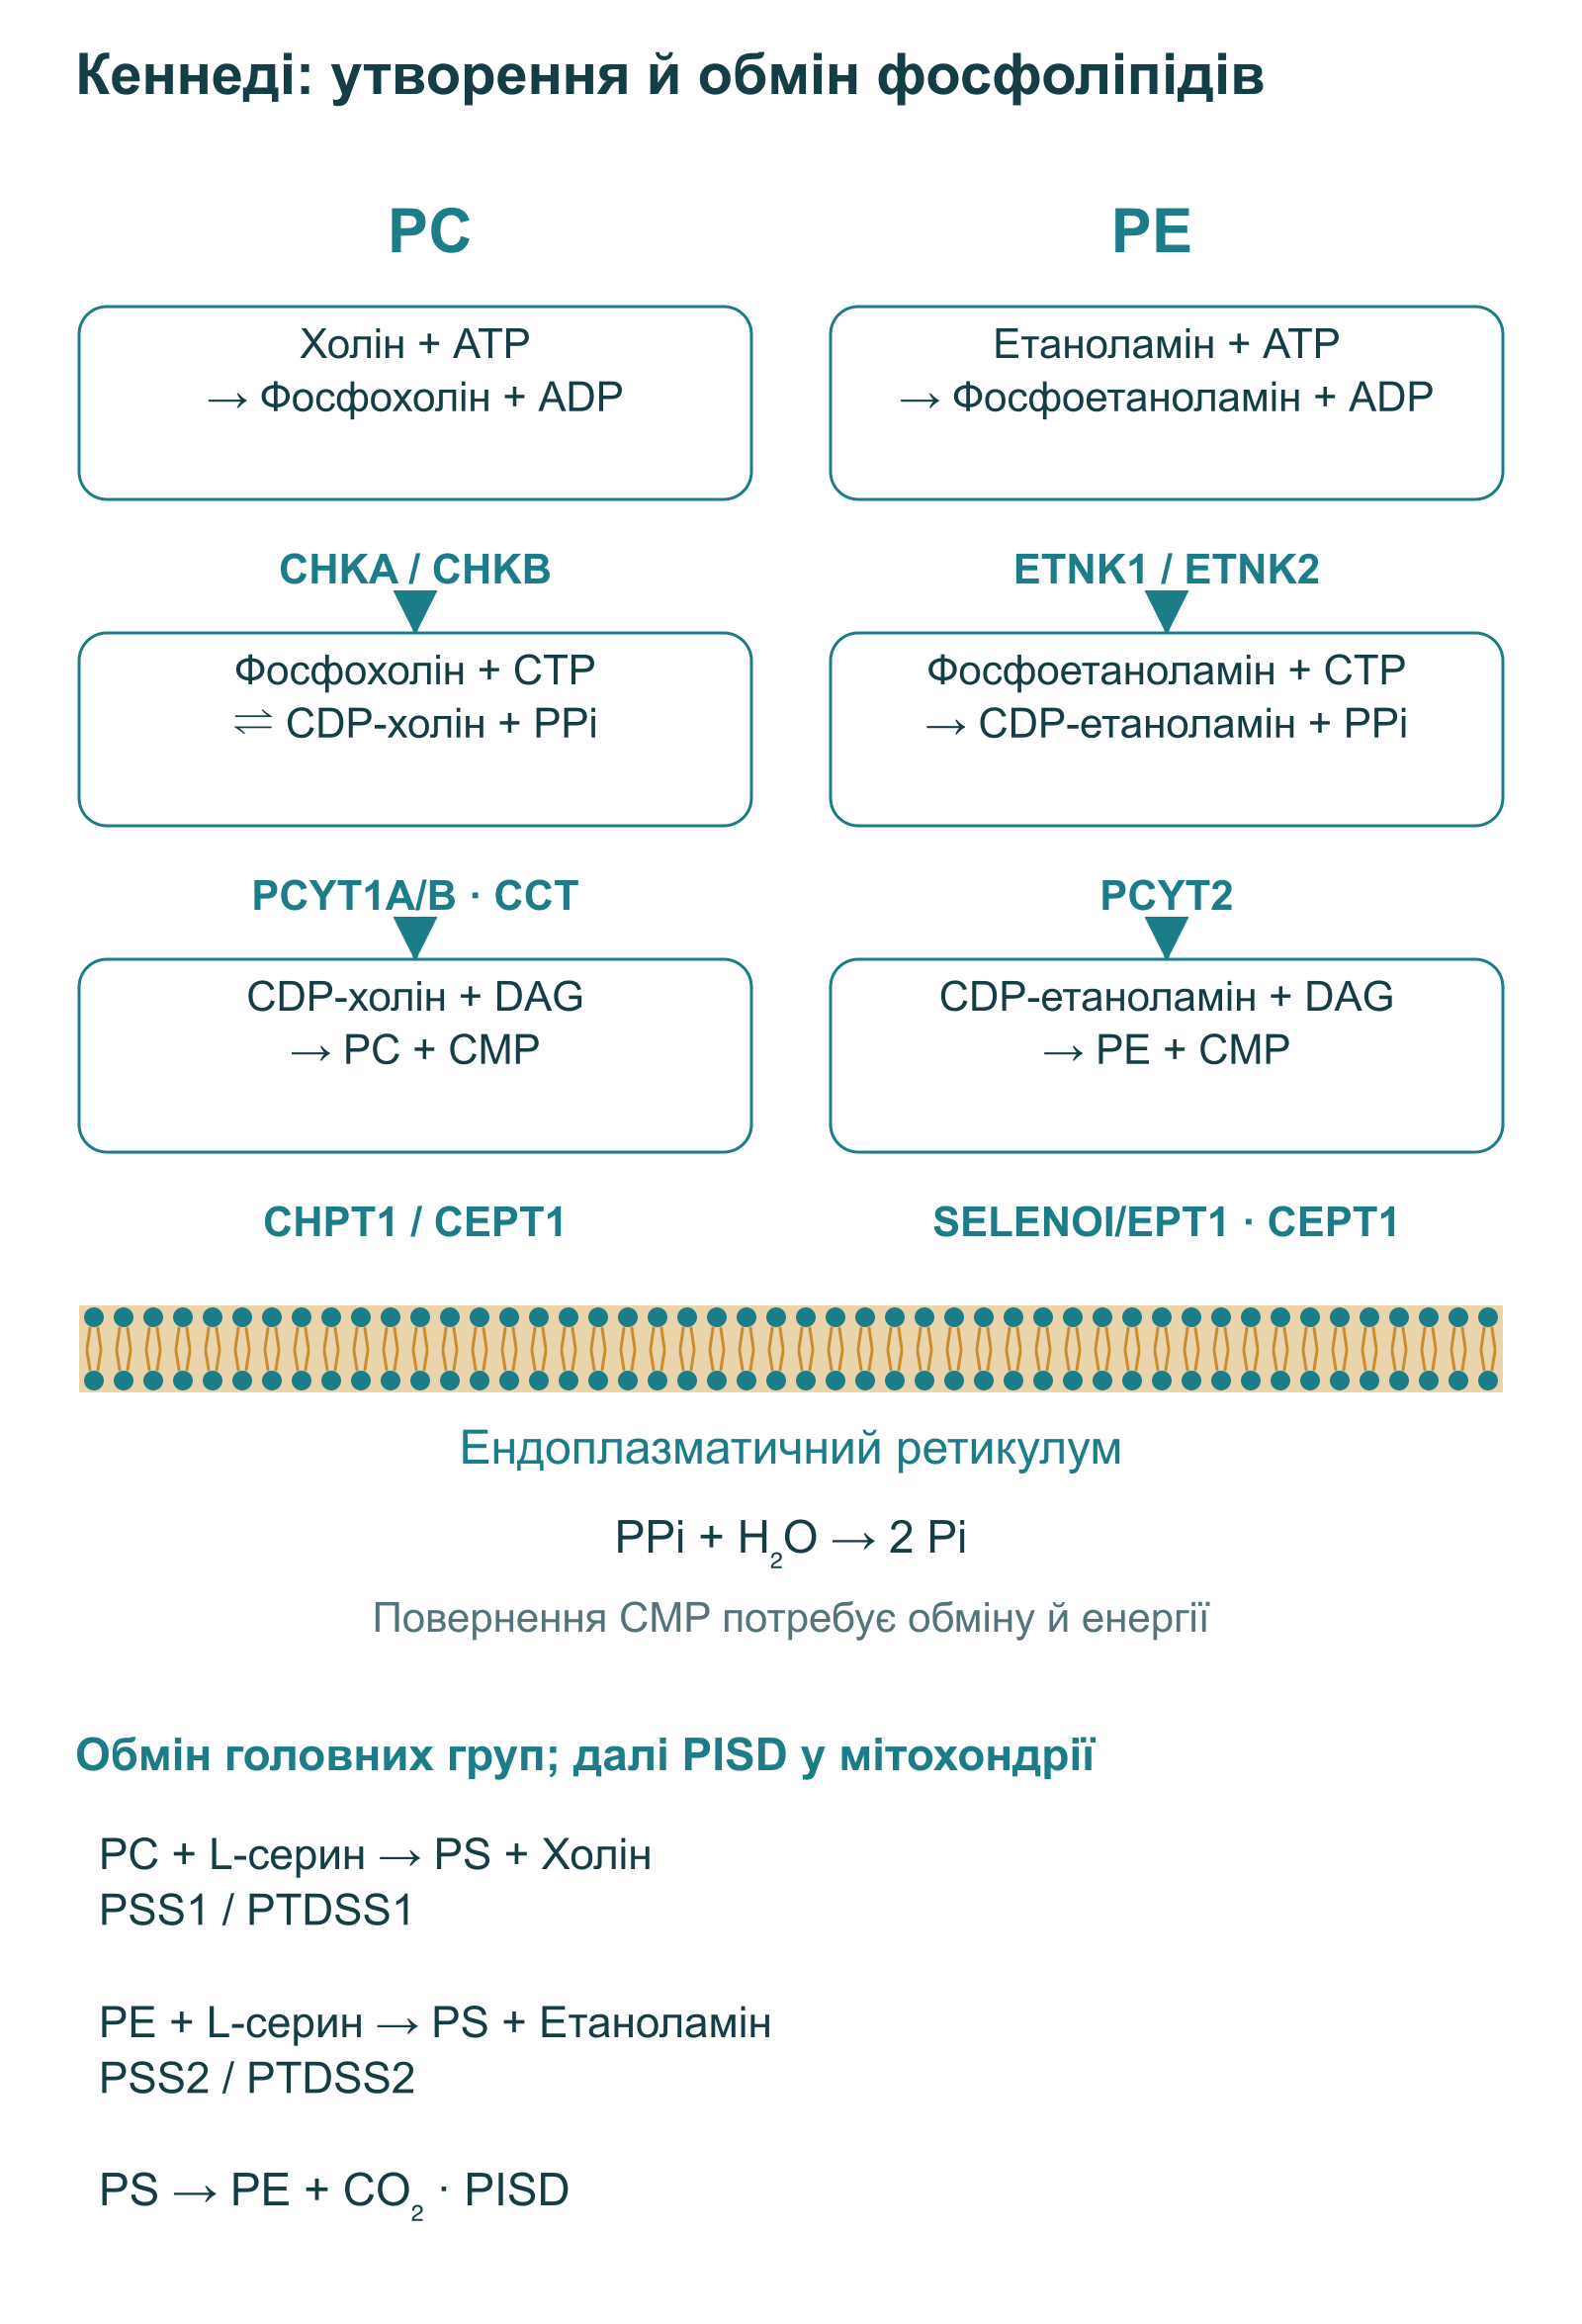
Після надходження до клітини холін фосфорилюється холінкіназами CHKA/CHKB. CTP:фосфохолінцитидилілтрансфераза, або CCT, переносить цитидилільну групу з CTP на фосфохолін. CDP-холін — активований донор полярної частини майбутнього PC. Мембранні фосфотрансферази поєднують її з діацилгліцеролом, або DAG, в ендоплазматичному ретикулумі та пов’язаних компартментах.
Холін + ATP → фосфохолін + ADP — CHKA/CHKB.
Фосфохолін + CTP ⇌ CDP-холін + PPi — CCT, PCYT1A/PCYT1B, EC 2.7.7.15.
PPi + H₂O → 2 Pi — неорганічна пірофосфатаза; окрема реакція, що допомагає спрямувати потік.
CDP-холін + DAG → PC + CMP — CHPT1 або CEPT1.
CTP не стає частиною кінцевого фосфоліпіду: його цитидинова частина виходить як CMP. CMP може повернутися до нуклеотидного обміну, але це потребує ферментних реакцій та енергії; його не слід малювати як безкоштовний «каталізатор», що самовідновлюється. Сучасне позначення холінфосфотрансферази — CHPT1. Старе CPT1 можна сплутати з карнітинпальмітоїлтрансферазою, тому на схемах воно не використовується.
Високоафінний переносник CHT1/SLC5A7 особливо важливий для холінергічних закінчень і синтезу ацетилхоліну. Для фосфоліпідного обміну значущі й інші шляхи, зокрема CTL1/SLC44A1. Одна стрілка CHT1 не описує надходження холіну в усі клітини мозку. PC після синтезу також переноситься й ремоделює ацильні ланцюги; DAG із DHA — один можливий субстрат, а не обов’язкова молекула для кожного нового PC.
Паралельна CDP-етаноламінова гілка пояснює, чому зміни піримідинових пулів можуть впливати й на PE. ETNK1/ETNK2 утворюють фосфоетаноламін, PCYT2 використовує CTP для CDP-етаноламіну, а SELENOI/EPT1 або CEPT1 завершують збирання з DAG. Принцип активації головної групи схожий на CDP-холіновий шлях, але регуляція ферментів і розподіл продуктів не ідентичні.
Етаноламін + ATP → фосфоетаноламін + ADP.
Фосфоетаноламін + CTP → CDP-етаноламін + PPi.
CDP-етаноламін + DAG → PE + CMP.
PS у ссавців утворюється обміном полярної головної групи. Для PC-гілки це PC + L-серин → PS + холін, за участю PSS1/PTDSS1; для PE — PE + L-серин → PS + етаноламін, за участю PSS2/PTDSS2. Схема показує основні субстратні переваги, не абсолютну специфічність у всіх експериментальних системах. PS може декарбоксилюватися до PE в мітохондріях: PS → PE + CO₂, фермент PISD. Так видно зв’язок між класами ліпідів, без перетворення PC на універсальний безпосередній попередник будь-якої мембрани.
CCT — важливий регульований етап CDP-холінового шляху. Активність залежить від доступності субстратів і взаємодії з мембраною: амфіпатична ділянка може зв’язуватися з бішаром, змінюючи автоінгібування каталітичного центру. Склад ліпідів, заряд і дефекти упаковки впливають на цей перехід. Структурні роботи пояснюють, чому мембранне зв’язування змінює каталітичну активність та уявну афінність до CTP; це не означає однакового багаторазового прискорення в кожному нейроні після UMP.
| Область CCTα | Функція | Що враховувати |
|---|---|---|
| N-кінцева область | Регуляція локалізації, зокрема ядерного розподілу | CCTα не можна описати лише як цитозольний білок |
| Каталітична область | Утворення CDP-холіну з фосфохоліну та CTP | Швидкість залежить від субстратів і регуляторної конформації |
| Мембранозв’язувальний домен M | Амфіпатична взаємодія з бішаром і зняття автоінгібування | Важливі властивості мембрани; вільна DHA і DHA у ліпіді — не те саме |
| C-кінцева фосфорильована область | Модуляція мембранної афінності й регуляції | Фосфорилювання не універсальний перемикач «повністю неактивний» |
Замість універсальних амінокислотних позицій і фіксованих Km корисніше розуміти насичення. У найпростішому ферментному випадку v = Vmax × [S] / (Km + [S]), де v — швидкість, Vmax — гранична швидкість за цих умов, [S] — концентрація доступного субстрату, а Km — концентрація, за якої швидкість дорівнює половині Vmax. Це пояснювальна модель, не персональний розрахунок дози: CCT має кілька субстратів і мембранну регуляцію. Зі зростанням [S] швидкість наближається до межі, а не зростає експоненційно. Наявність лімітуючого етапу також не означає, що єдиним обмеженням завжди є уридин.
Три компоненти беруть участь у різних частинах обміну: уридин поповнює піримідинові пули, холін забезпечує полярну головну групу PC, DHA — частину ацильних ланцюгів. Так виникла ідея разом збільшити доступність попередників. «Тріада Вуртмана» позначає дослідницьку концепцію та серію дослідів, не встановлений стандарт клінічного лікування. Фраза «всі інші ферменти вже насичені, крім цих трьох» не описує універсального стану обміну мозку.
У чотиритижневому досліді на піщанках із холіновмісним кормом, UMP і DHA PC мозку зростав приблизно на 45% у комбінації. Окремі втручання давали зміни PC на 13–22%; змінювалися й інші фосфатиди та білки. Ці відсотки стосуються конкретного виду, раціону, експозиції й нормування тканинних вимірювань. Їх не можна переносити на людину як очікуваний відсоток відновлення мембран або приписувати всі зміни синтезу нових функціональних синапсів.
Окрема робота вимірювала шипики апікальних дендритів CA1 дорослих піщанок. За DHA 300 мг/кг/добу та UMP 0,5% холіновмісного корму протягом чотирьох тижнів щільність була вищою за контроль на 36%; DHA без UMP давала 19%, UMP окремо не забезпечив значущого приросту цього показника. Це умови тваринного досліду, не людський режим. Мала кількість тварин, конкретна ділянка гіпокампа й відмінність між шипиком і підтвердженим синапсом обмежують узагальнення. У споріднених дослідах EPA та DHA змінювали ліпідні й білкові показники, а арахідонова кислота не відтворювала ефект; це не робить її «шкідливою» або непотрібною мозку.
DHA позначається 22:6 n−3, або 22:6 Δ4,7,10,13,16,19: ланцюг із 22 атомів вуглецю та шести cis-подвійних зв’язків. Конформаційна рухливість впливає на упаковку ліпідів, взаємодію з білками й властивості бішару, але залежить від усього ліпідного оточення. Зниження енергії згину модельної мембрани не дорівнює автоматичному посиленню AMPA-трафіку або довготривалої потенціації в живому мозку. Потрібні окремі функціональні вимірювання.
Синапсин-1, синаптофізин, PSD-95 та субодиниці глутаматних рецепторів характеризують різні частини контакту. Зміна білка в гомогенаті може відображати синтез, деградацію, перерозподіл або склад тканини. Узгодженість кількох показників підсилює структурну гіпотезу, але не перетворює імуноблот на прямий підрахунок робочих контактів. Для фахівця це важлива межа: «нові синапси» потребують сильнішого доказу, ніж зростання одного маркера.
UTP має й іншу роль: поза клітиною активує деякі P2Y-рецептори. Для цього внутрішній пул має бути пов’язаний із вивільненням нуклеотиду; позаклітинні ферменти додатково обмежують концентрацію. Механізми вивільнення та локальні рівні залежать від клітини й умов. Не слід зображати будь-який UMP як потік UTP прямо до рецепторів нейрона або стверджувати доведений транспорт через кожний запропонований канал.
P2Y₂ активується ATP і UTP, а P2Y₄ має суттєві видові відмінності. У рекомбінантних системах ATP був агоністом щурячих P2Y₄, але антагоністом людських; результат залежав і від системи та часу вимірювання. Універсальна фраза «UTP у 10–50 разів сильніший за ATP на P2Y₄» не замінює виду й умов. Тут важливіше позначити UTP-сигнал і рецепторну специфічність.
Для Gq/11-зв’язаної гілки PLCβ каталізує PIP₂ + H₂O → IP₃ + DAG. IP₃ діє на IP₃-рецептори ендоплазматичного ретикулума й може вивільняти Ca²⁺ у цитозоль. DAG разом із Ca²⁺ активує звичайні ізоформи PKC; інші регулюються інакше. Це послідовність рецепторного сигналу, не доказ усього каскаду після перорального UMP в людському гіпокампі.
У дослідах Pooler застосовували PC12, диференційовані фактором росту нервів NGF. Уридин збільшував ріст і розгалуження відростків; UTP відтворював частину ефекту, апіраза та засоби, що діють на P2-рецептори, його пригнічували. Це підтримує участь позаклітинної нуклеотидної сигналізації поряд із метаболічним механізмом. Проте сурамін, PPADS і Reactive Blue 2 недостатньо селективні, щоб самі визначити точний підтип. Геміхоліній-3 теж не безумовно селективний вимикач однієї реакції Кеннеді: він впливає на транспорт холіну, а трактування залежить від концентрації й системи.
Інші досліди Arthur вивчали P2Y₂ і TrkA із ATPγS, PC12, чутливими нейронами й генетичними підходами. Посилення диференціювання пов’язували із взаємодією P2Y₂ та NGF/TrkA за наявності NGF. Це не підтверджує загальну схему «уридин активує TrkA і TrkB без нейротрофінів». Точніше показати умовне посилення NGF-сигналу, а не заміну NGF або BDNF добавкою.
Нижче TrkA розташовані Ras—Raf—MEK—ERK і PI3K—Akt, пов’язані з ростом та виживанням клітин. Регуляція ранніх генів c-Fos і Egr1, mTOR, GSK3β, білків мікротрубочок MAP1B/tau та актинового конуса росту належить до ширшої біології пластичності. Перелік не доводить, що кожну ланку виміряли з UMP або вона спричиняє клінічний ефект. На схемі підтверджені конкретними роботами зв’язки відокремлені від загального контексту; вигаданих номерів фосфорильованих залишків немає.
У роботі Wang літні щури отримували корм із 2,5% UMP шість тижнів. Вивільнення дофаміну в стріатумі вимірювали мікродіалізом; посилення стосувалося відповіді на калієву стимуляцію. Це не базальний рівень медіатора, рецепторна активність або стан людини після психостимуляторів. Навіть незмінений базальний викид у моделі не гарантує відсутності збудження, взаємодій чи інших небажаних наслідків у людей.
Розвиненіша мембранна система везикул могла б впливати на зберігання й вивільнення медіатора, але мікродіаліз безпосередньо не вимірює VMAT2 або квантовий запас. Тому «UMP → більше VMAT2 → нормалізація D₁/D₂» залишається гіпотезою, а приріст рецепторної щільності на 15–25% не підтриманий наведеною в оригіналі роботою. Універсальний відсоток втрати дофамінових рецепторів за десятиліття також непридатний для пояснення індивідуальної втоми або мотивації.
В іншій роботі щурам створювали часткове однобічне ушкодження стріатума 6-OHDA. UMP і DHA почали до нейротоксину; комбінація зменшувала амфетамін-викликані обертання та змінювала дофамінергічні показники ураженого боку. Дизайн має профілактичну частину й не повністю моделює прогресуючу хворобу Паркінсона. Зростання активності або білка тирозингідроксилази (TH) не доводить збереження числа нейронів чорної субстанції. Не можна переносити дані на ротенонову модель, відновлення комплексу I або клінічне лікування паркінсонізму.
Практична цінність дослідів — у перевірюваних запитаннях про мембранний обмін і передачу сигналів. Вони не обґрунтовують UMP для «дофамінового виснаження», скасування ліків чи самостійного відновлення після стимуляторів. За таких скарг потрібно з’ясувати лікарське навантаження, сон, настрій, вживання речовин і неврологічний стан; біохімічна гіпотеза не замінює діагностики.
Посмертні дослідження Terry і Scheff пов’язували зниження синаптичних показників із когнітивними порушеннями й знаходили зміни на ранніх стадіях. Це пояснює інтерес до підтримання синапсів, але не встановлює первинної причини хвороби. Амілоїдна й tau-патологія, запалення, судинні чинники, енергетичний обмін і втрата зв’язків взаємодіють; кореляція з числом синапсів не виключає інших механізмів. Коефіцієнти невеликої серії не універсальна міра причинності.
Легке когнітивне порушення (MCI) — клінічний синдром із різними причинами, не синонім продромальної хвороби Альцгеймера. LipiDiDiet добирало людей за критеріями продромальної хвороби, що поєднували когнітивні ознаки й підтверджувальні дані. Розвиток може включати ранню дисфункцію контактів, зміни шипиків, подальшу атрофію та втрату нейронів, але без єдиної встановленої тривалості для кожного пацієнта. Схема не припускає обов’язкового дефіциту CTP при будь-якому MCI або здатності добавки повернути загиблі клітини.
Клінічна програма вивчала Souvenaid із Fortasyn Connect — багатокомпонентною поживною сумішшю. Уридин є лише одним інгредієнтом. Таблиця показує дослідницьку порцію 125 мл, яку вживали один раз на добу; це характеристика втручання, не персональні призначення. Кількості різних хімічних форм, маса солі UMP, холіну та його джерела не повинні підміняти одна одну.
| Компонент | Кількість у порції | Біохімічний контекст |
|---|---|---|
| UMP | 625 мг | Джерело піримідинового попередника; не прямий UTP-агоніст |
| DHA | 1200 мг | Ацильні ланцюги мембранних ліпідів |
| EPA | 300 мг | Ліпідний обмін і попередники сигнальних медіаторів; не доведена причина ефекту суміші |
| Холін | 400 мг | Фосфохолін та обмін ацетилхоліну |
| Фосфоліпіди | 106 мг | Компоненти поживної суміші |
| Фолієва кислота | 400 мкг | Одновуглецевий обмін |
| Вітамін B₁₂ | 3 мкг | B₁₂-залежна метіонінсинтаза |
| Вітамін B₆ | 1 мг | Зокрема ферменти транссульфурації |
| Вітамін E | 40 мг α-TE | Антиоксидантний обмін; α-TE — еквіваленти α-токоферолу |
| Вітамін C | 80 мг | Водорозчинна антиоксидантна система |
| Селен | 60 мкг | Селенопротеїни, зокрема ферменти антиоксидантного захисту |
Останній стовпець пояснює можливу роль нутрієнта. Випробування готової суміші не визначає необхідного компонента й не доводить, що заміна холіну на цитиколін або α-GPC відтворює результат. Для пацієнтів із порушеним харчуванням забезпечення енергії й білка — окреме клінічне завдання: спеціалізований дослідницький продукт не замінює повного оцінювання нутритивного стану.
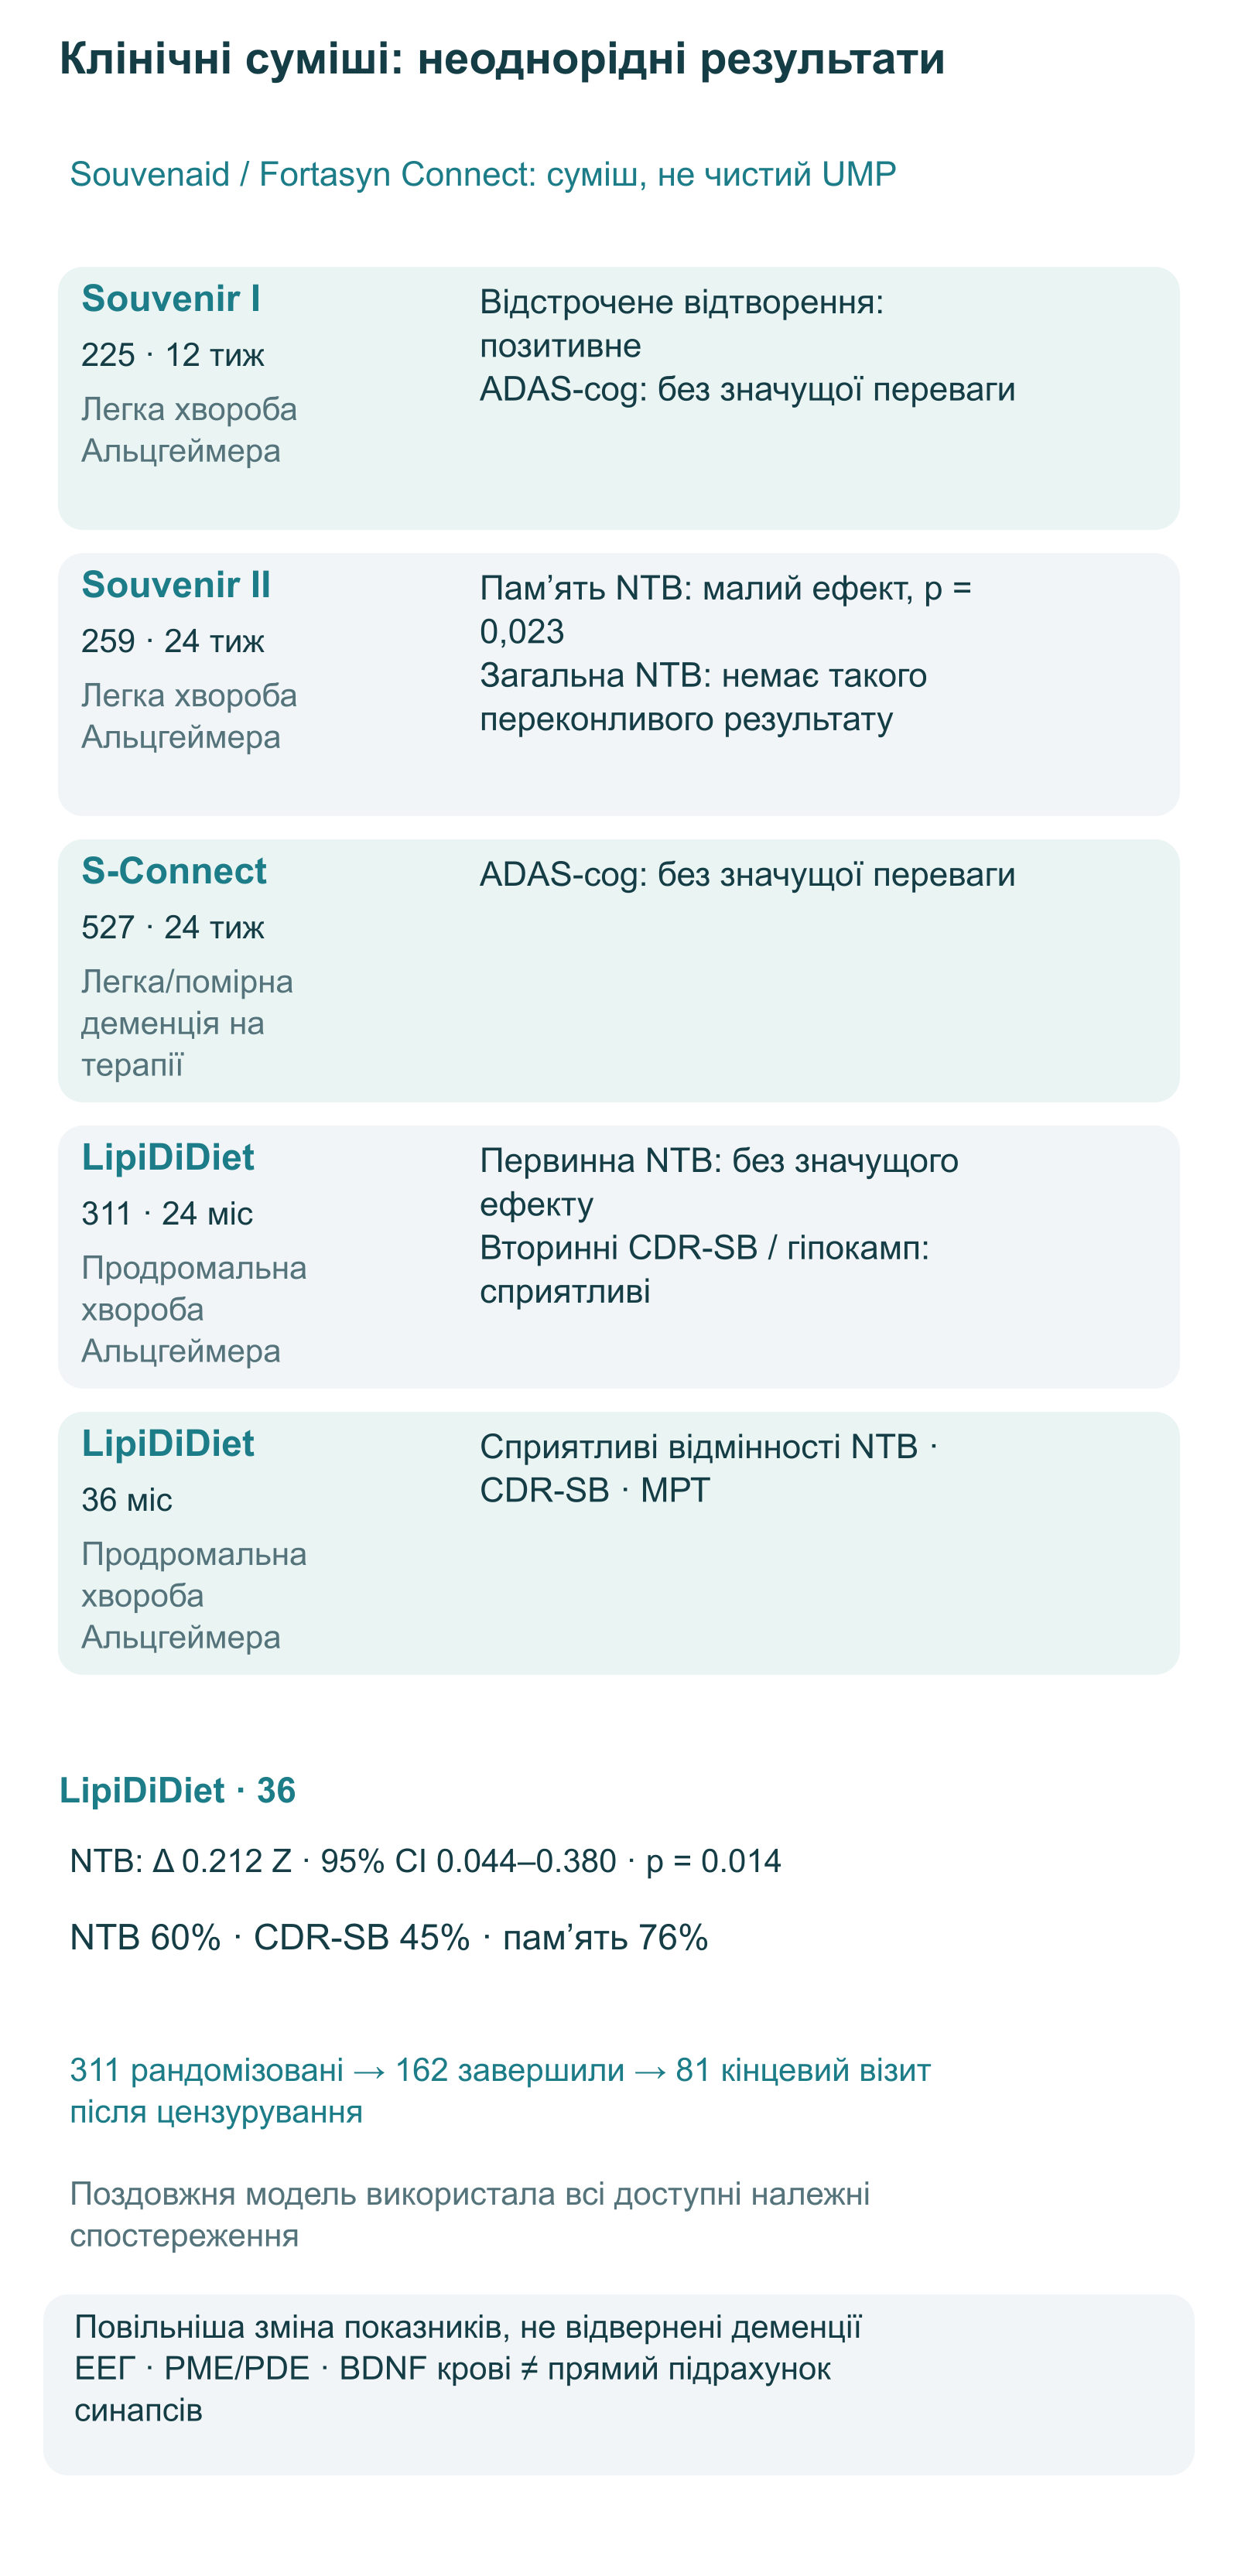
Souvenir I включало 225 пацієнтів із легкою хворобою Альцгеймера без специфічної медикаментозної терапії. Через 12 тижнів отримано позитивний результат відстроченого словесного відтворення, але інша спільна первинна точка, модифікована ADAS-cog, не показала переваги. Це неоднорідний результат, не доказ загального відновлення когнітивних функцій.
У Souvenir II брали участь 259 пацієнтів протягом 24 тижнів. Домен пам’яті NTB мав значущу, але невелику різницю; загальний складений NTB не дав такого самого переконливого результату. Відмінності ЕЕГ-зв’язності, зокрема дельта-діапазону, були вторинними функціональними спостереженнями. ЕЕГ безпосередньо не показує нові синапси, тому «доведено сповільнення розпаду синаптичних мереж» сильніше за дані.
S-Connect вивчало 527 пацієнтів із легкою або помірною деменцією, які вже отримували стандартні препарати, протягом 24 тижнів. Переваги первинної ADAS-cog не було. Це обмежує застосування в цій популяції, але не доводить, що єдина причина — загибель нейронів або відсутність живих «мішеней». Автори обговорювали неможливість розрізнити недостатній ефект пізнішої стадії та відсутність додаткового ефекту поверх ліків.
| Випробування | Популяція і строк | Основний результат | Межа висновку |
|---|---|---|---|
| Souvenir I | 225; легка хвороба Альцгеймера; 12 тижнів | Позитивне відстрочене відтворення; без переваги спільної первинної ADAS-cog | Не всі первинні когнітивні результати узгоджені |
| Souvenir II | 259; легка хвороба Альцгеймера; 24 тижні | Пам’ять NTB: p = 0,023; невеликий ефект | ЕЕГ і білкові гіпотези не пряме підтвердження синаптогенезу |
| S-Connect | 527; легка/помірна деменція на терапії; 24 тижні | Первинна ADAS-cog без значущої переваги | Додаткового ефекту в цій групі не підтверджено |
| LipiDiDiet, 24 місяці | 311 рандомізованих; продромальна хвороба | Первинна п’ятикомпонентна NTB без значущого ефекту; окремі вторинні сприятливі | Вибрана вторинна точка не замінює негативної первинної |
| LipiDiDiet, 36 місяців | Продовження тієї самої когорти | Сприятливі відмінності NTB, пам’яті, CDR-SB і МРТ | Продовження, втрати й цензурування потребують обережності |
У 24-місячному аналізі LipiDiDiet первинна NTB не досягла статистичної значущості. Вторинні аналізи показали відмінності CDR-SB й атрофії гіпокампа, проте частота діагнозу деменції не мала значущої переваги. Це підстава продовжувати дослідження, а не оголошувати профілактику деменції доведеною.
У 36-місячному продовженні змішана модель дала різницю п’ятикомпонентної NTB 0,212 Z-одиниці, 95% ДІ 0,044–0,380, p = 0,014. Відносне зменшення її погіршення становило 60%; для CDR-SB — 45%, пам’яті — 76%. Відносні відмінності темпів зміни об’єму гіпокампа, всього мозку й шлуночків — відповідно 33%, 22% і 20%. Це зміни обраних показників, не відсотки відвернених деменцій або відновлених нейронів.
Зі 311 рандомізованих 162 завершили 36 місяців, а кінцеві дані 81 людини відповідали умовам аналізу ефективності після цензурування. Поздовжня модель використовувала доступні спостереження, не лише цих 81, але втрати й виключення даних після відкритого продукту або препаратів важливі для надійності. Продовження тієї самої когорти не є незалежним новим випробуванням. Різні стадії та строки не встановлюють точну універсальну межу «терапевтичного вікна».
Є й невелике дослідження метаболічного механізму в пацієнтів: після чотирьох тижнів суміші магнітно-резонансна спектроскопія показала зміну відношення фосфомоноестерів до фосфодіестерів, PME/PDE, і холіновмісних сигналів. Це сурогатні показники синтезу й розпаду ліпідів, не пряме вимірювання мембранного складу або числа контактів. Включили 34 людей, аналізували 33; робота характеризує біологічну активність, але не замінює клінічної ефективності.
Пізніші роботи з іншими нуклеотидними сумішами також не є дослідами чистого UMP. Наприклад, тригрупове дослідження фізично незалежних літніх людей порівнювало дріжджовий продукт, суміш монофосфатних нуклеотидів і плацебо, оцінюючи когніцію, фізичні показники й BDNF. Навіть позитивні зміни не відокремлюють уридин від решти компонентів. BDNF крові не вимірює прямо нові нейрони або синапси мозку людини, попри слово «neurogenesis» у назві роботи.
UMP, вільний уридин і триацетилуридин (TAU, uridine triacetate) хімічно й фармакокінетично різні. Три ацетильні групи TAU підвищують ліпофільність; естерази їх видаляють, утворюючи уридин. Більша експозиція не означає кращої когнітивної ефективності або заміни форм без розрахунку.
| Форма і шлях | Що відомо | Що не встановлено для когнітивного застосування |
|---|---|---|
| Пероральний UMP | Компонент поживних сумішей; шлях із дефосфорилюванням та обміном уридину | Універсальна абсолютна біодоступність 80%, один Tmax 60–90 хвилин і точна мозкова експозиція будь-якого продукту |
| Сублінгвальний UMP | Пропонується в добавках; назва не гарантує всмоктування через слизову | Перевага над пероральним, Tmax 15–25 хвилин і еквівалентність дози, зменшеної в 2–3 рази |
| Вільний уридин усередину | Досліджувався фармакокінетично; високі дози можуть спричинити діарею | Універсальний період напіввиведення й оптимальна доза для пам’яті |
| TAU усередину | У вивченому продукті Cmax і AUC уридину перевищували еквімолярний вільний уридин | Взаємозамінність з UMP і доведена користь для здорового мозку |
У невеликому дослідженні здорових добровольців TAU-вмісний продукт давав пік уридину через 1–2 години та приблизно чотириразові Cmax і AUC проти еквімолярного уридину. Це параметри конкретного складу й дослідницької дози. Cmax — максимум концентрації, AUC — інтегральна експозиція за час спостереження, Tmax — час максимуму; напіввиведення характеризує іншу частину кривої. Tmax не тривалість дії.
Людські дані цитиколіну показують видову специфіку: після приймання зростали плазмові холін та уридин, цитидин залишався дуже низьким. Це не означає, що будь-який холін підвищує уридин: α-GPC й фосфатидилхолін мають іншу будову. Вимірювання циркулюючих метаболітів теж не доводить приросту синапсів після цитиколіну.
Немає обґрунтованого універсального режиму UMP для розумового навантаження, хронічної втоми, астенії або «відновлення після стимуляторів». Популярні діапазони 250–300, 500–700 або 600–1000 мг не стають лікувальними дозами через відповідність біохімічній схемі. Конкретна добова експозиція UMP у наведених когнітивних випробуваннях характеризує готовий багатокомпонентний продукт. Вона не визначає ефективності окремої капсули, іншої комбінації чи сублінгвального шляху.
Не встановлено й правила «курс щонайменше 6–12 місяців, ефект лише через 8–12 тижнів». Строки були від тижнів до років, кінцеві точки різні. Оборот мембран не дозволяє розрахувати особистий строк відповіді. Для лікаря це можливість обговорити досліджене втручання з відповідним пацієнтом, не побудувати лікування з уявної швидкості ліпідного обміну.
Крім CDP-холінового шляху, PC утворюється метилюванням PE. Особливо важливий печінковий PEMT: PE + 3 SAM → PC + 3 SAH. SAM — S-аденозилметіонін, донор метилів; SAH — S-аденозилгомоцистеїн, продукт перенесення. Три метилювання змінюють етаноламінову головну групу на холінову, а не додають жирні кислоти. Печінкову роль не можна автоматично назвати головним синтезом нейронного PC.
У метіоніновому циклі метіонін стає SAM, після віддачі метилу виникає SAH, пов’язаний обміном із гомоцистеїном. B₁₂-залежна метіонінсинтаза MTR використовує 5-метилтетрагідрофолат для реметилювання гомоцистеїну до метіоніну. Печінка й нирка мають бетаїнзалежну BHMT-гілку. Інша доля — транссульфурація через CBS і CTH із B₆ як піридоксальфосфатом, утворенням цистатіоніну й цистеїну. B₆ не слід малювати прямим кофактором фолат/B₁₂-залежного реметилювання.
SAH може гальмувати метилтрансферазні реакції, а його обмін пов’язаний із рівнем гомоцистеїну. Проте 10–12 мкмоль/л не доведений поріг «вимкнення» синтезу фосфоліпідів. Експериментальні впливи гомоцистеїну на нейрони, рецептори й ендотелій теж не дають такого клінічного перемикача. Корекція дефіциту B₁₂ чи фолату важлива окремо, не підтверджує обов’язкової синергії високих доз із UMP.
Уридин належить до піримідинів: його основа не йде пуриновим шляхом до сечової кислоти. Уридинфосфорилаза утворює урацил і рибозо-1-фосфат; DPYD, DPYS й UPB1 послідовно перетворюють урацил, дигідроурацил і N-карбамоїл-β-аланін. Остання сумарна реакція: N-карбамоїл-β-аланін + H₂O → β-аланін + CO₂ + NH₃. За фізіологічного pH азот переважно представлений амонієм; його утилізація і доля β-аланіну — різні процеси. Тимін дає β-аміноізобутират, інший вуглецевий продукт; усі піримідини не мають одного кінцевого метаболіту.
Відсутність прямого утворення сечової кислоти не доводить безпеки для кожного з подагрою. Потрібні клінічні дані продукту, супутніх хвороб і ліків. «Нетоксичні» також не означає байдужості високих концентрацій метаболітів, порушеної печінкової утилізації або спадкових дефектів катаболізму.
У мишей тривале введення уридину 400 мг/кг/добу 16 тижнів супроводжувалося жиром у печінці й порушенням толерантності до глюкози. Розглядали інсулінову сигналізацію, FABP1 та O-GlcNAc-модифікацію FOXO1; це не доведений універсальний P2Y-механізм гепатоцитів. Умови відрізняються від людських випробувань суміші, а прямий перерахунок мг/кг не дає порогу для людини. Водночас не можна стверджувати, що ризик починається лише вище 1–2 г/кг або багаторічні 250–1000 мг завжди безпечні.
Залежність пухлинних клітин від нуклеотидного обміну потребує уваги, але сама не встановлює абсолютної заборони уридину за будь-якого онкологічного анамнезу. Конкретніша ситуація із фторпіримідинами: уридин триацетат — лікарський антидот передозування або ранньої тяжкої токсичності 5-фторурацилу/капецитабіну. Для екстреного показання критичний час, зазвичай до 96 годин після закінчення введення. Це робота медичної команди, не звичайний UMP-додаток.
Здатність протидіяти токсичним метаболітам означає, що довільне приймання уридинових продуктів під час протипухлинної терапії обговорюють з онкологом. «Підтримання мембран» і відмінність піримідинів від пуринів не усувають взаємодій. Для вагітності, годування грудьми, дитячого когнітивного використання й тяжкої органної недостатності недостатньо даних для загального режиму. Переносимість конкретної суміші не повний профіль безпеки чистого UMP або TAU в усіх цих групах.
Починати слід із клінічного завдання, не вибору «мембранного стеку». При скаргах на пам’ять уточнюють початок і динаміку, повсякденне функціонування, препарати з антихолінергічною або седативною дією, сон, настрій і харчування. За потреби проводять неврологічне й нейропсихологічне оцінювання; підозра на продромальну хворобу Альцгеймера потребує належного діагностичного контексту. Втома, забудькуватість і MCI не взаємозамінні діагнози.
Далі зіставляють конкретний продукт із дослідженим втручанням. Важливі форма, кількість UMP, маса солі або активного компонента, холін і жирні кислоти, додаткові вітаміни, загальне харчування й ліки. Готова суміш, окремі добавки й більш біодоступний TAU не еквівалентні. Компоненти можуть дублювати вже вживані засоби, а метаболічне «посилення» не виправдовує збільшення доз без доказів.
| Практичне запитання | Що дає матеріал | Чого не обґрунтовує |
|---|---|---|
| Чому важливий уридин? | Зв’язок salvage, CTP і ліпідного обміну | Діагноз «дефіцит уридину мозку» за скаргами |
| Кому відповідають випробування? | Конкретні групи Альцгеймера й суміші | Лікування будь-якого MCI, втоми чи наслідків стимуляторів |
| Як оцінювати користь? | Клінічні тести й функціонування в контексті | Кількість нових синапсів за самопочуттям або BDNF крові |
| Які аналізи потрібні? | Дослідження за показаннями, зокрема нутритивні порушення | Універсальна панель титрування UMP |
| Коли важлива лікарська обережність? | Протипухлинна терапія й склад продукту | Самостійний UMP як антидот |
Гомоцистеїн, омега-3-індекс і hs-CRP відповідають на окремі клінічні питання, але не є валідованим контролем уридинового «синаптогенезу». Цілі гомоцистеїну <7–8 мкмоль/л, омега-3-індексу >8–11% і hs-CRP <1 мг/л не обов’язковий UMP-протокол. Аналізи визначає стан людини й діагностичне завдання; нормалізація маркера не гарантує когнітивного ефекту.
Коли лікар і пацієнт обговорюють вивчену суміш, очікування мають стосуватися виміряних результатів, величини ефекту й невизначеності. Харчування, корекція реального дефіциту, сон, рух і судинні чинники залишаються окремими завданнями. Механістично правдоподібна добавка не замінює цих заходів або лікування встановленої хвороби.
Обмін уридину пояснює матеріальний бік пластичності: доступність нуклеотидів пов’язана із синтезом ліпідів, а позаклітинні нуклеотиди можуть сигналізувати. Найпряміші дані мембран і шипиків походять з експериментальних систем; людські випробування переважно досліджують конкретні багатокомпонентні втручання й дають неоднорідні результати. Це розрізнення допомагає пояснювати механізми, читати роботи й обговорювати можливості без обіцянки доведеного відновлення мозку.
Пов’язані теми: холін, печінка й нейромедіаторний обмін, EPA і DHA: обмін, вибір і безпека.
Ні. Прямі спостереження ліпідів, білків і дендритних шипиків переважно стосуються клітин та тварин. Людські випробування здебільшого досліджували суміші; когнітивні тести, ЕЕГ і спектроскопія не підраховують нові контакти.
Вони діють у різних частинах ліпідного обміну, але клінічна еквівалентність самостійної комбінації не встановлена. Продукт містив також EPA, фосфоліпіди, вітаміни й селен. Заміна форми холіну або UMP на TAU змінює втручання.
Це різні форми. UMP має фосфат, вільний уридин — ні; TAU містить три ацетильні групи й після їх видалення дає уридин. Фармакокінетичні відмінності не доводять взаємозамінності чи когнітивної переваги.
Універсальної доведеної дози немає. 625 мг UMP характеризують порцію конкретної суміші, тваринні дози не є людським режимом. Скарги після стимуляторів потребують оцінювання сну, ліків, речовин і психоневрологічного стану.
У 36-місячному аналізі це відносне зменшення погіршення складеної NTB; для CDR-SB оцінка 45%. Це не частка відвернених деменцій. Первинний результат у 24 місяці негативний, продовження мало втрати й цензурування.
Корекція встановленого дефіциту має власні показання, не доводить обов’язкової високодозової синергії з UMP. B₆ бере участь у транссульфурації, не безпосередньо в фолат/B₁₂-залежній MTR. Універсальних лабораторних цілей для титрування UMP немає.
Самостійне приймання обговорюють з онкологом, особливо з фторпіримідинами. Лікарський уридин триацетат екстрено лікує певну токсичність; звичайний UMP його не замінює. Онкологічний анамнез сам не встановлює єдиної абсолютної заборони для всіх.
Вони можуть мати окреме клінічне значення, але не вимірюють уридиновий синаптогенез і не є валідованою панеллю UMP. Аналізи визначаються діагностичним завданням і станом пацієнта.