
Роз’єднання eNOS: BH4, окиснювальний стрес і жорсткість артерій
Міжмономерні електрони, BH4/BH2 і DHFR, редокс-модифікації та NO–cGMP. Судинна механіка, FMD/cfPWV, маркери й межі клінічного відновлення спряження.
Міжмономерні електрони, BH4/BH2 і DHFR, редокс-модифікації та NO–cGMP. Судинна механіка, FMD/cfPWV, маркери й межі клінічного відновлення спряження.
Ендотеліальна NO-синтаза (eNOS), продукт гена NOS3, пов’язує стан судинного ендотелію з утворенням оксиду азоту (NO). За узгодженої роботи доменів електрони NADPH забезпечують окиснення L-аргініну до L-цитруліну та NO. Роз’єднання спрямовує частину відновної потужності на супероксид: захисна сигналізація слабшає, а фермент може посилювати окиснювальний стрес.
Тетрагідробіоптерин (BH4), його окиснена форма 7,8-дигідробіоптерин (BH2), доступність аргініну й редокс-модифікації білка впливають на різні складові процесу. Роз’єднання не означає обов’язкового розпаду кожного димера, зникнення NO в усьому організмі чи єдиної причини артеріальної жорсткості. Інші джерела активних форм кисню споживають NO; гладкі м’язи, запалення й матрикс також визначають дисфункцію.
Клітинний механізм, результат у судині людини, зміна потік-залежної дилатації (FMD) або швидкості пульсової хвилі та зменшення клінічних подій — різні рівні доказів. Їх змішування перетворює правдоподібну біохімію на необґрунтовані діагностичні пороги й лікувальні схеми.
Людський NOS3 розташований у 7q36.1; канонічний UniProt P29474 містить 1203 амінокислоти. Мономер має масу близько 133 кДа, функціональний комплекс зазвичай є гомодимером. N-кінцева оксигеназна частина зв’язує гем, L-аргінін і BH4; C-кінцева редуктазна має ділянки FMN, FAD і NADPH. Між ними містяться кальмодулін-зв’язувальний сегмент і гнучка область. Межі залежать від визначення та конструкта, а не є жорсткими перегородками.
Відновні еквіваленти йдуть NADPH → FAD → FMN → гем. NADPH передає гідрид FAD; флавіни поєднують двоелектронне відновлення з послідовними одноелектронними переходами. У продуктивному димері FMN-частина одного мономера взаємодіє з оксигеназою іншого. Замикання всього потоку на гем того самого мономера не відображає міжмономерної організації.
Кальцій/кальмодулін сприяє виходу FMN-домену із закритих станів і взаємодії з гемовим партнером. Фермент чергує конфігурації для отримання електронів від FAD і передачі гему, а не застигає в одному відкритому положенні. Фосфорилювання й регулятори змінюють залежність від кальцію. Універсального цитозольного порога 100–200 нМ для будь-якої eNOS немає.
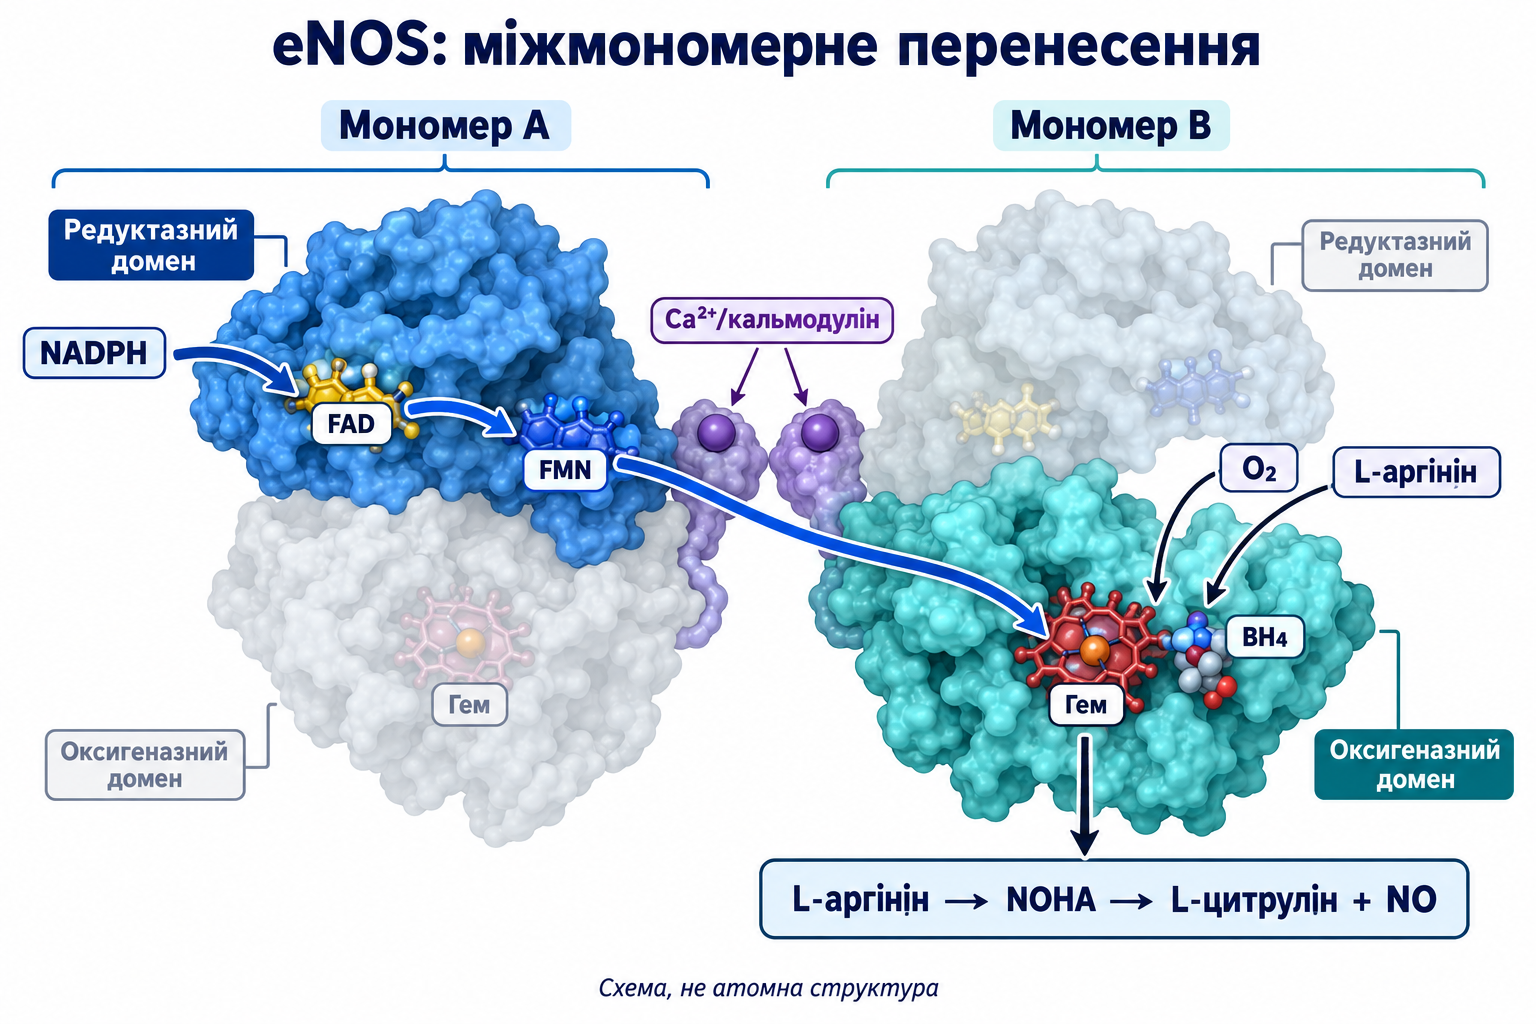
Контакт оксигеназ організує кофакторні сайти й каталітичну співпрацю. Cys94/Cys99 кожного людського партнера можуть координувати один структурний Zn²⁺ у цинк-тетратіолатному центрі. Цинк не замінює гемове залізо та не віддає електрони для NO. Він підтримує геометрію інтерфейсу; BH4 і субстрат стабілізують продуктивний стан.
Окиснення чи нітрозилювання тіолів може порушувати центр, зв’язування кофактора й стійкість димера. Миттєве необоротне знищення всього ферменту — надмірне узагальнення: важливі модифікація, середовище й відновлення. Збережений димер сам по собі не доводить спряження; окремі механізми не потребують мономеризації.
PDB 1M9J — людський оксигеназний домен із хлорзоксазоном; 1M9K — із 7-нітроіндазолом. Це доменні конструкції з лігандами, а не повна динамічна модель eNOS в ендотеліоциті. Вони пояснюють локальну геометрію, не сталу стехіометрію кавеолінового комплексу, обов’язкові дисульфіди чи швидкість реакції в судині.
Гем Fe³⁺ отримує електрон і стає Fe²⁺, здатним зв’язати O₂. Fe²⁺–O₂ ↔ Fe³⁺–O₂•⁻ описує електронний характер зв’язаного інтермедіата, не автоматичний вихід вільного супероксиду.
Перший етап утворює Nω-гідрокси-L-аргінін (NOHA), другий — L-цитрулін і NO. Формальне окиснення азоту становить п’ять електронів, а зовнішні відновні еквіваленти відповідають 1,5 NADPH на NO. Суперечності немає: кисень і проміжні реакції враховані в загальному балансі.
Поширена біохімічна сумарна форма:
Arg/Cit позначають аргінін/цитрулін. Протони залежать від кислотно-основних конвенцій; баланс стосується продуктивного циклу. За витоку NADPH і O₂ на одиницю NO витрачається більше. Інтермедіати двох етапів різняться. Пероксо-, гідропероксо- й оксоферильні форми досліджуються, але приписувати обом етапам один безумовно встановлений Compound I та жорстку послідовність протонувань надто категорично.
BH4 поблизу гему організує активний центр, зв’язування субстрату й одноелектронне забезпечення кисневої реакції. Він переходить у радикальний стан і відновлюється в циклі. Залежно від протонування описують BH4•⁺ або споріднений тригідробіоптериновий радикал. Короткочасний інтермедіат не дорівнює накопиченому BH2, повністю окисненому біоптерину чи доведеному клінічному дефіциту.
Кофактор спрямовує зв’язаний кисень до продуктивної реакції замість передчасного виходу, але не усуває весь витік. Спорідненість до аргініну, відстань до гему й час життя радикала залежать від конструкта й методу. Стале падіння Km зі 100 до 2–5 мкМ не поширюється на всі стани людської eNOS. У гідроксилаз ароматичних амінокислот BH4 має інший цикл регенерації.
Людські Ser1177, Thr495, Ser615, Ser633 і Ser114 відповідають поширеній бичачій нумерації Ser1179, Thr497, Ser617, Ser635 і Ser116. Не можна автоматично називати бичачий сайт людським.
| Модифікація | Типова механістична роль | Обмеження |
|---|---|---|
| Ser1177 | Akt та інші кінази збільшують потік і полегшують активність за меншого кальцієвого сигналу | Не повна незалежність від CaM і не гарантія NO за браку BH4 |
| Thr495 | Зазвичай обмежує активацію в CaM-області; PKC важлива | Залежить від поєднання сайтів і стимулів; не кожен Gq вимикає фермент |
| Ser615/Ser633 | Регуляція активності в моделях за участю Akt, PKA, AMPK | Потрібні окремі докази для сайту/кінази, немає сталої кратності |
| Ser114 | Контекстна модифікація оксигенази | Не універсальний інгібіторний результат виключно GSK-3β/p38 |
| Деацетилювання SIRT1 | Регулює CaM-ділянку й NO | Моделі не встановлюють лікувальної дози активатора |
Dimmeler (1999) показала Akt-залежну регуляцію; наступні дослідження уточнили сайти. Посилення потоку корисне за збереженого спряження, а в роз’єднаному ферменті може збільшувати ROS. Фосфорильований Ser1177 не є універсальною мірою здоров’я ендотелію.
Mattagajasingh (2007) досліджував бичачі Lys496/Lys506, відповідні людським Lys494/Lys504. Людська канонічна позиція 507 не є лізином, тому видова нумерація має значення для SIRT1-механізму. Додатковий контекст — SIRT1 і біодоступність ресвератролу.
N-мірістоїлювання Gly2 і оборотне S-пальмітоїлювання Cys15/Cys26 підтримують мембранну локалізацію. Є плазмолемні, кавеолярні, Гольджі-асоційовані й інші пули з різною доступністю кальцію, субстрату й партнерів. Увесь фермент не рухається однаковим шляхом після кожного стимулу.
Кавеолін-1 зазвичай обмежує eNOS; CaM і Hsp90 сприяють продуктивній взаємодії. Hsp90 координує також кінази, зокрема Akt. Це не доводить сталий комплекс Cav-1:eNOS 1:1, повне витіснення Cav-1 за будь-якого потоку або обов’язковий перехід до кортикального актину. Кавеолін організує мембрану, і його дефіцит може погіршувати судинну функцію попри усунення однієї інгібіторної взаємодії.
GTP-циклогідролаза I (GCH1) починає синтез BH4 із GTP до дигідронеоптеринтрифосфату.6-Пірувоїлтетрагідроптеринсинтаза (PTS) і сепіаптеринредуктаза беруть участь далі. Експресія, активність, запалення й потреба визначають пул; більше транскрипту GCH1 саме по собі не доводить спряження.
DHFR відновлює 7,8-BH2 до BH4 за участю NADPH. Вона відрізняється від дигідроптеридинредуктази DHPR/QDPR, що працює з хіноїдним BH2 у гідроксилазному циклі. Сепіаптериновий salvage теж потребує подальшого відновлення, включно з DHFR. Назви не взаємозамінні.
Окиснення не має єдиної обов’язкової послідовності BH4→хіноїдний BH2→7,8-BH2→біоптерин. Радикали, перегрупування й окисники визначають продукти. Потужність DHFR відрізняється за тканинами/видами й може обмежувати відновлення. Не все окиснення необоротне та не кожен сепіаптерин відновлює функцію.
BH2 займає кофакторні сайти без продуктивної редокс-підтримки. Тому важливі BH4/BH2 і абсолютний BH4 щодо кількості eNOS. Добре відношення за малого пулу не означає достатності; приріст загальних біоптеринів може бути переважно окисненим.
Повністю окиснений біоптерин не ідентичний конкурент BH2. Клітини, обробка й метод змінюють відношення. «Норма 4–8», «патологія 1:2» чи поріг 1,5 не є універсальними клінічними стандартами. Плазма й судинна стінка — різні пули.
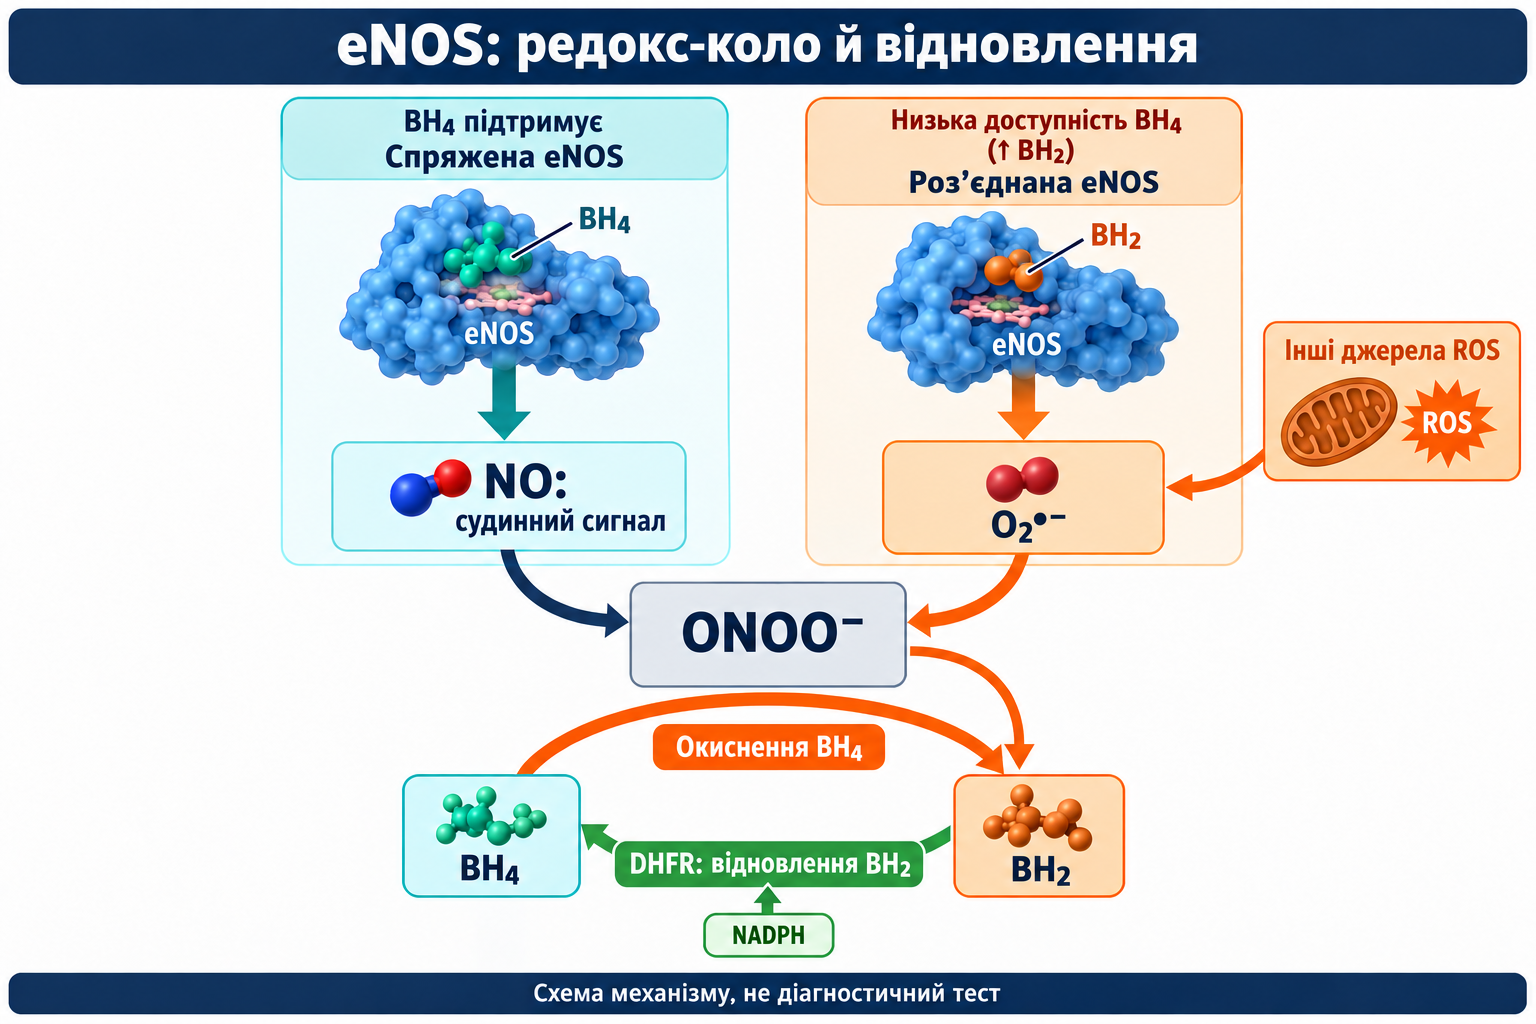
За невідповідного кофактора/субстрату зв’язаний кисень може виходити як супероксид:
Це один схематичний шлях, не повна кінетика. Не кожне роз’єднання означає блок другого електрона чи сталу швидкість 15–25 с⁻¹. Модифікації редуктази створюють іншу втрату; інгібітори NOS і видалення кальцію не обов’язково однаково пригнічують усі ROS.
Заряджений супероксид дифундує обмеженіше, ніж NO. Місце утворення та конкуренція антиоксидантів важливі; він не потрапляє автоматично в спільний субінтимальний пул. Мембрана, цитозоль і органели взаємодіють через вторинні окисники, але не стають одним компартментом.
Константа порядку 10⁹–10¹⁰ M⁻¹с⁻¹ близька до дифузійного контролю, не перевищує фізичний ліміт. Конкуренція з супероксиддисмутазою залежить від локальних концентрацій:
Дужки — локальні молярні концентрації, k — відповідні константи. Це спрощення, не всі дифузія й конкуруючі реакції клітини. Матеріал про мітохондріальну SOD2 пояснює компартментну специфіку.
Протонування пероксинітриту та реакції з CO₂ дають вторинні активні форми. У різних умовах окиснюються/нітруються ліпіди, білки, BH4, мітохондріальні компоненти. Tyr34 SOD2 — експериментальна мішень, не гарантія знищення всіх мітохондрій. Окиснення або втрата гему sGC послаблює NO-відповідь, не роблячи всі донори абсолютно неефективними.
Окиснення BH4, слабша NO-сигналізація й супероксид можуть підсилювати одне одного. NADPH-оксидази, ксантиноксидаза, мітохондрії й запальні клітини також роблять внесок. NOX4 не можна звести до NOX1/NOX2: вона часто пов’язана з H₂O₂ і має захисні або шкідливі ефекти залежно від контексту. Не кожна NOX є однаковим негативним джерелом супероксиду.
Chen (2010) показав модифікацію людських редуктазних Cys689/Cys908 з меншим NO та більшими ROS; бичача нумерація відмінна. Змішані дисульфіди утворюються через GSSG або тіольні радикали. Універсального діагностичного GSH/GSSG немає.
Редуктазний механізм пояснює неповне пригнічення L-NAME або зниженням кальцію в окремих моделях. Мономеризація не обов’язкова. Глутаредоксин і тіоредоксин досліджувались як системи відновлення, але не створюють підтвердженої клінічної схеми.
Позаклітинний аргінін, загальна внутрішньоклітинна концентрація й субстрат біля локального eNOS-комплексу відмінні. CAT-1, ASS1/ASL можуть каналізувати постачання. Це пояснює, чому додавання іноді змінює NO попри концентрацію вище Km, але не гарантує користі всім.
Аргіназа I переважно цитозольна, II мітохондріальна; утворюють орнітин і сечовину. Орнітин іде до поліамінів/проліну. Потужність, транспорт і компартменти важливіші за універсальне 1000-кратне порівняння Km або сталу нестачу в кожній кавеолі. Субстратне обмеження й окиснення BH4 — різні механізми.
PRMT типу I метилюють аргінінові залишки білків; протеоліз вивільняє ADMA. Вона конкурентно інгібує NOS. Менший NO не доводить автоматично кисневого витоку.
DDAH1 гідролізує ADMA, а ниркове виведення й AGXT2 теж визначають концентрацію. Ragavan (2023) не підтвердив прямий каталітичний гідроліз ADMA ферментом DDAH2 у досліджених моделях. Його судинні ефекти не слід автоматично пояснювати цією реакцією. Cys274 певного конструкта не переноситься на людський білок без видової й послідовнісної перевірки.
NO зв’язує гем розчинної гуанілатциклази й змінює координацію залізо–гістидин, активуючи GTP→cGMP+пірофосфат. cGMP активує PKG; фосфодіестерази обмежують тривалість/розподіл, тому сигнал не зростає необмежено.
PKG регулює потенціал мембрани, вихід/повернення кальцію та чутливість скорочення. BKCa, IRAG/IP₃R, SERCA, RhoA/ROCK–MYPT1–фосфатаза міозину мають різну роль у моделях. Нижчий кальцій послаблює кіназу легких ланцюгів; фосфатаза сприяє розслабленню. Не все зводиться до прямого пригнічення IP₃R або активації SERCA2a. NO також впливає на тромбоцити.
Фізіологічний NO обмежує тромбоцити й лейкоцитарну адгезію. Нітрозилювання NF-κB-компонентів, p50/IKK-залежні механізми в моделях змінюють запальні сигнали. Не весь NO протизапальний: високопродуктивна iNOS і окисне середовище можуть мати інші наслідки.
NF-κB регулює VCAM-1, ICAM-1, хемокіни. CCL2/CCR2, VLA-4/LFA-1, ролінг, фіксація й діапедез залучають кілька клітин і етапів, не одну лінійну реакцію eNOS.
Утримання apoB-ліпопротеїнів у стінці — важливий атерогенний процес. Агрегація/модифікація сприяє захопленню CD36 і scavenger-рецепторами. Не потрібна денудація для будь-якого входу, а окиснений LDL не єдина початкова частинка. Пінисті клітини походять не лише від неконтрольованого фагоцитозу M1-макрофагів; гладком’язові похідні також беруть участь.
Зміни ACTA2, MYH11, CNN1, TAGLN супроводжують переходи за участю SRF/міокардину та KLF4. KLF4 не є ферментом деметилювання ДНК. Спектр охоплює матрикс-продукуючі клітини захисної фіброзної покришки й інші стани з ліпідами, запаленням або кальцифікацією.
Міграція, матрикс і RUNX-остеогенні програми контекстні. Не кожен перехід шкідливий і не все ремоделювання усувається відновленням eNOS.
Окиснювальний/нітрозативний стрес ушкоджує ДНК і мітохондрії. Надмірна PARP1 споживає NAD⁺, порушує енергетику; смерть може включати не лише каспазний апоптоз, а партанатос та інші шляхи.
NO/теломераза/TERT-зв’язки в моделях не доводять універсального омолодження чи захисту теломер. SASP із IL-6, IL-8, PAI-1 варіює. «Ендотеліальні прогенітори» гетерогенні: CD34/CD133/VEGFR2 можуть бути гемопоетичними проангіогенними клітинами, не справжніми endothelial colony-forming cells. Один циркулюючий тест не доводить універсального падіння ремонту на 70–80%.
Жорсткість інтегрує гладком’язовий тонус, геометрію, цитоскелет, матрикс і тиск розтягнення. NO впливає на функціональну складову; еластин, колаген і кальцифікація — на тривалу структуру. Вік, ниркова хвороба й гіпертензія мають кілька шляхів впливу, тому eNOS не є єдиною причиною.
Артеріальний еластин переважно формується на початку життя й повільно оновлюється. Запалення/редокс регулюють MMP-2, MMP-9, MMP-12 та інші протеази. Модифікація цистеїнового перемикача продомену може змінити активність, але окисники здатні активувати й інактивувати ферменти. Фрагментація еластину передає навантаження колагену, не доводячи обов’язкового каскаду виключно від eNOS.
VSMC й адвентиційні фібробласти через TGF-β/механічні сигнали регулюють колаген I/III, фібронектин. Мідь-залежна лізилоксидаза (LOX) окисно дезамінує лізин/гідроксилізин для ферментативних зшивок. LOX відрізняється від рецептора LOX-1 і фізіологічно дозріває еластин; не вся її дія патологічна.
Цукри й дикарбоніли утворюють AGEs. Глюкозепан і пентозидин включають зшивальні продукти. Nε-Карбоксиметиллізин (CML) — значущий аддукт/маркер, але не самостійна міжмолекулярна зшивка. RAGE пов’язує частину AGE-впливів із запаленням; спорідненість і механічні наслідки різні.
Модуль окремої колагенової фібрили не дорівнює ефективному модулю живої багатошарової артерії. Довільні 100–1000 МПа не підставляють прямо в клінічну хвильову формулу. Нелінійне залучення волокон і тиск вимірювання важливі.
Аорта накопичує частину систолічної енергії й повертає її в діастолу. Частка залежить від гемодинаміки; 50% ударного об’єму — приклад, не стала. Швидкість хвилі тиску не є швидкістю крові.
Для тонкостінної пружної трубки Моенс–Кортевег дає:
c — швидкість, Einc — інкрементний модуль за поточного розтягнення, h — товщина, R — радіус, ρ — густина рідини. Геометрія ідеалізована; обмеження руху, товста стінка, в’язкопружність і неоднорідність потребують поправок.
Брамвелл–Гілл пов’язує її з об’ємною розтяжністю:
V — об’єм, P — тиск; dV/dP — абсолютна податливість, DV — відносна розтяжність. Це різні величини з різними одиницями. Моделі близькі фізично, не точна тотожність для будь-якої аорти.
Жорсткіша стінка зазвичай прискорює хвилю. Відбиття розподілені по дереву через імпеданс, геометрію й стінки, не одну артеріолярну точку. Швидші хвилі можуть підвищувати пізньосистолічне навантаження, але центральний тиск залежить також від прямої хвилі, викиду, зросту, частоти й розподілу відбиттів. У молодих повернення не обов’язково збігається із закриттям клапана; AIx не чиста жорсткість.
Пульсовий тиск — систолічний мінус діастолічний. Жорстка аорта може супроводжувати ізольовану систолічну гіпертензію, післянавантаження, гіпертрофію й діастолічну дисфункцію. Низький діастолічний тиск за певних умов погіршує коронарну перфузію. Проте вона не виключно діастолічна в обох коронарних артеріях: переважання особливо важливе для лівого шлуночка й неоднорідне.
Пульсація передається в низькорезистивні органи. Клубочки, дрібні мозкові судини й сітківка чутливі до тиску, пульсу й авторегуляції. Альбумінурія, нирковий спад, біла речовина, лакуни й ретинальні зміни — важливі зв’язки, не неминучий гідроудар за певного eNOS. Бар’єри та супутні хвороби впливають.
FMD оцінює діаметр плечової артерії після реактивної гіперемії. Часто застосовують п’ятихвилинну оклюзію передпліччя й високочастотне УЗД з відстеженням діаметра. Підготовка, манжета, потік і пошук максимуму стандартизуються. Це опис дослідницького методу, не інструкція самостійно викликати ішемію.
Dbase — базовий, Dpeak — максимальний діаметр у протокольному вікні.4,00→4,24 мм дає 6%. Пік не завжди 60–90 секунд; фіксована точка може змістити результат. Діаметр, shear-стимул, їжа, куріння, препарати, час і оператор важливі.
Thijssen (2019) наголошує на стандартизації. FMD має суттєвий NO-компонент, але не вимірює базовий синтез чи частку роз’єднаної eNOS. Поріг 6,5–7% не діагностує механізм у всіх. NO-донор оцінює м’язову реактивність у відповідному клінічному протоколі; універсальної NMD>15–20% тут не встановлено.
Inaba (2010) пов’язував FMD з подіями в спостережних когортах. Асоціація на процентний пункт не обіцяє причинної профілактики після добавки. Публікація в International Journal of Cardiovascular Imaging.
Периферична тонометрія реєструє пальцевий пульс після оклюзії. RHI поєднує після/до, контрольний бік і алгоритм пристрою. Менша операторська залежність не усуває температури, симпатичного тонусу, базового сигналу й якості. Мікросудинна пальцева реакція не рівнозначна плечовій FMD чи її NO-залежності.
RHI 1,67/2,10 використовують у деяких класифікаціях, але не як прямий молекулярний діагноз чи універсальне лікування. Для визначеної хвилі:
AP — аугментаційний тиск, PP — пульсовий, P1/P2 — алгоритмічні точки. Пальцевий пропрієтарний індекс не автоматично аортальний AIx. Нормування до 75 уд/хв не прибирає вік, зріст, стать, тонус і викид. Універсальні статеві межі не доводять роз’єднання.
cfPWV характеризує регіональну жорсткість переважно аортального шляху. Затримка початків хвиль і відстань визначаються валідованим методом:
Deff у метрах, Δt у секундах, результат м/с.0,60 м/0,060 с=10 м/с. Множник 0,8 прямої відстані стосується певної стандартизації, не будь-якого пристрою/анатомії.
Вік і поточний тиск впливають. Близько 10 м/с використовується в деяких класифікаціях за відповідного методу, не як поріг eNOS або гарантоване подвоєння ризику кожному. Mitchell і Ben-Shlomo показали прогнозні зв’язки; додаткова інформація не доводить користі лікування одного числа.
BH4 легко окиснюється під час підготовки. Потрібні валідовані забір, стабілізація, зберігання й детекція. HPLC з електрохімічним/флуоресцентним методом і LC-MS/MS вирішують різні завдання; температура/стабілізатор визначаються лабораторією.
Antoniades (2007) показав відмінні зв’язки плазмових і судинних біоптеринів із функцією та запаленням. Плазма не безпосереднє вікно в кожний eNOS-сайт. Можна визначити:
Безрозмірні індекси мають різні знаменники й не є взаємозамінними клінічними індексами спряження. Низьке значення підтримує гіпотезу, не джерело ROS, локалізацію чи дозу.
3-Нітротирозин виникає також через мієлопероксидазу/нітрит, не лише ONOO. Вільні/зв’язані аналіти, LC-MS і ELISA не мають єдиного діапазону. MDA/F₂-ізопростани характеризують ліпідне окиснення залежно від зразка/методу, не специфічне eNOS. ADMA/Arg:ADMA описують субстратно-інгібіторне середовище й нирки, не однозначне роз’єднання.
| Показник | Основний зміст | Чому не встановлює роз’єднання |
|---|---|---|
| FMD | Потік-залежна реакція великої артерії | Стимул, діаметр, кілька шляхів |
| RHI | Пальцева мікросудинна реакція | Алгоритм і симпатичний тонус |
| cfPWV | Аортальна хвиля/жорсткість | Вік, тиск, геометрія, матрикс |
| BH4/BH2 | Редокс вибраного пулу | Плазма не ферментний сайт |
| ADMA/Arg:ADMA | Інгібітор/субстрат/метаболізм | Інгібування не кисневий витік |
| 3-Нітротирозин | Нітрувальна хімія | Кілька джерел і форм |
| MDA/F₂-ізопростани | Ліпідне окиснення | Не ідентифікують фермент |
| sVCAM-1 | Запальна активація | Кілька тканин/сигналів |
| Ендотелін-1 | Вазоактивний контур | Плазма не локальний тонус |
NO/цитрулін, специфічні ROS, птеридини, модифікації й реакція на цільове втручання разом переконливіші. Низькотемпературний SDS димер/мономер має обмеження. DHE без розділення продуктів не специфічний кількісний супероксид. L-NAME не охоплює всю редуктазну втрату; потрібні контроли походження.
Сапроптерин — фармакологічна BH4 з показаннями, передусім чутливою фенілкетонурією, не будь-якими FMD/cfPWV. Stroes/Heitzer показували покращення локальної вазодилатації в певних умовах. Локальний дослід, FMD, інші методи й тривалий пероральний курс різняться.
Cunnington (2012) у коронарному РКД виявив більший загальний біоптериновий пул без очікуваного функціонального/редокс-покращення після пероральної BH4. Окиснення й розподіл обмежували ефект. Це не встановлює універсальну біодоступність<8–10%, але підкреслює BH2 й тканину-мішень.
Antoniades (2006) досліджував 5-метилтетрагідрофолат (5-MTHF) у людських судинах і пацієнтів коронарного шунтування: менший супероксид, доступність BH4 і функція. Це не універсальна тривала пероральна схема 5–10 мг/добу. 5-MTHF не доведений замінник BH4 у кишені; прямий захист/зв’язування DHFR не встановлено для всіх ефектів фолатів.
Фолієва кислота, відновлені форми, DHFR й одновуглецевий обмін не взаємозамінні. Дефіцит, гомоцистеїн, сурогат і події потребують різних доказів. Гостра ex vivo реакція або плазмове відношення не задають профілактичну дозу метилфолату.
Аргінін метаболізується кишкою/печінкою, транспорт і аргінази обмежують доступність. Стала втрата 60–70% саме печінкою не універсальна. Цитрулін не субстрат аргінази, уникає значної частини пресистемного споживання; ниркові ASS1/ASL утворюють аргінін. Внутрішньоклітинний цикл також постачає NOS.
Schwedhelm (2008) вивчав фармакокінетику. Плазмовий приріст не гарантує менший витік, стале cfPWV або профілактику інфаркту. Цитрулін не бездоганна альтернатива для кожного стану; клінічно значуще пряме алостеричне пригнічення судинної аргінази після звичайного прийому цим дослідом не встановлено.
У тижневому перехресному дослідженні Schwedhelm із 20 здоровими учасниками жодна схема не поліпшила FMD проти початкового рівня. Фармакокінетична зміна та поліпшення функції судин — різні кінцеві точки.
VINTAGE MI (Schulman,2006): 153 пацієнти після першого STEMI отримували аргінін/плацебо зі стандартною терапією. Жорсткість/фракція викиду не покращилися; шість смертей проти нуля спричинили закриття за безпекою. Це не шкода будь-якого аргініну для кожного, але підстава не рекомендувати після гострого інфаркту й не вважати метаболіт автоматично безпечним.
Аскорбат підтримує птеридинову редокс-хімію та радикальні інтермедіати; α-токоферол припиняє ліпідні ланцюги. Міжфазні взаємодії хімічно можливі, але потенціали залежать від пари/pH, не доводять лікувальну синергію однією цифрою.
Вітамін C покращував деякі судинні відповіді. Не кожний високодозний C/E працює винятково через eNOS або запобігає подіям. Інфузія, їжа й пероральна добавка різні й не відтворюють автоматично культуру; універсальної профілактичної схеми не випливає.
Ресвератрол пов’язаний із SIRT1, AMPK, FOXO у клітинних/тваринних моделях, не однаково специфічний прямий активатор у кожному тесті. EGCG вивчають у PI3K/Akt/eNOS і рецепторах; антоціани/проантоціанідини — в експресії/запаленні. Єдина 67LR–Fyn, стабілізація NOS3 3′-UTR або обов’язкове miR-155 потребують конкретних моделей.
Молекулярна дія не визначає всмоктування, довготривалу ефективність чи безпеку поєднаних екстрактів. Комплекс ресвератрол/птеростильбен, OPC, EGCG не валідований алгоритм. Харчова модель і фармакологічна концентрація різні.
Статини зменшують мевалонат/ізопреноїди для пренілювання GTPаз. RhoA/ROCK, стабільність NOS3, Akt, біоптерини пов’язані з плейотропією. Це не єдина причина користі: зниження apoB-ліпопротеїнів має незалежні докази. Стала кратність мРНК чи зняття всього Thr495 не обов’язкові.
Інгібітори АПФ/AT1-блокатори знижують ангіотензин і NOX-стрес, перші змінюють брадикінін. Ангіотензин II не єдине джерело. Призначення визначає клініка, не стрілка eNOS або універсальний телмісартан за PPARγ.
SGLT2-інгібітори та GLP-1R-агоністи мають клінічні результати в певних популяціях. Маса, гемодинаміка, нирки, обмін, запалення взаємодіють із ендотелієм. NHE1, AMPK/SIRT1 і прямі ендотеліальні GLP-1R — контекстні пояснення; рецепторний розподіл неоднорідний. Не вся користь є доведеним прямим рекуплінгом.
Інтенсивність статинів залежить від препарату й дози. Показання, супутні стани й спостереження потрібні; механізм не замінює призначення.
| Підхід | Підтримка механізму | Межа перенесення |
|---|---|---|
| Локальна BH4 | Вибрані NO-залежні судинні відповіді | Не тривалий пероральний курс чи події |
| Пероральна BH4 | Пули залежать від окиснення | Коронарний РКД без очікуваної функції |
| 5-MTHF | Людська тканина, BH4/ROS | Не універсальний замінник чи доза |
| Аргінін/цитрулін | Субстрат/фармакокінетика | Неоднорідні сурогати, VINTAGE MI |
| C/E/поліфеноли | Хімія й моделі | Не доведена клінічна синергія |
| Статини/RAS | Показання й механізми | eNOS не єдиний медіатор |
| SGLT2/GLP-1R | Відповідні популяції | Не всі класи/тканини мають прямий механізм |
| Рух | Гемодинаміка й обмін | Немає гарантованих shear/FMD/cfPWV |
Зсув передається глікокаліксом, мембраною, інтегринами, PECAM-1/VE-кадгерин/VEGFR, каналами й цитоскелетом. PI3K/Akt, KLF2/KLF4, SIRT1 підтримують NOS3/бар’єр/антиадгезію за сталого напрямленого потоку. Осциляції й біфуркації інші. Глікокалікс і міжклітинний комплекс не одне строго кавеолярне утворення.
Рух також змінює тиск, автономний тонус, інсулін і запалення. FMD/жорсткість покращуються неоднорідно: не гарантовані 2–4 пункти FMD і 0,8–1,5 м/с за вісім тижнів. Звичайно не призначають навантаження за безпосередньо виміряною ендотеліальною напругою.
Їжа, куріння, сон, маса, ліпіди, тиск і глікемія мають кілька шляхів. HbA1c<6–6,5% всім не обґрунтовано: діагноз, терапія й гіпоглікемія визначають ціль. Харчування не означає обов’язкові високі омега-3/поліфенольні дози для ферменту.
BMAL1/CLOCK/PER беруть участь у ритмах. Час, сон і ранкова гемодинаміка впливають на тести. Ранкові події багатофакторні, не лише універсальне падіння eNOS о 6–9 годині; порівняння враховують час.
Обов’язкове перенесення всіх антигіпертензивних на ніч не випливає. TIME (2022) не показав переваги вечора за головним серцево-судинним результатом. Призначення, переносимість, прихильність і тиск визначають графік. Універсальна добавкова хронотерапія до світанку не доведена.
Низький FMD, високий cfPWV, ADMA — різні складові ризику. Поєднання з BH4/BH2 не встановлює молекулярний діагноз із чотириетапним комплексом. Пріоритет — реальні клінічні фактори й втручання з показаннями/наслідками. Експеримент потребує відповідного дизайну.
Механістичне твердження вимагає місця пулу, хімії сигналу, джерела й альтернативних контролів. Клінічне — розрізнення сурогатів/подій, популяції, тривалості й небажаних ефектів. Це зберігає наукову цінність без удаваної точності.
Наративний матеріал підготовлено 8 жовтня 2026 з адресною перевіркою первинних структур, людського NOS3 та вибраних механістичних/клінічних робіт. Використано доступні первинні записи й абстракти; частина повних текстів недоступна. Вид, компартмент, аналітична специфічність і популяція визначають трактування.
Систематичного огляду, незалежного аудиту всіх робіт, аналізу індивідуальних даних, GRADE, зовнішнього рецензування, власних експериментів чи клінічної валідації панелі не виконано. Внесок ROS-джерел, тканинні BH4-пули й довгі клінічні наслідки відновлення залишаються невизначеними.
Ні. Кофакторне порушення й редуктазний витік можливі зі збереженою організацією.
Він відображає реактивність за участю кількох механізмів, не прямий стан ферменту.
Ні. Компартмент і підготовка зразка впливають; універсального діагностичного порога немає.
Ні. Фармакокінетика й моделі не доводять довготривалі ефективність та безпеку всім.
Ні. TIME не показав загальної переваги; час залежить від призначення й переносимості.